このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。

方法論記事

T細胞の混合集団におけるアロア活性の測定

671 回視聴

2025年7月8日

この記事について

要約

出典:Juvet, S. C. et al., イメージングフローサイトメトリーを用いたT細胞アロア活性の測定。J. Vis. Exp.(2017年)

このビデオは、免疫学的シナプスの形成につながる同種抗原を運ぶ樹状細胞との相互作用を観察することにより、混合T細胞集団のアロア活性を評価する方法を示しています。フローサイトメトリーによるシナプス含有ダブレットの鑑別染色および定量により、T細胞のアロア活性が明らかになります。

プロトコル

1. 必要な試薬と材料を準備します

  1. 2%ウシ胎児血清(FBS)を含むリン酸緩衝生理食塩水(PBS)(「洗浄緩衝液」)を調製します。0.1%の非イオン性洗剤を含む2%子牛胎児血清(FCS)でPBSを調製します(「パーマウォッシュバッファー」;材料表を参照)。1.5%ホルムアルデヒドでPBSを調製します.
    手記: ホルムアルデヒドは腐食性があり、発がん性がある可能性があるため、適切な個人用保護具を着用して取り扱う必要があります。
  2. 磁気細胞分離用に、2% FBSと0.5 mMエチレンジアミン四酢酸(EDTA)を含むPBSを調製します(「MCSバッファー」)。
  3. 50 μg/mLのファロイジン-フルオレセインイソチオシアネート(ファロイジン-FITC)をジメチルスルホキシド(DMSO)に調製します。1 mg/mL の核染色液(例:DMSO またはビスベンズイミド色素中の 1 mg/mL 7-アミノアクチノマイシン D(7-AAD);材料表を参照)を DMSO で調製します。目的の細胞に適した蛍光色素標識抗体とイメージングフローサイトメーターを調製します。
  4. T細胞の供給源として動物組織(リンパ節や脾臓など)を、抗原提示細胞または前駆細胞の供給源として同種動物組織(脾臓や骨髄など)を取得します。
  5. 細胞培養培地(例:Roswell Park Memorial Institute培地(RPMI)1640または10% FBSを添加したDulbecco's Modified Eagle Medium(DMEM)、50 μM 2-メルカプトエタノール、ペニシリン、およびストレプトマイシンを調製し、24ウェルおよび/または96ウェルの細胞培養プレートを入手してください。

2. 抗原提示細胞(APC)を調製する

>注:理論的には、この方法で任意のAPC母集団を調べることができます。このケースでは、APCとしての未熟なマウス骨髄由来樹状細胞(DC)が訴えられました。これらの細胞を生成するための多くのプロトコルが存在します。簡単に説明すると、次のプロトコルが使用されました。

  1. 大腿骨と脛骨から髄をRPMI 1640またはDMEMに洗い流します。
  2. 懸濁した細胞を70μmのセルストレーナーに通し、骨や破片の小片を取り除きます。
  3. 遠心分離により細胞をペレット化し、次いで塩化アンモニウム緩衝液を用いて室温で5分間赤血球を溶解する。
  4. 遠心分離(400 x g、5分)により細胞をペレット化し、細胞ペレットを再懸濁します。
  5. 5 - 10 mLの洗浄バッファーで細胞を洗浄し、遠心分離(400 x g、5分間)でペレット化し、細胞ペレットを再懸濁します。
  6. ビオチン化抗CD3抗体(5 μg/mL)、抗B220抗体(5 μg/mL)、抗MHCクラスII(1 μg/mL)、および抗CD11b抗体(5 μg/mL)で細胞を標識することにより、細胞分離カラム上で造血前駆体を濃縮します。
  7. 遠心分離(400 x g、5分)により細胞をペレット化し、細胞ペレットを再懸濁します。
  8. 抗ビオチン磁性マイクロビーズ(材料表を参照)を使用して細胞を4°Cで10分間インキュベー
  9. トします。
  10. 細胞を洗浄してペレット化(400 x g、5分)し、1 mLのMCSバッファーに再懸濁してから、3 mLのMCSバッファーでプライミングし、その磁石に入れた大型ポジティブセレクション(LS)磁気細胞分離カラムを使用して標識細胞を除去します。カラムを3 mLのMCSバッファーで3回洗浄します。フロースルーには、目的のセルが含まれます。
  11. カラムを通過した細胞を、2 ng/mL 組換えマウス顆粒球マクロファージコロニー刺激因子 (GM-CSF) と 2 ng/mL の組換えヒト形質転換成長因子 β1 (TGFβ1) を添加した RPMI 1640 または DMEM で 6 日間培養します。培地の半分を 2 日ごとに 2 ng/mL GM-CSF と TGFβ1 を含む新しい完全培地と交換します。
    注:ヒトTGFβ1はマウス細胞で活性を有する。データは、これらの未成熟な DC を使用して生成されています。他の細胞(B細胞や成熟DCなど)はAPCとして適している可能性がありますがこのアッセイではテストされていません。
  12. DCを90%血清/10%DMSOで凍結保存し、液体窒素で保存し、使用日に回収します。使用する前に、トリパンブルー排除を使用して血球計算盤で生存可能なDCの数を数えます。セクション4で使用する前に、細胞ペレットを適切な密度の培養培地に再懸濁します(ステップ4.1を参照)。

3. T細胞を調製する

  1. ネガティブセレクション法を使用して、活性化シグナルまたは阻害シグナルを誤って細胞に伝達しないようにします。
    注:この例では、CD4+ T細胞が分析用に調製されています。
    1. マウス脾臓からCD4+ T細胞を調製するには、シリンジのプランジャーを使用して70μmの細胞ストレーナーで脾臓をマッシュします。細胞ストレーナーを洗浄バッファーで洗浄します。
    2. 懸濁細胞を遠心分離(400 x g、5分)でペレット化し、次いでペレットを塩化アンモニウム緩衝液に再懸濁して赤血球を室温で5分間
    3. 溶解します。
    4. 遠心分離(400 x g、5分)で細胞をペレット化し、ペレットを再懸濁します。
    5. 5 - 10 mLの洗浄バッファーとペレットで細胞を遠心分離(400 x g、5分)して洗浄します。ペレットを再度懸濁します。
    6. CD8、主要組織適合遺伝子複合体クラスII(MHC II、1 μg/mL)、およびCD19(5 μg/mL)に対するビオチン化抗体で細胞を染色します。4°Cで10分間インキュベートします。
    7. 10 mLの洗浄バッファーとペレットで細胞を遠心分離(400 x g、5分)して洗浄します。ペレットを再度懸濁します。
    8. 製造元の指示に従って、抗ビオチン磁性マイクロビーズ(材料表を参照)で細胞をインキュベー
    9. トします。
    10. 10 mLの洗浄バッファーとペレットで細胞を遠心分離(400 x g、5分)して洗浄し、ペレットを再懸濁します。
    11. 細胞を1 mLのMCSバッファーに再懸濁し、磁石に3 mLのMCSバッファーをプライミングした磁気細胞分離カラムでCD4+ T細胞を濃縮します。カラムを3 mLのMCSバッファーで3回洗浄します。カラムフロースルーには、濃縮されたT細胞が含まれます。
  2. 標準的なフローサイトメトリーでは、負に選択された細胞のアリコートを使用してT細胞の純度を評価します。蛍光色素-ストレプトアビジンコンジュゲート(カラム上で除去されるべきビオチン標識細胞を同定するため)と抗体を使用して細胞を染色し、目的のT細胞集団(この場合はCD4)を同定します。純度≥85%が許容されます。
    1. トリパンブルー排除により血球計算盤でT細胞をカウントします(生存率は≥90%が許容されます).
      注:MCSバッファーにはEDTAが含まれており、アッセイ前に除去する必要があります。これを達成するには、遠心分離(400 x g、5分)で細胞をペレット化し、1 mLの洗浄バッファーで洗浄します。細胞を再度ペレット化し(400 x g、5分)、適切な密度で培地に再懸濁します(ステップ4.1を参照)。

4. T細胞とDCの共インキュベート

  1. T細胞とDCを2:1 T:DC比で24ウェルまたは96ウェルの細胞培養プレートに播種します。最終培養量が ≤500 μL (24 ウェルプレートの場合)、≤50 μL (96 ウェルプレートの場合) であることを確認してください。 (
    注:容量が小さいほど、細胞間相互作用が促進され、その後の固定バッファーのためのスペースが確保されます。
    1. 正確なセル数は経験的に調整しますが、一般的な目安として、ウェル(96ウェルプレート)あたり1 x 10⁶ Tセルと0.5 x 10⁶ DCを使用します。使用する細胞が少ないと免疫シナプスの列挙が困難になるため、これらは細胞の最小数と見なす必要があります。
      1. 細胞数を増やすには、ステップ5(固定)後に複製ウェルとプールを設定します
        注:レプリケートウェルを設定するときは、最初にすべてのウェルにDCを播種し、次にすべてのウェルにT細胞を播種することをお勧めします。これにより、ウェル間のインキュベーション時間の不一致が最小限に抑えられます。
  2. プレートを5%CO2雰囲気中で37°Cで4時間インキュベートします。

5. プレート内のセルを固定する

  1. PBS中の1.5%ホルムアルデヒドの培養量の3倍を各ウェルに加え、室温で30分間インキュベートします。細胞間相互作用の中断を最小限に抑えるために、プレートから細胞を取り除く前に細胞を固定することが重要です。
  2. プレート内の細胞をチューブに移し、その後の洗浄と染色を行います。この段階で、シングルステインコントロール用に追加のセルを確保します。これらのコントロールとは別に、培養物全体を抗体カクテルで染色する必要があります(ステップ4.1.1を参照)。

6. 細胞を染色する

  1. 所望の蛍光色素標識抗体のカクテルを含む100 μLの洗浄バッファーで細胞を室温で30分間染色し、光から保護します
    注:カクテルには、T細胞特異的抗体とAPC特異的抗体が含まれています。蛍光色素は、イメージングフローサイトメーターの構成を使用して区別できるように選択する必要があります。ここに示す実験では、青色の蛍光色素標識CD11b(5 μg/mL、材料表を参照)とAPC標識CD90.2(5 μg/mL)を使用しました。
  2. 細胞を1mLの洗浄バッファーで洗浄し、400 x gで5分間遠心分離します。ファロイジンFITCを含むパーマウォッシュバッファーに細胞を0.05-0.5 μg/mLで再懸濁し、室温で光から保護して30分間インキュベートします。
    注:マウス細胞には約0.1 μg/mLのファロイジンFITC濃度が適していますが、適切な濃度は供給者、細胞タイプ、およびイメージングフローサイトメーターによって異なると予想されます。
  3. 細胞を1 mLのパーマ/洗浄バッファーで洗浄し、400 x gで5分間遠心分離します。上清をデカントします。核色素を含むパーマ/ウォッシュバッファーに細胞を適切な濃度(:約25 μg/mL 7-AAD)で再懸濁し、光から保護された室温で30分間インキュベー
  4. トします。
  5. 細胞を1 mLのパーマ/洗浄バッファーで洗浄し、400 x gで5分間遠心分離します。上清をデカントします。細胞を洗浄バッファー、ペレットに入れたら洗浄し、50〜100 μLの洗浄バッファーに再懸濁し、細胞をキャップ付きの小さなマイクロ遠心チューブに移します。
  6. すぐにデータ取得に進むか、イメージングフローサイトメーターで取得する前に最大数日間、光から保護された細胞を4°Cで保存してください
    注:細胞は、この方法で最大7日間正常に保存されています。より長いストレージが可能かもしれませんが、テストされていません。

7. データの取得

  1. 製造元の指示に従って、イメージングフローサイトメーターを初期化および構成します。データを収集する前に、フローコアの安定性を確認してください。
  2. 明視野画像取得用に1つのチャンネルを予約します。明視野チャンネルをオフにして、シングルステインコントロールデータを取得します。
    1. 「ロード」ボタンをクリックし、完全に染色されたサンプル(必要なすべての蛍光色素で染色されたサンプル)が入ったチューブをホルダーに挿入します。
    2. "workspace"ウィンドウで、アスペクト比が1に近い領域とゲートシングレットのアスペクト比を持つ新しい散布図を選択して作成します。使用するチャネルごとに新しい散布図を作成します (横軸のチャネルの強度)。
    3. 各蛍光色素について、正の母集団を確認し、必要に応じて、「照明」ボックスでレーザー電圧を調整します。
    4. チューブをアンロードし、最初のシングルステインチューブをロードします。
    5. 「Acquisition Settings」ボックスにサンプル名を入力し、収集するイベントの数を設定します。単一の汚れ(コンペンセーションコントロール用)の場合は、1,000〜2,000イベントで十分です。
    6. 「チャンネル」ボックスで、各サンプルが染色されたチャンネルを選択します。シングルステインコントロールの場合、すべてのチャンネルを明視野と側方散乱をオフにして選択する必要があります。「取得」ボックスの下にある「記録」ボタンをクリックします。イベント数が指定されたしきい値に達すると、取得は自動的に停止します。
    7. 「戻る」ボタンをクリックして、チューブをアンロードします。シングルステインコントロールごとに手順7.2.4〜7.2.6を繰り返します。サイトメーターやソフトウェアによっては、取得時に図1に示すすべてのゲートを設定できない場合があります(解析時にはより正確なゲーティングが行われます。セクション8を参照)。
  3. シングル染色サンプルの場合(ステップ7.2)と同様にサンプルを取得しますが、[チャンネル]ボックスで、明視野チャンネルを含む必要なすべてのチャンネルを選択します。
    1. データを記録する前に、チャネル強度が目的の細胞集団を特定するのに適切であることを確認してください。そうでない場合は、レーザー設定を調整し、手順7.2で説明されているように、新しい設定を使用してシングルステインコントロールを再記録します。
    2. 各サンプルについて、数万のイベントを取得します.
      手記: ほとんどの条件下で、細胞間接触イベントは全細胞数のごく一部です(ほとんどが単一細胞です)。一般に、最終的な膜接触ゲートには少なくとも100のイベントが存在することが望ましい。

アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
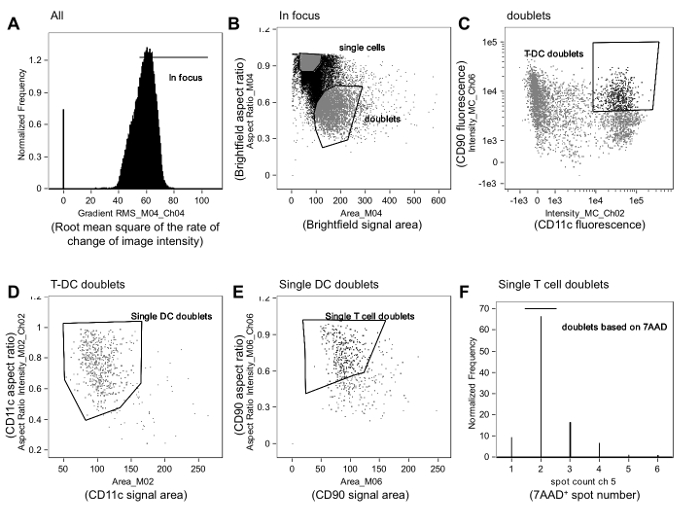
結果

figure-results-1
図 1.同種免疫シナプスを同定するために使用されるゲーティング戦略。A. インフォーカス イベントは、本文で説明されているように、明視野チャネル (チャネル 4、Ch04) を使用して、画像強度プロファイル (グラディエント RMS) の変化率の二乗平均平方根に基づいてセル イメージをレビューすることにより、すべてのイベントからゲートされます。B. インフォーカス イベントのうち、ダブレットは、明視野チャネルのアスペクト比と面積をプロットすることにより、単一セルと区別されます。C. APC(この場合は樹状細胞[DC]マーカー、CD11c)の蛍光強度を、T細胞マーカー(この場合は、 CD90.2)、二重陽性事象はゲートされます。ゲートの境界は、境界付近のイベントの画像を検討することによって精緻化することができる。...

アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。

開示事項

利益相反は宣言されていません。

材料

この記事で使用された材料の一覧
名前会社カタログ番号コメント
リン酸緩衝生理食塩水異なります
エチレンジアメン四酢酸、0.5M溶液サーモフィッシャーサイエンティフィックAM9260G
トリトンX-100非イオン性洗剤シグマ・アルドリッチX100
β-メルカプトエタノールシグマ・アルドリッチM3148
ジメチルスルホキシドシグマ・アルドリッチD8418
ホルムアルデヒドシグマ・アルドリッチF1635溶液は37%ホルムアルデヒドであるため、1.5%溶液の場合は25倍に希釈する必要があります
セルストレーナー、70 μmの孔径フィッシャーサイエンティフィック08-771-2
ファロイジン-フルオレセインイソチオシアネートシグマ・アルドリッチP5282
7-アミノアクチノマイシンDサーモフィッシャーサイエンティフィックA1310(エー1310DMSOでの再構成
アロフィコシアニン標識抗マウスCD90.2eバイオサイエンス〒17-0902
太平洋青色標識抗マウスCD11beバイオサイエンス〒48-0112パシフィックブルーはeFluor 450に置き換えられました
ビオチン化抗マウスCD3eバイオサイエンス〒13-0032
ビオチン化抗マウスMHCクラスIIeバイオサイエンス〒13-5321
ビオチン化抗マウス B220eバイオサイエンス〒13-0452
ビオチン化抗マウスCD8eバイオサイエンス〒13-0081
ビオチン化抗マウスCD19eバイオサイエンス〒13-0193
抗ビオチンマイクロビーズミルテニーバイオテック〒130-090-485
LS カラムミルテニーバイオテック〒130-042-401
MidiMACS磁気セルセパレーターミルテニーバイオテック〒130-042-302
組換えマウスGM-CSFペプロテック315から03
組換えヒトTGFβ1ペプロテック100-21ヒトTGFβ1はマウス細胞に対して活性を有する
アムニス イメージストリーム X マーク IIAmnis/EMDミリポア該当なしイメージングフローサイトメーター(詳細は http://www.emdmillipore.com/ を参照
IDEASソフトウェアAmnis/EMDミリポア該当なし無料ダウンロード(要登録):https://www.amnis.com/index.php/page/Display/login%20%20
細胞培養培地 異なります
ウシ胎児血清異なります
細胞培養プレート異なります
型 ) )

タグ

T細胞アロ反応性免疫シナプス形成イメージングフローサイトメトリー樹状細胞相互作用T細胞-DC接合体F-アクチン再編成蛍光色素標識抗体核染色ダブレット定量アロ抗原認識