1. 培地と試薬の準備
- 線維芽細胞培地を準備します。450 mLのダルベッコ修飾イーグル培地(DMEM)、50 mLのウシ胎児血清(FBS)、および5 mLのペニシリン/ストレプトマイシンを組み合わせます。.4°Cで最大3ヶ月間保存してください。
- レポーターマクロファージ増殖培地を50 mLアリコートで調製します。45 mL の DMEM、5 mL の FBS、5 μg/mL のマイコプラズマ除去試薬(材料表)、および 200 μg/mL のフレオマイシン D1 (材料表)を組み合わせます。4°Cで最大3ヶ月間保存してください。
- レポーターマクロファージアッセイ培地を50 mLアリコートで調製します。45 mLのDMEM、5 mLの熱不活化FBS(HI-FBS)、5 μg/mLのマイコプラズマ除去試薬、および200 μg/mLのフレオマイシンD1を組み合わせます。4°Cで最大3ヶ月間保存してください。
2. 細胞培養表面をポリ(メタクリル酸メチル)でコーティング
- ポリ(メタクリル酸メチル)(PMMA)をクロロホルムに20 mg / mLで溶解します(例:.、100 mgのPMMAを5 mLのクロロホルム)20 mLガラスシンチレーションバイアルで。バイアルに磁気攪拌棒を置き、すべての固形物が溶解するまで少なくとも2時間攪拌します
注意:クロロホルムは吸入すると有害です。PVA手袋を着用している間は、ドラフトで溶剤を使用してください。
- スピンコーターでホウケイ酸ガラス顕微鏡スライドの中心にPMMA溶液400μLをピペットで固定し、3000rpmで2分間回転させます。 アッセイに必要なスライドの数と、水接触角測定のために3-5枚余分に準備します。スライドは、将来の使用のために清潔なボックス(スプレーして70%エタノールで拭く)に保管してください
手記:スピンコーティングは、平らな表面に薄く均一なコーティングを堆積させるためによく使用されます。スピンコーターは、遠心力を利用してコーティング液を表面に広げながら、基板を高速で回転させます。
- ゴニオメーターを使用して、追加のコーティングされたスライド(つまり、細胞培養に使用されているスライドではない)の表面上の2つのランダムな位置での水接触角を測定し、ガラス表面がポリマーで完全にコーティングされていることを確認します。
注意: 水接触角の測定には、最高純度の水(ガラス三重蒸留水など)のみを使用する必要があります。
- 生物学的安全キャビネット(BSC)で、滅菌鉗子を使用し、無菌技術に従って、8チャンバーの粘着性ウェルをPMMAコーティングスライドに取り付けます。粘着性のあるウェルの上部をしっかりと押して、しっかりと取り付けられていることを確認します。粘着性のあるウェルを取り付けたスライドを37°Cで一晩インキュベートし、シールを固定します。
- 粘着性のあるウェルのシールをテストするには、200 μLの細胞培養グレード(エンドトキシンフリー)の水を各ウェルに加えます。室温(RT)で60分間インキュベートし、漏れがないことを確認してから進めてください。PMMAコーティングを乱さないように注意しながら、水を吸引します。
- エンドトキシンフリーの水洗浄を行うには、各ウェルに300 μLのエンドトキシンフリー水を加え、使用前に1時間(3回)、12時間、および24時間インキュベートして、残っている溶媒を除去します。
- 細胞培養に使用するスライドのエンドトキシン濃度を試験します。200 μLのエンドトキシンフリー試薬水(Table of Materials)を各スライドの1ウェルで1時間インキュベートします。エンドポイント発色性エンドトキシンアッセイ(Table of Materials)を使用して、抽出物中のエンドトキシン濃度を測定します。
手記:以下のプロトコルは、材料表に記載されているエンドトキシンアッセイキットに特異的です。
- この作業には、パイロジェンフリー(エンドトキシンフリー)の認定を受けた水と消耗品(ピペットチップ、マイクロ遠心チューブ、ウェルプレートなど)のみを使用してください。また、ポリマーコーティングされた表面の調製に使用されるガラス器具は、使用前に乾熱滅菌(250°Cで30分間)を使用してパイロジェンを脱パイロジェンする必要があります。ここで説明するように、抽出液中のエンドトキシンを測定すると、材料表面のエンドトキシンが過小評価される可能性があります。したがって、ポリマーコーティングプロトコルを開発する際には、コーティングされたサンプルを含むウェル内で直接エンドトキシンアッセイ反応(つまり、テストサンプル[試薬水]またはスパイクコントロールのステップ2.6.4−2.6.6)を実行して、コーティングプロセス中にエンドトキシンの供給源が誤ってシステムに導入されないようにすることをお勧めします。
- すべての試験サンプル(すなわち、抽出物)とエンドトキシンアッセイ試薬をRTに持参し、アッセイバッファー中の発色試薬と試薬水中のエンドトキシン標準液を再構成し、5分間溶解させ、静かに渦巻いてから使用してください。使用しないときは、すべてのボトルをパラフィンフィルムで覆ってください。
- エンドトキシン標準試料の試薬水中での段階希釈を行うことにより、アッセイの下限から上限までのエンドトキシン標準試料の5−8ポイント標準希釈曲線を作成します。
- 試験サンプル中のエンドトキシンアッセイの増強または阻害を制御するには、未使用の試験サンプル溶液で既知量のエンドトキシンを希釈することにより、ポジティブコントロール(スパイクコントロールまたはスパイクサンプルとも呼ばれる)を調製します。
手記:ポジティブコントロールの濃度は、標準曲線の中央にある標準物質と同じ濃度である必要があります。エンドトキシンスパイクの回収量(すなわち、陽性コントロールの濃度からスパイクされていない試験サンプルの濃度を差し引いたもの)がエンドトキシンスパイクの公称濃度の50〜200%以内にある場合、抽出溶液はアッセイに大きく干渉しないと考えることができる。
- 50 μLの標準試料、サンプル、またはスパイクコントロールを96ウェルプレートの各ウェルに二重または三重に添加します。試薬水はネガティブコントロールとして使用します。
- 50 μLの発色試薬を各ウェルに加えます。試薬をすべてのウェルにすばやく追加します。タイマーを使用して、すべてのウェルに試薬を追加するのにかかる時間を記録します。プレートを粘着シールで覆い、37°Cでインキュベートします(インキュベーション時間はロットに依存し、発色試薬キットに含まれる分析証明書に記載されています)。あるいは、インキュベーション中に15分ごとにプレートを点検し、すべての標準ウェルで色の変化が観察されます。
- インキュベーション後、各ウェルに25 μLの50%酢酸を加え(最終濃度はウェルあたり10%酢酸)、反応を停止します。発色試薬を添加したのと同じ順序で酢酸を添加します。プレートリーダーを使用して、405nmのプレートの吸光度を読み取ります。液体を吸引し、プレートを捨てます.
手記:酢酸の添加は、発色試薬にかかった時間(± 30秒)と同じ時間で各ウェルに添加する必要があります。
- 細胞培養実験の前に、スライドを30分間紫外線(UV)滅菌します。
3. 3T3細胞からのライセートの作成
- 複数のT150フラスコで3T3細胞を70%コンフルエンスまで増殖させます。細胞を剥離するには、培地を吸引し、5 mLのリン酸緩衝生理食塩水(PBS)で表面を洗浄し、PBSを吸引します。5 mLの動物由来のフリー組換え細胞解離酵素(Table of Materials)を加え、37°Cで3-5分間インキュベー
トします。
- フラスコを前後にゆっくりと傾けて細胞を切り離します。5 mLのPBSを添加して、細胞解離に使用した組換え酵素を中和します。フラスコから分離した細胞を遠心分離チューブに移し、ピペッティングで混合します。血球計算盤と細胞生存率色素を使用して生細胞数を計上します.
手記:PBSでの希釈によって中和できる細胞解離酵素は、ライセート調製物への血清ベースのタンパク質の導入を避けるために選択されました。トリプシンを使用して細胞を解離する場合は、血清含有溶液で中和し、ライセート調製物に持ち込まれる血清タンパク質の量を減らすために追加のPBS洗浄を行う必要があります。
- 細胞を200 x gで5分間遠心分離し、上清を吸引し、PBSの元の容量(すなわち、10 mL x フラスコの数)の細胞を再懸濁して、残りの培地を洗い流します。繰り返す。
- 細胞を再び200 x gで5分間遠心分離し、上清を吸引します。最終細胞濃度を1 x 10⁶細胞/mLにするために必要な量のPBSを添加します。サンプルが完全に凍結するまで(少なくとも2時間)、細胞溶液を-80°Cの冷凍庫に入れます。
- 細胞溶液を37°Cのウォーターバスで解凍します。完全に解凍したら、溶液を-80°Cの冷凍庫に戻し、完全に凍結させます。合計3回の凍結融解サイクルを繰り返します。
- 細胞ライセートに対して、さまざまな希釈液(1/100、1/200、1/500、1/1000など)でマイクロビシンコニン酸(BCA)アッセイを実施し、タンパク質濃度を測定します。細胞ライセートをタンパク質濃度468.75 μg/mLに希釈し、分量化し、将来の使用のために-80°Cで保存してください><。
手記:48ウェルプレート中の最終タンパク質濃度は125 μg/cm2です(1ウェルの表面積0.75 cm2に基づく)。
- ライセート中のDAMPの存在を評価するためのウェスタンブロット(例:熱ショックタンパク質60 [HSP60]、高移動度グループボックス1 [HMGB1])は、バッファー中の40−60μgのライセートタンパク質を厚さ1.5 mmの10%ポリアクリルアミドゲルにロードし、標準的なウェスタンブロット手順に従います。
>4. 吸着タンパク質層とToll様受容体がマクロファージのNF-κB活性に及ぼす影響の評価
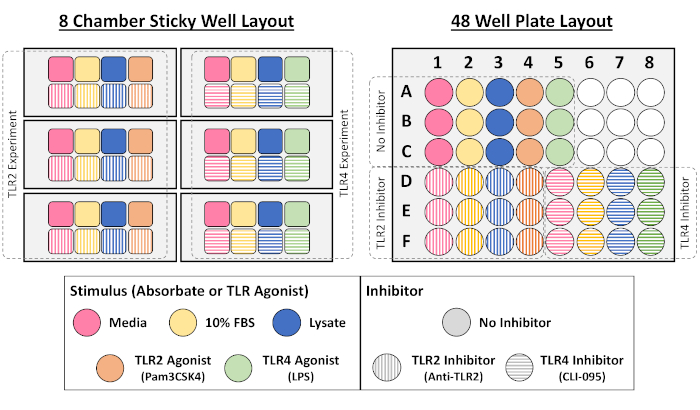
>注:実験ワークフローとプレートレイアウトの概略図については、それぞれ図1Aと図2を参照してください。
- 適切なサイズのフラスコでレポーターマクロファージを70%のコンフルエンスまで成長させます。メディアを吸引し、PBSで表面を洗浄し、PBSを吸引します。組換え細胞解離酵素を添加し、37°Cで8分間インキュベートします。
- フラスコの側面をしっかりと叩いて細胞を切り離します。等量の増殖培地(10%FBSを含む)を添加することにより、組換え細胞解離酵素を不活性化します。血球計算盤と細胞生存率色素を使用して生細胞数を計上します.
手記:細胞解離酵素での8分間のインキュベーション後のレポーターマクロファージの期待生存率は90%です。
- 細胞を200 x gで5分間遠心分離し、上清を吸引し、元のPBS容量に再懸濁して細胞を洗浄します。再度遠心分離し、アッセイ培地(熱不活化FBSを含む)に細胞を7.3 x 10⁵細胞/mLで再懸濁します。
- 細胞懸濁液をTLR4阻害剤、抗TLR2、未処理の3つの異なるチューブに分けます。1 μg/mL TLR4阻害剤と室温で60分間、または50 μg/mL抗TLR2抗体と室温で30分間細胞をインキュベー
トします。
- 200 μLのライセート、10% FBS、10%市販のマウス血漿(Table of Materials)、またはタンパク質溶液の混合物を48ウェルプレート(または同等品)に加え、タンパク質を37°Cで所望の時間(すなわち、30分、60分、または24時間)吸着させます。各タンパク質溶液に新鮮なパスツールピペットを使用して、ウェルからタンパク質溶液を吸引し、250μLのPBSで表面を5分間洗浄します。合計3回の洗浄を繰り返します.
手記:このステップは、所望の吸着時間によっては、プロトコルの早い段階で開始する必要がある場合があります。それに応じてプロトコルを調整します。
- TLR4阻害剤または抗TLR2とのインキュベーション期間後、細胞を再懸濁する。各ウェルに200μLの細胞溶液を添加します。
- TLR2陽性制御条件では、Pam3CSK4(Pam3Cys-Ser-(Lys)4)を最終濃度150 ng/mLまで添加します。TLR4ポジティブコントロール条件では、リポ多糖(LPS)を最終濃度1.5 μg/mLまで添加します。細胞を37°Cで20時間インキュベートします。
- 各ウェルとプレートから20 μLの上清をサンプル化し、96ウェルプレートに二重に調製します。バックグラウンドコントロールとして、20 μLアッセイ培地の3つのウェルを含めます。各ウェルに200 μLのSEAPレポーターアッセイ試薬を添加します。プレートを粘着シールで覆い、37°Cで2.5時間インキュベートします
手記:インキュベーション時間は実験条件によって異なる場合があり、ポジティブコントロールウェルとネガティブコントロールウェルの吸光度に大きな差が生じるように最適化する必要があります。
- 残りの上清を1.5 mLチューブ(1ウェルあたり)に移します。1,000 x gで10分間遠心分離し、破片をペレット化します。上清を新しい1.5 mLチューブに移し、-80°Cで保存します。酵素結合免疫吸着アッセイ(ELISA)により、上清に炎症誘発性サイトカイン(腫瘍壊死因子アルファ(TNF-α)、インターロイキン6など)が存在するかどうかを分析します。
- 粘着プレートシールをはがします。プレートリーダーを使用して、635nmでプレートの吸光度を読み取ります。液体を吸引し、プレートを廃棄します。