1. 一本鎖Fab抗体(scFab)-CARsの生成とバリデーション。
>NOTE: CARには通常、抗原標的ドメイン、スペーサー/膜貫通ドメイン、および細胞質シグナル伝達ドメインの3つの重要なドメインが含まれています。各CARの正確な設計は、意図された標的に依存するため、レトロウイルスの生成に関連するコンストラクトの主要な特徴を除いて、このプロトコルでは詳細に説明しません。以下で説明する研究に使用したCARの全体的な設計を図1に示します。要するに、ターゲティングドメインは、セミリジッドリンカーによって連結された親モノクローナル抗体由来の重鎖の軽鎖と可変鎖およびCH1ドメイン全体を含む。スペーサー/膜貫通ドメインはマウスCD28由来で、シグナル伝達ドメインはマウスCD28、CD137(4-1BB)、およびCD247(CD3ζ)由来の要素を含む融合体です。これらの要素は、スプライスオーバーラップポリメラーゼ連鎖反応(PCR)や適切な「遺伝子ブロック」の合成などの標準的な分子生物学的手順によって組み立てられます。mAB287 CARの世代の詳細については、Zhang et al.cDNA配列は、リクエストに応じて著者から入手できます。
- CAR コンストラクトの組み立て
- ターゲティング一本鎖Fab抗体(scFab)とスペーサー/シグナル伝達ドメインの組み合わせを別々に合成し、「3点」ライゲーション技術を使用して最終コンストラクトを組み立てます(図1)
注:CARインサートの主な要件は、レトロウイルス発現ベクターpMSCV-IRES-GFP II(pMIG II)へのライゲーションを可能にする隣接制限エンドヌクレアーゼ部位を含むべきであること、または関連する誘導体も適切であるということです。
- CAR表面表現の検証
- 標準プロトコル(例:Holstら)によって生成されたpMIG II由来のレトロウイルス粒子を使用してハイブリドーマ細胞を形質導入します。
- フローサイトメトリー解析を実行して、CARベクターからのGFPの発現を検出します。
- 形質導入ハイブリドーマのCARの表面発現を、マウスκ鎖(クローンRMK-45など)に対する標識抗体を用いて染色します。
- CAR特異性の検証
- 形質導入されたハイブリドーマ細胞を、適切なプレート結合抗原または細胞抗原で刺激します。一晩共培養した後、上清と分泌されたサイトカインを収集し、酵素結合免疫吸着アッセイ(ELISA)でアッセイします><。
注:理想的には、形質導入に使用する前に、各CARを独立してバリデーションする必要があります。この手順では、実験を一時停止し、後で再開できます。
2. ウイルス産生細胞のトランスフェクション(4日目から3日目)
>注:レトロウイルスはPhoenix-ECO細胞を使用して生成されます(材料の表を参照)。感染性の可能性のある病原体の生成には適切な予防措置を講じてください(できれば、指定されたバイオセーフティレベル2(BSL-2)キャビネットと、トランスフェクション/形質導入細胞を培養するための独立したインキュベーターを含む)。
- フェニックス細胞の解凍(-4日目)
- 2 x 10⁶個のPhoenix-Ecoセルを解凍します。複数の形質導入が計画されている場合は、Phoenix細胞の数を増やします。
- 10 mLの培地(10%の子牛胎児血清(FCS)を含むダルベッコの改変イーグル培地(DMEM))を入れた10 cmの組織培養皿にそれらをプレートします。
- 継代フェニックス細胞(-3日目)
- 培地を取り出し、5 mLのダルベッコリン酸緩衝生理食塩水(DPBS)で洗浄します。
- 0.25%トリプシン3mLを加え、10%CO2雰囲気下で37°Cで3分間インキュベートします。
- 細胞を回収し、200 x gで3分間遠心分離してペレット化します。10 mLの新鮮な培地で細胞を再播種し、37°Cでインキュベートします。
- フェニックス細胞の照射(1日目午後)
- さらなる細胞分裂を最小限に抑えるには、ステップ2.2で説明したようにPhoenix細胞を採取し、5 mLの培地に再懸濁し、細胞を氷上(1000 rad)にガンマ線照射します
注意: 放射線作業には、人員の被ばくを避けるために注意が必要です。
- 照射した細胞を遠心分離し、新鮮な培地に再懸濁し、2 x 10⁶細胞(10 mLの培地中)/プレート/CARでプレート化し、インキュベートします。
- トランスフェクション (Day 0 - morning)
- Phoenix細胞から上清を吸引し、5 mLのリン酸緩衝生理食塩水(PBS)で洗浄し、7 mLの還元血清培地(Opti-MEMなど)をプレートの側壁に慎重に滴下して、単層を乱さないようにします。細胞をインキュベーターに戻します。
- 14 mLの丸底ポリプロピレンチューブを2本取り、それぞれに1.5 mLの還元血清培地を加えます。.1本のチューブに40 μLのトランスフェクション試薬を加えます(材料表を参照)。
- もう一方のチューブに、15 μg の Ab-CAR-プラスミド (ステップ 1 で生成) と 5 μg のエンベロープおよびパッケージングプラスミド (5 μg pCL-Eco) を加えます。チューブを室温で5分間インキュベートします。
- ステップ2.4.2のトランスフェクション試薬混合物を、チューブの側面に接触せずに第2のチューブに滴下し、溶液を3回穏やかに上下させて混合します。室温で少なくとも20分間インキュベートします。
- 混合物3mLをPhoenix細胞に滴下し、組織培養インキュベーターに入れます。
- 4〜5時間後、FCS1mLを添加します。細胞を37°Cで一晩培養します。
- ミディアムチェンジ(1日目)
- プラスミド/トランスフェクション試薬複合体を含む上清を除去し、感染性物質の取り扱いに関する施設の手順に従って廃棄してください。4 mLの新鮮な温めた培地を細胞に加えます。
- 形質導入のためのウイルスの収穫(2日目)
- 滅菌シリンジでPhoenix細胞からウイルス含有培地を回収し、フィルター(0.45μm)で残留細胞の破片を除去し、新しいチューブに回収します。
- 組換えヒトインターロイキン-2(rhIL-2)ストックを最終濃度200国際単位(IU)/mLまで添加します。形質導入のためにウイルスをすぐに使用します(ステップ5.3)。4 mLの新鮮な培地をPhoenix細胞に加え、インキュベーターに入れます。
- ウイルスのリピート採取(3日目)
- 手順2.6を繰り返しますが、Phoenix細胞は新しい培地を追加する代わりに感染性廃棄物として廃棄します。この上清は、ステップ5.4で使用します。
3. 初代CD8 T細胞の単離と活性化(-1日目から0日目)
>注:以前は、膵島の炎症が始まる前の時点である4〜5週間で、雌の非肥満糖尿病(NOD)マウスからCD8 T細胞を採取していました。すべてのマウスは、IACUC(Institutional Animal Care & Use Committee)が承認したプロトコルに従って扱ってください。CD8 T細胞は、市販のネガティブセレクションキットを使用して脾細胞から濃縮されます。
- プレートにCD3/CD28抗体をコーティング(-1日目)
- 抗マウスCD3抗体とCD28抗体の混合物(どちらもPBSで1 μg/mL)を24ウェルプレートの各ウェルに1 mL加え、4°Cで一晩インキュベートします。
- 翌日、1mLの滅菌PBSでプレートを3回洗浄してから、マウスCD8 T細胞を添加します(ステップ4.1).
注:コーティングするウェルの数は、必要な活性化CD8 T細胞の総数に応じて、各実験で異なります。
- 脾細胞の採取(0日目)
- 生後4〜5週間齢の2匹のNOD雌マウスをCO2吸入とそれに続く斬首を使用して安楽死させます。脾臓を採取し、氷上の細胞培養皿にPBS10mLを浸した細胞ストレーナーに載せます。
- 細胞培養フードで、各脾臓を3〜5個に切断し、3または5mLのシリンジの滅菌プランジャーで組織を圧迫して脾臓の断片を強制的に引き離し、細胞が金網を通過できるようにします。
- 1:4希釈した赤血球溶解バッファー(1つの脾臓に対して3 mLのPBSに1 mLの溶解バッファー1 mL)を再懸濁し、室温で5分間インキュベートすることにより、赤血球を穏やかに除去します。
- 次に、細胞懸濁液10 μLをトリパンブルー色素溶液で希釈し、血球計算盤で細胞をカウントし、残りの細胞を350 x gで7分間遠心分離してペレット
化します。
- CD8 T細胞の濃縮(0日目)
- マウスCD8 T細胞単離キットを用いて、製造元の指示に従って、ネガティブセレクションによりCD8 T細胞を濃縮します。
注:高純度を確保するため、添加するビオチン化抗体の量を計算する際には、常に細胞数を切り上げてください(例えば、計算された9.1 x 10⁷細胞に対して108細胞に推奨される試薬の量を使用します)。
- 細胞ペレットを1 x 10⁸細胞あたり400 μLのバッファーと100 μLのビオチン-抗体カクテルに懸濁し、よく混合して冷蔵庫(4°C)で5分間インキュベートし、抗体が結合できるようにします。
- 1 x 10⁸細胞あたり300 μLの標識バッファーと200 μLの抗ビオチンマイクロビーズを加え、よく混合して4°Cで10分間インキュベートします。
- マイクロビーズ結合を待つ間に、分離カラムをセパレーターにセットします。カラムを3 mLの標識緩衝液ですすいで洗浄します。
- 1000 μLのビーズ/細胞混合物を40 μmの細胞ストレーナーに通してから、分離カラムにロードして細胞凝集体を除去します。カラムのフロースルーを、あらかじめ冷却した15 mLチューブに集めます。
- メーカーの指示に従ってカラムを洗浄し、すべての廃液を同じチューブに集めます。細胞番号を決定し(ステップ3.2.4と同じ)、350 x gで5分間遠心分離して回収します。2 mLの完全T細胞培地(FCS、2-メルカプトエタノール、rhIL-2(200 U / mL)、マウスインターロイキン-7(mIL-7、0.5 ng / mL)、ITS、4-(2-ヒドロキシエチル)-1-ピペラジンエタンスルホン酸(HEPES)およびペニシリン-ストレプトマイシンを含むRPMI-1640)に再懸濁し、350 x gで5分間遠心分離して細胞を洗浄します。
- 予熱した(37°C)完全T細胞培地に細胞を0.25–0.5 x 10⁶/mLの濃度で再懸濁します。
4. T細胞の活性化(0日目から2日目)
- ステップ3.1.2のCD3/CD28抗体でコーティングした24ウェルプレートの各コーティングウェルに、細胞懸濁液2mL(0.25–0.5 x 106/mL)を2 mL加えます。渦巻き運動を使用して、細胞を均等に分配します.
注:渦巻き運動を使用してセルを追加し、セルを均等に分散し、エッジの影響を最小限に抑えます。細胞がウェルの端に沿って集まると、形質導入速度と細胞生存率の両方が減少します。
- コントロールとして、同数のCD8 T細胞をプレートの1つのコーティングされていないウェルに播種します。10% CO2ガスインキュベーターを使用して、細胞を37°Cで48時間
インキュベートします。
注:48時間後、活性化は顕微鏡を使用して確認できます。活性化された細胞は、抗CD3/CD28抗体に遭遇しなかった細胞よりも大きくなります。
5. 活性化CD8 T細胞の形質導入(1日目から3日目)
>注:このプロトコルはスピン形質導入法を使用します。スイングアウトローターと組織培養プレートアダプターを備えた遠心分離機で、内部温度を37°Cに維持できるものが必要です。効率を最大限に高めるために、形質導入の日には、ウイルスを収集する前に遠心分離機を37°Cに予温します。
- ヒトフィブロネクチンフラグメントコーティングプレートの調製(1日目から2日目)
- 1日目に、24ウェルプレートのウェルに0.5 mLのフィブロネクチン(PBSで50 μg/mL)を加え、4°Cで一晩インキュベートします
注:通常、トランスフェクションされたPhoenix細胞のプレートごとに2つのフィブロネクチン被覆ウェルが必要です。
- 2日目にフィブロネクチン溶液を取り出し、PBS中の2%ウシ血清アルブミン(BSA)1mLと交換します。室温で30分間インキュベートし、非特異的結合部位を「ブロック」します。
- 処理したウェルを滅菌PBS1 mLで洗浄します。洗浄液を取り除いた後、プレートは使用できるようになります。または、密封して4°Cで最大1週間保存することもできます。
- 活性化CD8 T細胞の採取(2日目)
- 活性化されたCD8 T細胞を採取し、トリパンブルーまたは適切な自動装置を使用して細胞生存率をカウントおよび計算します。
- 遠心分離により細胞を採取し、形質導入のために5 x 10⁶ viable cells/mLで再懸濁します。CO2インキュベーター内の完全なT細胞培地で培養中の細胞の少量のアリコートを維持して、形質導入細胞のその後の蛍光活性化細胞選別を制御します(ステップ6)
注:48時間の活性化後、細胞の総数は約1.5倍増加し、生存率は95%を超えているはずです。
- 形質導入(2日目)
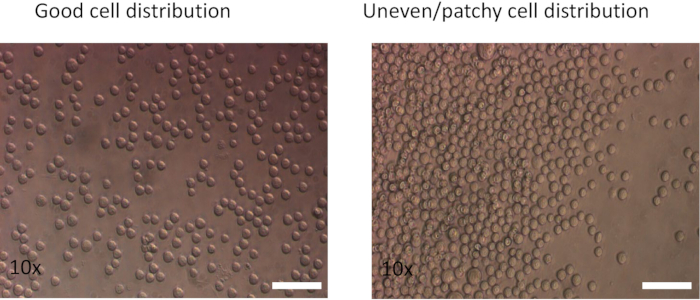
- ウェルあたり100 μLの活性化CD8細胞懸濁液(0.5 x 10⁶細胞)をフィブロネクチンコーティングプレートに加えます。次に、1.5〜2 mLのウイルス含有培地(ステップ2.6から)を各ウェルに加えます。渦巻き運動を使用して混合し、細胞を均一に分配します(図2)。
- プレートをジップロック式のビニール袋に入れ、密封します(二次封じ込めを提供するため)。2000 x gで37°Cで90分間遠心分離します。
- プレートを遠心分離機から取り外します。生物学的安全性の観点から、キャビネットはビニール袋を慎重に取り外し、プレートの外側が媒体で汚染されていないことを確認します。
- 次に、プレートを専用の37°CCO2インキュベーターに移します。4時間後、各ウェルから1 mLの培地を取り出し、予め加温した完全T細胞培地1 mLと交換します。CO2インキュベーターのプレートを交換します.
注:形質導入細胞からのすべての培地は感染性廃棄物として取り扱います。