このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。

方法論記事

形質転換酵母細胞のマウス腸管免疫系への経口送達

972 回視聴

2025年7月8日

この記事について

要約

出典:Hudson, L. E. et al., マウスの経口強制経口投与後のプロバイオティクス酵母とその胃腸免疫組織からの回復の変換。J. Vis. Exp. (2016年度)

このビデオでは、形質転換酵母細胞をマウスモデルに経口投与する様子を紹介しています。形質転換された酵母細胞は、強制経口投与技術を用いてマウスの胃に到達します。その後、細胞は小腸に移動し、そこでマイクロフォールド細胞が細胞を飲み込み、パイエルパッチへの移動を促進し、腸の免疫系にアクセスします。

プロトコル

動物モデルを含むすべての手順は、地元の施設動物管理委員会とJoVE獣医審査委員会によって審査されています。

1. 補助栄養酵母株を生成するためのUV変異導入

  1. 必要な紫外線(UV)照射量を決定するための生存曲線を生成
    1. 標準的な手順に従って、表1にリストされているYPD(酵母抽出物ペプトンデキストロース)培地およびその他の試薬を調製し、単一のコロニーを5〜10mlのYPD培地に接種します。ローラードラム上で培養物を30°C O/Nでインキュベートし、少なくとも8時間飽和させます。
    2. 分光光度計を使用して、プラスチックキュベット内の水で細胞を1:10に希釈することにより、一晩(O / N)培養の細胞濃度を決定します。細胞を20mlの滅菌蒸留水で107細胞/ mlの濃度に希釈します。
    3. 希釈した細胞を滅菌プラスチックのペトリ皿に注ぎ、蓋を外した状態で、プレートをUV電球の14cm下に置きます。
    4. 細胞を5,000μJおよび10,000μJの連続用量のUV照射に曝露し、0μJ、5,000μJ、10,000μJ、15,000μJ、20,000μJ、25,000μJ、30,000μJ、40,000μJ、 50,000μJのUV照射。抽出した細胞サンプルを滅菌済みの1.5 mLチューブに移し、滅菌水で1:10刻みで連続希釈します。
    5. 希釈液のペレット細胞を、16,000 x gの微量遠心分離機で1分間遠心分離し、上清を吸引し、酵母細胞のプレーティングに適した100 μlの滅菌水に再懸濁します。再懸濁した細胞の全量をYPD固体培地を含むプレートにピペットで移し、滅菌スプレッダーを使用して各プレートに細胞を均等に分配します。
    6. プレートの端をパラフィルムで包んでメディアの乾燥を防ぎ、カバープレートをアルミホイルで包んで光の再活性化とUV誘発性突然変異の修復を防ぎます。プレートを逆さまにして30°Cで2〜4日間インキュベートし、生存可能な酵母コロニーの増殖を可能にします(図1)。
    7. コロニーの数を数え、オプションでペンを使用してカウントされたコロニーをマークし、ハンドヘルド電子カウンターペン、または拡大鏡付きのカウンタースタンドを使用します。UV照射の各μJ用量で全めっき細胞のパーセンテージとしてプロットし、照射された酵母の生存曲線を生成します(図2).
      :一倍体酵母株は、同じパーセントの生存率を達成するために、二倍体株と比較して低線量のUV照射を必要とすることが予想されます。rad1 S. cerevisiae変異体のような機能的なDNA修復酵素を欠く酵母の株は、非常に低用量でのUV照射の存在を示すポジティブコントロールとして使用することができます。
    8. スクリーニングに使用するUV突然変異誘発の用量は、1.1.7で確立された生存曲線を参照して決定します。生存曲線に沿った点のx値(yが50に等しい場合)は、酵母の50%が生存するUV照射量です。この低い生存率で変異体をスクリーニングすると、特に二倍体酵母の場合、成功した変異株の収量が高くなる可能性があります。図2に示すように、WT S. boulardiiの50%生存線量は、約18,000μJです
      :このような高UV線量は、目的の補助栄養マーカー遺伝子以外の細胞経路の遺伝子の突然変異のリスクを増加させるが、この欠点は、補助栄養マーカー遺伝子の両方のコピーにおける突然変異を誘導する必要性とバランスを取らなければならない。遺伝子コピーが1つだけ変異しなければならない一倍体系統の場合、生存率が高い(90%など)スクリーニングを行うことで、追加の突然変異のリスクが減少し、なおかつ補助栄養変異体を十分に生成できる。
  2. UV突然変異導入と補助栄養性酵母株のスクリーニング
    1. 手順1.1.1-1.1.3の説明に従って酵母を調製します。
    2. 1.1.8で決定された50%生存率に対応するUV照射量に酵母をさらします。WT S. boulardiiの場合、この用量は約18,000μJであると決定されました(図2)。
    3. 1 mLのUV照射酵母とペレットを、16,000 x gの微量遠心分離機で遠心分離して1分間収集し、上清を吸引し、細胞を100 μlの滅菌水に再懸濁します。
      1. 突然変異体の選択
        1. ura3-補助栄養変異体などの選択を使用する場合は、5-フルオロロリン酸(5-FOA)を含む培地に酵母を照射して、機能的なUra3酵素を欠く細胞を選択します
          :Ura3の機能的なコピーを含む任意の酵母は、5-FOAを毒素5-フルオロウラシルに変換し、細胞死につながり、機能的なUra3を欠くUra3-コロニーの容易な選択を可能にします。LYS2とLYS5では、同様の選択アプローチが可能です。TRP1;α-アミノアジピン酸を含有する培地を用いたMET2およびMET15マーカー;5-フルオロアントラニル酸;およびメチル水銀、それぞれ。
        2. 100 μlの再懸濁細胞を5-FOAを含む最小培地にピペットで移し、滅菌スプレッダーを使用してプレートを均一にコーティングします。プレートをパラフィルムで包み、30°Cで逆さまにして2〜4日間インキュベートし、生存可能な酵母コロニーの増殖を可能にします。
        3. YPD、uracil-および5-FOAのプレート(図3)に再reakingすることによって5-FOAの版に現れるあらゆるコロニーのura3-表現型を確かめて下さい。滅菌爪楊枝の先端を使用して、単一のコロニーの一部を採取し、新鮮なYPD、ウラシルおよび5-FOAプレート上で細胞を穏やかに引きずります。再度、ラップしたプレートを逆さまにして30°Cで2〜4日間インキュベートします
          :生存可能なコロニーは隆起したほぼ円形の成長として現れますが、生存不可能な細胞は隆起した成長のない不透明な塗抹標本としてのみ現れます(図3)。
      2. 変異体のスクリーニング
        1. 選択方法が利用できない補助栄養性変異体を作製する場合は、UV照射酵母細胞の連続1:10希釈液を滅菌水で調製し、希釈液をYPD培地にピペットで移し、滅菌スプレッダーを使用してプレートを均一にコーティングします。
        2. プレートをパラフィルムで包み、30°Cで逆さまにして2〜4日間インキュベートします。互いに容易に区別できる個々のコロニー(通常はプレートあたり約100コロニー以下)の成長に許容された希釈を決定します。
        3. 1.2.1-1.2.3に記載されている酵母サンプルとプレート細胞のUV突然変異導入を、この決定された希釈度で繰り返します。希釈した酵母をYPD培地にピペットで移し、滅菌スプレッダーを使用して細胞を分配し、包んだプレートを逆さまにして30°Cで2〜4日間インキュベートします。
        4. 目的の代謝物を欠く選択的な培地へのレプリカプレーティングにより、補助栄養剤をスクリーニングします。まず、滅菌ベルベットパッドをプレートスタンドに固定し、UV照射コロニーでプレートをベルベットに反転させ、プレートの向きをマークします。
        5. 次に、目的の代謝物が不足している新しいプレートをベルベットに反転させ、軽く押し下げてベルベットからプレートに細胞を移します。元のプレートを4°Cで保存し、新しいプレートを逆さまにして30°Cで2〜4日間インキュベー
        6. トします。
        7. レプリカプレーティングの代替として、YPDからコロニーを選択培地に再ストリーキングすることにより、変異体をスクリーニングします。滅菌爪楊枝の先端を使用して、単一のコロニーの一部を採取し、新鮮なYPDプレートと目的の代謝物が不足しているプレート上で細胞を穏やかに引きずります。再度、包んだプレートを逆さまにして30°Cで2〜4日間インキュベートします。
          :単一のコロニーを選択し、コロニーを複数回ストリークアウトして、真の補助栄養細胞の均質な集団を確認するように注意する必要があります。
    4. さらに、単一のコロニーをYPDと適切な代謝物を欠く培地(例えば、uracil-培地でura3-変異体)の両方に5〜10mlに接種することにより、照射細胞の表現型を確認します。ローラードラム上で30°C O/Nでインキュベートし、YPD培地中の細胞の増殖を確認しますが、代謝物の非存在下では確認しません><。 :固体培地上の成長パターンは、酵母の補助栄養状態を明確に示す必要がありますが、一部の酵母はストレスに耐え、固体培地上で小さく成長の遅いコロニーを形成する可能性がありますが、液体培地では同じ条件に耐えられません(未発表の観察結果)。したがって、UV照射された変異体の成長パターンを徹底的に確認するために、液体培養物への接種を行う必要があります。
    5. 確認された補助栄養変異体の長期保存のためには、細胞を10mLのYPDに接種し、ローラードラムO / Nで30°Cでインキュベートすることにより、グリセロールストックを調製します。細胞を50%滅菌ろ過グリセロールに再懸濁し、クライオバイアルに移し、-80°Cで保存します
      :UV変異原性酵母は、目的の補助栄養マーカー以外の複数の遺伝子に変異が含まれている可能性があります。検証された補助栄養変異体の使用を続ける前に、これらの株は、遺伝子配列決定とpH、胆汁酸ストレス、およびプロバイオティクス株に関連する他の特性に対する耐性の評価を通じてさらに分析する必要があります2。さらに、PCRホモロジーまたはCRISPR/Cas9ターゲティングを使用して、補助栄養マーカーをより選択的に変異させることは、UV突然変異誘発の代替として検討する必要があります。

2. 酵母の変換

  1. 酵母のLiOAc形質転換
    1. 単一酵母コロニーを5〜10 mlのYPD培地に接種し、ローラードラム上で30°C O / Nでインキュベートします。
    2. 対数期の成長を誘導し、プラスミド取り込みの効率を高めるには、分光光度計を使用して細胞濃度を測定し、プラスチックキュベット内の滅菌水中の細胞の1:10希釈を測定します。O/N培養物を600 nm(OD600)の光学密度0.16-0.2(約2 x 10⁶- 2.5 x 10⁶細胞/ml)に希釈し、50 mlの新鮮で温かいYPDで細胞をインキュベートし、培養物が約1 x 10⁷細胞/mlに達するまで200 rpmに設定された眼窩プラットフォームシェーカーで細胞をインキュベートします。 通常約4時間
      注:形質転換効率は、プラスミドDNAのμgあたりの成功した形質転換酵母コロニー形成単位(CFU)の数の関数として測定できます。効率が向上すると、プラスミドDNAのμgあたりの形質転換コロニーが多くなります。酵母細胞の継代培養と対数期の増殖中の収集は、形質転換効率を高める1つの要因です。
    3. 2,500 x gで3分間遠心分離することにより、細胞をペレット
    4. 化します。
    5. 上清を吸引し、ペレットを1 mLの滅菌水に再懸濁して、細胞を1.5 mLの微量遠心チューブに移します。
    6. ペレット細胞を16,000 x gで微量遠心分離機で1分間遠心分離し、上清を吸引し、1 mLのTE/LiOAc(Tris EDTA/酢酸リチウム)バッファーで細胞を再懸濁して細胞を洗浄します。
    7. 遠心分離を繰り返し、TE/LiOAcバッファー中の細胞を2 x 109細胞/mLの濃度で再懸濁します。
    8. 調製した酵母50 μlをTE/LiOAcバッファーに、5 μlのキャリアDNA (10 μg/μl)、および1 μlのプラスミドDNA (1 μg) のそれぞれで形質転換混合物を調製します。DNAの量の増加が形質転換効率の向上につながる場合とそうでない場合があるため、プラスミドDNAのマイクログラムを滴定できます。
      :補助栄養マーカーが1つもない変異酵母株の場合、マーカーをコードするプラスミドは1つのみサンプルごとに形質転換できます。さらに、緑色蛍光タンパク質(GFP)などの検出が容易なタンパク質をコードするプラスミドを使用すると、形質転換後の酵母株による異種タンパク質の適切なフォールディングと発現を効率的に測定できます。
    9. 各調製物に300μlのPEG/LiOAc/TEを加え、十分にボルテックスします。無傷の細胞をポリエチレングリコール(PEG)でインキュベートすることは、効率的な形質転換に不可欠です。
    10. 調製物を30°Cで30分間インキュベートし、攪拌しながら、200rpmの軌道プラットフォームシェーカー上に置かれたビーカーに微量遠心チューブを入れます。
    11. 各反応に35 μlのジメチルスルホキシド (DMSO) を加え、42°Cのウォーターバスでセルを15分間加熱ショックします。DMSOの付加的な利点については相反する報告がありますが、無傷の酵母細胞の熱ショックは形質転換効率を大幅に向上させることが示されています。
    12. 2.1.5のように遠心分離によるペレット化、上清の吸引またはピペッティングにより細胞を洗浄し、1 mLの滅菌水に再懸濁します。ピペットで静かに上下させて細胞ペレットを分解します
      :コンピテントセルの生成に使用される培地は酵母の成長とコロニー形成を阻害する可能性があるため、上清を完全に除去することが重要です。
    13. 2.1.5と同様に細胞ペレット化を繰り返し、上清を吸引し、細胞を100 μlの滅菌水に再懸濁します。全量を選択プレートにピペットで移し、滅菌スプレッダーを使用してプレートを形質転換酵母で均一にコーティングします。
    14. コーティングされたプレートの端をParafilmで包み、培地の乾燥を防ぎ、30°Cで逆さまにして2日間インキュベートして、形質転換酵母細胞の増殖を可能にします。出芽酵母の形質転換と補助栄養選択の成功と効率的な形質転換は、形質転換調製物あたりのコロニー数が多くなりますが、他の株では収量がはるかに低くなる可能性があります(図4)。
    15. イーストプレートを短時間(通常1〜3週間)逆さまにして4°Cで保存します。1.2.5に記載されているように、形質転換酵母のグリセロールストックを調製して長期保存します。
      :プラスミドの安定性を決定し、異種タンパク質の適切な発現を評価するためには、形質転換CFUを試験するさらなる研究が必要です。プラスミドの安定性、細胞サンプルから回収された変性タンパク質を検出するためのイムノブロッティングの使用、適切に折りたたまれた三次元タンパク質を検出するための酵素結合免疫吸着アッセイ(ELISA)、酵母研究におけるGFPの使用に関する詳細な説明は、他の場所でご覧いただけます。図5は、形質転換出芽酵母におけるGFP発現の成功例の代表的な画像を示しています変換されていない細胞と比較して。このような蛍光タンパク質の使用は、成功した異種タンパク質産生を効率的に決定する1つの手段です。
  2. 酵母のエレクトロポレーション
    1. 単一酵母コロニーを5〜10 mlのYPD培地に接種し、ローラードラムで30°C O / Nでインキュベートします。
    2. 分光光度計を使用して細胞濃度を測定し、滅菌水中の細胞の1:10希釈を測定します。O/N培養物を100 mLの新鮮で温かいYPD培地で希釈し、OD600相当で約0.3にします。200 rpmに設定された軌道プラットフォームシェーカーで30°Cで継代培養をインキュベートし、OD600が約1.6に達するまで、通常は4〜5時間かかります。100 mLの継代培養ごとに、2つの形質転換反応に十分な条件付け細胞が生成されます。
    3. 2,500 x gで3分間遠心分離することにより細胞をペレット化し、上清を吸引し、50 mLの氷冷滅菌水に再懸濁して細胞を洗浄します。細胞をペレット化し、上清を吸引し、新鮮な50 mLの氷冷滅菌水に再懸濁して、洗浄を繰り返します。
    4. 細胞を再度ペレット化し、50 mLの氷冷エレクトロポレーションバッファー(1 Mソルビトール、1 mM塩化カルシウム(CaCl2))に再懸濁します。
    5. 2.2.3と同様にスピンを繰り返し、上清を吸引し、細胞を20 mLの0.1 M LiOAc/10 mM dithiothreitol(DTT)に再懸濁します。細胞懸濁液をローラードラム上で30°Cで30分間インキュベートします。LiOAcとDTTでの細胞のプレインキュベーションは、エレクトロポレーションの効率を相乗的に向上させます。
    6. 2.2.3と同様に細胞をペレット化し、上清を除去し、50 mLの氷冷エレクトロポレーションバッファーに再懸濁して洗浄します。遠心分離を繰り返し、細胞を氷冷エレクトロポレーションバッファーに再懸濁し、最終容量1 mLにします。
    7. 氷上で調製する:コンディショニング酵母細胞、滅菌エレクトロポレーションキュベット、およびプラスミドDNA。1 mLのエレクトロポレーションバッファーにコンディショニング細胞を最終的に再懸濁した直後に、400 μLのコンディショニング酵母細胞を約1 μgのプラスミドDNAと組み合わせ、氷冷した0.2 μmエレクトロポレーションキュベットに加えます。DNAの量を増やすと、形質転換効率がわずかに向上する可能性があります。氷上で反応液を5分間インキュベートした後、2.5 kVおよび25 μFに設定したエレクトロポレーターでエレクトロポレートします
      :2.1.7で説明したように、補助栄養マーカーが1つもない変異酵母株は、サンプルごとに変異マーカーをコードするプラスミドを1つだけ使用して形質転換できます。また、GFPのような検出が容易なタンパク質をコードするプラスミドを用いることで、形質転換後の異種タンパク質の適切なフォールディングと発現を効率的に測定することができます。
    8. エレクトロポレーションした細胞を8 mLの1:1 Mソルビトール混合物に移し、ローラードラム上で30°Cで60分間インキュベートします。
    9. 2.2.3と同様に細胞をペレット化し、100 μl 1:1 YPD:1 Mソルビトールに再懸濁します。1 M ソルビトールを含む選択培地に全量をプレートし、プレートの端をパラフィルムで包み、プレートを逆さまにして 30 °C で 2 〜 5 日間インキュベートして、形質転換酵母細胞の増殖を可能にします。
      :2.1.14および2.2.7に記載されているように、異種タンパク質の適切な発現を評価するために、形質転換酵母を試験することが重要です。
  3. 形質転換酵母を用いたマウスの経口強制
    1. 実験動物の世話と使用のためのガイドおよび施設の動物管理および使用委員会の承認に従って、すべての動物の世話と取り扱いの手順を実行します。
    2. 形質転換補助栄養酵母の単一コロニーを5〜10mlの選択培地に接種することにより、O / N酵母培養物を調製します。培養物O/Nをローラードラム上で30°Cで少なくとも8時間インキュベートし、飽和するまで培養します。
      :GFPなどのプラスミドをコードする試験タンパク質を使用すると、4.7に記載されているように、強制酵母でのタンパク質発現試験が容易になります。
    3. タンパク質発現の最大誘導および対数期成長の誘導のために、2.1.2に記載されているように、50mlの適切な培地で約0.16〜0.2のOD600相当に希釈することにより、O / N培養物から継代培養を準備します。
    4. 1.1.2と同様に継代培養細胞の濃度を決定し、109細胞/mlに調整します。各マウスに100 μlの用量を準備し、グループごとに数百μlの追加容量を準備して、サンプルローディングの精度と容易さを向上させます。
    5. 2,500 x gで3分間遠心分離するか、16,000 x gの微量遠心分離機で1分間細胞をペレット化します。上清を吸引し、等量の滅菌水を加えて細胞を再懸濁し、穏やかにピペッティングします。
    6. 1 mLの滅菌シリンジに適切なゲージ強制針(15-20 gマウスの場合は22 G)を固定し、酵母サンプルをロードし、気泡を排除し、プランジャーを100 μl刻みに設定します。追加のシリンジに滅菌水を入れて強制経口投与し、コントロールマウスを強制し、汚染酵母の存在を確認します。
    7. 非利き手を使用して、人差し指と親指で首の周りの皮膚をしっかりとつかみ、強制するマウスを持ち上げます(図5A)。テールを小指の下に押し込み、下半身の動きを防ぎます。強制手術中の内部組織への損傷を防ぐために、グリップがしっかりと固定され、マウスが頭を動かさないようにしてください。
      :球根が胸骨の剣状突起と均一になるように針をマウスに当てて、強制針をどれだけ挿入するかを推定します。この長さの針を挿入すると、通常、強制針球が胃に入ることができます。
    8. 利き手を使って、中央から少し左に傾けながら、マウスの食道に強制針をそっと挿入します。マウスが針の球根を飲み込むのを待ち、針が3.7で推定されたポイントまで少し下降するのを待ちます(図5B)。強制針の挿入中に抵抗が感じられた場合、またはマウスがいつでもあえぎ始めた場合は、針をそっと取り外して、再度食道を探してみてください。.
    9. マウスが強制針の球根を飲み込んだ後、シリンジプランジャーを静かに押し下げて、100μl(108 CFU)の酵母をマウスの胃に直接投与します
      :マウスは投与後に強制溶液を吐くことはできませんが、強制経口投与中に逆流が起こる可能性があります。強制針を適切に挿入し、溶液の量と粘度を調整することで、逆流を抑え、正確な投与を確保することができます。
    10. マウスの胃と食道から強制針を慎重に取り外し、マウスをケージに戻します。強制経口投与後、マウスが呼吸し、正常に動いていることを確認し、強制針が処置中に適切に挿入され、溶液が吸引されていないことを確認します。

>表 1.この原稿のプロトコルに使用される各溶液、酵母培地およびプレート、および形質転換バッファーの作成に必要な試薬について説明しています。

してください る
ソリューション酵母培地とプレート形質転換試薬
ポリエチレングリコール(PEG)50%:YPD:TE/LiOAc:
250グラム、PEG 3350ペプトン20g50 ml 10x TE
500mlの滅菌水デキストロース 20g50 ml 10倍(1M)LiOAc
フィルター滅菌済み酵母エキス10g滅菌水400ml
1リットルの水フィルター滅菌済み
オートクレーブ
TE 10倍:YPDプレート:PEG/TE/LiOAc:
100 mMトリスペプトン20g400 ml 50%ペグ
10 mM EDTAデキストロース 20g50 ml 10x TE
pHを7.5にし、フィルター滅菌します寒天20g50 ml 10倍(1M)LiOAc
酵母エキス10g
1リットルの水
オートクレーブ
20%グルコース:ウラシル選択培地キャリアDNA(SS DNA):
デキストロース 200gウラシルを欠くアミノ酸ミックス2g-20°Cで保存し、100°Cで1〜2分間加熱する前にストランドを溶かし、氷上に保管
1リットルの水アミノ酸を含まない6.7 gの酵母窒素塩基
フィルター滅菌済み1リットルの水
オートクレーブまたは滅菌ろ過による滅菌
使用前に20%グルコースを1:10追加してください
50%グリセロール:ウラシルプレート:エレクトロポレーションバッファー:
500 mlグリセロール250mlのフラスコで:1 Mソルビトール
500mlの水ウラシルを欠くアミノ酸ミックス2g1 mM CaCl2
オートクレーブアミノ酸を含まない6.7 gの酵母窒素塩基蒸留水で満たします
水150mlオートクレーブ処理して4°Cで保存
2Lフラスコの場合:
寒天20g
750mlの水
オートクレーブフラスコを別々にし、次に100mlの20%グルコースと混合します
完全なIMDM5-FOA+プレート:LiOAc/DTTの
500 ml Iscove's Modified Dulbecco's 培地2 Lフラスコ内のオートクレーブ:0.1 M LiOAc
5 mlペニシリンストレプトマイシングルタミン100x寒天20g10 mM DTT
500 μl 2-メルカプトエタノール750mlの水
10%熱不活化ウシ胎児血清 混ぜる:
2.5 mlピルビン酸ナトリウム100 mMアミノ酸を含まない6.7 gの酵母窒素塩基
ウラシルを含まないアミノ酸ミックス2g
150mlの温水
冷めたら、以下を追加します。
0.05gウラシルパウダー
1グラム5-FOA
攪拌してろ過滅菌します
オートクレーブ寒天溶液に加え
100 ml 20%グルコースと混合します

アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。

結果

figure-results-1
図 1.YPD培地で増殖した酵母コロニー。UV照射後のプロバイオティクス酵母の生存コロニー形成単位(CFU)を示すYPDプレートの例。細胞を段階希釈して、個々のCFUを区別し、カウントできるようにしました。
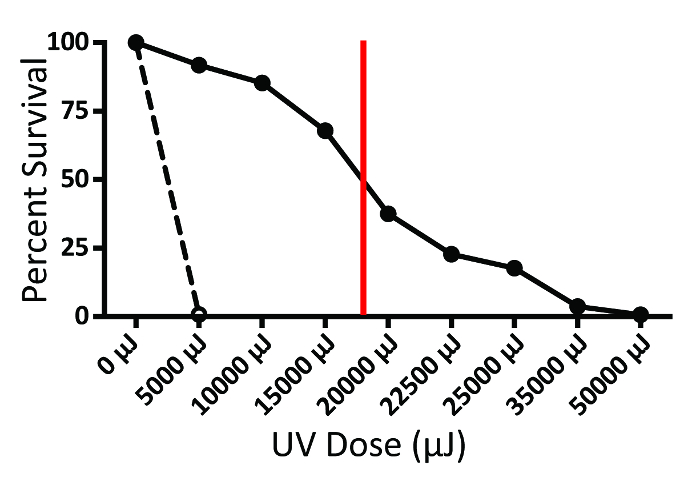
figure-results-2
図 2.二倍体プロバイオティクス酵母の生存曲線。全播種細胞に占める生存率としての生存率 S. boulardii CFU の数を、UV 照射の μJ 用量ごとにプロットしました (実線)。縦の赤い線は、この酵母株の50%生存率に対応するμJ UV線量を示しています。紫外線突然変...

アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。

開示事項

利益相反は宣言されていません。

材料

この記事で使用された材料の一覧
名前会社カタログ番号コメント
SmartSpec 3000分光光度計バイオラッド〒170-2501酵母培養物の細胞濃度とOD600を測定する分光光度計の例
ニューブランズウィックローラードラムエッペンドルフM1053-4004酵母培養用インキュベーション用ローラードラムの例
UVストラタリンカー2400ストラタジーン400075から03ストラタリンカーの例
スチュアートコロニーカウンター SC6PLUS11983044フィッシャーサイエンティフィック拡大表示付きプレートスタンドは、ペンからの圧力を感知するとコロニー数を記録し
サイエンスウェアコロニーカウンターF378620002Bel-Art Scienceware(ベルアート・サイエンスウェア)ハンドヘルドコロニーカウンターペン
レプリカめっき装置フィッシャーブランド09-718-1レプリカメッキスタンドとパッドの例
ベルベットの正方形フィッシャーブランド09-718-2
L型滅菌細胞スプレッダーフィッシャーブランド14665230
デオキシリボ核酸、サケ精巣からの一本鎖シグマ・アルドリッチD7656-1ミリリットル酵母LiOAc形質転換のためのキャリアDNAの例
強制針ブレインツリー・サイエンティフィックN-PK 00215-20 gのマウスの場合、推奨される針は22ゲージ(1.25 mmボール)、1インチの長さのまっすぐな再利用可能な強制針です。体重が20gを超えるマウスには、20ゲージ以上の直線または湾曲した強制針を使用できます
1mL滅菌スリップチップ使い捨てツベルクリンシリンジベクトン・ディキンソンBD 309659
Electron Microscopy Sciences 7インチ(178 mm)の鋸歯状の先端、広いグリップ鉗子などの鈍い鉗子電子顕微鏡科学77937から28解剖に必要な鈍鉗子の例
直線と曲線の解剖ハサミ電子顕微鏡科学72966-02 および 72966-03解剖に必要なハサミの例
ます

タグ

経口投与酵母形質転換パイエル板の分離マウス腸管細胞懸濁液酵母選択培地栄養要求性酵母ガバージュ法組織解剖細胞培養