特定の遺伝的摂動や毒素への曝露は、正常な発生過程を混乱させ、特定の細胞タイプの死につながる可能性があります。ゼブラフィッシュ胚におけるホールマウント免疫蛍光法による活性化カスパーゼ3の解析により、アポトーシスを特異的に受ける細胞の病期および組織特異的な局在が明らかになりました。
この記事について
サマリー
要約
活性化カスパーゼ3を検出するためのホールマウント免疫蛍光法(Casp3アッセイ)は、ゼブラフィッシュ胚で内因性または外因性のアポトーシスを受けている細胞を同定するのに有用です。ホールマウント解析では、アポトーシス細胞の組織特異性に関する空間情報が得られますが、最終的には、アポトーシスを受けている細胞タイプを正確に特定するためには、切片化および/または共標識が必要です。ホールマウントCasp3アッセイは、4細胞期から受精後32時間までの固定胚の解析に最適化されており、ゼブラフィッシュの変異体およびモルファントの解析、変異体および野生型mRNAの過剰発現、化学物質への曝露など、多くのアプリケーションに役立ちます。生きた胚のアポトーシス細胞を数時間で同定できるアクリジンオレンジ染色と比較して、Casp3およびTUNELアッセイは完了までにかなり時間がかかります(2〜4日)。しかし、アポトーシス細胞の形成とクリアランスの動的な性質により、固定胚の分析により、特定の時点における複数のサンプル間でアポトーシス細胞を正確に比較することができます。また、Casp3アッセイは、ホールマウントTUNELアッセイによるアポトーシス細胞の分析よりも、コストと信頼性の点で優れていることもわかりました。全体として、Casp3 アッセイは、初期のゼブラフィッシュ胚のアポトーシス細胞を解析するための堅牢で再現性の高いアッセイです。
概要
ここでは、活性化されたカスパーゼ3(以下、Casp3アッセイ)を持つ細胞を検出するために、初期のゼブラフィッシュ胚で全マウント免疫蛍光法を行う方法について説明します。この方法の全体的な目標は、ゼブラフィッシュのアポトーシス細胞の相対的な存在量と位置を、4細胞期から受精後32時間後(hpf)まで
特定することです。内因性(ミトコンドリア媒介)および外因性(死受容体媒介)のアポトーシス経路は、カスパーゼカスケード1-2の活性化を通じて細胞死を媒介します。イニシエータカスパーゼは通常、細胞内にモノマーとして存在し、アポトーシス促進シグナルに応答して経路特異的なプラットフォームに動員されると、活性化ダイマーになります。次に、活性化された開始剤カスパーゼ(Caspase 9;内因性経路、およびCaspase 8;外因性経路)は、前二量体化された不活性エフェクターカスパーゼ(Caspase 3、6、7)を標的にして切断し、活性ヘテロ四量体を形成します。次に、活性エフェクターカスパーゼは、特定のテトラペプチド残基で細胞標的を切断し、クロマチン凝縮や膜ブレブなどのアポトーシスの超微細構造的特徴、および免疫サイレントな方法で食細胞による飲み込むための細胞のパッケージングを媒介する細胞表面シグナルで最高潮に達する特異的なタンパク質分解破壊を開始します。哺乳類細胞では、活性型エフェクターカスパーゼが、内因性経路と外因性経路の両方を介してアポトーシスを媒介する細胞切断イベントの大部分を行うと考えられています1-2。本明細書に記載のプロトコルは、切断されたヘテロ三量体型のカスパーゼ3に特異的に結合する抗体を使用するが、不活性なカスパーゼ3二量体には特異的に結合しない。
Casp3アッセイの利点の一つは、全胚の状況下でアポトーシス細胞の空間分布を可視化できることです。したがって、目的の組織にアポトーシス細胞が存在するかどうかを調べることができ、特定の細胞タイプを標識する抗体または蛍光トランスジェニック株が存在する場合、共標識実験を通じてアポトーシスを受けている細胞の正確な同一性を特定することができます。いくつかのグループは、ゼブラフィッシュの胚におけるアポトーシスのマーカーとして活性化カスパーゼ3を使用することに成功しています(例:3-7)。ゼブラフィッシュの胚におけるアポトーシス細胞を同定するための追加のホールマウント技術には、TUNELアッセイ8およびアクリジンオレンジ(AO)染色9が含まれます。私たちは、ゼブラフィッシュの胚4,6,10のアポトーシス細胞を同定するために、3つの方法すべてを使用しました。
TUNEL (Terminal deoxynucleotidyl transferase dUTP nick end labeling) 染色は、リンパ球11 の VDJ 組換え中に DNA の 3' ヒドロキシル末端にヌクレオチドを付加するために使用される Terminal deoxynucleotidyl Transferase (TdT) 酵素を利用しています。TdTは、主にアポトーシス細胞に豊富に存在するDNAの遊離3'ヒドロキシル基にdUTP-ビオチンを添加します。次に、組織をアビジン-ペルオキシダーゼに曝露し、基質3-アミノ-9-エチルカルバゾールを添加してアポトーシス細胞を染色します。TUNELアッセイは、野生型ゼブラフィッシュ組織12の胚発生中のアポトーシス細胞の広範な分析を行うために使用されました。Casp3アッセイと同様に、TUNELアッセイは固定胚に対してのみ実施されます。Casp3 アッセイは、TUNEL アッセイよりも一貫性があり、安価であることがわかりました。
AO染色は、ショウジョウバエ13のアポトーシス細胞を特異的に同定するメカニズムとして最初に説明されました。AOは、アポトーシス細胞の細胞質と核の両方を染色しますが、壊死細胞は染色しません。AOは核酸に結合することがよく知られており14、これが核染色の原因であると考えられている。ただし、AOは生細胞のクロマチンを染色しません。むしろ、アポトーシス中に生じる特定の変化が、凝縮したアポトーシス核のインターカレーションおよび染色を可能にするように思われる15。AO染色には、生きた胚の迅速なアポトーシス分析という利点があります。しかし、アポトーシス細胞の形成とクリアランスの動的な性質により、サンプルの文書化は迅速に行う必要があります。一方、すべてのサンプルを同時に固定すると、すべてのサンプルで特定の時間におけるアポトーシスのスナップショットが得られ、この時間変数の影響を受けません。したがって、AO染色によるアポトーシス細胞の分析は固定胚に適合しないため、Casp3アッセイは、複数のサンプルにわたる写真による文書化および/または定量が必要な実験に適しています。
プロトコル
1. 溶液の準備
- 1x PBST (1x PBS, 0.1% Tween-20) 500 ml を調製し、フィルター滅菌します。1x PBST は、細菌の増殖の兆候がない限り、無期限に室温 (RT) で保持できます。
- 注意:粉末PFAを1x PBSに1x PBSで60°Cで1時間溶解し、光から保護するためにアルミホイルで覆うことにより、化学フードに50mlの4%パラホルムアルデヒド(PFA)を準備します。4°Cで1ヶ月間、または-20°Cで2年間保存してください。
- 新鮮な1x PDT(1x PBST、0.3% Triton-X、1% DMSO)を500 mL調製します。1x PDTは4°Cで最大1ヶ月間保存できます。
- ブロッキングバッファー50 mL(1x PBST、10%熱不活化ウシ胎児血清、2%ウシ血清アルブミン)を調製します。10 mLのアリコートを作成し、-20°Cで最大1年間保存します。解凍後、ブロッキングバッファーは4°Cで最大48時間保存できます。
- 30 ml の水を 80 °C に加熱して 4% メチルセルロース 100 ml を調製します。お湯に 4 g のメチルセルロースを加え、室温の攪拌板に攪拌棒を使用して混合します。完全な混合には、通常 4 時間から一晩かかります。残りの(加熱されていない)水を加え、4°Cで1時間混合します。RTで保管してください。
- 尾芽期から32 hpfまでの胚を使用する場合は、50 mLの10 mg/mlプロナーゼを調製し、4 °Cで最大1週間保存します。それ以外の場合は、10 mLのアリコートで-20 °Cで最大1年間保存します。
- 100%メタノール50mlを-20°Cで置く。
- 280 gのインスタントオーシャンシーソルトを2 Lの蒸留水に溶かして、60倍の卵水を準備します(Westerfield16のように)。60倍のストックを脱イオン水で希釈して、1倍の卵水を調製します。
2. 胚の準備
- ゼブラフィッシュの胚を、4細胞期から32 hpfまでの1x卵水中のシャーレに集めます。
- 4細胞期と尾部芽期の間の胚については、ステップ2.2に進みます。
- 尾芽期から32 hpfまでの胚の場合、10 μlの10 mg/mlプロナーゼを1x 卵水10 mL中の胚に添加して絨毛膜を除去します。
- 注: プロナーゼ活動はバッチ間で変動することがあります。したがって、最終的なプロナーゼ濃度は、新しいバッチが得られたときのデコレーションに最適化する必要があります。
- 室温で30分間インキュベートします。
- 卵水/プロナーゼ溶液を廃棄物に注ぎ、新鮮な1x卵水をゆっくりと戻します。
- 既存の卵の水(および自由に浮かぶ絨毛膜)を注いで2回すすぎ、新しい卵の水をそっと加えます。
- 注:この時点で、ほとんどのコーラリオンを削除する必要があります。トランスファーピペットで、残りの絨毛膜が除去されるまで胚を上下に優しく吸い込みます。
- 最大40個の胚を1.5mlチューブに移します。1x PBST1 mlで2回すすいでください。
- PBSTを取り出し、胚のすぐ上に液体を残します(チューブ内には約100 μlの容量が残ります)。4%PFA1 mLを加えます。チューブを横向きに置き(胚がチューブの長さに沿って広がるように)、輸送を容易にする適切なサイズの容器(例:ペトリ皿やピペットボックストップ)に置き、4°Cで一晩または最大1週間の穏やかなロッカーに置きます。
- 4細胞期と尾芽期の間の胚については、鉗子で固定された胚を手動でデコリオネーションします。
3. 免疫蛍光法
- チューブラックにチューブを置き、すべての胚がチューブの底に沈むようにします。PFAを(適切な廃棄物容器に)除去し、胚のレベルのすぐ上に液体を残します。固定後(ステップ2.3)、バックグラウンド抗体染色を防ぐために、胚を空気にさらさないでください。
- 氷冷した100%メタノール(透過処理用)1mlを滴下します。固定後、胚は壊れやすくなり、その後の液体の除去/追加時にチューブ内で胚が転がらないように特別な注意を払う必要があります。チューブを横向きに置き、-20°Cで2時間置きます。あるいは、胚を-20°Cで最大24時間放置することもできます。
- チューブをラックに入れて、チューブの底にある胚を採取します。メタノールを取り除き、胚のレベルのすぐ上に液体を残します。
- 1 ml 1x PDTを慎重に加えます。PDTを取り出し、新しい1x PDTを1 mL加えます。チューブを横に置き、RTで30分間静かに揺らします。PDTを取り外し、新しいPDTで30分間の洗浄を繰り返します。
- 液体が胚のレベルのすぐ上になるまでPDTを取り出し、500 μlのブロッキングバッファーを加えます。
- 輸送容器に胚を横向きに置き、胚がチューブの長さの2/3を超えて移動しないようにします。そうしないと、胚がチューブの蓋や液体の外側に引っ掛かってしまいます。
- チューブ付きの輸送容器をRTの非常に穏やかなロッカーに1時間慎重に置きます。
- チューブをチューブラックに直立させ、すべてのチューブを開いて蓋に胚が詰まっていないか確認します。蓋に胚があるチューブの場合は、上部を閉じ、チューブを手でそっと揺らして、すべての胚を液体に戻します。
- 1 μLのウサギ抗活性化カスパーゼ3抗体(1:500希釈)を加えます。
- コラベリング実験を行う場合は、抗活性化カスパーゼ3抗体に加えて、2番目の非ウサギ由来抗体の適切な希釈液を追加するだけです。
- 胚を慎重に横に置き、室温で2時間静かに揺さぶる。あるいは、胚を4°Cで一晩インキュベートすることもできます。
- チューブをチューブラックに立てます。ブロック/抗体溶液を除去します。1x PDTを1 ml加えます。チューブの蓋に付着した胚を採取するために、必ず手でチューブを反転させてください。次に、すべてのチューブを開いて、すべての胚が蓋から取り出されたことを確認します。
- 手順3.4を繰り返します。
- 手順3.5-3.10を繰り返しますが、抗活性化Caspase 3抗体を、青色光を吸収して緑色光を発する抗ウサギ蛍光色素標識抗体の適切な希釈液に置き換えてください。ただし、ユーザーが好む吸収/発光スペクトルを持つ任意の蛍光色素標識抗体をここで使用できます。二次抗体を添加した後、アッセイの残りの期間、胚を暗所に置いておくことが重要です。インキュベーションステップ中は輸送容器をアルミホイルで覆いますが、バッファーを交換するときは光への曝露を心配する必要はありません。
- コラベリング実験を行う場合は、このステップで相補的蛍光色素標識二次抗体の適切な希釈液を添加するだけです。
- 注:ユーザーが活性型カスパーゼ3をGfp発現細胞と共標識する場合は、ウサギ抗活性カスパーゼ3抗体の後に非緑色蛍光の抗ウサギ二次抗体を、抗GFP抗体の後に緑色蛍光の非ウサギ二次抗体を添加する必要があります。これにより、胚の固定後も一部のGfp蛍光が見えるままである場合の混乱が解消されます。
4. 蛍光顕微鏡によるアポトーシス細胞の解析
- 適切な光フィルターを使用して、小さなペトリ皿またはガラススポットプレート内の1x PDT中の胚を蛍光顕微鏡で分析します。ポジティブコントロールが最小限のバックグラウンドで明るい蛍光を示している場合は、ステップ4.2に進みます。(そうでない場合は、ディスカッションのトラブルシューティングセクションを参照し、新しい胚でプロトコルを繰り返します。胚は、1x PDTで4°Cで最大48時間保存できます。
- 皿の底を覆うのに十分な3.5cmのシャーレに4%メチルセルロースを注ぎます。あるいは、ガラススポットプレートまたは窪みスライドを、窪みに大量のメチルセルロースを滴下して使用することができます。チューブの底から胚を清潔なトランスファーピペットに慎重に吸引し、ペトリプレートに移して視覚化します。
- 傾斜プローブを使用して、ドキュメンテーションの対象となる胚の向きを合わせます。同じサンプルの胚間では多少のばらつきがある可能性が高いため、そのサンプルの大部分の胚で観察された蛍光強度とパターンを表す画像を撮影することが重要です。非特異的バックグラウンド蛍光の蓄積を防ぐために、アッセイの完了から48時間以内に文書化を行う必要があります。残留4%メチルセルロースは、胚のジェノタイピングに必要なその後のPCR反応を妨げません。
- 注:胚を特定の角度で固定するために、卵黄または胚の他の部分(目的のビューによって異なります)が皿の底に載るように、胚を皿の底にそっと押すと便利です。次に、プローブを使用して胚またはすぐ近くのメチルセルロースを動かし(同時に顕微鏡で視覚化しながら)、ドキュメンテーションに必要な角度を取得します。
結果
Casp3アッセイにより、4細胞期から受精後32時間(32 hpf)までのアポトーシス細胞の明確な証拠が得られます。Figure 2Aは、BimやNoxaなどの強力なプロアポトーシスbh3-onlyタンパク質をコードする高濃度のmRNAを胚に注入すると、発生の4細胞期までに速やかに活性型Caspase 3が生じることを示しています。その後、1時間以内に胚の死に至ります4。蛍光強度は中程度ですが、結果は決定的なものであることに注意してください。より後期のステージでは、蛍光強度はより強くなります。例えば、Figure 2Bは、プロアポトーシスbh3-only遺伝子pumaをコードする中程度の毒性レベル4のmRNAを注入した球状期胚において、活性型Caspase 3陽性細胞が強く発光していることを示しています。また、アンチアポトーシスbcl-2遺伝子をコードするメッセンジャーRNAを共注入することで、puma mRNAの注入が内因性のミトコンドリア媒介経路を通じてアポトーシスを誘導することを証明しました。
ゼブラフィッシュにおけるIR誘発アポトーシスには、pumaなどのbh3-only遺伝子のp53介在性転写が必要です5-6。図3に見られるIR誘発アポトーシスの遅延は、p53介在性転写が必要であることと一致しています。
Casp3プロトコルでは、高いS/N比が得られるはずです。図4では、最適なCasp3アッセイの結果と、重要なステップが不適切であった場合に生じる2つの一般的な不十分な結果を比較しています(「考察」を参照):動物組織のバックグラウンド蛍光による低いS/N比、および目的のシグナルを妨げる卵黄の蛍光です。
GFP発現トランスジェニック系統を用いた共染色実験により、アポトーシスを起こしている組織を近似的に示した(図 5)。
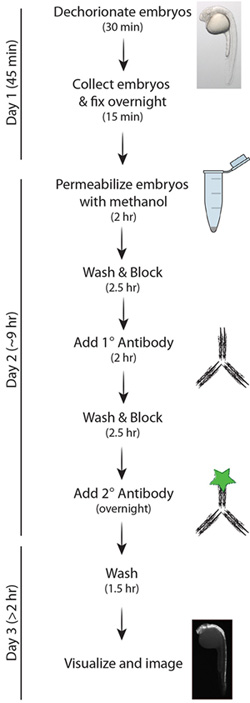
図1. Casp3プロトコルの簡略化した概略図。

図 2. (A) 4細胞期胚におけるアポトーシスの解析。発生の1細胞期に、egfp(コントロール)またはプロアポトーシスbh3-only遺伝子であるbimおよびnoxaをコードするmRNAを50 pg注入した。 4細胞期(注入後約1時間、hpi)において、免疫蛍光染色により活性型Caspase 3を検出して胚を解析した。Bimおよびnoxa mRNAは、注入直後にゼブラフィッシュ胚に急速なアポトーシスを誘導し、そのまま発生させた場合、2 hpiまでに死亡に至る。比較として、野生型4細胞期胚の明視野像を示す。(B) 球状期ゼブラフィッシュ胚におけるアポトーシスの解析。発生の1細胞期に、50 pgのegfp(コントロール)、5 pgのpumaと45 pgのegfp (puma)、または5 pgのpumaと45 pgのbcl-2 (bcl-2) をコードするmRNAを注入した。球状期(約4 hpi)において、Casp3アッセイにより胚を解析した。アポトーシス細胞を可視化するため、側面および動物極側の両方の像を示す。bcl-2によるpuma誘導性アポトーシスのレスキューは、puma mRNAの注入が、特異的にミトコンドリア介在性の内因性経路を通じてアポトーシスを誘導することを示している。比較として、野生型球状期胚の明視野像を示す。

図 3. 17-20 hpfにおける電離放射線(IR)誘発アポトーシスのタイムコース。ゼブラフィッシュ胚に17 hpfで8 GyのIRを照射し、照射後(hpIR)0、1.5、2、3時間でCasp3アッセイによる解析を行った。20 hpfの矢印は、3 hpIRにおける脊髄へのアポトーシス細胞の蓄積を示している。比較のため、17-hpf胚の明視野像を示す。
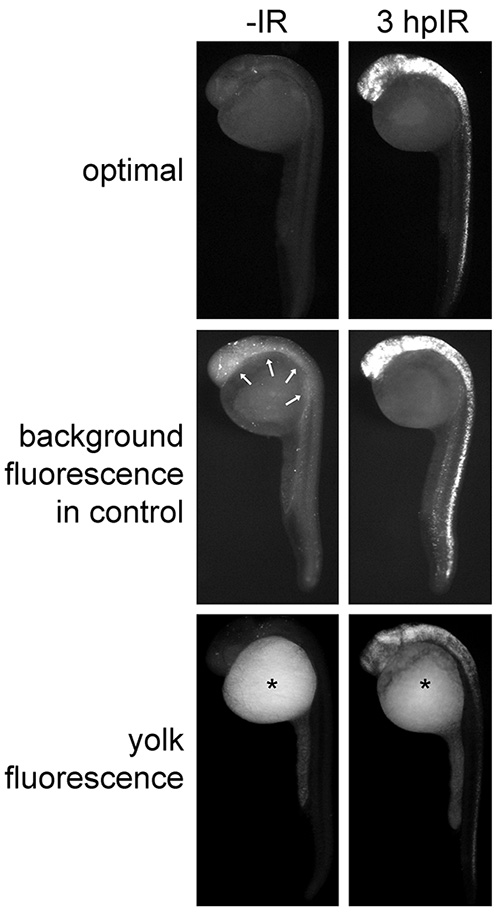
図 4. 27 hpf 胚における Casp3 免疫蛍光染色の最適および非最適結果。 ゼブラフィッシュ胚を 24 hpf で 15 Gy 照射(または非照射)し、Casp3 アッセイで分析した。「optimal(最適)」群は、アポトーシス細胞が明るく蛍光し、非アポトーシス細胞および卵黄の背景蛍光が最小限である理想的な結果を示している。「background fluorescence in control(コントロールにおける背景蛍光)」群の矢印は、コントロール胚の動物組織における過剰な背景蛍光を示している。「yolk fluorescence(卵黄蛍光)」群のアスタリスクは、卵黄における過剰な非特異的蛍光を示している。
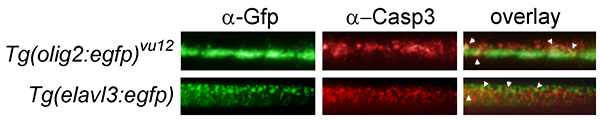
図 5. 共染色実験によるIR誘発アポトーシスの組織特異性の近似。 Tg(olig2:egfp)vu12 トランスジェニック系統は運動ニューロンおよびオリゴデンドロサイトを標識し17、Tg(elavl3:egfp) 系統はすべての分化ニューロンを標識する18。 各トランスジェニック系統に24 hpfで15 Gyの放射線を照射し、3時間後にマウス抗GFP一次抗体およびウサギ抗活性型Caspase 3一次抗体の両方を用いて分析し、続いてそれぞれ緑色および赤色蛍光二次抗体を用いた。脊髄(27-hpf、3-hpIR胚の卵黄延長端の背側に位置)の拡大図を示す。アポトーシス細胞はTg(elavl3:egfp)およびTg(olig2:egfp)vu12の両集団に部分的に局在しているように見え(オーバーレイの矢印頭を参照)、ニューロンとオリゴデンドロサイトがIR誘発アポトーシスに感受性であることが示唆される。
ディスカッション
このプロトコルで提示されるCasp3アッセイは、単純であることを意図しており、本明細書の指示に従って実行すると、堅牢な信号対雑音比を生じさせるはずです。このプロトコルの重要なステップには、すべての洗浄に新鮮な1x PDTバッファーを使用すること、一次抗体に胚をインキュベートした後のPDTバッファーでの十分な長さの洗浄ステップ、胚の穏やかな取り扱い、およびプロトコルのすべてのステップ中にチューブまたはトランスファーピペット内のすべての胚を細心の注意を払って説明することが含まれます。
私たちの経験では、ポジティブコントロールでシグナルが欠如する最も一般的な理由は次のとおりです:1)洗浄ステップ中に1x PBSTが1x PDTに置き換えられる、2)1x PDTバッファーが1か月以上経過している、3)間違った二次抗体が使用された、4)胚が32 hpfより古い、および/または5)40を超える胚が1つのチューブで分析されました。サンプル内で一貫性のない結果またはばらつきが生じた場合、これは通常、1)手順中にすべての胚が常に液体内にとどまるように注意が払われていなかったため、および/または2)胚が十分なロッキング下でインキュベートされなかったためです。高レベルのバックグラウンドノイズは、胚の動物組織全体に発生する一般的な蛍光ヘイズとして視覚化されることがよくあります( 図4「 バックグラウンド蛍光」を参照)。S/N比が低い場合、1)一次抗体の投与後に十分な時間胚を洗浄しなかった場合、および/または2)胚を推奨時間よりも長くPFAまたはメタノールに放置した場合に発生する可能性があります。アッセイの終了までに胚が無傷のまま残らなかった場合:1)PFAによる固定後に溶液を滴下して添加しなかった、および/または2)インキュベーションステップ中のロッカー速度が高すぎる。
Casp3アッセイに固有のホールマウントの視覚化は、アポトーシス細胞の空間的局在化に役立ちます。ただし、組織特異性は概算であり、アポトーシスを起こしている細胞の正確な同一性を特定するために、共標識技術( 図5を参照)および/または胚切片化に依存する可能性があります。ここで説明するプロトコルでは、共標識は、アッセイで使用される特定のウサギ由来抗体の要件によって制限されます。ゼブラフィッシュ胚の全マウント免疫蛍光法によってアポトーシス細胞を特異的に標識する市販の非ウサギ由来抗活性化カスパーゼ3抗体は同定されていません。したがって、ウサギで産生された細胞型特異的抗体は、共標識実験用のCasp3アッセイと互換性がありません。1つの代替案は、アポトーシス細胞を標識するためにマウス由来抗体を必要とするTUNELアッセイを実行することです6。しかし、ゼブラフィッシュの胚に対して実施されたホールマウントTUNELアッセイは、TdT酵素の濃度、TdT酵素での胚のインキュベーション期間、チューブあたりに存在する胚の数など、反応の多くの変数に非常に敏感であることがわかりました(未発表の観察)。したがって、結果の一貫した解釈を提供する酵素のバランスを見つけることは困難です。したがって、好ましい代替手段は、特定の細胞型でGFPのような蛍光色素(市販の堅牢な抗体を使用)を発現するトランスジェニックゼブラフィッシュ胚のアポトーシス細胞を分析することです。次に、マウス抗Gfp一次抗体と続いて緑色蛍光抗マウス二次抗体を使用して共標識実験を行うことができます。例については、 図 5 を参照してください。
Casp3プロトコルは、4細胞期から32 hpfまでの胚のアポトーシス細胞の堅牢で信頼性の高い染色を提供しますが、抗体が古い胚の皮膚に浸透できないため、32 hpfを超える用途は限られています。コラゲナーゼ、トリプシン、アセトン、またはエタノールによる処理を含む、胚を透過性化するための追加の技術は、このアッセイを古い胚の分析に適応させるために最適化される可能性があります。ただし、AOによる染色は、生後5日までの生きたゼブラフィッシュで実行できます9。したがって、AOアッセイは胚期の制限を回避し、アポトーシス細胞を分析するための迅速なアッセイ(1〜2時間)を表します。対照的に、Casp3アッセイは胚の一晩の固定を必要とし、完了するまでに2〜4日かかります。AOアッセイの欠点には、胚が生きており、アポトーシス細胞が急速に形成および除去されるため、胚の効率的な写真記録が複数のサンプルで困難になる可能性があることが含まれます。これは、文書化のための特定の向きを取得するために胚をマウントする必要がある場合に特に問題になる可能性があります。さらに、PFAで固定するとAO染色が減少するため、免疫蛍光を含む共標識実験とは互換性がないことがわかりました。
活性化カスパーゼ3の定量分析は、文書化された画像の蛍光強度を測定するソフトウェアプログラムを利用して実行できます。神経組織におけるIR誘発性アポトーシスを定量化しましたが、この方法は他の場所で詳細に説明しました10。実験によっては、活性化カスパーゼ3の定量分析では、最適な組織分析のための適切な向きを得るために、フラットマウントなどの胚のさらなる操作が必要になる場合があります。さらに、分析の直線性は、分析対象の組織の厚さによって異なります。たとえば、脳のニューロン密度の高い組織ではなく、脊髄の浅い神経組織で活性カスパーゼ3免疫蛍光を測定することにより、神経組織におけるIR誘発性アポトーシスを分析しました4,10。
私たちの経験では、Casp3アッセイは、分析に十分な時間を必要とする場合に、4細胞期から32 hpfまでのゼブラフィッシュ胚のアポトーシスを分析するために利用できる最も堅牢で信頼性の高いアッセイです。特定の細胞を同定するために適切な抗体またはトランスジェニック株が利用可能である場合、このアッセイは、アポトーシスを起こしている特定の細胞型を同定するための共標識にも非常に適しています。
開示事項
著者らは開示するものは何もない。
謝辞
資金は、ハンツマンがん財団(CJ、CT)、米国がん協会の助成金 #RSG-13-025-01-CSM(RS)、およびNIH T32 GM007464-36(SS)によって提供されました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 1.5mlチューブ | デンビルサイエンティフィック | c2170 | ノンハザード。同様の1.5mのプラスチックチューブで十分です。 |
| 10x リン酸緩衝生理食塩水 (PBS) | Sigma Aldrich | P5493 | ノンハザージャス。 |
| a-活性化-ヒト-カスパーゼ-3抗体 | フィッシャーサイエンティフィック | BDB559565 | 吸入または飲み込むと有害である可能性があります。 |
| a-GFPモノクローナル抗体(マウス) | Life Technologies | 33-2600 | 吸入または飲み込むと有害である可能性があります。 |
| a-HuC/HuD ヒト神経タンパク質、マウスIgG2b、モノクローナル 16A11 - UNCONJ | Life Technologies | A21271 | 吸入または飲み込むと有害である可能性があります。 |
| アルブミン、ウシBSA熱ショックアイソレーション | Amresco | CAS 9048-46-8 | ノンハザード。Bioexpressでも購入できます:0332-1006 |
| Alexa Fluor 488 Donkey anti-mouse IgG Life | Technologies | A11029 | 1:200希釈で使用。吸入したり飲み込んだりすると有害な場合があります。 |
| Alexa Fluor 488 Donkey anti-Rabbit IgG Life Technologies | A21206 | 1:200希釈で使用してください。 吸入したり飲み込んだりすると有害な場合があります。 | |
| Alexa Fluor 568 Donkey anti-Rabbit IgG | Life Technologies | A10042 | 1:200希釈で使用してください。 吸入したり飲み込んだりすると有害な場合があります。 |
| ジメチルスルホキシド(DMSO) | シグマアルドリッチ | D8418 | 。 |
| デュモン #5 イノックス鉗子 (標準チップ/ストレート) | ファインサイエンスツール | 11251-20 | シャープ! |
| FBS HyClone ウシ胎児血清 | サーモフィッシャー | SH3091003 | ノンハザードです。 |
| フィッシャーサイエンティフィック オセロットローテーター | フィッシャーサイエンティフィック | 05-450-21 | 手動速度制御を備えたローテーターなら何でも適しています。 |
| インスタントオーシャンアクアリウムソルト | ペトコ | 1373684 | ノンハザードです。 |
| メタノール(アセトンフリー) | Sigma Aldrich | M1775 | 可燃性:吸入、摂取、接触により毒性があります。 |
| メチルセルロース | シグマアルドリッチ | M0387-1006 | ノンハザード。 |
| パラホルムアルデヒド | Sigma Aldrich | P6148 | 可燃性:吸入、摂取、接触により有毒 |
| プローブ(角度80ショート/先端径15.5cm/0.15mm) | ファインサイエンスツール | 10140-02 | シャープ! |
| プロナス | ロシュ | 11459643001 | ノンハザードです。 |
| パイレックススポットプレート | フィッシャーサイエンティフィック | 13-748B | ノンハザージャラス。 |
| トランスファーピペット、Samco汎用 | Thermo-Scientific | 204 | ハザード。 |
| Triton X-100 | Sigma Aldrich | T8787 | 物:摂取または接触により有害。 |
| Tween-20 | Sigma Aldrich | P7949 | ノンハザージャラス。他のブランドにはVWR#97063-872が含まれます。 |
参考文献
- Tait, S. W., Green, D. R. Mitochondria and cell death: outer membrane permeabilization and beyond. Nat. Rev. Mol. Cell Biol. 11, 621-632 (2010).
- Taylor, R. C., Cullen, S. P., Martin, S. J. Apoptosis: controlled demolition at the cellular level. Nat. Rev. Mol. Cell Biol. 9, 231-241 (2008).
- Eimon, P. M., et al. Delineation of the cell-extrinsic apoptosis pathway in the zebrafish. Cell Death Differ. 13, 1619-1630 (2006).
- Jette, C. A., et al. BIM and other BCL-2 family proteins exhibit cross-species conservation of function between zebrafish and mammals. Cell Death Differ. 15, 1063-1072 (2008).
- Kratz, E., et al. Functional characterization of the Bcl-2 gene family in the zebrafish. Cell Death Differ. 13, 1631-1640 (2006).
- Sidi, S., et al. Chk1 suppresses a caspase-2 apoptotic response to DNA damage that bypasses p53, Bcl-2, and caspase-3. Cell. 133, 864-877 (2008).
- Zhao, X., et al. Interruption of cenph causes mitotic failure and embryonic death, and its haploinsufficiency suppresses cancer in zebrafish. J. Biol. Chem. 285, 27924-27934 (2010).
- Yager, T. D., Ikegami, R., Rivera-Bennetts, A. K., Zhao, C., Brooker, D. High-resolution imaging at the cellular and subcellular levels in flattened whole mounts of early zebrafish embryos. Biochem. Cell Biol. 75, 535-550 (1997).
- Furutani-Seiki, M., et al. Neural degeneration mutants in the zebrafish, Danio rerio. Development. 123, 229-239 (1996).
- Sorrells, S., et al. Ccdc94 Protects Cells from Ionizing Radiation by Inhibiting the Expression of p53. PLoS Genet. 8, (2012).
- Gavrieli, Y., Sherman, Y., Ben-Sasson, S. A. Identification of programmed cell death in situ via specific labeling of nuclear DNA fragmentation. J. Cell Biol. 119, 493-501 (1992).
- Cole, L. K., Ross, L. S. Apoptosis in the developing zebrafish embryo. Dev. Biol. 240, 123-142 (2001).
- Abrams, J. M., White, K., Fessler, L. I., Steller, H. Programmed cell death during Drosophila embryogenesis. Development. 117, 29-43 (1993).
- Beers Jr, R. F., Hendley, D. D., Steiner, R. F. Inhibition and activation of polynucleotide phosphorylase through the formation of complexes between acridine orange and polynucleotides. Nature. 182, 242-244 (1958).
- Delic, J., Coppey, J., Magdelenat, H., Coppey-Moisan, M. Impossibility of acridine orange intercalation in nuclear DNA of the living cell. Exp. Cell Res. 194, 147-153 (1991).
- Westerfield, M. The Zebrafish Book. , University of Oregon Press. Eugene, OR. (1993).
- Shin, J., Park, H. C., Topczewska, J. M., Mawdsley, D. J., Appel, B. Neural cell fate analysis in zebrafish using olig2 BAC transgenics. Methods Cell Sci. 25, 7-14 (2003).
- Park, H. C., et al. Analysis of upstream elements in the HuC promoter leads to the establishment of transgenic zebrafish with fluorescent neurons. Dev. Biol. 227, 279-293 (2000).
再版と許可
タグ
