このプロトコルは、キネシン-5の低分子阻害剤に感受性を持つショウジョウバエS2細胞株を生成する方法を説明しています。細胞ベースのエラー訂正アッセイにおけるこれらの細胞の使用についても概説します。
この記事について
サマリー
要約
キネトコレは、細胞分裂中にセントロメア上に集まり、染色体を紡錘体微小管にリンクする大きなタンパク質ベースの構造です。遺伝物質を適切に分布させるには、すべての染色体上の姉妹動原体が、後期に進む前に、反対側の紡錘体極から微小管に付着することにより二配向性になる必要があります。しかし、誤った非二方向結合状態が一般的であり、細胞分裂中にそのような付着を検出し、修正するための細胞経路が存在します。不適切な動原体-微小管の相互作用が不安定になるプロセスは、エラー訂正と呼ばれます。生細胞のエラー訂正を研究するために、キネシン-5モーターの化学的阻害によって意図的に誤った付着が生成され、これがモノポーラスピンドルアセンブリを引き起こし、薬物のウォッシュアウト後に誤った配向から二方向の移行が観察されます。多くのモデル組織培養細胞タイプには多数の染色体が存在するため、個々のエラー修正イベントを観察する上で課題があります。ショウジョウバエ S2細胞は、染色体が4対しかないため、このような研究に適した対象です。しかし、低分子キネシン-5阻害剤はショウジョウバエキネシン-5(Klp61F)に対して効果がありません。ここでは、Klp61Fをヒトキネシン-5に効果的に置き換えるショウジョウバエ細胞株を構築する方法を説明します。これにより、細胞はモーターの薬理学的阻害に敏感になり、細胞ベースのエラー訂正アッセイでの使用に適しています。
概要
細胞分裂中のゲノムの均等な分離には、複製されたDNAと紡錘体微小管との間の正しい相互作用が必要です。微小管は、動原体1として知られるセントロメアで集まるタンパク質のアンサンブルを通じて染色体と物理的に相互作用します。染色体を正しく分布させるには、姉妹動原体が二配向していること、つまり、各姉妹が反対の紡錘体極に由来する微小管に関連付けられている必要があります。バイオリエンテーションコンフォメーションにない動原体微小管(kt-MT)アタッチメントは、迅速かつ効率的に不安定化され、エラー訂正として知られるプロセスでバイオリエンテーションを確立する機会を提供します。以前に哺乳動物細胞5で確立された誤り訂正アッセイ5では、Eg5(キネシン-5)に対する可逆的な低分子阻害剤を使用して単極性紡錘体を組み立てる必要があります。薬物治療は、両方の姉妹動原が同じ紡錘極に付着する多数の誤ったシンテリックアタッチメントを生成します。その後の薬物のウォッシュアウトにより、エラー訂正プロセスを視覚化できます。エラー訂正アッセイは、低分子阻害剤またはノックダウンの存在下で実施し、候補タンパク質が誤ったkt-MT付着の修正に寄与する様子を研究することができます。
生きた細胞のエラー訂正を可視化する能力は、この複雑なプロセスに関与する分子メカニズムをさらに理解するための強力なツールです。しかし、ほとんどの細胞株には多数の染色体が存在するため、個々のkt-MT接着を観察する際に課題が生じます。ショウジョウバエ S2細胞は、染色体6が4つしかないため、エラー訂正アッセイの適用に理想的ですが、S-トリチル-L-システイン(STLC)やモナストロール7-9などのキネシン5の低分子阻害剤は、ショウジョウバエ細胞の紡錘体アセンブリやキネシン-5の運動機能に影響を与えません。したがって、キネシン-5阻害剤に感受性のある誘導性プロモーターの下でヒトキネシン-5を発現するショウジョウバエS2細胞株を作製しました。このプロトコルは、内因性ショウジョウバエキネシン-5相同体Klp61Fをノックダウンし、この細胞株を細胞ベースのエラー訂正アッセイで使用する方法について説明します。
プロトコル
1. S2細胞のトランスフェクション
- 以前に培養した25 cm2フラスコから、GFP-α-tubulin発現S2細胞10を最終容量2 mLまで100%コンフルエンシーで加え、35 mm組織培養皿の底に約1時間半接着させます。
- メディアを皿から取り出します。Eg5-mCherryコンストラクト11の2μgを、10%FBS(以下、シュナイダー培地と呼ぶ)およびトランスフェクション試薬を添加した1 mLのシュナイダー培地とともに、メーカーのプロトコールに従ってトランスフェクションします。皿をParafilmで密封し、細胞を25°Cで16〜18時間インキュベー トします。
- シュナイダー培地1mlを加えます。細胞を25°Cインキュベーターに戻します。
- トランスフェクション後3日目に、トランスフェクションした細胞500 μlを、1.5 mLのSchneider培地を含む新しい35 mm組織培養皿に移し、試験導入を行います。CuSO4を最終濃度500 μMまで添加してEg5-mCherryの発現を誘導し、ディッシュをパラフィルムで密封し、25°C O/Nでインキュベートします。
- コンカナバリンAコーティングカバースリップを作るには、酸洗浄されたカバースリップをコーティングするのに十分な量のコンカナバリンA溶液(H2Oに溶解した0.5 mg / ml)をピペットで動かし、余分なものを取り除き、カバースリップを風乾させます。.
- 22 mm x 22 mmのコンカナバリンAコーティングカバースリップを清潔な35 mm組織培養皿に入れ、誘導した細胞の100%の密度で500 μlをカバーガラスに播種し、細胞をRTで1時間接着させます。
- Eg5-mCherryの発現を確認するには、カバーガラスをローズチャンバー(または適切なイメージング容器)に組み立て、蛍光顕微鏡でRTでイメージングするための培地を入れます。適切な光源とフィルターセットを使用して、セルを視覚化します。例えば、本研究で用いた顕微鏡は、LED白色光源とEGFP(FITC/Cy2)およびDSRed(TRITC/Cy3)フィルターキューブを備えています。Eg5-mCherryは微小管に局在し、紡錘体極の近くで濃縮されます。
- 細胞がEg5-mCherryとGFP-α-チューブリンの両方を発現していることを確認した後、トランスフェクションした未誘導細胞の残りを、4 mLのシュナイダー培地を含む25 cm2組織培養フラスコに移します。
- トランスフェクションした細胞のフラスコに最終濃度25 μg/mLのブラストシジンS HCLを添加し、細胞死が止まるまで25 μg/mLのブラストシジンS HClの存在下で分裂を続け、Eg5-mCherryの発現を定期的にチェックします。細胞株を25°Cインキュベーターでインキュベートします.
注:Eg5-mCherryを発現する細胞の割合は、時間の経過とともに増加します。 - 細胞が安定してトランスフェクションされたら、薬物なしで分裂を続け、将来の使用のために12個の細胞を凍結します。
2. RNA干渉
- PCRは、dsRNA合成のテンプレートとして使用するT7プロモーター配列(材料リストに記載されている配列)を添加したプライマーを使用して、cDNA(LD15641)からKlp61Fの~500 bp領域を増幅します。
- 100 ngのテンプレートDNA、各プライマー25 μM、適切なバッファー、およびポリメラーゼを含む4つのPCR反応(各50 μl)を設定します。ポリメラーゼの製造元のプロトコルに従って、サーモサイクラーにPCRプロトコルを設定します。
- PCRクリーンアップキットを使用して、メーカーのプロトコルに従って4つのPCR反応をプールし、洗浄します。クリーンテンプレートは-20°Cで保存してください。
- T7 RNA転写キットを使用して、テンプレートから二本鎖RNA(dsRNA)を調製します。これは、製造元の指示に従ってください。dsRNAの濃度は~5-15 mg/mLと予想されます。dsRNAは-20°Cで保存します。
- dsRNAでKlp61Fをノックダウンするには、Eg5-mCherryを25%のコンフルエントで発現するS2細胞を、35 mm組織培養皿の底に1時間半接着させます。
- 培地を皿から取り出し、Klp61F(ショウジョウバエキネシン-5)に対するdsRNA5 μgを1 mLの無血清シュナイダー培地に希釈して加えます。
- RTで1時間インキュベートした後、10% FBSを含むSchneider培地1 mLを加えます。細胞を25°Cでインキュベートします。
- dsRNA処理の24時間後、CuSO4を最終濃度500μMまで添加してEg5-mCherryの発現を誘導し、細胞を25°Cでさらに24時間インキュベートします。
3. ライブセルイメージング
- 22 mm x 22 mmのコンカナバリンAコーティングカバースリップを清潔な35 mm組織培養皿に入れます。
- dsRNAで処理し、O/Nを誘導した細胞500μlをコンカナバリンAコーティングカバースリップに播種し、約1時間接着します。
- カバーガラスをバラチャンバー(または適切な容器)に組み立ててイメージングします。
- Eg5-mCherryとGFP-α-tubulinの両方を発現する有糸分裂細胞を見つける
注:GFP-α-チューブリンのみを発現する有糸分裂細胞は、紡錘体の双極性に必要なKlp61Fがノックダウンされるため、単極性紡錘体を持つ必要があります10,13。 - Eg5-mCherryとGFP-α-tubulinの両方を発現する細胞内のバイポーラ紡錘体のタイムラプス画像(例:1分あたり1フレーム)を収集します。
- イメージング中に、ローズチャンバーから培地を取り出し、1 μM STLCを含むシュナイダー培地と交換し、3回連続して培地交換(合計~5 mL)してチャンバーに入れ、スピンドルの崩壊を視覚化します。
- 薬物を洗い流し、紡錘体の崩壊を元に戻すには、STLC含有培地をローズチャンバーから慎重に取り出し、シュナイダーの培地を4回(合計6〜8 ml)洗浄してから、ローズチャンバーに最後にもう一度新鮮な培地を補充します。イメージングを続けます。
4. エラー訂正アッセイ
- 22 mm x 22 mmのコンカナバリンAコーティングカバースリップを清潔な35 mm組織培養皿に入れます。
- Klp61F dsRNAで処理した細胞500 μlをconcanavalin Aコーティングカバースリップに播種し、接着させます。
- 細胞を接着した後、各ディッシュに1.5 mLのシュナイダー培地を加えて、最終容量を最大2 mLにします。
- 有糸分裂で細胞を停止させるには、MG132を各皿に最終濃度10μMまで加え、1時間インキュベー トします。
- 1 μM STLCを添加し、1時間インキュベートしてモノポールが形成されます。
- 毎回2mlの新鮮なシュナイダー培地でカバースリップを3回すすいで、STLCを洗い流します。
- シュナイダー培地に加えて、薬理学的薬物(Auroraキナーゼ阻害剤など)またはDMSOをコントロールとしてカバースリップをインキュベートします
注:阻害剤の濃度はさまざまであり、適切な最終濃度は実験者が決定する必要があります。ストック溶液は通常、阻害剤が培地に1:1,000に希釈されるように作られます。この場合、1:1,000 に希釈した DMSO (または適切な溶剤) が車両制御として機能します。Aurora B阻害剤Binucleine 2を最終濃度40 μMで使用します。 - 細胞を異なる時点で固定して、双極性紡錘体形成の進行を観察し、動原体の付着状態を評価します。修正するには:
- カバースリップを2mlの1x BRB-80ですばやくすすぎます。
- 1x BRB-80で希釈した10%パラホルムアルデヒド2 mLを10分間加えて細胞を固定します。
- 2 mLの1x PBS + 1% Triton-Xで細胞を8分間透過処理します。
- スライドを2 mLの1x PBS + 0.1% Triton-Xで3回洗浄します。
- カバースリップをセル側を上にして、150mmのペトリ皿内のパラフィルムのシートに移します(スライドを追跡するために、マーカーを使用してパラフィルムに適切にラベルを付けます)。
- カバースリップを150 μlの煮沸ロバ血清(BDS)で覆い、RTで1時間インキュベートして非特異的抗体の結合をブロックします
注:ここでは、固定プロトコルを停止して、後で続行することができます。カバーガラスは、4°Cのモイスチャーチャンバーに最大24時間保存できます。モイスチャーチャンバーを作るには、150mmのディッシュの縁にウェットラボラトリーワイプを敷き、ペトリディッシュの蓋で覆います。 - ブロックをはがし、BDSで適切に希釈した一次抗体150 μlとRTでカバースリップを1時間インキュベートし、動原体および微小管の最終濃度をそれぞれ2 μg/ml(またはメーカーの推奨による)および1 μg/mlまで染色します
注:ここでは、固定プロトコルを停止して、後で続行することができます。カバーガラスは、4°Cのモイスチャーチャンバーに最大24時間保存できます。 - カバースリップを500 μlの1x PBS + 0.1% Triton-Xで3回洗浄します。
- カバースリップをRTで30〜60分間インキュベートし、BDSで希釈した適切な蛍光色素標識二次抗体とインキュベー トします。
- カバースリップを500 μlの1x PBS + 0.1% Triton-Xで3回洗浄します。
- カバースリップを、DAPI最終濃度1 μg/mlのBDS150 μlと5分間インキュベートします。
- カバースリップを1x PBS + 0.1% Triton-Xで2倍に洗浄し、セル側を下にして3x1インチスライドに8μlの封入剤をセットします。角をマニキュアでペイントして、カバースリップをスライドに固定します。
- Eg5-mCherryを発現しているバイポーラスピンドルを持つ細胞を画像化します。100倍の対物レンズを使用して、すべてのチャンネルで0.2μm間隔で30の平面で構成されるZシリーズを取ります。動原体と微小管を慎重に分析して、付着状態(両配向またはシンテリック接着)を決定します。
結果
Klp61Fは、二極性紡錘体を形成するために必要である。ヒトのkinesin-5であるEg5は、Drosophila S2細胞におけるKlp61Fの機能をレスキューできる(図 1A および D)。kinesin-5阻害剤(STLC)を添加すると、微小管に結合しているモーターのレベルが低下し(図 1B および E)、紡錘体が崩壊して、RNAiが成功し内因性Klp61Fを欠損した細胞では単極紡錘体となる(図 1C および F, 補足動画 1)。注目すべき点として、ヒト化S2細胞においてもSTLCの添加により二極性紡錘体が崩壊するが、ヒト細胞において紡錘体の二極性を維持するためにkinesin-5活性は必要ではない。この興味深い相違は、2つのモデルシステム間における極間微小管のオーバーラップや安定性の違いに起因している可能性がある14。kinesin-5の阻害(図 2A および E)は、薬剤を洗浄することで解除でき、二極性紡錘体の回復を経時的に追跡できる。阻害剤を除去すると(図 2B および F)、二極性紡錘体が構築されるとともにEg5-mCherryが再び微小管に結合し(図 2C および G)、細胞は二極性の後期へと進行できる(図 2D および H, 補足動画 2)。

図1. 1 µM STLCの添加により、Drosophila S2細胞において単極紡錘形が誘導される。 1 µM STLC添加時における、Eg5-mCherry (A-C) および GFP-α-tubulin (D-F)) を発現するDrosophila S2細胞のタイムラプスイメージングの代表像。Eg5阻害剤は3分時に添加した。スケールバー = 5 µm。タイムスタンプ = 分:秒。この図の拡大版を表示するには、ここをクリックしてください。

図2. STLCの除去に伴う二極性紡錘体の再形成。STLC洗浄実験中における、Eg5-mCherry (A-D) および GFP-α-tubulin (E-H) を発現させたDrosophila 2細胞のタイムラプスイメージングによる代表的な画像。5分時にSTLCを洗浄した。STLC除去後1時間以内に二極性紡錘体が再形成される。スケールバー = 5 µm。タイムスタンプ:分:秒。この図の拡大版を表示するには、ここをクリックしてください。
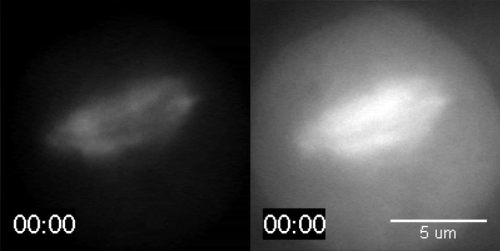
補足動画 1. (右クリックでダウンロードしてください)。 Eg5-mCherry(左)およびGFP-α-tubulin(右)を発現するDrosophila S2細胞の代表例の広視野蛍光イメージング。2分時に 1 µM STLC を添加し、阻害剤の添加から10分以内に紡錘体が単極性を形成している。画像は 1 min ごとに取得し、秒間10フレームの速度で再生した。スケールバー = 5 µm。

付随動画 2. (右クリックでダウンロードしてください)。 Eg5-mCherry(左)およびGFP-α-tubulin(右)を発現させたDrosophila S2細胞の代表的な例の広視野蛍光イメージング。1 µM STLCを含む培地を除去し、5分後に洗浄した。阻害剤の除去から1時間以内に、二極紡錘体が再形成される。画像は1分ごとに取得し、秒間10フレームの速度で再生した。スケールバー = 5 µm。
ディスカッション
エラー訂正の視覚化は、この重要で複雑な細胞プロセスに関連するステップを研究するための貴重な手法です。そのために、可逆的な阻害剤を使用して誤った付着が生成され、薬物のウォッシュアウト時にエラー修正が観察されます。このアッセイはもともと哺乳類組織培養細胞5を使用して開発されました。しかし、多くのモデル哺乳類細胞型に多数の動原体が存在するため、個々の誤り訂正イベントを観察する上で課題が生じます。 ショウジョウバエ S2細胞は動原体をわずか4対しか持たないため、誤り訂正を観察するためのより好ましい細胞株です。ただし、大きな欠点は、多くの阻害剤が ショウジョウバエ S2細胞では効果がないことです。したがって、ヒトキネシン-5を発現するヒト化 ショウジョウバエ S2細胞株を生成する能力は、エラー訂正を研究するための貴重なツールを提供します。
ショウジョウバエS2細胞は、エラー訂正を研究するためのより良い細胞株になり得ますが、細胞株の取得と必須遺伝子のノックダウンに関連する複数のステップは、この技術にいくつかの課題をもたらします。たとえば、トランスフェクション効率は非常に低い場合があります。Eg5-mCherryを発現している細胞が20%未満の場合は、選択プロセスに時間がかかるため、トランスフェクションを繰り返す必要があります。また、両方の蛍光タンパク質を発現する細胞の割合は、時間の経過とともに減少する可能性があります。これは、ブラストチジンS HClおよびハイグロマイシンBの存在下で細胞を分割し、それぞれEg5-mCherryおよびGFP-α-チューブリンを発現する細胞を選択することによって克服できます。ショウジョウバエS2細胞は多くのヒトタンパク質とオルソログを持っていることに注意することも重要です。したがって、内因性タンパク質のノックダウン条件を最適化することが重要です。最適なノックダウン条件は、dsRNAの量と処理期間によって異なる場合があります。CRISPR-Cas9技術の出現と急速な改善を考慮すると15-17、Klp61F遺伝子をヒトEg5に置き換えたショウジョウバエ細胞株の生成は、トランスフェクションとノックダウンアプローチの限界を克服する強力な代替手段を提示します。私たちの研究は、ショウジョウバエS2細胞でそれを行うために必要な試薬が現在開発中ですが、この場合、ハエからヒトへの遺伝子置換が実行可能な選択肢であるべきであることを示しています。
この手順はEg5に限定されず、他の目的タンパク質の機能を研究するために適用できます。ショ ウジョウバエ S2細胞では効果がないことが以前に確立されている阻害剤を使用する場合、このプロトコルを変更して、オフターゲット効果を心配することなく、生細胞における阻害剤の直接効果を研究することができます。このプロトコルを使用して作製された細胞株は、エラー訂正に関与するタンパク質を標的とする潜在的な薬物を特定するためのハイスループットスクリーニング分析にも使用できます。
開示事項
著者らは、競合する金銭的利益はないと宣言している。
謝辞
キネシン-5コンストラクトの贈り物に対して、パトリシア・ワズワースに感謝いたします。この研究は、T.J.M. への NIH 助成金 (5 R01 GM107026) と、March of Dimes Foundation から T.J.M. への研究助成金 No. 5-FY13-205、およびマサチューセッツ州ボストンの Charles H. Hood Foundation, Inc. からの支援によって支援されました。T.J.M.へ
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| エフェクチントランスフェクション試薬 | Qiagen | 301425 | |
| Klp61F cDNA | ショウジョウバエ ゲノムリソースセンター | 13690 | 遺伝子名 LD15641 |
| Schneider's Media | Invitrogen | 21720-024 | |
| ウシ胎児血清、認定 | Invitrogen | 10082-147 | 熱不活性化、米国原産 |
| 硫酸銅(II) (CuSO4) | Sigma | C8027-500G | 500 mMストック |
| S-トリチル-L-システイン | シグマ | 164739-5G | 1 DMSO |
| Blasticidin HCl | Invitrogen | R21001 | 5 1x PBS |
| Hygromycin B | Invitrogen | 10687010 | |
| T7 大規模 RNA 生産システム | Promega | P1320 | の各反応からのおおよその dsRNA 濃度は約 5-15&;&マイクロ;g/µl |
| Klp61F RNAi F プライマー | Invitrogen | TAATACGACTCACTATAGGGTA-TTTGCGCATTATTTTAAAA | |
| Klp61F RNAi R primer | Invitrogen | TAATACGACTCACTATAGGGAT-ATTGATCAATTGAAAC | |
| PCR クリーンアップキット | Mo Bio Laboratories, Inc | 1250 | |
| Concanavalin A | Sigma | C5275 | 0.5 1x PBSに溶解して作製したmg/ml溶液。 |
| Boiled Donkey | Serum Jackson ImmunoResearch Labs | 017-000-121 | 1x PHEM緩衝液に5%ストック溶液を入れ、溶液を沸騰させます。4 に格納°C. |
| 封入メディア | 20 mMトリス pH 8.0, 0.5%N-プロピルガレート、90%グリセロール。4 に格納°C. | ||
| 1x BRB-80 | 80 mM パイプ pH 6.9; 1 エグタ;1 mM MgCl2 | ||
| >白色光源 | Lumencor Inc | ||
| ET EGFP Filter Cube | Chroma | 49002 | |
| DSRed Filter | Cube Chroma | 49005 | |
| anti-NDC80 anti-NDC80 anti-body | Maresca Lab | ||
| DM1&alphaによるカスタムメイド。(抗-α;-チューブリン) | Sigma | T6199 | |
| 抗 CID 抗体 | AbCam | ab10887 |
参考文献
- Cheeseman, I. M., Desai, A. Molecular architecture of the kinetochore-microtubule interface. Nat Rev Mol Cell Biol. 9, 33-46 (2008).
- Maresca, T. J., Salmon, E. D. Welcome to a new kind of tension: translating kinetochore mechanics into a wait-anaphase signal. J Cell Sci. 123, 825-835 (2010).
- Kitajima, T. S., Ohsugi, M., Ellenberg, J. Complete kinetochore tracking reveals error-prone homologous chromosome biorientation in mammalian oocytes. Cell. 146, 568-581 (2011).
- Cimini, D., Wan, X., Hirel, C. B., Salmon, E. D. Aurora kinase promotes turnover of kinetochore microtubules to reduce chromosome segregation errors. Curr Biol. 16, 1711-1718 (2006).
- Lampson, M. A., Renduchitala, K., Khodjakov, A., Kapoor, T. M. Correcting improper chromosome-spindle attachments during cell division. Nat Cell Biol. 6, 232-237 (2004).
- Schneider, I. Cell lines derived from late embryonic stages of Drosophila melanogaster. J Embryol Exp Morphol. 27, 353-365 (1972).
- Learman, S. S., et al. NSC 622124 inhibits human Eg5 and other kinesins via interaction with the conserved microtubule-binding site. Biochemistry. 48, 1754-1762 (2009).
- Liu, L., Parameswaran, S., Liu, J., Kim, S., Wojcik, E. J. Loop 5-directed compounds inhibit chimeric kinesin-5 motors: implications for conserved allosteric mechanisms. J Biol Chem. 286, 6201-6210 (2011).
- Maliga, Z., Mitchison, T. J. Small-molecule and mutational analysis of allosteric Eg5 inhibition by monastrol. BMC Chem Biol. 6, 2(2006).
- Goshima, G., Vale, R. D. The roles of microtubule-based motor proteins in mitosis: comprehensive RNAi analysis in the Drosophila S2 cell line. J Cell Biol. 162, 1003-1016 (2003).
- Salemi, J. D., McGilvray, P. T., Maresca, T. J. Development of a Drosophila cell-based error correction assay. Front Oncol. 3, 187(2013).
- Rogers, S. L., Rogers, G. C. Culture of Drosophila S2 cells and their use for RNAi-mediated loss-of-function studies and immunofluorescence microscopy. Nat Protoc. 3, 606-611 (2008).
- Sharp, D. J., Yu, K. R., Sisson, J. C., Sullivan, W., Scholey, J. M. Antagonistic microtubule-sliding motors position mitotic centrosomes in Drosophila early embryos. Nat Cell Biol. 1, 51-54 (1999).
- Kollu, S., Bakhoum, S. F., Compton, D. A. Interplay of microtubule dynamics and sliding during bipolar spindle formation in mammalian cells. Curr Biol. 19, 2108-2113 (2009).
- Doudna, J. A., Charpentier, E. Genome editing. The new frontier of genome engineering with CRISPR-Cas9. Science. 346, 1258096(2014).
- Hsu, P. D., Lander, E. S., Zhang, F. Development and applications of CRISPR-Cas9 for genome engineering. Cell. 157, 1262-1278 (2014).
- Mali, P., Esvelt, K. M., Church, G. M. Cas9 as a versatile tool for engineering biology. Nat Methods. 10, 957-963 (2013).
再版と許可
