私たちは、分裂酵母の性的なライフサイクルの長期顕微鏡検査のための再現可能な基本的な方法を提供します。説明されているわずかな調整で、提示されたプロトコルは、生殖プロセスのさまざまなステップに研究の焦点を当てることができます。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
この記事について
サマリー
要約
分裂酵母Schizosaccharomyces pombeは、有糸分裂細胞周期の進行の調節、細胞分裂のメカニズム、細胞極性を研究する上で非常に貴重なモデルシステムとなっています。さらに、その有性生殖に関する古典的な実験は、DNA組換えと減数分裂の現在の理解にとって極めて重要な結果をもたらしました。分裂酵母の交配に関する最近の解析では、外因性刺激応答メカニズム、分極した細胞増殖、細胞間融合について興味深い疑問が提起されています。これらのトピックを詳細に研究するために、性的ライフサイクル全体の顕微鏡観察のための簡単なプロトコルを開発しました。ここで説明する方法は、特定の交配段階を研究するために簡単に調整できます。簡単に言うと、窒素が豊富な培地で指数関数的な段階まで増殖した後、細胞培養物は、調査される性的ライフサイクルの段階に適した期間、窒素を欠いた培地に移されます。その後、細胞は、イメージングのために、簡単に構築できるカスタムのアガロースパッドチャンバーにマウントされます。このアプローチにより、交配の開始から胞子の最終的な形成まで細胞を監視できます。
概要
2セル間の遺伝子交換が有性生殖で中央イベントですが、それは細胞の分化を促進する一連のイベントに依存して、相手の選択を可能にする、細胞 - 細胞融合を行い、ゲノムの安定性を維持します。したがって、性的ライフサイクルが発達スイッチに関する生物学的な質問の数を研究するためのモデル系としての地位を提示し、分裂酵母、これらの現象を研究するための性周期を探るなど 、外因性の刺激、形質膜融合、染色体分離、に対する応答はのメリットをもたらしますモデル系の強力な遺伝学、十分に確立された高スループットのアプローチと洗練された顕微鏡。分裂酵母でのセックスは、異なる交配型のP-細胞およびM-セル間の異イベントです。 2つの細胞型は、示差分泌P-の生産のためのものと、M-フェロモン、フェロモン受容体MAP3とMam2だけでなく、フェロモンプロテア含む遺伝子1,2の数を表しますSES Sxa1とSxa2。このような一般的に使用されるH90株とホモタリック株は、交配単一ゲノム内の型と細胞の両方のための遺伝情報を運ぶ(参考文献3に概説されている)有糸分裂のライフサイクルを通じて交配型スイッチングの複雑なパターンを受けます。まれまたは決して交配型を切り替えない異体性の分裂酵母の複数の分離株は、一般に、H + N(P型)と時間 -S(M型)株最も顕著に、4を使用しています。
分裂酵母では、性的なライフサイクルへの参入は厳しい栄養規制下にあります。窒素のみ飢餓分裂酵母細胞は分裂再生を逮捕し、交配相手の存在を知らせると(文献5に概説されている)性周期の更なるステップを促進するための拡散性フェロモンを生産します。窒素欠乏が発達スイッチとして機能し、電子を促進し、相手STE11の鍵転写調節因子を脱抑制するフェロモン受容体とフェロモン産生遺伝子6,7を含む特定の遺伝子を交配のXPRESSION。フェロモン受容体の関与は、さらにこのように、相手先との間に正のフィードバックにフェロモン産生を増加させる、STE11転写活性8-10を増強受容体結合タンパク質G-αおよび下流のMAPKシグナル伝達を活性化させます。フェロモンレベルは、細胞極性、のRhoファミリーのGTPaseのCdc42 11のマスター主催を調節することにより、異なる細胞偏光状態を誘導するために重要です。低フェロモン濃度に曝されると、アクティブCdc42のは、細胞周辺を探索動的パッチで可視化され、何の細胞増殖は、この段階で観察されません。増加したフェロモンレベルは、単一のゾーンと偏突起の成長へのCdc42活性の安定化を促進し、接触してパートナー細胞をもたらすシュムーを、と呼ばれます。続いて、2半数体交配パートナーは、二倍体接合体を形成するために融合します。最近の研究は目を明らかに交配によって誘導されるformin FUS1 12によって組み立てられている核融合のために必須の新規アクチン構造の電子的存在。この融合フォーカスは、タイプVミオシン依存性プロセスが集中し、したがって、細胞壁のリモデリングは、細胞溶解12なしで細胞膜との接触を可能にすることができ、細胞壁分解機構を位置決めします。細胞 - 細胞融合の際に、核が接触し、核合体を受けます。接合体(馬の尾の動き)の内側核の著名なダイニン依存往復運動は、その後減数分裂が続いている染色体ホモログ13,14のペアリングを促進します。最後に、減数分裂の4つの製品は、胞子形成中に個々の胞子にパッケージ化されています。
理由は、その複雑さと関連する多数の工程で、交配の詳細な監視が挑戦されています。二つの注目すべき困難が全体のプロセスはよく15時間以上を要すること、細胞が同期することが困難であるということです。これらのDifficultiesは、単一細胞の顕微鏡的アプローチによって回避されます。ここでは分裂酵母に性的なライフサイクルを調査するための一般的なプロトコルが提示されています。微調整では、このプロトコルは、プロセスのすべての異なる段階、すなわち遺伝子産物を交配の誘導、交配型スイッチング後の姉妹細胞間の細胞極性とペアリングと非姉妹パートナー、細胞 - 細胞融合、間の研究を可能にしますそして、融合後馬の尾の動き、減数分裂と胞子形成。この方法は、簡単かつ融合後の間に、時間前にわたってタンパク質を蛍光タグ付けされた可視化)を1にできます。 2)反対の接合型の細胞の挙動を識別する。 3)このようなshmooing、交配、融合または胞子形成効率などのパラメータを測定し、定量化します。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
プロトコル
分裂酵母有性生殖の顕微鏡分析
1.メディアの準備
- グルコース:を10g / L、KH 2 PO 4:1 G / L、NaClを0.1グラム/ L、 硫酸マグネシウム・7H 2 O 0.2グラム/最小胞子形成培地(MSL-N)15は、以下の成分を混合することによって調製しますL.追加微量元素(10,000倍):100μL/ L、ビタミン(1,000倍):1ミリリットル/ L、および0.1 MのCaCl 2 ミリリットル/ L。室温(RT)で0.22μmの細孔サイズのフィルターとストアを使用してフィルター滅菌します。
- パントテン酸:1グラム/ L、ニコチン酸:10グラム/ L、イノシトール:10グラム/ L、ビオチン:10 mg / Lで、次のビタミン(1,000倍)の株式を使用してください。 4℃で0.22μmの細孔サイズのフィルターとストアを使用してフィルター滅菌します。
- ホウ酸:5グラム/ L、のMnSO 4:4グラム/ L、のZnSO 4・7H 2 O:4グラム/ L、のFeCl 2・6H 2 O:2グラム/ L以下の微量元素(10,000倍)の株式を使用してください、MoO 3を0.4グラム/ L、KI:1 G / L、のCuSO 4・5H 2 O:0.4グラム/ L、クエン酸:10グラム/ L。 4℃で0.22μmの細孔サイズのフィルターとストアを使用してフィルター滅菌します。
- アガロースの0.2グラムとMSL-Nの10ミリリットルを組み合わせることにより、MSL-Nアガロースを(アガロースパッド室を作るために使用される)2%を準備します。マイクロ遠心チューブ内のアガロース溶解し、アリコート0.5ミリリットルまで電子レンジで高出力で〜2分間溶融。室温で保管してください。
- 1g / L、ロイシン:0.225 G / L、アデニン:0.225 G / L、ウラシル:0.225 G / L SO 4(NH 4)2を添加することにより、MSL-Nから窒素を最小胞子形成培地(MSL + N)を調製。 0.22μmの孔サイズのフィルターを用いてフィルター滅菌します。室温で保管してください。
注:ロイシン、アデニン及びウラシル栄養要求性株の増殖を可能にするために、この培地に添加されます。使用する菌株は、(例えばhis3Δ)個別の栄養要求性を運ぶ場合は、追加のアミノ酸サプリメントが含まれるべきです。完全に原栄養株による作業は専用として、推奨されていることも注意してくださいこのような株は、高い接合効率を可能にします。 - 室の封止用の200ミリリットルVALAPを準備します。ビーカーにラノリン、ワセリン(または他のワセリン)、およびパラフィンの同等の重みを追加します。低温での熱混合物と完全にブレンドするまで、時折かき混ぜます。いくつかの小さなペトリ皿にミックスを分取。室温で保管してください。
交配実験のため2.培養分裂酵母株(図1)。
- 1日目、イブニング:
MSL + Nの3ミリリットルを含む培養チューブに固体培地から新しく作製した株を接種します。約直径2.5cmの平底チューブを使用してください。適応培養容量で他の培養管またはフラスコを使用してください。 25℃、200 rpmで振盪しながら(O / N)で一晩インキュベートします。異体性の株を扱う場合は、別々に接種します。- 文化は夕方に0.4から0.8の600 nmの(OD 600)で測定した光学密度を持っていることを確認するために、次の朝のメディアに細胞懸濁液を希釈します。
注意:OD分裂酵母のための細胞濃度のプロキシとして600の測定値は、約0.1〜1.0の範囲で線形です。私たちの分光光度計のOD 600 = 0.1には、1mlあたり1.4×10 6個の細胞に相当します。このように、初期OD 600が読めば、この範囲外のサンプルは、信頼性の高い測定のために濃縮/希釈する必要があります。
- 文化は夕方に0.4から0.8の600 nmの(OD 600)で測定した光学密度を持っていることを確認するために、次の朝のメディアに細胞懸濁液を希釈します。
- 2日目、イブニング:
100 mlのフラスコ中で600 = 0.025のODまでMSL + N培地20mlに細胞を希釈します。 30℃、200 rpmでの株O / Nインキュベートします。
注:野生型細胞培養物は、(15時間後)OD 600〜0.8翌朝に到達する必要があります。長い世代時間を有する株を扱う場合に応じて希釈を調整します。 - 3日目、午前:
培養物がOD 600〜0.8の細胞密度を持っていることを確認するために、OD 600を測定します。異体性の株を扱う場合は、パートナー細胞の等しい数を混ぜます。 1.5ミリリットル、1,000×gで、転送で細胞をペレット化チューブ。 MSL-N培地1ml中で細胞を3回洗浄します。 MSL-N培地3mlに細胞を再懸濁し、= 1.5 600 ODために細胞を希釈します。- 直接イメージングのための細胞をマウント姉妹細胞間の交配を監視するには(プロトコル2.4節を参照してください)。交配型スイッチングは、窒素欠乏後に発生した有糸分裂の間に行われるにホモタリックH90株を、使用してください。アガロースパッド上の細胞の即時取り付けは細胞分裂の後、姉妹細胞が隣同士に残ることを保証します。
- 細胞極性(探索的ダイナミクスとshmooing)をモニタ30℃、イメージングのための従来の取り付け細胞に3-4時間、200rpmで細胞培養液1-3 mlでインキュベートします。これらの3-4時間以内に、最後の有糸分裂が起こっているでしょう。少数の細胞は、偏光を開始していますが、ほとんどは、ちょうど彼らの探求偏光ダイナミクスを開始します。
- 細胞 - 細胞融合を監視するには、30℃で、4-6時間のpri 200rpmで細胞培養液1-3 mlでインキュベートまたはイメージング用の取り付け細胞へ。
- 監視するために 融合後のイベントは、30°C、イメージングのための細胞を装着する前に8時間、200 rpmで細胞培養物1-3 mlでインキュベートします。
- (唯一の異体性の株に)特定のフェロモン濃度に対する応答を監視するには、30℃で細胞培養の3ミリリットルをインキュベート、200rpmで3-4時間のためのイメージングのための細胞をマウントする前に。
- (プロトコルセクション2.4.1を参照してください。以下)、95℃のヒートブロックからMSL-N含有マイクロチューブを外します。溶融MSL-Nアガロースで直接所望の濃度でP-因子またはM-要因を追加します。即時パッドの準備の前にボルテックスでよく混和します。
- セルがマウントした後、撮像前に25℃で15-30分間パッドをインキュベートします。 P因子とM因子フェロモンをメタノール中1mg / mlのストック溶液から使用しました。
注:変異体での作業はインキュベーション時間は変更になる場合があります株場合。細胞の凝集は、液体メートルに延長されたインキュベーション後に発生する可能性がありますEDIAと、いくつかの変異株では特に強いかもしれません。凝集した細胞は、単層でアガロースパッド上にスポットし、したがって、オートフォーカス、画像が困難であることはできません。広範な細胞凝集は、(プロトコルのセクション2.3.1のように。)すぐに窒素欠く培地で洗浄および再懸濁した後、アガロースパッド上の細胞をマウントする場合には及び撮像前に30℃でそれらをインキュベートします。
- イメージングのための細胞をマウントします:
- 10〜15分間95℃のヒートブロックにアリコートを融解し、スペーサー( 図1B)によって分離された2枚のスライドガラスの間に200μLを添加することにより、MSL-Nをアガロースパッド16を準備します。 〜0.5ミリメートルの厚さのスペーサーを使用してください。スペーサーを作るために、このような制限酵素で配信されるような段ボールの切り出しストリップを、使用しています。
- 、1分間千×gで100μlの細胞をペレット上清を除去し、残留2-4μlの培地中の細胞を再懸濁。それは遅らせるように新鮮な培地に再懸濁しないでください交配。
- 2-3分後、慎重にスペーサーとトップスライドガラスを削除します。いくつかの株を搭載する場合、細胞は、アガロースパッドを準備する前に濃縮調製。
- パッドへの細胞の1μlを添加して、ドロップがカバースリップで覆ってVALAPと封止前(〜1分)の乾燥を開始するまで待ちます。
- パッドは、25℃または室温でイメージングする前に少なくとも30分間座ってみましょう。
- 交配の様々な段階における細胞の混合物を得るために、MSL-N(2.3節を参照してください。)での洗浄後、直ちにパッドを作成し、18°CO / N(〜15時間)インキュベートします。このアプローチは、微弱な信号の高時間分解能やサンプルとの明確な交配段階で細胞を画像化するために有用です。
交配酵母細胞の3ライブセルイメージング
- 画像取得設定を調整します。
注意:ここで紹介する画像取得の設定は、カスタマイズされたオリンパスIX-71から成るDeltaVisionプラットフォーム用に最適化されましたプランアポ60X / 1.42 NAまたはU-プランアポ100X / 1.4 NA対物レンズ、CoolSNAP HQ2カメラとインサイトSSI 7色の組合せ単位照明付き倒立顕微鏡。ハードウェアは、デジタルオートフォーカスを可能にsoftWoRxのv4.1.2によって制御されています。- 長い時間をかけてZ-ドリフトは、ソフトウェアのオートフォーカスシステムの容量を上回ることができますので、オートフォーカス間隔が15分を超えないことを確認してください。ハードウェアベースのオートフォーカスシステムを使用している場合は、より大きな間隔を使用します。
- 撮像間隔を調整します。初めての蛍光標識タンパク質を扱う際の出発点として〜15時間、画像ごとに10分を取ります。この間隔は、大規模な漂白することなく、全体の交配プロセスの良好な概要を提供します。
- このような融合のような、より正確に時間イベントに5分間隔または短い付のイメージ。短い間隔は、低露光時間と少し漂白を可能にする強力な蛍光団を必要とします。 1分間の回避O / N顕微鏡下の間隔で画像化のための議定書の2.4.6項で説明するように、代わりにすべての交配段階の混合物を準備します。
- 画像露光時間を調整します。 50と300ミリ秒の間にテスト露光時間。 (典型的には100以上)識別可能な信号との時間点の多数を達成するように、信号対雑音比と退色のバランスを取ることを目指し。
- Z-切片を調整します。セクション5ミクロンをカバーするすべての0.3μmでは、良好な結像深さを提供しています。 ( - 総サンプル深度の単掃引取得光軸統合)OAIを使用することによって最小化することができるZ-切片がさらに増加の光損傷に注意してください。グッドオートフォーカスシステムは、多くのZ-セクションの必要性を低減し、強くお勧めします。
- 接合型特有の挙動を研究するためのヒント:
- 異体性の株について、H-使用して2つの細胞型を区別することができるように、H +細胞は、異なる蛍光団を表します。任意の遺伝的にコードされfluorophoを使用します我々はsfGFP、GFP 17の高速フォールディング変異体との良好な成功を収めているものの、内因性タンパク質の細胞質ゾルのバージョンまたは融合体として発現再び。内因性タンパク質は通常、相同組換え14によってそれらの内因性のゲノム遺伝子座でタグ付けされています。
- ホモタリック株について、それぞれ、例えば、PおよびM細胞における発現を駆動するMAP3とmam2フェロモン受容体遺伝子のもののような接合型特異的プロモーターの制御下で、遺伝的にコードされ、細胞質ゾルの蛍光タンパク質を発現します。 MAP3とmam2のプロモーターは、栄養成長の間に不活性であり、窒素飢餓18,19際に誘導されています。これらのプロモーターの制御下で、細胞質ゾルGFPまたはmCherryをの発現を駆動する構築物は、一般的に性生活サイクル12の正常な進行を妨げないゲノム遺伝子座( はura4、LEU1)に統合されています。
- 他に1パートナー細胞からの蛍光シグナルの伝達として視覚化細胞融合の正確なタイミングを決定するために、(プロトコルのセクション3.2.2のように)交配型の特定の細胞質ゾルのフルオロフォアを使用してください。
交尾と融合効率の4.定量
- 直接MSL-N上記のステップ2.3.1のように、MSL-Nアガロースパッド上に洗い、撮像前に25℃で24時間( 図1A)に向けて出発した後、11,12にスポット細胞を交配し、融合効率を定量化するために。このプロトコルをホモタリック野生型株の交配効率を使用して〜60%と融合効率は99%に達します。変異株で観察されたこれらの値の減少は、端末表現型または遅延を反映するかどうかを試験するために、36時間のインキュベーション時間で実験を繰り返します。
- 接合効率を計算します
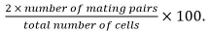 交配対から同定接合子、子嚢、および非融合細胞対を含みますお互いに対するそれらの位置と成長。
- 融合効率を算出し
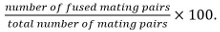
注:融合相手のペアは、研究中の変異体は胞子形成に影響を及ぼさないことが知られている場合には胞子を形成する能力によって同定されます。胞子形成を読み出しとして使用することができない場合、融合は、両方のパートナーにのみ嵌合相手で発現細胞質のマーカーの広がりを観察することによって決定されます。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
窒素源を除去すると分裂酵母の成長と交配ダイナミクス
窒素飢餓が分裂酵母における有性生殖の開始のための前提条件であるように、野生型ホモタリックH90株を、 図1に概説したプロトコルに従って、窒素欠乏培地に窒素リッチからのシフト( 図2)上にモニターした。簡単に説明すると、細胞最終OD 600 = 1.5になるまで洗浄し、MSL-N液体培地に再懸濁し、回収し、MSL + N培地で対数期(OD 600 = 0.5)にO / Nを成長させました。細胞の2時間毎のアリコートは、カルコフロール染色および画像化した( 図2A - D)。
カルコフロア染色( 図2A)、窒素リッチ培地中で〜の細胞の...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
ディスカッション
環境条件、特に栄養利用は、強く分裂酵母の生理機能に影響を与えます。窒素飢餓は、有性生殖へのコミットメントのために必要であると最初に分裂細胞周期の進行(参考文献21および図2)での印象的な変化をもたらします。指数関数的に増加する人口からの窒素除去の際に、部門のセルサイズは急速に( 図2C)減少し、細胞の大部分は、新たに生まれた指数関数的に増殖した細胞(参考文献21および図2D)の長さよりも短い有糸分裂の進行を逮捕します。反対の交配型の細胞が有糸分裂の進行を逮捕ように、彼らはパートナーを交配従事し、接合体と胞子形成( 図2B、2E、2F)を形成するために進んでください。野生型細胞の二次元単層の場合には、H90細胞の60以上%がパートナーと係合する、ほ ぼすべての細胞融合( 図2Gを受けます)。接合効率は異体性の菌株の混合物で若干低いと細胞の密度およびそれらの相対的な位置(
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
開示事項
著者らは、競合する金銭的利益はないと宣言している。
謝辞
AVはEMBO長期ポスドクフェローシップによってサポートされていました。マーティンラボでの研究は、SGMにERCの起動許可(GeometryCellCycle)とスイス国立科学財団の助成金(31003A_155944)によって運営されています。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| グルコース | Sigma-Aldrich | G8270-10KG | |
| KH2PO4 | Sigma-Aldrich | 1.05108.0050 | |
| NaCl | Sigma-Aldrich | 71381 | |
| MgSO4•7H2O | Sigma-Aldrich | 63140 | |
| CaCl2 | Sigma-Aldrich | 12095 | |
| パントテン酸 | AppliChem | A2088,0025 | |
| ニコチン酸 | AppliChem | A0963,0100 | |
| イノシトール | AppliChem | A1716,0100 | |
| ビオチン | AppliChem | A0967,0250 | |
| ホウ酸 | Sigma-Aldrich | B6768-1KG | |
| MnSO4 | AppliChem | A1038,0250 | |
| ZnSO4•7H2O | シグマ-アルドリッチ | Z4750 | |
| FeCl2•6H2O | AppliChem | A3514,0250 | |
| 酸化モリブデン (VI) (MoO3) | Sigma-Aldrich | 69850 | |
| KI | AppliChem | A3872,0100 | |
| CuSO4•5H2O | AppliChem | A1034,0500 | |
| クエン酸 | AppliChem | A2344,0500 | |
| アガロー | プロメガ | V3125 | |
| (NH4)2SO4 | メルク | 1.01217.1000 | |
| L-ロイシン | Sigma-Aldrich | L8000-100G | |
| アデニン半硫酸塩、ミニ 99% | Sigma-Aldrich | A9126-100G | |
| ウラシル | Sigma-Aldrich | U0750 | |
| ラノリン | Sigma-Aldrich | L7387 | |
| ワセリン | Reactolab | 92045-74-4 | |
| パラフィン | Reactolab | 7005600 |
参考文献
- Mata, J., Bahler, J. Global roles of Ste11p, cell type, and pheromone in the control of gene expression during early sexual differentiation in fission yeast. Proc Natl Acad Sci U S A. 103 (42), 15517-15522 (2006).
- Xue-Franzen, Y., Kjaerulff, S., Holmberg, C., Wright, A., Nielsen, O. Genomewide identification of pheromone-targeted transcription in fission yeast. BMC Genomics. 7, 303(2006).
- Klar, A. J. Lessons learned from studies of fission yeast mating-type switching and silencing. Annu Rev Genet. 41, 213-236 (2007).
- Beach, D. H., Klar, A. J. Rearrangements of the transposable mating-type cassettes of fission yeast. EMBO J. 3 (3), 603-610 (1984).
- Merlini, L., Dudin, O., Martin, S. G. Mate and fuse: how yeast cells do it. Open Biol. 3 (3), 130008(2013).
- Mochizuki, N., Yamamoto, M. Reduction in the intracellular cAMP level triggers initiation of sexual development in fission yeast. Mol Gen Genet. 233 (1-2), 17-24 (1992).
- Sugimoto, A., Iino, Y., Maeda, T., Watanabe, Y., Yamamoto, M. Schizosaccharomyces pombe ste11+ encodes a transcription factor with an HMG motif that is a critical regulator of sexual development. Genes Dev. 5 (11), 1990-1999 (1991).
- Kjaerulff, S., Lautrup-Larsen, I., Truelsen, S., Pedersen, M., Nielsen, O. Constitutive activation of the fission yeast pheromone-responsive pathway induces ectopic meiosis and reveals ste11 as a mitogen-activated protein kinase target. Mol Cell Biol. 25 (5), 2045-2059 (2005).
- Obara, T., Nakafuku, M., Yamamoto, M., Kaziro, Y. Isolation and characterization of a gene encoding a G-protein alpha subunit from Schizosaccharomyces pombe: involvement in mating and sporulation pathways. Proc Natl Acad Sci U S A. 88 (13), 5877-5881 (1991).
- Toda, T., Shimanuki, M., Yanagida, M. Fission yeast genes that confer resistance to staurosporine encode an AP-1-like transcription factor and a protein kinase related to the mammalian ERK1/MAP2 and budding yeast FUS3 and KSS1 kinases. Genes Dev. 5 (1), 60-73 (1991).
- Bendezu, F. O., Martin, S. G. Cdc42 explores the cell periphery for mate selection in fission yeast. Curr Biol. 23 (1), 42-47 (2013).
- Dudin, O., et al. A formin-nucleated actin aster concentrates cell wall hydrolases for cell fusion in fission yeast. J Cell Biol. 208 (7), 897-911 (2015).
- Chikashige, Y., et al. Telomere-led premeiotic chromosome movement in fission yeast. Science. 264 (5156), 270-273 (1994).
- Bahler, J., et al. Heterologous modules for efficient and versatile PCR-based gene targeting in Schizosaccharomyces pombe. Yeast. 14 (10), 943-951 (1998).
- Egel, R., Willer, M., Kjaerulff, S., Davey, J., Nielsen, O. Assessment of pheromone production and response in fission yeast by a halo test of induced sporulation. Yeast. 10 (10), 1347-1354 (1994).
- Tran, P. T., Marsh, L., Doye, V., Inoue, S., Chang, F. A mechanism for nuclear positioning in fission yeast based on microtubule pushing. J Cell Biol. 153 (2), 397-411 (2001).
- Pedelacq, J. D., Cabantous, S., Tran, T., Terwilliger, T. C., Waldo, G. S. Engineering and characterization of a superfolder green fluorescent protein. Nat Biotechnol. 24 (1), 79-88 (2006).
- Kitamura, K., Shimoda, C. The Schizosaccharomyces pombe mam2 gene encodes a putative pheromone receptor which has a significant homology with the Saccharomyces cerevisiae Ste2 protein. EMBO J. 10 (12), 3743-3751 (1991).
- Tanaka, K., Davey, J., Imai, Y., Yamamoto, M. Schizosaccharomyces pombe map3+ encodes the putative M-factor receptor. Mol Cell Biol. 13 (1), 80-88 (1993).
- Motegi, F., Arai, R., Mabuchi, I. Identification of two type V myosins in fission yeast, one of which functions in polarized cell growth and moves rapidly in the cell. Mol Biol Cell. 12 (5), 1367-1380 (2001).
- Sajiki, K., Pluskal, T., Shimanuki, M., Yanagida, M. Metabolomic analysis of fission yeast at the onset of nitrogen starvation. Metabolites. 3 (4), 1118-1129 (2013).
- Miyawaki, A., Nagai, T., Mizuno, H. Mechanisms of protein fluorophore formation and engineering. Curr Opin Chem Biol. 7 (5), 557-562 (2003).
- Dyer, J. M., et al. Tracking shallow chemical gradients by actin-driven wandering of the polarization site. Curr Biol. 23 (1), 32-41 (2013).
- Beta, C., Bodenschatz, E. Microfluidic tools for quantitative studies of eukaryotic chemotaxis. Eur J Cell Biol. 90 (10), 811-816 (2011).
- Lee, S. S., et al. Quantitative and dynamic assay of single cell chemotaxis. Integr Biol (Camb). 4 (4), 381-390 (2012).
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
再版と許可
