ここでは、大腸菌の複製フォークを失速させ崩壊させるための、部位特異的で可逆的なin vivoタンパク質ブロックを利用するシステムについて説明します。複製ブロックの確立は蛍光顕微鏡法で評価し、中性-中性2次元アガロースゲル電気泳動を使用して複製中間体を可視化します。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
この記事について
サマリー
要約
密結合タンパク質と様々な病変を含むDNA上に存在する障害物は、深刻な細胞の複製機構の進行を阻害することができます。レプリソームの失速は、複製フォークの崩壊につながる、一部または全部のいずれか、染色体からの解離につながることができます。この崩壊からの回復は、細胞に対して正確に完全な染色体重複、その後分割の必要性です。崩壊が発生したときしたがって、細胞はDNAのフォークを復元し、レプリケーションが高い忠実度で完了することができるようにするために行われる多様な機構を進化させました。以前は、細菌におけるこれらの複製修復経路は、既知の部位に局在化されていないという欠点を有するUVダメージを用いて研究されています。この原稿は、foは複製の失速と崩壊を誘導することができる部位特異的なタンパク質のブロックを作成するために、蛍光プレッサーオペレータシステム(FROS)を利用するシステムを説明します大腸菌でRKS。複製の状態は、蛍光顕微鏡およびDNA複製中間体を用いて、単一の生細胞内で可視化することができる方法のプロトコルの詳細は、2次元のアガロースゲル電気泳動によって分析することができます。レプリソーム構成要素( 例えば DnaBts)の温度感受性変異体は、複製フォークの同期崩壊を誘導するためにシステムに組み込むことができます。さらに、これらのプロセスに関与している組換えタンパク質およびヘリカーゼの役割は、このシステム内での遺伝子ノックアウトを用いて研究することができます。
概要
DNA複製時には、レプリソームは、その進行を阻害し、DNA上の障害に直面しています。病変とのギャップだけでなく、異常な構造を含むDNA損傷は、1を進むからレプリソームを防ぐことができます。最近、DNAに結合したタンパク質は、フォークの進行2を複製する障害の最も一般的な供給源であることが見出されました。核ブロックでレプリソームの出会いを次のイベントの知識は以前から知られている場所で生きている細胞の染色体にそのようなブロックを誘導することができないことによって制限されてきた。 インビトロ分析は、速度論的挙動の理解を強化しましたそれは核閉塞3、ならびにレプリソーム自体4,5のメカニズムの詳細を満たしているアクティブレプリソームの。レプリケーションの修理の現在の理解は、一般的に、インビボ 6-8 にプラスミドDNAを用いて、損傷剤としてのUVで行われ、研究されていますアップ。それはin vivoで核ブロックに遭遇した後、DNAの修復に関与することができるタンパク質は、一般的に複製ブロックの明確な原因による修復経路内の分子イベントにばらつきがあるかどうか、これらの研究から理解されているがまだ残っています決断される。
ここでは、核のブロックは蛍光プレッサーオペレータシステム(FROS)を使用して、染色体の特定の場所に確立することを可能にするシステムを説明します。私たちは、Eの歪みを利用します9番染色体に組み込まれた240 のtetO部位の配列を持っていた大腸菌 。アレイ内のそれぞれのtetO部位は、アレイ内のRecA媒介性の再結合を防止することにより、配列の安定性を高めるために、それに隣接する10塩基対のランダムな配列を有します。この配列、およびそれの変形は、元々 E.を理解するために使用しました。 大腸菌染色体ダイナミクス10,11が、その後preveに適応させましたntのin vivoでの複製12。アレイは安定に維持されるとのTetR 10,12によって結合されたときに複製フォークの100%に近いブロックすることが見出されています。 in vitroでの類似のlacO配列の使用は、この短い配列は生体内 13 にはあまり効果的であったが、22のサイトは、複製の90%を阻止するのに十分であったとして、いくつかのを発見しました。核の閉塞を作成するために、アレイを適応させるために、リプレッサータンパク質は非常にそれがその後、バリケードを作成するために、配列に特異的に結合する最適化された条件の下で過剰生産されなければなりません。 Tetリプレッサーの蛍光タグ付けされた変異体が使用される場合、閉塞の形成、およびその後の放出は、蛍光顕微鏡を使用することによって監視することができます。各セルの複製のステータスが単一焦点が配列のコピーは1つだけのセル内に存在すると、複数の病巣がアクティブ複製の指標である意味見病巣の数によって示されています。このアクティブ再核の閉塞がレプリソームは、配列を続行するために十分なオペレーター部位のためのTetRの結合親和性を低下させる無償誘導物質の添加により逆転されたときに襞が有効になっています。リプレッサータンパク質は、まだアレイの現在複数のコピーを可視化することができる十分に高い親和性でDNAに結合することができます。
核の閉塞でのイベントのより複雑な詳細は中立中立的な2次元アガロースゲル電気泳動及びサザンハイブリダイゼーション14-16を使用して検出することができます。これらの技術は、集団を横切るDNA構造の分析を可能にします。複製イベントの間に形成される中間体、および潜在的に修復されないままであるが、可視化することができます。複製フォークが17,18を退行する際に利用制限酵素およびプローブを変化させることにより、中間体は、アレイ領域ではなく、アレイの上流だけでなく可視化することができます。ザ回帰はレプリソーム解離に続いて行われます。先頭とラギング新生鎖は4ウェイDNA構造(ホリデイジャンクション)で得られたテンプレート鎖同時に再アニールとして互いにテンプレート鎖とアニールとは別。
このシステムを使用して、このブロック18を検出したときに複製フォークが安定しないことが示されています。また、レプリソーム部品の温度に敏感な誘導体は、それが崩壊した後、複製フォークの再読み込みを防止するために利用することができます。ブロックが確立されると、歪みがレプリソームの同期失活及びリロードの制御予防を確実にするために、非許容温度にシフトすることができます。この温度誘導不活性化は、所定の時間で崩壊した集団内のフォークのすべてを確実にし、レプリソームは、DNAがどのように処理されるか、崩壊、そして何を再する必要があるときに何が起こるかの評価を可能にしますDNA複製のプロセスを開始します。
ここで説明するシステムの利点は、核のブロックが完全に可逆的であるということです。従って、核ブロックから回復する細胞の能力を追跡することが可能です。細胞へのアンヒドロを添加すると、複製フォークが通過進行させる、タイトなリプレッサーの結合を軽減し、細胞は生存能力を取り戻すために。閉塞の緩和は5分後、10分以内に顕微鏡によって中性中性二次元アガロースゲル電気泳動により可視化することができます。また、生存率分析は、複製閉塞から回復する株の能力を明らかにし、増殖し続けることができます。
ここに記載の実験手順で使用される菌株の遺伝的背景を変更することによって、閉塞のこのタイプの修復経路を解明することができます。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
プロトコル
1. FROSでレプリケーションをブロック
- レプリケーションの閉塞を誘発します
- E.の新鮮な一晩培養物を希釈ODを600nmで =希薄複合培地中で0.01 のtetO配列とpKM1 18搬送coli株(0.1%トリプトン、0.05%酵母エキス、0.1%のNaClを、0.17のM KH 2 PO 4、0.72 K 2 HPO 4)、抗生物質は、必要に応じ選択のため。
注:それは、このシステムと互換性がないような選択のためのテトラサイクリンを追加しないでください。必要なサンプル当たり10ミリリットルに相当する培養液量を確認します。例えば、 図1の実験計画のための培養容積60 mlです。 - OD 600 nmで = 0.05から0.1になるまで振とうしながら30℃で成長します。非誘導対照として働き、pKM1からのTetR-YFPの産生を誘導するために、残りの培養液に0.1%のアラビノースを追加するために10ミリリットルのサンプルを削除してください。非誘導および誘導の両方の成長を続けて文化。 1時間後、蛍光顕微鏡(セクション2を参照)を用いて誘導文化の各セル内の単一の焦点が存在するかどうかを確認。
- 誘導された細胞は(細胞の70%以上が単焦点を持って)ブロックされた確認された場合は、(セクション3を参照)のOD 600nmのを記録し、2-Dゲルによる分析のために7.5ミリリットルのサンプルを取ります。非誘導対照培養からの同等のサンプルを取ります。
- E.の新鮮な一晩培養物を希釈ODを600nmで =希薄複合培地中で0.01 のtetO配列とpKM1 18搬送coli株(0.1%トリプトン、0.05%酵母エキス、0.1%のNaClを、0.17のM KH 2 PO 4、0.72 K 2 HPO 4)、抗生物質は、必要に応じ選択のため。
- レプリケーションの閉塞を解除します
- 複製ブロックを解除するには、ブロックされた細胞の10ミリリットルサンプルに100 ngのmlの-1無償デューサアンヒドロテトラサイクリン(AT)のを追加します。 10分間30℃で成長し、細胞密度(1ミリリットル)、顕微鏡分析(10μL)と中性中立の2次元アガロースゲル(7.5ミリリットル)のためのサンプルを取ることを続けます。
- レプリソームの崩壊を誘導します
- 細胞はdeactivaを必要とするようなDNABの TSまたはdnaCの TSなどの温度感受性対立遺伝子が含まれている場合ションは、42°Cにブロックされた細胞を含むフラスコを移動します。必要な時点で分析のためのサンプルを取る( 例えば 、1時間インキュベーション後)。細胞を1時間42℃でインキュベートした後、10分間30℃に細胞を移す( 図1参照 )。
注:細胞は、リスタート分析のために30℃にシフトさせることができます。
- 細胞はdeactivaを必要とするようなDNABの TSまたはdnaCの TSなどの温度感受性対立遺伝子が含まれている場合ションは、42°Cにブロックされた細胞を含むフラスコを移動します。必要な時点で分析のためのサンプルを取る( 例えば 、1時間インキュベーション後)。細胞を1時間42℃でインキュベートした後、10分間30℃に細胞を移す( 図1参照 )。
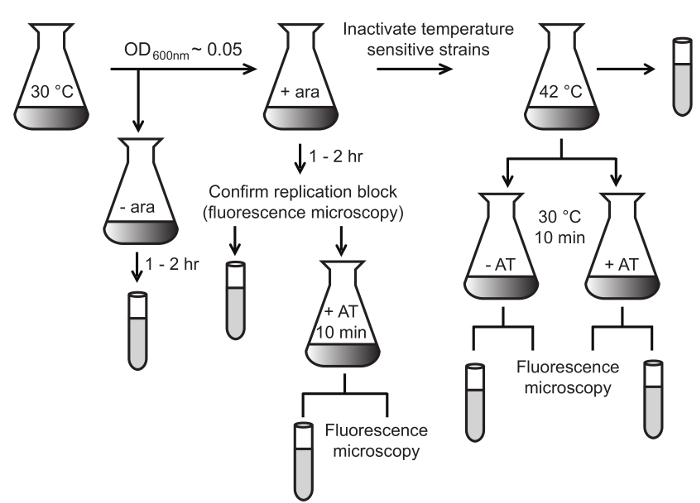
図1:FROS レプリケーションブロックとリリース実験手順の概要E.。 tetO配列を保有する大腸菌株を30℃で増殖させます。細胞は0.05上記のOD 600nmまでに到達すると、のTetR-YFP生産はアラビノース(; 0.1%ARA)を用いて誘導されます。非誘導細胞の亜集団は、30℃におけるコントロールとして機能するように成長を続けています。 2時間(2.1を参照) - 誘発された細胞のサンプルを、1後に蛍光顕微鏡により分析されます。複製がある場合ブロックされたことが確認され、サンプルを試験管(3.1を参照)で示される2-Dゲル分析のために(オプション)生存率試験のために採取します。複製遮断は、(AT;を0.1μg/ ml)のアンヒドロテトラサイクリンを用いて除去することができ、細胞は、10分後に分析しました。細胞が温度感受性対立遺伝子( 例えば DNAB TS)を実行する場合、これは適切な分析のために42°Cにブロックされた細胞をシフトすることによって不活性化することができる。 この図の拡大版をご覧になるにはこちらをクリックしてください。
2.蛍光顕微鏡
- 顕微鏡スライド上に溶融アガロース(水中1%)の500μLをピペットでアガロースパッドを準備します。アガロースが固化する直前にカバースリップを重ねます。必要になるまで4℃でウェットティッシュでスライド(複数可)を保管してください。
- アガロースが固化した場合、細菌のアガロースパッドとピペットを10μlからカバースリップを削除します可視化の間に細胞の移動を防ぐために、パッドの中心上に培養。サンプル(約5分)を乾燥させた後、カバーガラスを交換してください。カバースリップ上に浸漬油の滴を配置し、光学系の下にスライドを配置します。
- 100X倍率での位相顕微鏡を用いて細胞を可視化します。
- イメージングソフトウェア内で獲得]ダイアログボックスで、100ミリ秒の露光時間を設定します。 [取得]を選択して画像をキャプチャします。ステージを移動しないでください。獲得ダイアログボックスで、カメラにリンクされた外部シャッター用の照明としてYFPを選択します。千ミリ秒にexporsure時間を設定します。ステージライトをオフにします。獲得を選択することにより、蛍光画像をキャプチャします。
注:時間は、使用する光源、顕微鏡とカメラに応じて変えることができます。 - 位相および蛍光画像をオーバーレイするには、カラーディスプレイメニューの中から組み合わせを選択します。カラーでは、ダイアログボックスを組み合わせBLと緑成分と位相画像としてYFPイメージを選択ueのコンポーネント。組み合わせる色をクリックします。人口が正常細胞の大部分は、1つのセルに1つのフォーカスを持っているかどうかを確立することによってブロックされた複製があったかどうかを決定します。
注:追加されたアラビノースを含まない対照からのサンプルとの比較は、視覚のeYFP生産の違いを同定するのに有用です。
- イメージングソフトウェア内で獲得]ダイアログボックスで、100ミリ秒の露光時間を設定します。 [取得]を選択して画像をキャプチャします。ステージを移動しないでください。獲得ダイアログボックスで、カメラにリンクされた外部シャッター用の照明としてYFPを選択します。千ミリ秒にexporsure時間を設定します。ステージライトをオフにします。獲得を選択することにより、蛍光画像をキャプチャします。
3. DNA抽出/アガロースプラグ
- ステップ1.1.3および1.2.1〜7.5 mLの培養サンプルにアジ化ナトリウム(0.1%の最終濃度)を加えます。少なくとも5分間氷上でインキュベートします。
注:アジ化ナトリウムは非常に有毒です。作業を開始する前に、安全データシートを参照し、すべての安全注意を読み理解するまで、それを扱うことができません。 - 遠心分離ペレット細胞に10分間細胞を5000×gで。上清を捨て、Pett IV(PIV)緩衝液200μlにペレットを再懸濁(10 mMトリス:塩酸(pHは8.0)、1MのNaCl)。マイクロ遠心細胞をペレット化する(2分13、000×gで)。ディ上清をSCARD。この段階では、プロセスのペレットは、さらに、または-20°Cで保存。
- 50℃で50μlのPIVと場所で最も低い細胞密度で細胞を再懸濁します。最終細胞密度は、各チューブに(;サンプル2(OD 600nmで= 0.138)54μl中に再懸濁50μl中に再懸濁例えばサンプル1(OD 600nmで= 0.128))と同じであるので、他の全てのサンプルについては、PIVのボリュームを調整します。
- (最終濃度0.4%; 例えばサンプル150μlを、サンプル2 54μl)をPIVで新たに調製した0.8%アガロース溶液を等量のを追加します。サンプル、アガロースおよびPIVは、凝固を防ぐために、50℃以上であることを確認してください。
- 適切なガラス撥水またはシリコーン溶液40μlと顕微鏡スライドを扱います。それが乾燥するまで組織でスライドをこします。
注:これは、事前に行われてもよいし、処理されたスライドは、室温で長期間保存されています。 - トンの20μlの滴を置きます彼半球状であるプラグを生成するために、スライド上の細胞/アガロースサスペンション。
注:(50μlのPIVに再懸濁)最初のサンプルは、1スライドに5プラグを生成します。 - プラグが固化したら、微量遠心チューブに静かにそれをスライドさせ、1mlの細胞溶解緩衝液(10mMのTris-HCl [pHが8]、1 MのNaCl、100mMのエチレンジアミン四酢酸(EDTA)、0.2%デオキシコール酸ナトリウム、0.5%を追加N-ラウロイルサルコシンナトリウム塩(サルコシル)、100μgのmlの- 1リゾチーム、50μgのmlの- 1のRNase A)。 37℃で2時間インキュベートします。
- 細胞溶解緩衝液を除去し、1 mlのEDTA /サルコシル/プロテイナーゼK(ESP)溶液(0.5 M EDTA、1%のN-ラウロイルサルコシンナトリウム塩(サルコシル)、1mgのミリリットル- 1プロテイナーゼK)を追加します。一晩またはプラグが透明になるまで50℃でインキュベートします。第二の一晩のインキュベーションが必要な場合は、約18時間後に、新鮮な緩衝液でESP液を交換してください。
- 削除しますESPバッファ及び各洗浄30分間の平衡化を可能にする12 mlのトリスEDTA(TE)緩衝液(10mMトリス-HCl、1mMのEDTA、pH8.0)でプラグを5回洗浄します。 1ミリリットルのTE緩衝液中で4℃で保存します。
4.ニュートラルニュートラルな2次元ゲル電気泳動
- 新鮮なマイクロチューブにステップ3.8からアガロースプラグを転送し、制限酵素バッファー(1×濃度)の150μlを添加します。制限酵素の25から100単位の追加( 例えば 、のEcoRVの60単位を、( 図3A)を参照)。 6-8時間、37℃で消化します。
- 4℃で、約25×25センチゲルトレイに1×トリス/ホウ酸塩/ EDTA(TBE)中の0.4%アガロースゲル(300ml)に注ぎます。約井戸プラグの直径と同じ幅にするためにコームを挿入します。ゲルが設定されている場合、コームを除去し、室温にゲルを動かします。
- よくトンの側面にプラグの平らなスライドを配置、十分に消化、アガロースプラグの1をスライドさせ彼のDNAは、ゲルを入力します。すべての第2のウェルに同じように1つのプラグインを挿入します。
- 位置にプラグをシールするウェルにピペットで溶融し、0.4%アガロース。
- よく空の中負荷1 kbのDNAラダー、再びラダーとサンプルとの間のギャップを残し、そして室温で1×TBE中のゲルに一晩(16時間、55 V)を実行します。
- 20分間、臭化エチジウム(0.3μgのmlに-1)を含有する水浴中でゲルを染色します。
注意:エチジウムブロマイドは強力な変異原および毒素と考えられています。作業を開始する前に、安全データシートを参照し、すべての安全注意を読み理解するまで、それを扱うことができません。 - でも車線の両側に余分なアガロースの混入を最小限に抑え、カット、長波長UVトランスイルミネーターでDNAを可視化し、ストレートで各レーンの断片を切り出し。
注:目的の断片5.5 KBの場合、たとえば、approximat 5 kbの由来のDNA断片を含む7.5センチ断片を切断エリー12キロバイト( 図3Aを参照してください)。 - DNA移動の方向に対して90°でゲルトレイに切り出したゲルのレーンを配置します。
注:3ゲルフラグメントの二行は25×25 2cmのゲルトレイに収めることができます。ゲルのレーンの最初の行には、トレイの上部に12.5センチメートルで2行目です。 - 第二次元ゲル(0.3μgのml -1のエチジウムブロマイドで1×TBE中0.9%)のためにアガロース300ミリリットルを準備します。アガロースを50℃に冷却されたときに、それらの位置を固化するゲル切片の周囲に溶融アガロースをピペット。ゲルスライスを持つ少なくともレベルである深さまでトレイに残っているアガロースを注ぎます。
- ゲルが固化されるとDNAが約10cmに移行するまで、220 Vで0.3μgのml -1のエチジウムブロマイドを含む1×TBE中で4℃で電気泳動します。
注:4時間5.5 kbの断片のために十分であるが、より小さな断片が少ない時間が必要になります。 - ゲノムDNAが存在uのあるブロックを切り出します( 図3Cを参照してください)表示されていないDNAを含むように、それ以上のゲルを含む、金属定規のエッジを歌います。
5.サザンハイブリダイゼーション
- 溶液の調製
- 脱プリン化バッファー(0.125 M HCl溶液)を準備します。
注:このバッファを再利用し、最大1ヶ月間室温で安定であることができます。 - 変性バッファー(1.5 MのNaCl、0.5 MのNaOH)を準備します。
注:変性バッファが一度再利用し、室温で最大3ヶ月間安定であることができます。 - 中和緩衝液(1.5 MのNaCl、0.5 Mトリス)を準備します。 HClでpH7.5に調整します。
注:中和バッファーは、一度再利用し、室温で最大3ヶ月間安定であることができます。 - ステップ5.2.4および5.2.6で使用するために - 10倍の生理食塩水クエン酸ナトリウム(SSC)バッファー(8 0.15 Mトライクエン酸ナトリウム、1.5 MのNaCl、pHは7である)を準備します。このバッファから、(ステップ5.2.9で使用するために)2×SSCストックを作ります。
注:10×SSCおよび2×SSC A3ヶ月間室温で安定した再。 - 準備修飾教会およびGilbertハイブリダイゼーション緩衝液19(0.5 Mリン酸緩衝液[pH7.2の]、7%(w / v)のドデシル硫酸ナトリウム(SDS)、10mMのEDTA)。使用前に十分に溶解するために65℃でおきます。
- 脱プリン化バッファー(0.125 M HCl溶液)を準備します。
- 移転
- ロッカーまたはオービタルシェーカー上で、室温で10分間脱プリン液中の切り出したゲルブロックをすすぎます。アガロースブロックの損傷を防ぐために、低撹拌速度を保ちます。
- 30分間の変性緩衝液で短時間蒸留水で、次いでゲルブロックをすすぎます。蒸留水で簡単に再び洗い流してから、室温で穏やかに撹拌しながら30分間中和緩衝液中のゲルブロックをインキュベートします。
- ゲル(複数可)の正確なサイズにナイロン膜をカットします。今後の手順で膜を配向させるのを助けるために右上隅にニックをカット。
注:二ゲルブロック(6試料)は、一つの膜上で視覚化することができます。 - TRに十分な10倍のSSCを注ぎますAYそれは一晩乾燥しないように。約5cmのバッファのレベルを超えてプラットフォームを作成します。プラットフォーム上で10倍SSCと場所で3MMクロマトグラフィー紙の3枚を飽和。両端にバッファーに浸漬するのに十分な長さであり、十分に広い上の膜ゲルに適合するようにするようにクロマトグラフィー紙をカットします。
- 飽和クロマトグラフィー紙の上にゲル(複数可)を配置します。転送中にゲルを通過することによってバッファを防ぐためにラップでゲルをフレーム。慎重にゲル(複数可)の上にカット膜を置きます。優しく膜を横切って、ボトルや血清学的ピペットを圧延することにより、膜とゲルとの間に空気の泡を削除します。
- 膜と同じサイズに3MMクロマトグラフィー用紙の3枚をカット。 10×SSCでクロマトグラフィー用紙を飽和させ、膜の上に置きます。形成されている任意の気泡を除去。
- スタック紙固体支持体に続く吸い取り紙の上には、少なくとも5センチの高さのタオル(アプロ23×16センチ膜用1キロのximate重量)。転送が一晩進行させます。
- メンブレンにDNAを架橋するUVの1200 J / m 2の膜(DNA側を上にして)公開します。この工程の前に洗わないでください。
- ブロットの画像上の高いバックグラウンドを防ぐために、2×SSC中で徹底的に膜をすすぎます。ハイブリダイゼーションのためにすぐにブロットを使用します(5.3を参照)、または室温で乾かし、4℃でプラスチックラップや店舗で包みます。
- 交配
- 55℃に予熱ハイブリダイゼーションオーブンや瓶。
- 予熱したハイブリダイゼーション緩衝液への100μgml -1の牛血清アルブミン(BSA)および10μgのml -1の非特異的DNA( 例えばサケ精子DNA)を加えます。
- ハイブリダイゼーション緩衝液であってもカバレッジを可能にするために、膜をロールアップされたときに、上向き膜のDNAに結合した側とナイロンメッシュの同様の大きさの正方形の上にブロットを置きます。その長辺に沿ってブロットをロールバックします。滑り台ブロットは、/ハイブリダイゼーションボトルの内側にメッシュ。ブロット(23×16 cm 2の膜のために例えば 30ミリリットル)をアンロールする予熱されたハイブリダイゼーション緩衝液の適切な量を追加します。
- 1時間、ボトルを回転させる、予熱したオーブンでインキュベート。
- 13μlの量を作るためにクレノウフラグメントおよびH 2 O用バッファ、関心領域に精製したPCR産物の相同50ngのランダムヘキサマープライマーの150 ngのを混合することにより、プローブを準備します。氷の上にすぐに置いた後、3分間ゆでます。 1 mMののdCTP / dGTPを/ dTTPのミックスの1μlを、アルファリン酸(α32 P-dATPを)上のクレノウフラグメント(5U)および50μCiのデオキシアデノシン5'-三リン酸の放射性標識の1μLを加えます。
- 1時間室温でインキュベートします。ミックス1 mMののdNTPの1μlを添加して、クレノウフラグメントの1μlの。 RTで20分間インキュベートします。
- 5分間のプローブを沸かすとハイブリダイゼーションチューブにすぐに追加します。回転させながら、55℃で一晩ハイブリダイズします。
- 広報をデカント膜からOBE。
注:プローブは、一回再利用することができます。 - 予め温め、低ストリンジェンシー洗浄バッファーで簡単に膜をすすぎ(2×SSC、0.1%(w / vで)SDS)。新鮮な低ストリンジェンシー洗浄バッファーを追加し、回転させながら55℃で5分間インキュベートします。繰り返す。
- 回転させながら55℃で10分間、中程度のストリンジェンシー洗浄緩衝液(1×SSC、0.1%(w / v)のSDS)で二回洗浄します。
- 回転させながら55℃で5分間の高ストリンジェンシー洗浄バッファー(0.1×SSC、0.1%(w / v)のSDS)で二回洗浄します。
- 膜を取り外し、過剰な液体を除去するために、組織と軽くたたきます。プレ抜き貯蔵燐光体スクリーンで露光カセット中のラップと場所には残っている水分が存在しない確保プラスチックラップで包みます。カセットを閉じて、蛍光イメージャーを用いて可視化する前に、少なくとも2時間さらします。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
FROSは、生きた細胞12,18で可視化することが複製中間体を可能に誘導、サイト固有の核ブロックです。細胞をサンプリングするための一般的な実験設計は、図1に示されている。遺伝的背景におけるサンプリングおよび変化のタイミングは、このようなブロックの修復を研究するための汎用性の高いシステムにします。概略的には、18以前に使用されてきたようなDNAB TSとdnaCの TSと温度感受性変異体は、本システムで利用することができる方法を示しています。
FROSの誘導はE.で行いました図1に示すように、 大腸菌株 非温度感受性株のために。核ブロックが確立されたことを確認するために、細胞を0.1%アラビノースにおける増殖の1時間後に、蛍光顕微鏡を用...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
ディスカッション
染色体の複製中、複製機構はその進行を妨げるさまざまな障害に遭遇します。単一起源の染色体全体が確実に複製されるようにするために、細菌はDNAを修復するための多数の経路を持ち、レプリソームをリロードすることができます20,21。病変、一本鎖切断、二本鎖切断、およびDNAにしっかりと結合したタンパク質は、それぞれ専用の経路を使用して対処できますが、これらの経路には大幅な重複がある可能性があります。生細胞におけるレプリソームに対する最も一般的な障害は、核タンパク質ブロック2です。しかし、レプリソームと核タンパク質遮断の衝突を研究する際の2つの長年の困難は、イベントを染色体上の既知の位置に局在化する方法と、詳細な分析を可能にするためにイベントを十分に頻繁に行う方法でした。大 腸菌 が停滞/崩壊した複製フォークにどのように対処するかについての知識の大部分は、DNA損傷剤としてのUVの使用から来ています。
ここで説明するFROSプロトコルは、レプリソームが複製中に染色体にしっかりと結合したタンパク質に遭遇したときに遭遇するものと同様...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
開示事項
著者らは、競合する金銭的利益はないと宣言している。
謝辞
この作業はオーストラリア研究評議会[DP11010246]の支援を受けました。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| トリプトン | Sigma-Aldrich | 16922 | 成長培地成分 |
| 塩化ナトリウム | VWR | 27810.364 | 成長培地成分 |
| 酵母エキス | Sigma-Aldrich | 92144 | 成長培地成分 |
| リン酸カリウム 一塩基性 | Sigma-Aldrich | P9791 | 成長培地成分;カリウム緩衝液成分 |
| リン酸カリウム二塩基性 | Sigma-Aldrich | P3786 | 成長培地成分;カリウム緩衝成分 |
| L-アラビノース | Sigma-Aldrich | A3256 | TetR-YFP産生の誘導用 |
| アンヒドロテトラサイクリン塩酸塩 | Sigma-Aldrich | 37919 | 複製ブローケージの解放 |
| Axioskop 2 蛍光顕微鏡 | ツァイス | 452310 | 細胞の可視化 |
| eYFPフィルターセット | Chroma Technology | 41028 | YFP |
| CCDカメラの | 浜松 | オルカAG | 細胞の可視化 |
| MetaMorph ソフトウェア(分子デバイス) | SDR Scientific | 31282 | Version 7.8.0.0 この原稿の準備に使用 |
| アガロース | バイオライン | BIO-41025 | アガロースプラグおよびゲル電気泳動用 |
| オリジナルガラス撥水剤(Rain-X) | Autobarn | DIO1470 | アガロースプラグ製造用 |
| TRIS | VWR | VWRC103157P TE、TBE緩衝液 | |
| エチレンジアミン四酢酸 | Ajax Finechem | AJA180 | 0.5 M EDTA 二ナトリウム塩溶液を NaOH で pH 8.0 に調整 |
| アジ化ナトリウム | Sigma-Aldrich | S2002 | 静菌剤 |
| 塩酸 | Sigma-Aldrich | 258148 | TE緩衝液成分 |
| デオキシコール酸ナトリウム | Sigma-Aldrich | D6750 | 細胞溶解緩衝液成分 |
| N-ラウロイルサルコシンナトリウム塩(サルコシル) | Sigma-Aldrich | L5125 | 細胞溶解およびESP緩衝液成分 |
| Rnase A | Sigma-Aldrich | R6513 | 細胞溶解バッファーコンポーネント |
| リゾチーム | Amresco | 6300 | 細胞溶解バッファーコンポーネント |
| Proteinase K | Amresco | AM0706 | ESP バッファーコンポーネント |
| サブセルモデル 192 Cell | BioRad | 1704507 | 電気泳動システム |
| UVトランスイルミネーター 2000 | BioRad | 1708110 | DNA |
| の可視化臭化エチジウム | バイオラッド | 1610433 | DNAの可視化 |
| ホウ酸 | VWR | PROL20185.360 | TBE成分 |
| Hybond-XL ナイロン memrbane | アマシャム | RPN203S | ゼータプローブ Memrbane (BioRad 1620159) 3MM |
| Whatman クロマトグラフィー 論文 | GE Healthcare Life Sciences | 3030690 | Southern blotting |
| HL-2000 Hybrilinker | UVP | 95-0031-01/02 | DNAの架橋とサ |
| ケの精子からのハイブリダイゼーション デオキシリボ核酸 | Sigma-Aldrich | 31149 | ハイブリダイゼーション緩衝液成分 |
| 水酸化ナトリウム | Sigma-Aldrich | S5881 | 変性緩衝液成分 |
| クエン酸三ナトリウム二水和物 | VWR | PROL27833.363 | 転写バッファー |
| ドデシル硫酸ナトリウム(SDS) | Amresco | 227 | 洗浄緩衝液成分 |
| ウシ血清アルブミン | Sigma-Aldrich | A7906 | ハイブリダイゼーション緩衝液成分 |
| ランダムヘキサマープライマー | バイオライン | BIO-38028 | |
| クレノウフラグメント | ニューイングランドバイオラボ | M0212L | |
| dNTP セット | バイオライン | BIO-39025 | |
| アデノシン 5'-三リン酸-32P-ATP | PerkinElmer | BLU502A | |
| Storage 蛍光体スクリーン | GE Healthcare Life Sciences | GEHE28-9564-76 | BAS-IP MS 3543 E 多目的スタンダード 35 cm x 43 cm スクリーン |
| 台風 FLA 7000 | GE Healthcare Life Sciences | 28-9558-09 | ブロットの可視化 |
| ハイブリダイゼーションボトル | UVP | 07-0194-02 | 35 mm x 300 mm |
参考文献
- Mirkin, E. V., Mirkin, S. M. Replication fork stalling at natural impediments. Microbiol Mol Biol Rev. 71 (1), 13-35 (2007).
- Gupta, M. K., et al. Protein-DNA complexes are the primary sources of replication fork pausing in Escherichia coli. Proc Natl Acad Sci U S A. 110 (18), 7252-7257 (2013).
- McGlynn, P., Guy, C. P. Replication forks blocked by protein-DNA complexes have limited stability in vitro. J Mol Biol. 381 (2), 249-255 (2008).
- Tanner, N. A., et al. Single-molecule studies of fork dynamics in Escherichia coli DNA replication. Nat Struct Mol Biol. 15 (2), 170-176 (2008).
- Hamdan, S. M., Loparo, J. J., Takahashi, M., Richardson, C. C., van Oijen, A. M. Dynamics of DNA replication loops reveal temporal control of lagging-strand synthesis. Nature. 457 (7227), 336-339 (2009).
- Rudolph, C. J., Upton, A. L., Lloyd, R. G. Replication fork stalling and cell cycle arrest in UV-irradiated Escherichia coli. Genes Dev. 21 (6), 668-681 (2007).
- Jeiranian, H. A., Courcelle, C. T., Courcelle, J. Inefficient replication reduces RecA-mediated repair of UV-damaged plasmids introduced into competent Escherichia coli. Plasmid. 68 (2), 113-124 (2012).
- Le Masson, M., Baharoglu, Z., Michel, B. ruvA and ruvB mutants specifically impaired for replication fork reversal. Mol Microbiol. 70 (2), 537-548 (2008).
- Wang, X., Liu, X., Possoz, C., Sherratt, D. J. The two Escherichia coli chromosome arms locate to separate cell halves. Genes Dev. 20 (13), 1727-1731 (2006).
- Lau, I. F., et al. Spatial and temporal organization of replicating Escherichia coli chromosomes. Mol Microbiol. 49 (3), 731-743 (2003).
- Gordon, G. S., et al. Chromosome and low copy plasmid segregation in E. coli: visual evidence for distinct mechanisms. Cell. 90 (6), 1113-1121 (1997).
- Possoz, C., Filipe, S. R., Grainge, I., Sherratt, D. J. Tracking of controlled Escherichia coli replication fork stalling and restart at repressor-bound DNA in vivo. EMBO J. 25 (11), 2596-2604 (2006).
- Payne, B. T., et al. Replication fork blockage by transcription factor-DNA complexes in Escherichia coli. Nucleic Acids Res. 34 (18), 5194-5202 (2006).
- Brewer, B. J., Fangman, W. L. The localization of replication origins on ARS plasmids in S. cerevisiae. Cell. 51 (3), 463-471 (1987).
- Jeiranian, H. A., Schalow, B. J., Courcelle, J. Visualization of UV-induced replication intermediates in E. coli using two-dimensional agarose-gel analysis. J Vis Exp. (46), (2010).
- Southern, E. M. Detection of specific sequences among DNA fragments separated by gel electrophoresis. J Mol Biol. 98 (3), 503-517 (1975).
- Courcelle, J., Donaldson, J. R., Chow, K. H., Courcelle, C. T. DNA damage-induced replication fork regression and processing in Escherichia coli. Science. 299 (5609), 1064-1067 (2003).
- Mettrick, K. A., Grainge, I. Stability of blocked replication forks in vivo. Nucleic Acids Res. , (2015).
- Church, G. M., Gilbert, W. Genomic sequencing. Proc Natl Acad Sci U S A. 81 (7), 1991-1995 (1984).
- Michel, B., Grompone, G., Flores, M. J., Bidnenko, V. Multiple pathways process stalled replication forks. Proc Natl Acad Sci U S A. 101 (35), 12783-12788 (2004).
- Michel, B., Boubakri, H., Baharoglu, Z., LeMasson, M., Lestini, R. Recombination proteins and rescue of arrested replication forks. DNA Repair (Amst). 6 (7), 967-980 (2007).
- Carl, P. L. Escherichia coli mutants with temperature-sensitive synthesis of DNA. Mol Gen Genet. 109 (2), 107-122 (1970).
- Nawotka, K. A., Huberman, J. A. Two-dimensional gel electrophoretic method for mapping DNA replicons. Mol Cell Biol. 8 (4), 1408-1413 (1988).
- Cole, R. S., Levitan, D., Sinden, R. R. Removal of psoralen interstrand cross-links from DNA of Escherichia coli: mechanism and genetic control. J Mol Biol. 103 (1), 39-59 (1976).
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
再版と許可
