ここでは、非透明なチタン足場に細胞生存率を検出するだけでなく、足場不純物の見え隠れを検出するためのフルオロフォアベースのイメージング技術を提示します。このプロトコルは、非透明の足場上のイメージング細胞 - 細胞または細胞 - 金属相互作用の欠点をトラブルシューティングします。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
この記事について
サマリー
要約
椎間板変性症と椎間板ヘルニアは、腰痛の主な原因の一つです。細胞外マトリックスの枯渇は、髄核(NP)の押し出しで最高潮に達し、椎間板の破壊につながります。現在利用可能な外科的治療は痛みを軽減しますが、脊椎の機械的機能を回復させるものではありません。脊椎の機械的特徴を維持するために、椎間板または核の全置換は広く関心を集めました。しかし、この関節形成術の時代は、既存の製品がいずれも臨床的に評価されていないため、まだ未成熟な状態にあります。
この研究は、ニットチタンワイヤーで作られた新しい核インプラントの生体適合性をテストすることを目的としています。すべての機械的な利点にもかかわらず、この材料には、結果として得られるインプラントが不透明であるため、従来の光学分析には限界があります。ここでは、足場上の骨軟骨前駆細胞のin vitroでの可視化、追跡、および生存率試験を説明する戦略を紹介します。このプロトコルは、洗浄プロトコルの効率を視覚化するだけでなく、これらおよび他の不透明な足場の生体適合性を調査するために使用できます。さらに、このプロトコルは、細胞の接着パターン、ならびに足場上/足場内の細胞生存率および増殖速度を示すために使用できます。このin vitro生体適合性試験アッセイは、不透明および不透明な足場における細胞材料相互作用を分析するための適切なツールを提供します。
概要
慢性腰痛は多因子疾患です。椎間板変性疾患に対する低侵襲性治療の選択肢への関心は、1950年代から成長してきました。今日まで、脊柱のマルチセグメントの融合は、最も広く使用されている治療法です。以来、この方法は、多くの場合、影響を受けたセグメント1,2の移動度の制限につながり、関節形成術の時代の探査は、広い関心となりました。総椎間板置換および核置換における重要な進歩は、慢性腰痛1を治療するための良い代替となっています。巨大な進歩にもかかわらず、方法のいずれも臨床的に評価されていません。低剛性核インプラントは、総椎間板置換に有望な代替を表す線維輪が3,4無傷であることを条件とします。しかし、現在市場に存在する核インプラントは、多くの場合、椎体の変化、脱臼、椎間板の垂直高さ損失およびトンなどの合併症に関連付けられています必要に応じて、関連する機械的剛性5の彼が欠如。現在の欠点を克服するために、編みチタンワイヤからなる新規な核移植に成功6開発されています。ユニークなニット構造のために、この新たに開発された足場は、 例えば著名な生体力学的特性、減衰機能、細孔サイズ、積載能力と信頼性7を示しています。この小説核インプラントの生体適合性をテストするために目指して、インプラントの非透明な性質に起因する(光)解析技術に厳しい制限を描きました。
生体適合性を試験するために、細胞-金属相互作用が重要な役割を果たしている8-10。細胞および骨格の間の相互作用は、ホストシステム内のより良いインプラント統合のための安定化、したがって、必要です。しかし、増加内方成長の深さは、足場の機械的特性を変化させる可能性があります。 invesに目指して足場表面は細胞の付着、増殖および分化、またはのための基盤を提供しているかどうかtigate金属は、細胞の生存率に影響を与えるかどうか、それは非透明と不透明の足場に/上の細胞を画像化する一般的な周知の問題のトラブルシューティングを行うことが重要です。この制限を克服するために、いくつかの蛍光に基づく技術を調査しました。企業は生きている細胞、細胞区画、あるいは特定の細胞状態11を可視化する蛍光体の大規模な範囲を提供します。この実験のためのフルオロフォアは、最高の我々の蛍光顕微鏡に適合するために、オンラインツールスペクトル視聴者の助けによって選択しました。
上の細胞の追跡を可能にするためにosteochondro-前駆細胞の1)蛍光(緑色蛍光タンパク質/ GFP)の標識:非透過ニットチタン足場内/上の接着細胞の挙動の分析のための開発戦略は、以下を含み、足場、2)の生存率を測定する(水戸市chondrial細胞の活性)、および3)足場内の細胞 - 細胞および細胞 - 材料相互作用を可視化します。手順は、簡単に他の付着細胞および他の非透明または不透明な足場に転送することができるという利点を有します。さらに、生存率および内部成長パターンが数日間にわたって監視することができ、したがって、足場材料又は細胞の限られた量で使用することができます。
本研究は、細胞生存率を測定し、非透過ニットチタン足場に/上osteochondro-前駆細胞の内部成長パターンを可視化するために私たちの現在のプロトコルの使用の成功を示しています。また、開発されたプロトコルは、足場の不純物を決定するために、洗浄プロトコルを確認するために使用され得ます。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
プロトコル
注:不死化ヒト間葉系間質前駆細胞(SCP-1細胞)を実験に使用しました。 SCP-1細胞は、教授マティアスSchieker 12によって提供されました。
SCP-1細胞の1拡大
- SCP-1細胞での作業の前に、適切に(v / v)の手袋を着用して70%エタノールで作業エリア(指定安全キャビネットのI)を清掃してください。
- 洗浄安全キャビネット内で、表1に示されるように、必要な成分を混合することによって、細胞培養培地の適切な量を調製する。基礎培地の無菌性を維持するために、孔径0.22μmの滅菌フィルターを通過することによってサプリメントを加えます。
- 汚染を防ぐため、使用前に媒体に少なくとも24時間を調製しました。その無菌性を試験するために、標準的な細胞培養インキュベーター中で細胞を含まない細胞培養プレート中で1 mlの培地をインキュベートする:37°C、5%CO 2、20%O 2および90%湿度。後の24時間は、メディア微視的に少なくとも200倍の倍率を使用して確認してください。
- 37℃、5%CO 2、20%O 2および90%湿度支持状態に標準的な細胞培養インキュベーター中でSCP-1細胞を維持します。
- 彼らは80〜90%の密集度に到達するまで維持・拡大のため、SCP-1細胞を増殖させます。この期間の培養の間、2〜3日ごとに培地を変更。 (示されているように)実験のための拡張またはプレートのために、次の通路に:(2比一般的には1)80〜90%の密集度に到達すると、SCP-1細胞を分割します。
- SCP-1細胞を分割するために、37℃で培地を温め、37℃の水浴を使用して、トリプシン/ EDTAを解凍。
- 完全に80から90%集密細胞から培養培地を吸引し、廃棄物容器にそれを捨てます。
- DPBSで少なくとも2倍の細胞を洗浄(ダルベッコのリン酸は、pH 7.2、マグネシウム、カルシウムずに緩衝生理食塩水)。
- 適切な量のピペット細胞へのDPBS(T75培養フラスコ中で5 mLのDPBS及びT175培養フラスコ12 ml)で。
- 吸引しDPBS注意深く廃棄容器にそれを捨てます。
- 細胞に0.25%トリプシン/ EDTAの適切な体積(T175培養フラスコ用のT75培養フラスコのために1mLのDPBSおよび2ml)にピペット5を有する標準的な細胞培養インキュベーター中、37℃で5〜10分間インキュベート%CO 2、20%O 2及び90%湿度。
- 容器をタップして、細胞を除去し、すべての細胞が顕微鏡下で浮遊細胞を観察することにより、培養プラスチック(トリプシン処理)から切り離されていることを確認します。
- 培養培地10mlを加えることによりトリプシン化反応を不活性化します。ピペッティングを繰り返すことにより、慎重に培地とトリプシンおよび細胞を混ぜます。
- 室温で10分間、600×gで反応管と遠心分離機に細胞懸濁液を移します。
- 上清を吸引し、10ミリリットル培養中の細胞ペレットを再懸濁ミディアム。
- プロトコール2に記載のようにトリパンブルー排除法により細胞を数えます。
- 実験計画に応じて細胞をシード。
SCP-1細胞の2カウント
- 血球計数器を使用して再懸濁した細胞の生細胞数(トリパンブルー排除法)を実行します。
- 細胞数の前に、水道水を使用して、血球計数器を清掃してください。糸くずの出ない組織を用いて、血球計数器の部品を乾燥させます。カバーガラスを加湿し、カウントエリアの両側にある2つのガラスのランナーに反比例し、それを押すことによって、それを組み立てます。ニュートンリングがガラスランナー( 図1)で見られていることを確認します。
- 再懸濁した細胞を10μlを取り、2の希釈係数を得るために、0.1%トリパンブルー溶液10μlと混合。
- ロード前に洗浄し、組み立てられた血球計数器室に合計10μlのサンプル。
- ライブ(白/透明細胞)の数をカウントし、死にました4x4の 正方形に(青い核)細胞( 図1B参照)。
- 与えられた式後の細胞の総数を計算します。
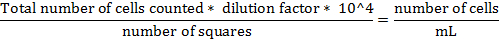
SCP-1細胞の3 GFPトランスフェクション
注:上で、我々は緑色蛍光タンパク質(GFP)で細胞をマークし、特定の培養期間にわたってニットチタン足場にSCP-1細胞の成長を観察するために。 GFPの過剰発現は、GFPをコードするアデノウイルス粒子で感染することにより達成されます。緑色蛍光タンパク質(GFP)をコードする複製不能(-E1 / -E3)アデノウイルス粒子は、SCP-1細胞を感染させました。ウイルス粒子は、組換えアデノウイルス(Ad5の-GFP)トランスフェクトされたHEK293T細胞(バイオセーフティラボII)の培養上清を収集することによって教授スティーブンドゥーリー13から得ました。 3回の繰り返しの凍結(-80℃)および解凍(水浴中で37°C)サイクルなしHEことが確実にK293T細胞は、新しいウイルス粒子を生成するために実行可能なままです。このアデノウイルスシードストックを使用することにより、効率的に新しいウイルス粒子を生成することなく、SCP-1細胞に感染することができます。従って、感染した細胞は、バイオセーフティ・ラボIに取り扱うことができます
- 培養培地中の50,000細胞/ mlの播種密度で標的細胞(SCP-1細胞)に再懸濁します。 6ウェル組織培養プレートにウェル当たりピペットを2ml。
- 標準的な細胞培養インキュベーター中で37℃でインキュベートします。 5%CO 2、20%O 2および90%湿度、SCP-1細胞を、70〜80%の集密度に達するまで。
注:コンフルエンシーは、細胞の播種密度に依存します。上記の条件では、SCP-1細胞は1.5から2日間で70から80%の密集度に達します。 - 70から80までパーセントの集密度で、培養培地は、培養培地の1ミリリットル当たりのアデノウイルスシードストックの100μlを添加する吸引なし。
- 個々のウイルス自体におけるウイルス粒子の量に応じて濃度範囲を決定しますエドストック準備。感染効率が低すぎる場合には、精製および種々の市販のキットを使用して、ウイルス粒子を濃縮します。
- 37℃(5%CO 2、20%O 2および90%湿度)での標準的な細胞培養インキュベーター中で時間インキュベートします。
- ウイルスシードストックを含む培養培地を除去し、廃棄のためにそれを集めます。補充する新鮮な培養培地を6ウェル培養プレートのウェル当たり2ミリリットルを追加します。
- 廃棄前に、培地を含むウイルス粒子をオートクレーブ処理していることを確認してください。
- 細胞内のGFP発現(感染効率)GFP LEDキューブ/フィルタを設定した蛍光顕微鏡を使用して、感染後24時間を評価します。
- 細胞の形態( 図2)を確認します。培養プラスチックから取り外した細胞は、偽陽性の結果を与えることができます。
ニットチタン足場の4クリーニング
- P50mLの反応管に5足場をひもで締めます。
- ロータ条件(8 XG)を用いて、室温で20分間、30 mlの蒸留脱イオン水を用いて足場(6-7ミリメートルの厚さ)で3回洗浄します。
- 30 ML 1%の蒸留脱イオン水を交換トリトンX-100(w / v)溶液(蒸留脱イオン水に溶解)を、次いで、ローター条件を用いて、室温で20分間、一度足場を洗浄する(8 XG) 。
- ローター条件(8 XG)を維持し(室温で5分間ずつ)を2回30ミリリットル蒸留脱イオン水で洗浄したトリトンX-100溶液を捨てます。
- 蒸留脱イオン水を交換してください。超音波浴(〜50ヘルツ、50 W、220〜240 V)にそれぞれ2×5分間試薬グレード99%のアセトン、99%イソプロパノールと99%のエタノール(30ミリリットルずつ)で足場を順次洗浄します。
- 超音波浴処理を一定に保ち、5分間、30 mlの蒸留脱イオン水で再度3回洗浄。
- scaffoを配置室温で一晩乾燥を放送するために、糸くずの出ない組織上LDS。
- 15 PSIで121℃で15分間足場をオートクレーブ。
- プロトコル5で説明したように、間接蛍光によって洗浄プロトコルを確認してください。
間接蛍光5.イメージング足場構造
注:現在のプロトコルは、586分の565ナノメートルの元/全角波長で明るい赤色蛍光を与える蛍光体スルホローダミンBを用いた間接蛍光によって足場構造のイメージングを説明します。しかし、フルオロフォアは、与えられた顕微鏡の設定や足場の可能な自家蛍光のためのより良いフィットに変更することができます。
- 光から保護しながら室温で1%酢酸およびストア内のスルホローダミンB染色溶液(0.04%)を準備します。
- それを置くことによってINS 24ウェル組織培養プレートを取り、スルホローダミンB染色溶液500μlで洗浄足場を浸しよく使用して鉗子をIDE。
- 蛍光顕微鏡を用いて、足場の負のイメージをキャプチャします。
- 40分の531 nmの励起波長および40分の593 nmの発光波長で設定RFP LEDキューブ/フィルターで写真を撮ります。あるいは、蛍光スペクトルビューア20の助けを借りて、適切な励起および発光波長を選択します。スルホローダミンBは578 nmでそのピーク励起および593 nmでの発光ピークを有しています。
- 骨格構造を可視化するために、より低い倍率、 例えば、4Xまたは10X( 図3)で写真を撮ります。これらの写真を使用して、ImageJのの助けを借りて特性、 例えば、細孔サイズおよび形状を決定します。
- 足場の不純物を検出するために、この分析の深さを制限することを考慮すると、より高い倍率で、例えば、20倍または40倍の写真を撮ります。その汚れ粒子/物質が見られないことを確認(代表的な結果を参照してください。 図URE 3)。
6. インビトロ生体適合性アッセイ
- 水浴中で37℃で培養液を予め温めます。
- 24ウェル組織培養プレートを取り出し、ピンセットを使用して、十分に無菌的に各テストで洗浄し、滅菌足場を置きます。予備洗浄安全キャビネット私の下で働きます!
- 浸漬/足場の内部から空気を除去するために、約15分(24ウェル組織培養プレートのウェルあたり500μL)のための培養培地で足場をインキュベートします。
- 一方、培養培地1ml 500,000のAd-GFP感染SCP1細胞を再懸濁します。
- 足場浸漬の15分後、完全に足場から培地を吸引除去します。
- 足場に細胞を播種するために、慎重に表面(24ウェルプレート中に配置されている)足場上の細胞懸濁液100μlを分注します。細胞を播種しながら、そう何の媒体は、Oを流れないことを確認するために、細胞懸濁液の最小量を維持足場のUT。
- 標準的な細胞培養インキュベーター(5%CO 2、20%O 2及び90%湿度)に37℃で30分間、細胞をインキュベートします。
- 500μlのより多くの培地を追加し、標準的な細胞培養インキュベーター(37℃、5%CO 2、20%O 2及び90%湿度)で24時間インキュベートします。
- 蛍光顕微鏡を用いて足場表面に広がる細胞接着パターンとセルを評価します。
- 22分の470 nmの励起波長および42分の510 nmの発光波長で設定したGFP LEDキューブ/フィルターで写真を撮ります。あるいは、蛍光スペクトルビューアの助けを借りて、適切な励起および発光波長を選択します。 GFPは488nmでそのピーク励起および507 nmでの発光ピークを有しています。
- より低い倍率での細胞付着パターンキャプチャ画像を視覚化するために、 例えば、4X、または10X( 図4)。高いMAGを拡散細胞を観察するためにnificationは(少なくとも100X)が必要である - 焦点深度を制限します。
- さらに足場表面に細胞拡散を評価するために、4%ホルマリンで細胞を固定し、細胞構造、 例えば、アクチンフィラメント(ファロイジン)の従来の蛍光染色を進めます。しかし、個々の足場の特性、 例えば、拡散時間又は自家蛍光14に適合するために、インキュベーション時間および抗体の蛍光標識を適応させます。
- 翌日、非接着細胞を除去するために培地を変更します。
- プロトコル7で説明したように、変換測定をレサズリンによって足場に付着細胞の割合を計算します。
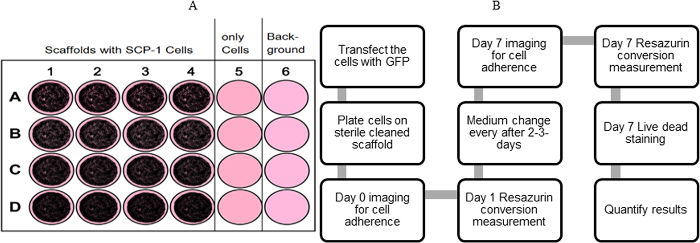
図5:in vitroアッセイのタイムライン (A)細胞をプレーティングのための実験のセットアップ。。 (B )イラスト、7日目まで開始プロトコルおよび細胞機能の検証の重要性を強調すると、 この図の拡大版をご覧になるにはこちらをクリックしてください。
7.レサズリン変換測定
注:レサズリン変換アッセイは、細胞増殖のミトコンドリア活性を測定し、間接的に使用されます。レゾルフィンにレザズリンの減少は、生存細胞数( 図7A)に関連付けられたミトコンドリア活性に基づいて蛍光信号を生成します。
- 完全SCP-1細胞から培地を吸引し、廃棄物容器に捨てます。
- 分離した細胞を除去するためにDPBSで一度SCP-1細胞を洗浄します。足場のSCP-1細胞を含む24ウェル組織培養プレートのウェル当たり500μlのDPBSを加えます。
- 必要な午前で細胞をカバー滅菌レサズリン作業溶液(培養培地中0.25%のレサズリン)のount、30分間の標準的な細胞培養インキュベーター(5%CO 2、20%O 2及び90%湿度)で37℃でインキュベートします。
- それをメモしておきます。インキュベーション時間は、細胞型および細胞密度に依存します。これは、10分および6時間の間で変えることができます。 SCP-1細胞の最適インキュベーション時間は30分です。
- バックグラウンドコントロールとして、レサズリン作業溶液をウェルの少なくとも1つを含むが、細胞なしで、それは同一のための標準的な細胞培養インキュベーター(5%CO 2、20%O 2及び90%湿度)で37℃でインキュベートします時間の長さ。
- 転送100μlを、96マイクロウェルプレートに24ウェル組織培養プレートの各ウェルからの上清を条件付け。
- 残留レサズリン作業溶液を除去するために、室温で5分間、1ミリリットルのDPBSで残った細胞を3回洗浄します。 3回目の洗浄後、培養培地tを追加SCP-1細胞(24ウェル組織培養プレートのウェルあたり500μl)を有するインプラントOおよび標準的な細胞培養インキュベーター(5%CO 2、20%O 2及び90%湿度)で37℃でインキュベーションを継続しますさらに時間経過を測定するため。
- ピペッティングの誤差を最小化するために、この工程(2-4)で複製を設定するようにしてください。
- 一方、マイクロプレートリーダーに96マイクロウェルプレートを配置し、形成されたレゾルフィンの蛍光を測定します。
- バックグラウンドシグナルを減少させるために、545 nmでの励起波長および585 nmでの発光波長で蛍光を測定します。
- あるいは、蛍光スペクトルビューアの助けを借りて、適切な励起および発光波長を選択します。レゾルフィンは572 nmでそのピーク励起および585 nmでの発光ピークを有しています。与えられた信号強度は25個々の測定値(ウェル当たり25点滅)の平均値です。
- フッ素を測定します馴化培地中で形成されたレゾルフィンのescence、下部光学系を用いました。
- ゲインを変換レサズリンの平均量に依存し、10と4000の間で変化させることができる、ということを書き留めておきます。蛍光シグナルは、(この場合2万に)検出可能な最大信号強度の80%未満であるように、レゾルフィン標準曲線をピペットで使用される個々のマイクロプレートリーダーにゲインを調整します。 SCP-1細胞について最適化された利得は800です。
- 試験サンプルの信号から(細胞なしワーキング溶液をレサズリン)バックグラウンド信号を差し引きます。
- 実験/目的に応じて、さらなるステップに進みます。
- 標準曲線を用いて、足場に細胞の生存率の割合を計算します。使用した各細胞株について別々に個々の標準曲線を作成します。
- 培養時間を通してレサズリン変換の相対的な増加を推定することによって、細胞の成長/増殖を分析します。この計算のために、設定基準となる1日目のレサズリン変換。たてのこの種の分析のためのレサズリン作業溶液を準備します。また、インキュベーション時間は、異なる測定間で一致しなければなりません。
- 一貫性のある結果を得るために少なくとも3回レサズリン変換測定のプロトコル全体を繰り返します。
8.ライブデッド染色
- 50,000細胞/足場の播種密度で足場上SCP1細胞をプレートし、それが(プロトコル1と2を参照)は、標準的な細胞培養条件を維持する足場上で成長することができます。
- 24〜48時間後に完全にSCP-1細胞から培養培地を吸引し、廃棄物容器にそれを捨てます。
- 分離した細胞を除去するためにDPBSで一度SCP-1細胞を洗浄します。 24ウェル組織培養プレートのウェル当たり500μlのDPBSを加え、室温で5分間インキュベートします。
- ステインSCP-1のフルオロフォア(同時に3つのすべての汚れ)を使用して:
- 今後夏時間からのフルオロフォアの漂白を保護するために、暗所での足場を保ちます!
- 足場全体に均等な分布を可能にするために30分のインキュベーション時間を設定します。他の足場に転送する場合は、個々の足場特性(孔径、足場の深さなど )を適合するように、インキュベーション時間を最適化するようにしてください。
- 足場の生細胞を検出するために、(培養培地中)2μMの最終濃度でカルセインAMで細胞を染色します。
- 足場上のすべてのセルを検出するために、(培養培地中)0.002μgの/μlの最終濃度で、Hoechst33342で細胞を染色。
- 死細胞を検出するために、(培養培地中で)4μMの最終濃度でエチジウムホモダイマーで足場をインキュベートします。
- インキュベーション時間の後、室温で各5分間、細胞をDPBSで3回(ウェル当たり1ミリリットル)を洗います。
- すぐに写真を撮ります蛍光顕微鏡を使用して、S。
- (それぞれ、22分の470 nmおよび42分の510 nmでの励起および発光波長)GFP LEDキューブ/フィルターセットをカルセインの写真(生きた細胞)を取ります。あるいは、蛍光スペクトルビューアの助けを借りて、適切な励起および発光波長を選択します。カルセインは488nmでそのピーク励起および507 nmでの発光ピークを有しています。注:カルセインまたは他の緑色蛍光の汚れを持つ蛍光染色のためにGFPトランスフェクトされた細胞を使用しないことを確認してください。
- 44分の357 nmの励起波長および60分の447 nmの発光波長で設定DAPI LEDキューブ/フィルターでヘキスト33342の写真を撮ります。あるいは、蛍光スペクトルビューアの助けを借りて、適切な励起および発光波長を選択します。ヘキスト33342は、347 nmでそのピーク励起および483 nmでの発光ピークを有しています。
- RFP LEDキューブ/フィルターセット(励起および発光波長Oとエチジウムホモダイマーの写真を撮りますF 40分の531 nmおよび40分の593 nmで、それぞれ)。あるいは、蛍光スペクトルビューアの助けを借りて、適切な励起および発光波長を選択します。エチジウムホモ二量体は、530nmでそのピーク励起および618 nmでの発光ピークを有しています。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
予備的な結果は、記載の新規核インプラントだけでなく、良好な減衰特性を持っているだけでなく、SCP-1細胞を用いた生体適合性であることを示しました。インプラントの製造プロセスの間、それは強い腐食性及び有害物質(潤滑剤、媒染剤、電解研磨液)に接触します。間接蛍光染色技術の助けを借りて、我々は残りの不純物を可視化し、その結果、足場の物質負荷の有意な減少を示した洗浄プロトコルを最適化することができた。 図3は、確立された洗浄プロトコルの効率を示す図 。
関節形成術の処置のために使用インプラントの成功は、細胞材料界面で起こる事象によって決定される。プロトコル部6重要なトランスで説明したように、図4は 、めっきの24時間後に、足場に付着した細胞を示しますSCP-1細胞のフェクション効率は、我々は、足場( 図2参照 )の画像間葉系間...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
ディスカッション
足場の表面は、それによってインプラントに機能的な耐久性を決定するインビボで周囲組織との相互作用において重要な役割を果たしています。したがって、足場の生体適合性の足場上に播種する細胞を用いたin vitroアッセイ(SCP1細胞株)によって研究されています。
薄く、光学的に透明な足場で良好な性能を発揮顕微鏡技術は十分に生体適合性を研究するための非透過足場に適しています。これは、非透明な足場は有意な歪み15ずに侵入する光を妨げる主な理由です。部分的にこれらの問題を克服するために、我々はこれと共に、様々なフルオロフォアを使用して編まれたチタン製足場中/上の細胞の評価方法を確立します。
チタンワイヤの折り畳み、続いて編成を可能にするために、材料が強い腐食性及び有害物質(潤滑剤、媒染剤、エレクトロと接触しますトレースが足場/上に残っている場合、足場の生体適合性を変えるかもしれない溶液)、-polishing。開発した間接蛍光プロトコル(プロトコル5)の助けを借りて、我々は、骨格構...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
開示事項
著者は、彼らが競合する利害を持っていないことを宣言します。仕事のいかなる部分も行われていないか、パブリケーションのために検討中であるか、他の場所で公開されているいます。
謝辞
プロジェクトは、部分的にZentrales Innovationsprogrammミッテルシュタント(ZIM)デBundesministeriumsエリーゼWirtschaftウントエナジー-KF3010902AJ4によって運営されています。公開手数料は、BG外傷病院テュービンゲン、ドイツによってカバーされています。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 6/24/48ウェルプレート、T25/ T75培養フラスコ | Greiner Bio-One GmbH | * | |
| * 24ウェルプレート | Greiner Bio-One GmbH | CELLSTAR 662 160 | |
| * 48ウェルプレート | Corning Incorporated USA | 3548 | |
| * 6ウェルプレート | Falcon | 353046 | |
| * T25 | Greiner Bio-One GmbH | 690 175 | |
| * T75 | Greiner Bio-One GmbH | 658 175 | |
| 酢酸、プルム ≥ 99.0% | Carl Roth | 3738.4 | |
| アセトン | Carl Roth | 5025.1 | |
| Axioplan-2 | Carl Zeiss, Germany | ||
| 生物学的安全キャビネット | Thermo Scientific | safe 2020 | |
| Calcein acetoxymethyl ester (calcein AM) | Sigma | 17783 | |
| Cell Culture Incubtator | Binder, Tuttlingen, Germany | 9040-0078 | |
| フィルターユニット (0.22 µm) | ミリポア、IRL | SLGP033RS | |
| 遠心分離機 5810 R および 5417 R | サーモフィッシャーサイエンティフィック、NY | Megafuge 40R | |
| ジメチルスルフォキシド (DMSO) | カール・ロス | 4720.2 | |
| ダルベッコ'CaなしのPBS &Mg | Sigma | H15-002 | |
| エタノール 99% | SAV液体製品。GmBH | 475956 | |
| エチジウムホモダイマー | Sigma | 46043 | |
| EVOS 蛍光イメージングシステム | Life technologies | AMF4300 | |
| Fetal Bovine Serum (FCS) | Gibco | 10270-106 | |
| Hemocytometer | Hausser Scientific, PA, USA | ||
| Hoechst 33342 | Sigma | 14533-100MG | |
| ニットチタン核インプラント | バックco&KG、ドイツ | ||
| グルタミンによるMEMアルファ修飾 ヌクレオシドなし | シグマ | E15-832 | |
| オメガマイクロプレートリーダー | BMGラボテック、ドイツ | FLUOstar オメガ | |
| ペニシリン/ストレプトマイシン | シグマ | P11-010 | |
| レサズリンナトリウム塩 | シグマ | 199303-1G | |
| スルフォロダミンBナトリウム塩 | シグマ | S1402-1G | |
| 試験管回転子 | Labinco B.V.,オランダ | モデル LD-76 | |
| TRIS (ヒドロキシメチル) アミノメサン | カール・ロス | AE15.1 | |
| トリトン | カール・ロス | 3051.2 | |
| トリパンブルー 0.5% | カール・ロス | CN76.1 | |
| トリプシン/EDTA | シグマ | L11-004 |
参考文献
- Bridwell, K. H., Anderson, P. A., Boden, S. D., Vaccaro, A. R., Wang, J. C. What's new in spine surgery. J Bone Joint Surg Am. 95, 1144-1150 (2013).
- Adams, M. A., Dolan, P. Intervertebral disc degeneration: evidence for two distinct phenotypes. J Anat. 221, 497-506 (2012).
- Schizas, C., Kulik, G., Kosmopoulos, V. Disc degeneration: current surgical options. Eur Cell Mater. 20, 306-315 (2010).
- Lewis, G. Nucleus pulposus replacement and regeneration/repair technologies: present status and future prospects. J Biomed Mater Res B Appl Biomater. 100, 1702-1720 (2012).
- Cunningham, B. W. Basic scientific considerations in total disc arthroplasty. Spine J. 4, 219-230 (2004).
- Implant for surgical use in humans or vertebrates. US8728164 B2. Google Patents. , (2014).
- Kettler, A., Kaps, H. P., Haegele, B., Wilke, H. J. Biomechanical behavior of a new nucleus prosthesis made of knitted titanium filaments. SAS J. 1, 125-130 (2007).
- Nerurkar, N. L., Elliott, D. M., Mauck, R. L. Mechanical design criteria for intervertebral disc tissue engineering. J Biomech. 43, 1017-1030 (2010).
- Elias, C. N., Lima, J. H. C., Valiev, R., Meyers, M. A. Biomedical applications of titanium and its alloys. JOM. 60, 46-49 (2008).
- Hallab, N., Link, H. D., McAfee, P. C. Biomaterial optimization in total disc arthroplasty. Spine (Phila Pa 1976). 28, 139-152 (2003).
- Gustafsdottir, S. M. Multiplex cytological profiling assay to measure diverse cellular states. PLoS One. 8, e80999(2013).
- Bocker, W., et al. Introducing a single-cell-derived human mesenchymal stem cell line expressing hTERT after lentiviral gene transfer. J Cell Mol Med. 12, 1347-1359 (2008).
- Ehnert, S., et al. Transforming growth factor beta1 inhibits bone morphogenic protein (BMP)-2 and BMP-7 signaling via upregulation of Ski-related novel protein N (SnoN): possible mechanism for the failure of BMP therapy. BMC Med. 10, 101(2012).
- Morgan, S. P., Rose, F. R., Matcher, S. J. Optical Techniques in Regenerative Medicine. , CRC Press. (2013).
- Vielreicher, M., et al. Taking a deep look: modern microscopy technologies to optimize the design and functionality of biocompatible scaffolds for tissue engineering in regenerative medicine. J R Soc Interface. 10, 20130263(2013).
- Curtis, A., Wilkinson, C. Topographical control of cells. Biomaterials. 18, 1573-1583 (1997).
- Niu, G., et al. Fluorescent imaging of endothelial cells in bioengineered blood vessels: the impact of crosslinking of the scaffold. J Tissue Eng Regen Med. , (2014).
- Chan, B. P., Leong, K. W. Scaffolding in tissue engineering: general approaches and tissue-specific considerations. Eur Spine J. 17, Suppl 4 467-479 (2008).
- Navarro, M., Michiardi, A., Castano, O., Planell, J. A. Biomaterials in orthopaedics. J R Soc Interface. 5, 1137-1158 (2008).
- Priyadarshani, P., Li, Y., Yao, L. Advances in biological therapy for nucleus pulposus regeneration. Osteoarthritis Cartilage. , (2015).
- Thermofisher Fluorescence Spectraviewer. , Source: https://www.thermofisher.com/de/de/home/life-science/cell-analysis/labeling-chemistry/fluorescence-spectraviewer.html (2016).
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
再版と許可
