ここでは、2 つの抗体を用いたタンパク質間相互作用研究手法を提示: 蛍光抗体法と免役沈降法。これらのテクニックは、蛋白質、細胞のシグナル伝達経路の新規成分の探索と理解蛋白質の原動力の間の物理的な相互作用を研究するために適しています。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
この記事について
サマリー
要約
蛋白質蛋白質の相互作用は、タンパク質ダイナミクスと識別経路コンポーネントについて細胞シグナル伝達カスケードにとって重要です。細胞活動の大半は、タンパク質間の物理的な相互作用を必要とします。分析し、これらの相互作用の地図、バイオインフォマティクスのツールと同様に、各種の実験技術が開発されました。オートファジーとは異なるストレス、栄養不足、化学物質、低酸素などに対処するため細胞をできるメカニズムをリサイクル携帯。オートファジー関連シグナル イベントを理解するために、オートファジーにおける膜タンパク質を調節する新規因子を発見するため、蛋白質蛋白質の相互作用の画面を行った。これらの審査結果の検証には、蛍光抗体法や免疫沈降の技術の使用が必要です。このシステムで我々 を発見した特定オートファジー関連の蛋白質蛋白質の相互作用は、Neuro2A でテストされた (N2A) や HEK293T 細胞。この可視化モデル実験紙の使用技術的な手順の詳細を説明します。
概要
Macroautophagy (オートファジー、ここ) 一括細胞質、蛋白質およびオートファジー小胞と呼ばれる二重膜の小胞の細胞器官の隔離によって特徴付けられる細胞ストレス メカニズムです。二重膜の外側の層の融合、オートファジー小胞で、貨物がリソソームに配信され、1をそこに低下します。オートファジーは、すべての細胞型のタンパク質分解や細胞小器官 (例えばミトコンドリア) 売り上げ高などの恒常性の機能を実行するすべての有機体に低基底のレベルで発生します。飢餓などの細胞ストレスにつながる条件下でオートファジー誘導では急速を使用することができ、エネルギー レベルと基礎代謝1,2,3を維持する細胞。
酵母からクローンされた約 30 のオートファジー遺伝子とタンパク質製品小胞核拡大、後期エンドソーム/リソソームと貨物劣化する小胞の融合を含むオートファジーのプロセスのさまざまな段階の役割を果たすことが示されました。4,5します。 これらの遺伝子の大半の識別され、様々 な生物の研究の細胞機能6の保全を確認しました。過去 10 年間の研究をいくつかを示しオートファジー関連タンパク質複合体とタンパク質間相互作用が存在し、複雑なかつ制御された方法でのオートファジー経路を支配します。交差点やバックアップ、フィードバック、フィード フォワード メカニズムが存在でき、(小胞分泌、リソソーム器官、エンドソーム選別と輸送7等)などの他の関連イベントでオートファジーを調整するセル、餌としてオートファジー タンパク質 ATG5 を使用して公平な酵母 2 ハイブリッド スクリーンで (ATG5 は飢餓の LC3 脂質を仲介する E2 のような抱合システムにかかわる蛋白質をキー オートファジー誘導されるオートファジー) 受容体の活性化がわかりましたがC キナーゼ 1 (RACK1;GNB2L1) 強い相互作用と新しいオートファジー コンポーネント8。重要なは、画面は、ATG5 RACK1 相互作用が古典的なオートファジー誘導 (すなわち飢餓や mTOR 阻害) によるオートファジー誘導に不可欠ななかったことを示した。
蛍光ベースの方法は、蛋白質蛋白質の相互作用を監視する一般的使用されます。これらのテクニックは主に抗体ベースし、の相互作用を視覚化および細胞局在化を確認するのに役立ちます。この手法では、蛍光タグに固有に活用された抗体興味の蛋白質は通常特定の染色に使用されます。各蛋白質は異なる蛍光色素と結合した抗体と分類する場合があります。蛋白質特定の抗体を使用して、画像をマージするときに信号の重複は共焦点顕微鏡の下で蛋白質の共局在をことを示します。技術は、細胞や組織もに適用されます。蛍光免疫測定法相互作用ダイナミクスについての手がかりを提供し、サイズと異なる条件の9の下で細胞の形態の一般的な変化を追跡しながらタンパク質複合体の分布を特定します。免疫沈降は相互作用の解析ができる別の一般的に使用される抗体を用いたテクニックの間、蛋白質10を与えられました。この手法を使用すると、興味の蛋白質は細胞からの分離、または興味の蛋白質との接触は、複合体の蛋白質の沈殿物の結果として、特定の抗体を用いた組織を抽出します。Co-免疫沈降、タンパク質とその共同のインターアクターが検出された場所だけではなく 2 つの蛋白質間の相互作用を明らかにするが、11さまざまな状況下での相互作用の強さを測定することができます。
このプロトコルで詳細を確認し、ATG5 RACK1 と RACK1 LC3 の相互作用を特徴付けるに使用された主要なテクニックについて説明します。蛍光抗体法と免役沈降法テクニックを重要なステップとオートファジーの研究だけでなく、トラブルシューティングのための落とし穴の重点にフォーカスがあります。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
プロトコル
1 蛍光
DMEM 高グルコース培地で細胞の- 維持 HEK293T 人間の萌芽期の腎臓および DMEM N2A マウス神経細胞低グルコース培地、5% CO 2-37 ° c で加湿のインキュベーター。10% 熱不活化胎児牛 (FBS) 血清培地を補う抗生物質 (50 U/mL ペニシリン、50 μ g/mL ストレプトマイシン) と L-グルタミン (2 mM).
- は、0.25% トリプシンを用いて細胞をデタッチします。まず細胞培養のメディアを削除 10 mL 滅菌リン酸緩衝生理食塩水 (PBS) で細胞を洗浄し、1 ml 2 mL DMEM 培地を追加することによって 5 分不活性化トリプシンの 37 ° C でトリプシンのインキュベートします 。
- 、ピペッティングでよく洗浄します。細胞液の 10 μ L を削除し、トリパン ブルー色素の 10 μ L でそれをミックスします。診断を使用して生きているセルの数をカウントします 。 両方 HEK293T と N2A
- は付着性のセルライン、ただし、HEK293T 細胞がプレートから簡単に切り離します。したがって場合 HEK293T 細胞ラインを使用して、コートで滅菌 coverslides フィルター 0.01% ポリ-L-リジン、細胞を播種する前にします。
- 場所 10 cm シャーレに滅菌 coverslides。各 coverslide にポリ-L-リジン液の適切な量を追加します。10 分のポリ L リジン溶液で coverslides を孵化させなさい
- は、ポリ-L-リジン ソリューションを削除します
。 注: ポリ L リジンは再使用可能です;収集し、さらに実験を再利用するオプションです。ポリ L リジンは有毒なので、coverslides のソリューションのすべてが完全に蒸発するまで待機し、ポリ L リジンを回復します 。
- 洗浄滅菌 PBS で coverslides です 。
- 12 ウェル プレートの各ウェルに 1 mL DMEM を追加。各ウェルに、coverslide を配置します 。
- 種 20,000 細胞/ウェル、一滴ずつ、coverslides の細胞の均一な分布を同時にプレートを振りながら。37 ° C で 2 インキュベーターを CO で細胞を維持し、薬を追加合計インキュベーション時間が 48 時間を超えないように、すなわち、3 h トリン治療の追加薬 45 h ポスト播種。
- RACK1 LC3 の相互作用の研究、トリン 1、ラパマイシンの飢餓は、オートファジー誘導剤として使用されました。セルは、トリン 1 で培養し, 3 h (250 nM 最終濃度);16 時間 (200 nM 最終濃度); ラパマイシンとアール ' s バランスの取れた塩ソリューション (EBSS) 細胞を飢えさせるため 2 時間
。 メモ: FBS は統制条件として使用された 10 %dmem でインキュベーションします 。
- RACK1 LC3 の相互作用の研究、トリン 1、ラパマイシンの飢餓は、オートファジー誘導剤として使用されました。セルは、トリン 1 で培養し, 3 h (250 nM 最終濃度);16 時間 (200 nM 最終濃度); ラパマイシンとアール ' s バランスの取れた塩ソリューション (EBSS) 細胞を飢えさせるため 2 時間
- 合計インキュベーション時間の 48 時間後、coverslides 上のメディアを削除し、1 mL の PBS で洗浄し 。 セルを修正する
- 1 mL 氷冷滅菌フィルター 4% パラホルムアルデヒド (PFA 1 × PBS (pH 7.4) 任意の攪拌しなくても室温で 20 分間で)、細胞をインキュベートします
。 PFA は光に敏感なため、維持 (重要) プレート暗闇の中で潜伏期間中アルミ箔と板のカバーを助けるかもしれない。また、PFA は有毒である、したがって、セルを固定しながらヒューム フードの下で動作します
。 注: 固定ステップ蛍光実験の留意を最適化するか、特定の抗体が最高異なる固定エージェントと条件を使用して、します 。
- PFA 孵化後 20 分はまず、coverslides に PFA ソリューションを削除し、各サンプル 1 mL 滅菌フィルター処理された PBS で 3 回洗います。At (重要) この手順を乾かすように井戸一つずつ洗います。それは細胞のそれに続く反作用を妨げるが、細胞の形態を変更し、非特異的シグナルを高めるので乾燥を避けるためします 。
- 洗浄が完了したら、1 mL の PBS の氷のサンプルを維持
- ブロック ソリューションを準備: 0.1% ウシ血清アルブミン (BSA) と 0.1% サポニンと PBS 。
- はパラフィン フィルム 6 ウェル プレートをカバーします。パラフィン フィルム被覆後、プレート下部がスムーズであることを確認します。6 ウェル プレートのラベルします 。
- ピンセットを使用、パラフィンの膜で覆われて 12 ウェルのプレートから 6 ウェル プレートへの coverslides 転送します 。
- は、coverslides に PBS を破棄し、各 coverslide 透過性に解決を妨げるの 100 μ L を追加します。30 分の氷のサンプルをインキュベート
- は、ソリューションのブロックの一次抗体を準備します。実験では, 前に汚損のための最高の作業濃度を定義する抗体の希薄を最適化します
。 注: たとえば、LC3 抗体ソリューションをブロックで 1: 100 希釈で使用されています 。
- 30 分インキュベーション後ブロッキング液を捨て、1 mL の PBS で軽くサンプルを一度洗う 。
- 各 coverslide 一次抗体の解決策の追加 100 μ L。シェーカーで、1 時間室温でサンプルをインキュベートします
。 注: 一次抗体とインキュベーション時間を最適化する必要があります。抗体、4 ° C で一晩インキュベート望ましいあります。優しくシェーカーでインキュベートすることをお勧め (100 回転/分)、coverslides の抗体を均等にします 。
- 一次抗体の孵化後、3 回 1 mL の PBS で個別にサンプルを洗うです 。
- 準備 1: 500 二次抗体 (二次抗体の希釈液の最適化が必要になる場合があります) ソリューションをブロック。二次抗家兎抗体として、抗うさぎ IgG Alexa Fluor 568 だった使用します。
- シェーカーに室温で 1 時間二次抗体溶液 100 μ L のサンプルをインキュベートします。蛍光標識二次抗体が光に敏感、(重要な) ので、暗闇の中でのソリューションを保持します。中および二次抗体の孵化後、暗闇の中でサンプルを配置します 。
- 二次抗体の孵化後洗って PBS に板を 3 回
。 注: 経験に基づく、いくつかの抗体がある PBS によって除去できない高いバック グラウンド信号を洗います。ステップ 1.21 後、そのような抗体を扱うサンプルを PBS で 6 h 4 ° C で維持は助けるかもしれない。- 必要な場合ヘキスト核をマークするなどの DNA 結合色素細胞を染色します 。
- 複数タンパク質を染色する第 2 蛋白質のステップ 1.16 から同じ手順を適用します。
- を確認してください (例えば 使用のマウスおよびウサギ抗体) 1 つ以上の抗体を用いた染色の際の抗体間種の反応性はありません
。 注: ここでは、RACK1 がステンド グラス第 2 蛋白質として反 RACK1 一次抗体と上記同じ濃度を用いた抗マウス IgG Alexa Fluor 488 二次抗体を使用しています 。
- を確認してください (例えば 使用のマウスおよびウサギ抗体) 1 つ以上の抗体を用いた染色の際の抗体間種の反応性はありません
- マウント ソリューションを準備: 50% グリセロール 1 × PBS で。22 μ m フィルターを介してフィルター 。
- はスライドを拭き拭きワイプを使用してエタノールと 10 μ L マウント ソリューションを各スライドに追加します。ピンセットを使用すると、セルが付いている側面は、メディアをマウントとの直接接触ごとの dropso に、coverslides を配置します。優しく拭きワイプを使用して余分なマウント ソリューションを破棄します 。
- は、透明なマニキュアで coverslides をシールします。まず、4 つのエッジの爪のポーランド語の滴を追加することによって、coverslides の安定化し、完全にそれらを封印し 。
- 蛍光信号が数時間後ブリーチ可能性がありますので、できるだけすぐに蛍光灯や共焦点顕微鏡サンプルを分析します 。
- デタッチとカウントとしてセルは 1.2 と 1.3 の手順で説明します 。
- は、HEK293T 細胞の使用する場合はシード 15 cm シャーレの各条件に対して 400 万セルです。N2A セルを操作する場合はシード 15 cm シャーレで 500 万セルです。実験終了時まで 37 ° C で CO 2 インキュベーターで細胞をインキュベートします 。
- が関連する薬物や期間の条件を持つセルを扱う細胞の総培養時間は 48 h. を超えない
注: この研究で免疫沈降テスト、トリン 1 と 3 h の扱われた細胞 (250 nM)、ラパマイシンと 16 時間 (200 nM)、および EBSS で 2 h。FBS は、コントロールとしてセルに追加されました 10 %dmem 。
- 後 48 h 合計インキュベーション時間のメディアを削除し、セルを収穫します。HEK293T 細胞はプレートから簡単に切り離す、氷でプレートを洗浄冷 PBS 可能性があります収穫のために十分です。しかし、N2A 細胞が剥離に強いセルスクレーパーを使用してセルを収穫します。
- マイクロ遠心チューブ用のすべてのセルを収集します 。
- 4 ° c. 破棄上清および洗浄再ピペッティングでそれを中断することにより 1 mL の PBS でペレットで 15 分 16,000 × g で遠心分離機サンプル 。
- 遠心分離手順を繰り返しますが、4 ° C 15 分で最高の遠心速度で上澄みを廃棄します 。
- 実験を開始する前に準備ラジオ免疫沈澱試金 (RIPA) バッファー
。 注: RIPA バッファーの 3 種類があります。(下記の数式を参照してください) を検討されている蛋白質の相互作用の強度を選択します。- 強力なタンパク質-タンパク質相互作用がある場合通常の RIPA バッファーを選択します 。
- の相互作用が弱い場合選択軽度 RIPA または穏やかなリッパ
。 注: これらのバッファーのレシピは、次の手順を実行します。免疫沈降テストで使用されるすべてのバッファーは、プロテアーゼ阻害剤で補完する必要があります。- 50 mM Tris pH 8 で 1 NP 40%、150 mM の NaCl、デオキシ コール酸ナトリウム 0.5%、および 0.1% ドデシル硫酸ナトリウムを使用して正規の RIPA バッファーを準備します 。
- 50 mM Tris ph 7.5 1% 0.25%、150 mM の NaCl、NP 40 デオキシ コール酸ナトリウムを使用して軽度の RIPA バッファーを準備します 。
- 50 mM Tris pH 7.4 で 1% トリトン X 100、137 mM NaCl、1% のグリセロール、1 mM ナトリウム バナジンを使用して穏やかな RIPA バッファーを準備します 。
- とプロテアーゼ阻害薬 (RIPA +) バッファーを補う適切な RIPA バッファーを選択した後。RIPA + 細胞ペレットの量 x 3 セルを溶解します 。
- 渦 15 の懸濁液 5 分渦と 5 回のアイシングを繰り返すし、4時 15 分 16,000 x g でサンプルを遠心分離機 s. が氷の上それを保つ ° C
- は、きれいな遠心チューブと残細胞の残骸を削除する遠心上清を転送します。クリーン チューブに上清を転送します 。
- 、タンパク質溶解液 1:50 を希釈し、空白と標準の 96 ウェル プレートを準備します。サンプルを希釈します。
- ブラッドフォードとミックス サンプル ソリューション 1:20。暗闇の中で 15 分間インキュベートします 。
- は、波長 595 nm の光学濃度を測定します。各サンプルの吸光度値を使用して蛋白質の集中を計算します 。
- セルを収穫前日カップルは興味の蛋白質に特定される抗体とタンパク質プラス ビーズ。
- はさみを使用して 200 μ L チップの端をカットし、各条件のビード スラリーから 25 μ L を使用します 。
- は、1 mL の PBS で 1 回、1 回に 1 mL RIPA バッファーと 1 mL RIPA + ビーズを洗浄します。3,300 × g、4 ° C で 1 分間で洗浄手順を実行
- 最後の洗浄後、ビーズの RIPA + 300 μ L を追加し、1.5 μ g 抗体のこと引っ張られる蛋白質に特定を追加します 。
- は 4 ° C で (20 回転/分) 回転で一晩チューブをインキュベートします
。 注: ここでは、ATG5 だった特定アンチ ATG5 抗体を用いて沈澱します 。
- 抗体ビーズの夜通しの孵化後 2.12.2 の手順で説明されているように PBS で一度、一度 RIPA と一度 RIPA + ビーズを洗うです 。
- 追加 2 mg 各ビーズのライセート蛋白質の条件し、リッパ + バッファー/管 300 μ L に容量を完了します。ローテーター上で一晩チューブをインキュベート 4 ° C
- (ステップ 2.12.2) 前述したようにビーズを洗浄、孵化後。
- 最後の洗浄後玉に触れることがなくすべての上澄みを除去する小さいピペット先端部を使用します 。
- のローディングの染料 × 3 追加 10 μ L: 6 %sds、30% グリセロール、16% β-メルカプトエタノール、および 0.1% ブロモフェノール ブルー 1 M トリス塩酸 ph 6.8 。
- 条件ごとに少なくとも 100 μ g 蛋白ライセートを用いた入力コントロールを準備します。水を使用してサンプル ボリュームを均等化し、ローディングの染料 × 3 の適切な量を追加します 。
- 95 ° C で 10 分間で沸騰サンプル
注: 通常サンプルを沸騰、チューブのキャップを自然に開くことが、サンプルは失われます。特定キャップ ブロッカーを閉じてキャップを保持することによってこの問題を回避します 。
- スピン ダウン サンプルと標準プロトコルを使用して彼らのサイズに従ってタンパク質を分離する SDS ページのゲルにロードします
。 注: この考察 RACK1、ATG5、サンプルが 12% ポリアクリルアミドゲル 80 V、30 分間で、その後約 90 分の 120 V で実行されました。ただし、LC3 など小さい蛋白質は、15% のポリアクリルアミドゲルを使用して、適切な 。
- ゲルの実行が完了した後は、ニトロセルロース、どちらかの湿式または半乾燥の転送方法を使用して PVDF 膜に蛋白質を転送します。その後、PBS で 0.05% の 5% 無脂肪乳で膜をブロック トゥイーン 20 (pbst; 1 h. 洗浄膜の室温で 5 分の PBST で 3 回
- では、室温で 1 時間作業濃度に一次抗体を膜を孵化させなさい。一次抗体希釈用赤ソリューションが含まれている BSA (5 %bsa コーン V 分数、0.02% アジ化ナトリウムの PBST、pH 7.5; フェノールレッド pH マーカーとして追加を追加) 抗体の再利用を許可する
。 注: たとえば、ATG5 抗体 2,000 x 赤色溶液を希釈します。- インキュベーション時間の終わりに、洗って PBST に膜を 3 回 。
- 5% 無脂肪ミルク ソリューションで準備された HRP 標識二次抗体と膜を孵化させなさい (ここでは、抗うさぎ IgG 1:10.000 では使用された)。3 膜を洗い流し pbst; 5 分 x
- 作る ECL ソリューション: 25 ミリメートル ルミノール、9 mM クマル酸、3 × 10 -4% H 2 O 2 70 mM トリス塩酸 ph 8.8。各実験のため新鮮な H 2 O 2 を使用します
。 注: 反応開始後 H 2 O 2 追加して約 20 分間続けています。- 膜をインキュベートし、ECL で 20 分間のフィルムを x 線します。開発し、暗い部屋でそれらを修正します 。
- 閉じる重なり合ったり分子量が付いている蛋白質の co 免疫沈降をチェックするは、ストリッピングのバッファーで 30 分の 60 ° C で膜の孵化によって膜を抗体を除去する必要がある場合があります: (25 mM トリス塩酸 pH2 と 1 %sds).
- 繰り返し手順 2.20 に 2.23 co - 異なる抗体を用いて免疫沈降法をチェックします。たとえば、次の ATG5 検出と、膜の除去、由来 RACK1 タンパク質はアンチ RACK1 一次抗体 (1:1, 000) および二次抗体 (1:10, 000) を使用して同じ膜上に調べた。Β-アクチンがローディング コントロールとして使用されていたIgG 信号は、免疫沈降した試料ローディング コントロールとして使用されたと 。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
図 1共同のローカリゼーションの例ではこのプロトコルを使用して得られた結果が表示されます。私たちの最近の論文から図8が提示されます。ここでは、内因性 LC3 の赤で染まっていた一方、内因性由来 RACK1 タンパク質は緑色で染まっていた。差し込まれた図で観察される黄色のドットは、緑と赤の信号間の重複のサイトを示します。つまり黄色のドットは、これら 2 つのタンパク質の一部の共局在を表します。
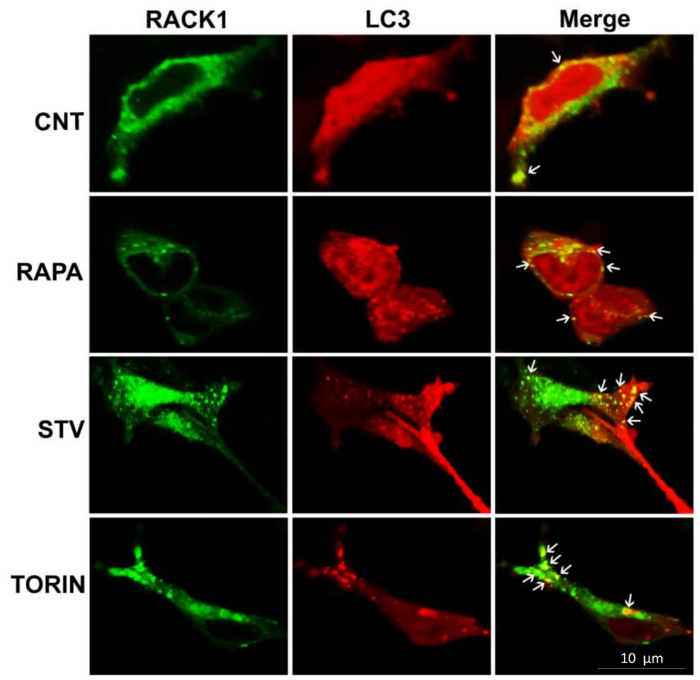
図 1: 代表的な蛍光結果。HEK293T 細胞は coverslides で培養した.細胞治療されたり、ラパマイシンと扱われない (ラパ、 2...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
ディスカッション
免疫沈降法と蛍光抗体法の技術は蛋白質蛋白質の相互作用の研究のために重要です。これら 2 つの手法が一般的に使用されると定評が、これらの技術の使用中の実験の質を定義するいくつかの基準を考慮されなければなりません。
これらのテストで使用される最初、一次抗体は興味の蛋白質に特定する必要があります。、そのためには、shRNA ノックダウンまたはノックアウト細胞を使用して問題の抗体の特異性をテストします。さらに、肯定的なコントロールを使用して、または興味の蛋白質の知られている誘導細胞を扱います。バッチ間の抗体の変化が同様に存在します。また、高いバック グラウンド、無指定バンドいくつかポリクローナル抗体や血清があります。これらのバンドのいくつかは興味の蛋白質の代替形式もありますが、関連タンパク質ポリクローナル抗体の交差反応性に起因する一般的なまたは非特異的インターアクターをする可能性があります。モノクローナル抗体は、生成される信号が弱いことができますが、この意味で、一般のより具体的には。タグ付きタンパク質と確立された抗タグ抗体抗体の特異性の確認は役に立つかもしれませんが、内因性の相互作用はまだ...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
開示事項
著者は、彼らは競合する金銭的な利益があることを宣言します。
謝辞
この作品は、科学および技術研究議会のトルコ (TUBITAK) 1001 グラント 107T153、サバンチ大学によって支えられました。セバスチャンと所蔵は、TUBITAK BIDEB 2211 奨学金博士の研究によってサポートされます。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| トリプシンEDTA溶液A | 生物産業 | BI03-050-1A | |
| PBS | GE Healthcare | SH-30256.01 | |
| DMEM(高グルコース) | シグマ | 5671 | |
| DMEM (低グルコース) | シグマ | 5546 | |
| トリパン ブルー | シグマ | T8154 | |
| 血球計算盤 | シグマ | Z359629-1EA | |
| カバースライド | イエナ バイオサイエンス | CSL-103 | |
| スライド | イソラボ | I.075.02.005 | |
| ポリ-L-リジン | シグマ | P8920 | |
| トーリン | トクリス | 4247 | |
| DMSO | Sigma | VWRSAD2650 | |
| EBSS | Biological Industries | BI02-010-1A | |
| パラホルムアルデヒド(PFA) | Sigma | 15812-7 | |
| BSA | Sigma | A4503 | |
| サポニン | Σ | 84510 | |
| LC3 抗体 | Σ | L7543 | |
| 抗ウサギ IgG アレクサ フロー 568 | Invitrogen | A11011 | |
| RACK1 抗体 | Santa Cruz Biotechnology | sc-17754 | |
| 抗マウスIgG Alexa Fluor 488 | Invitrogen | A11001 | |
| NP-40 | Applichem | A16694.0250 | |
| 塩化ナトリウム | Applichem | A9242.5000 | |
| デオキシコール酸ナトリウム | Sigma | 30970 | |
| ドデシル硫酸ナトリウム (SDS) | Biochemika | A2572 | |
| Trizma Base | Sigma | T1503 | |
| Triton-X | Applichem | 4975 | |
| オルトバナジン酸ナトリウム | Σ | 450243 | |
| ATG5 抗体 | Σ | A0856 | |
| グリセロール | Applichem | A4453 | |
| &β;-メルカプトエタノール | Applichem | A1108.0250 | |
| ブロモフェノールブルー | Applichem | A3640.0005 | |
| 無脂肪乳 | Applichem | A0830 | |
| Tween 20 | Sigma | P5927 | |
| アジ化ナトリウム | Riedel de Haen | 13412 | |
| フェノール レッド | Sigma | 114537-5G | |
| 抗ウサギIgG、HRP標識ジャ | クソン免疫。 | ||
| Luminol | Fluka | 9253 | |
| Coumeric Acid | Sigma | C9008 | |
| 過酸化水素 | Merck | K35522500604 | |
| 抗マウス IgG、HRP 結合ジャ | クソン イムノ。 | 115035003 | |
| &β;-アクチン抗体 | Sigma | A5441 | |
| 正常ウサギ血清 | Santa Cruz Biotechnology | sc-2027 | |
| ラパマイシン | シグマ | R0395 | |
| プロテインA-アガロースビーズ | Santa Cruz Biotechnology | sc-2001 | |
| ウシ胎児血清 | Biowest | S1810-500 | |
| ペニシリン/ストレプトマイシン溶液 | バイオロジカルインダストリーズ | 03-031-1B | |
| L-グルタミン | 生物産業 | BI03-020-1B | |
| ブラッドフォード ソリューション | シグマ | 6916 | |
| ニトセルロース メンブレン | GE ヘルスケア | A10083108 | |
| X 線フィルム | 富士フイルム | 47410 19289 | |
| プロテアーゼ阻害剤 | シグマ | P8340 |
参考文献
- Oral, O., Akkoc, Y., Bayraktar, O., Gozuacik, D. Physiological and pathological significance of the molecular cross-talk between autophagy and apoptosis. Histol Histopathol. 31, 479-498 (2016).
- Korkmaz, G., Tekirdag, K. A., Ozturk, D. G., Kosar, A., Sezerman, O. U., Gozuacik, D. MIR376A is a regulator of starvation-induced autophagy. PLoS One. 8, e82556(2013).
- Itah, Z., et al. Hydrodynamic cavitation kills prostate cells and ablates benign prostatic hyperplasia tissue. Exp Biol Med (Maywood). 238, 1242-1250 (2013).
- Gozuacik, D., Kimchi, A. Autophagy as a cell death and tumor suppressor mechanism). Oncogene. 23, 2891-2906 (2004).
- Erzurumlu, Y., Kose, F. A., Gozen, O., Gozuacik, D., Toth, E. A., Ballar, P. A unique IBMPFD-related P97/VCP mutation with differential binding pattern and subcellular localization. Int J Biochem Cell Biol. 45, 773-782 (2013).
- Kuzuoglu-Ozturk, D., et al. Autophagy-related gene, TdAtg8, in wild emmer wheat plays a role in drought and osmotic stress response. Planta. 236, 1081-1092 (2012).
- Longatti, A., Tooze, S. A. Vesicular trafficking and autophagosome formation. Cell Death Differ. 16, 956-965 (2009).
- Erbil, S., et al. RACK1 Is an Interaction Partner of ATG5 and a Novel Regulator of Autophagy. J Biol Chem. 291, 16753-16765 (2016).
- Gozuacik, D., Yagci-Acar, H. F., Akkoc, Y., Kosar, A., Dogan-Ekici, A. I., Ekici, S. Anticancer use of nanoparticles as nucleic acid carriers. J Biomed Nanotechnol. 10, 1751-1783 (2014).
- Phizicky, E. M., Fields, S. Protein-protein interactions: methods for detection and analysis. Microbiol Rev. 59, 94-123 (1995).
- Uetz, P., et al. A comprehensive analysis of protein-protein interactions in Saccharomyces cerevisiae. Nature. 403, 623-627 (2000).
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
再版と許可
