この記事では、自然の現場から採集した単細胞の抱合藻類種のクローンの文化の確立を示しています。
この記事について
サマリー
要約
それは生理学、遺伝学、分類学、微生物学などの様々 なトピックの研究に使用する微細藻類の栄養系文化を確立することが欠かせません。したがって、クローンの文化を確立する技術を開発する非常に重要です。この記事では、抱合藻の栄養文化の確立を示しています。水試料は、フィールドから収集されます。その後、セルはガラス毛細管ピペット、メディアに配置され、クローン培養の生成に適した条件下で栽培を使用して分離されます。
概要
(注文 Zygnematales) の藻類の活用、またとして知られている conjugatophytes、占める土地の植物1,2の即時の祖先の最も近い生活親戚として重要な系統位置です。藻類の確立されたクローン文化は、過去年にわたってさまざまな分類学、生理学、遺伝学的研究につながっています。自然のフィールドからの微生物の分離技術は、長い伝統3,4を持っています。近年、フローサイトメトリーを用いた技術はまたずっと自動分離は5を設立しました。クローン培養の確立のための単一のセルを取得するために使用する最も一般的な方法は、ガラス毛細管ピペット6を使用して単一細胞分離です。この従来の方法では、スキルと正確な実験的プロトコルを必要があります。
この記事で示す藻類のサンプリング フィールド サンプルとミカヅキモ種などの単細胞接合藻類の栄養文化の確立からガラス毛細管ピペットを使用して.栄養細胞を含む水試料は、(例えば湖、池、または水田) 現場から収集されます。セルをガラス毛細管ピペットを用いて試料水から分離して洗浄し。16 h 光: 8 の下の 24 の ° C で窒素添加培地 (CA 中) を含む試験管に培養される細胞-h の暗い政権。このメソッドもクローン文化を生成する他の微細藻類を分離するのに最適です。
プロトコル
1. 藻類を含む水試料の収集
注: 単細胞 conjugatophytes は、湖、湿地、水田など、停滞の淡水地域で育ちます。藻類を含む水のサンプルは、文化のひずみを生成するこれらの環境のいずれかから収集されます。プロセスを開始する前に次のアイテムが必要: 水のサンプルを収集するための 50 mL のチューブやボトル使い捨てピペット プランクトン ネット。
- プランクトン湖環境でネットを使用すると、水から藻類を収集します。目的に応じて、適切なネットを使用します。
注: ネットの上部は水を通さないです。ネットでキャッチ藻類プランクトン ネットの下にあるコンテナーに集中しています。粗いメッシュでは、小さな藻類を通過することができます。細かいメッシュは簡単に目詰まりを取得します。 - 50 mL チューブまたは 100 mL のペットボトルに水 (約 50 mL) を転送します。研究室に濃縮水のサンプルをもたらします。
- 単細胞の conjugatophytes はまた沼地や田んぼで育ちます。これらの浅い水域で藻類を含む水試料からスポイトで直接サンプリングすることができます。その後、50 mL のチューブまたは 50 mL のペットボトルに水 (30-50 mL) を転送します。
注: サンプルに任意の土壌が含まれていないので、水を地表上サンプリング慎重に。
2 藻類の確認
注: 次の項目が必要です: 観察用ルーペや携帯顕微鏡 60 mm 皿します。
- 使い捨てのピペットの中にサンプルで藻類の存在を確認するのにには、サンプルを直接観察するのにルーペを使用します。
注: 約より大きいセル 400 1,000 μ m 長さ (例えば、ミカヅキモ ehrenbergii) することができます簡単にこのメソッドを使用して観察されます。 - プラスチック実験室の皿で水サンプルを注ぐポータブル顕微鏡下で藻類を確認します。
- 上半分の内側の部分のサンプル (約 3 mL) を入れ (ふた) 60 mm シャーレの上に、蓋の内側の部分に直面してその下の部分で、下半分を入れ。
注: このメソッドは移動するからサンプルを保ち、観察が容易になります。
- 上半分の内側の部分のサンプル (約 3 mL) を入れ (ふた) 60 mm シャーレの上に、蓋の内側の部分に直面してその下の部分で、下半分を入れ。
3. パスツール ピペットからガラス毛細管ピペットの隔離のための準備
メモ: プロセスを開始する前に次のアイテムが必要: 滅菌パスツール ピペット、パスツール ピペット、手袋、ゴム球、アルコール ランプ、アルコール ランプ、ライター、鉗子、ガラス用のゴミ箱のメタノールのラックは、クリーン ルームや層流流フード (必要に応じて)。
- アルコール バーナーに火を付けます。
- 隔離のための細かいガラス毛細管ピペットを生成、炎が点滅していないことを確認します。炎を削るし、その先端にパスツール ピペットを溶かします。
- 熱滅菌ガラス炎、鉗子を使用して手で、先端側をゴム球の側面サポートにパスツール ピペット。
- 炎をパスツール ピペットを取り出して、それを伸ばします。
- ガラスを溶かすときは、炎からパスツール ピペットをすばやく削除、引き出します。
注: この実験でパスツール ピペット増築によって 15-20 cm 作る確かピペットは、引く時、炎をオフします。
- ガラスを溶かすときは、炎からパスツール ピペットをすばやく削除、引き出します。
- ガラス毛細管ピペットの先端を適切な長さに分割します。湾曲部分が最高級いるので先端に最適です。
注: この研究では 5-10 cm の先端のガラス毛細管ピペットが準備されました。- 必ず、それを溶融後キャピラリーを破棄し、炎を出すことを確認してください。
- ガラス毛細管ピペットからでる泡は、先端開放のサイズを示します。分離するセルの適切なサイズを選択します。泡の約 1 mm は 10-20 μ m の細胞幅のミカヅキモ属の分離のために適切。
4 ガラス毛細管ピペットで単一細胞分離
注: 次の項目は開始する前に必要な: 倒立顕微鏡、時計ガラス、プラスチックの皿と滅菌スレッド試験管 CA 媒体 (表 1) を含んでいるまたは CA 中7を完備します。
- いくつかの時計メガネ (22 mm 径、深さ 1 mm)、生殖不能の CA 媒体含む各 1 mL を準備します。
- フィールドで採取された水試料から標的細胞を分離します。
- プラスチックの皿に標的細胞を含む水試料 (約 30-40 mL) を注ぎなさい。
- 倒立顕微鏡下でプラスチックの皿にサンプルを観察しながらガラス毛細管ピペットを使用して単一セルを拾います。
- ガラス毛細管ピペットを毛管作用によって細胞の吸引を容易にするセルに寄せます。
- 生殖不能の CA 媒体 (図 1 a) 1 mL を含む時計ガラスにセルを転送します。
- 生殖不能のカリフォルニア州媒体から新しいガラス毛細管ピペットを使用して再度セルをピックアップし、生殖不能の CA 媒体 (図 1 b) を含む 2 番目の時計ガラスにそれを転送します。
注: 単一のセルはスポット プレート (図 1 c) で分離されているまで、このプロセスは繰り返されます。 - 新しいガラス毛細管ピペットを使用して 1 つのセルをピックアップし、最終的にカリフォルニア州媒体の馴化 CA 培地 (図 1 d) 14 mL を含むテスト チューブに転送。23 ° C 16 h 光: 8 の下でサンプルをインキュベート-暗い h は 2 週間サイクルします。
注: 周囲の環境に成長している細胞から分泌される細胞増殖の未知の因子は、細胞分裂4を容易にする条件の中に含まれます。クローン培養が確立される場合培地4からエアコンの CA メディアを準備します。文化は、成功した場合は緑色になるでしょう。
結果
50 mL の水サンプル (Inba1) を 1 つのサンプリング ポイント印旛沼で採取した (pH 8.1 24.7 ° C; 35 ° 44′30. 2″N 140 ° 12′08 です。 2″E) 2016 年 6 月 25 日に千葉県佐倉市に。4-8 ° C で水のサンプルが格納されました。コレクション、ミカヅキモsp の標本が栄養細胞を含む水試料から分離された後の次の日。同一形態の 15 の栄養細胞 (Inba1 1、-2、-3、-4、-5、-6、-7、-8、-9,-10,-11、-12、-13、-14 と-15) サンプルから隔離されピペット洗浄法を使用して洗浄し。15 孤立 1 細胞は CA の馴化培地 15 mL を含む独立した試験管で培養しました。9 試験の試験管内培養 2 週間後細胞増殖が観察された [Inba1-1、-3、-4、-5 (図 2 a)、-6、-9、-10、(図 2 b)、-12、-13;表 2]。9 クローン文化は、Inba1 サンプル分離 (図 3) から確立されました。
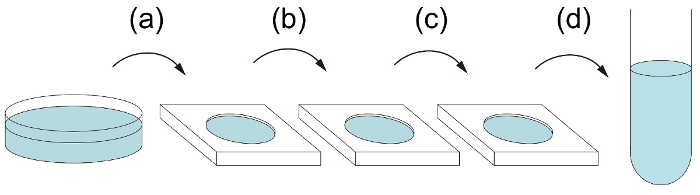
図 1: 単一細胞分離の流れ。(、) 元の水のサンプルから、滅菌への単一ターゲット藻類細胞転送中最初の時計ガラス。(b、 c)次の時計ガラスを洗浄するにセルを再び転送します。培地のターゲットより他の細胞/汚染物質がなくなるまで、この手順を繰り返す必要があります。3 つの時計眼鏡は例として図をここに示します。(d) 最後に、成長のための適切な媒体のテスト チューブを洗浄のセルを転送します。この図の拡大版を表示するのにはここをクリックしてください。
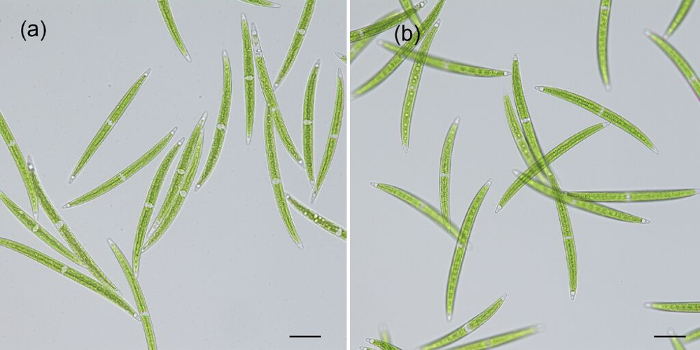
図 2: 植物細胞の写真ミカヅキモsp(、) Inba1 5、Inba1-12 (b) に示します。スケールバー = 50 μ m.この図の拡大版を表示するのにはここをクリックしてください。
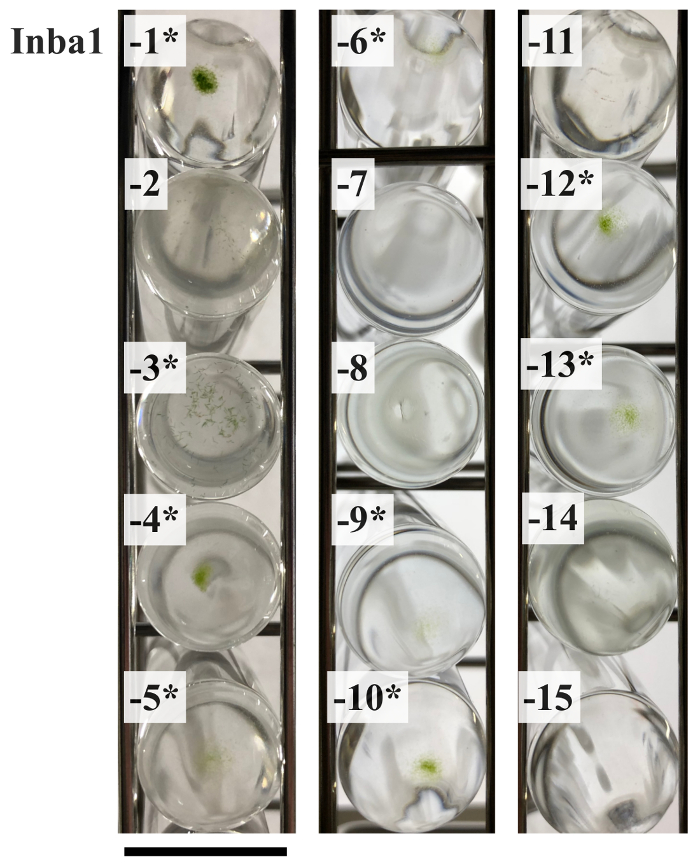
図 3: Inba1 サンプルからクローン培養の確立します。2 週間培養試験管は、下から撮影されました。アスタリスクは、細胞増殖を示します。スケール バー = 2 cmこの図の拡大版を表示するにはここをクリックしてください。 。
| メディアの名前 | 参照 | コメント | |
| CA | 市村と渡辺12 | Ca (3)2·4H2O | 2 mg |
| 自演3 | 10 mg | ||
| NH43 | 5 mg | ||
| Β-Na2glycerophosphate·5H2O | 3 mg | ||
| MgSO4·7H2O | 2 mg | ||
| ビタミン B12 | 0.01 μ g | ||
| ビオチン | 0.01 μ g | ||
| チアミン HCl | 1 μ g | ||
| PIV 金属 | 0.1 mL | ||
| Fe (EDTA; として 1:1 大臼歯) | 0.1 mL | ||
| HEPES | 40 mg | ||
| 100 mL を作るために水を追加します。 | |||
| 7.2 NaOH で pH を調整します。 | |||
| P IV 金属 | Provasoli と Pintner の13 | ナ2EDTA·2H2O | 100 mg |
| した FeCl3·6H2O | 19.6 mg | ||
| MnCl2·4 H2O | 3.6 mg | ||
| ZnCl2* | 1.04 mg | ||
| CoCl2·6H2O | 0.4 mg | ||
| ナ2MoO4·2H2O | 0.25 mg | ||
| 100 mL を作るために水を追加します。 | |||
| Fe (EDTA; として 1:1 大臼歯) | Provasoli14 | Fe (NH4)2(その4)2·6H2O、 | 70.2 mg |
| Na2EDTA·2H2O、 | 66 mg | ||
| 100 mL を作るために水を追加します。 | |||
| CA の馴化培地 | 阿部ら7 | 14-20 日間の新鮮な CA の培地で細胞を孵化させなさい。定性ろ紙を使用してろ過で培地を収集し、オートクレーブ滅菌 (121 ° C で 15 分) によってフィルター処理された培地を殺菌しなさい。 | |
| * で、nies 向け 1.04 mg ZnCl2に置き換えは 2.2 mg ZnSO4·7H2o. | |||
本研究で使用されるメディアの表 1: 配合。
| 水のサンプル | セルの名前 | 培養後の状態 | 緊張の名前 |
| Inba1 | -1 | 細胞増殖 | Inba1 1 |
| -2 | 変更はできません。 | ||
| -3 | 細胞増殖 | inba1 3 | |
| -4 | 細胞増殖 | inba1 4 | |
| -5 | 細胞増殖 | inba1 5 | |
| -6 | 細胞増殖 | inba1 6 | |
| -7 | 変更はできません。 | ||
| -8 | 変更はできません。 | ||
| -9 | 細胞増殖 | inba1 9 | |
| -10 | 細胞増殖 | inba1 10 | |
| -11 | 変更はできません。 | ||
| -12 | 細胞増殖 | inba1 12 | |
| -13- | 細胞増殖 | inba1 13 | |
| -14 | 変更はできません。 | ||
| -15 | 変更はできません。 |
表 2: 分離試験概要。
ディスカッション
現在のメソッドを使用して、ミカヅキモsp 9 クローン培養株は 60% の成功率を表す水のサンプル (Inba1) から分離された 15 のセルから確立されました。種の同定は、形態学的観察と分子系統解析8などの DNA 解析によって将来的に実施するでしょう。
提案の方法では、試料水の鮮度は成功率に重要です。フィールド コレクション後できるだけ早く水サンプルから細胞を分離することをお勧めします。細胞の分離が望ましいが、ミカヅキモ属 (例えば c. ehrenbergii c. 学位論文紹介複雑な) セルは 4-8 ° C で保存することによって約 7 d のサンプルを水で維持できる、コレクションまたは次の日の日。また、洗濯の繰り返しの数を増やすので、標的細胞以外の任意の汚染物質を除去することが重要だ (すなわち、> 3 x) 細胞と土壌微生物による文化の汚染を防ぐことができます。
この技法の制限は、このプロトコル (CA または CA の馴化培地) で使用される文化メディア、必ずしもすべて接合藻類の適切です。いくつかのケースでは、他の媒体と同様、異なる光および温度条件の使用を検討する必要があります。また、文化が 1 つのセルから成長しているかどうかを証明することは困難は、テスト チューブにセルを転送するときだけ 1 つのセルを正確に選択する必要が。したがって、転送すべき新しいガラス毛細管ピペットでそれぞれの時間。
このピペット洗浄法とクローン培養を確立するクラシック/標準の方法を研究に必要な細胞を分離に使用する最も信頼性の高い方法です。多く研究8,9,,1011で使用される藻類の活用のクローンの文化は、現在のメソッドを使用して確立されました。クローン培養せず接合藻類を分析することは困難です。また、近年、 de novo全ゲノム シーケンス (例えば、ミニオン ナノポア sequencer を使用して) 取得、やすくなった、 de novoシーケンスがより一層高まるクローン文化を確立します。つまり、このメソッドは、最初のステップは、将来的にこれらの藻類の生物多様性を理解するための研究です。
安定した培養株を確立するためにプロトコル内で正確に特定の重要な手順を実行する必要は。1 つのセルのみの通過を許可する最適な絞り値とガラス毛細管ピペットの準備の最も重要なステップです。ガラス毛細管ピペットの絞りは興味のセルの短軸長さよりわずかに多くである必要があります。最適なガラス毛細管ピペットは、毛管作用によって単一のセルを吸引できます。ただし、開口部の直径が大きすぎる場合、毛細血管は非生活汚染物質材料やも (、) 他嫌気、ターゲット セルに加えて描画もできます。
最適な絞りとガラス毛細管ピペットを得るためには、次の点が注意してください。まず、ガラス毛細管ピペットを加熱するとき、炎の柱が細い必要があります。次に、パスツール ピペットを引っ張って、それは炎; から削除するがそうでなければ、パスツール ピペットの絞りが崩壊します。
機器とこのプロトコルに示すように容器の基本的な変更することができます。たとえば、1 つも時計メガネではなくウェル プレートを使用して、セル洗浄可能より効率的です。さらに、他の類似のものコンテナーを置き換えることが。最後のステップで培養液中に単一のセルを転送する、クローン培養を確立できます。
滅菌コンテナーを準備し、フードでの作業は無菌 (汚染) 系統を確立します。汚染を防ぐためには、3 倍以上の新しい因数洗浄手順を繰り返す必要は。場合によっては、抗生物質15を追加することによって細菌を殺菌することも。
このメソッドは当ててチリモ (Zygnematales) 分離がガラス毛細管ピペット開口部の大きさを変更すると、それは、異なるサイズのプランクトンの分離に適用できます。
謝辞
野崎久 (東京大学)、仲田崇志 (慶應義塾大学)、由香丸川橋本 (日本女子大学)、関本浩之 (日本女子大学) を感謝いたします。我々 は彼らのコメントの校閲者を感謝したいと思います。本研究はあった科学研究 (号 26440223 ・ 15 H 04413) 日本学術振興会科研費により結城 Tsuchikane に新技術開発財団からの助成金でサポートされています。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| Sampling | |||
| プランクトンネット | RIGO、日本 | N-NO380T | メッシュサイズ:32&マイクロ;m |
| 携帯型顕微鏡(ネイチャースコープ FABREなど) | ニコン | 日本 JAN:4960759 206725 | 率:20倍; |
| ルーペ(例:ピーク 1985 シュタインハイルシステム拡大鏡) | 東海産業株式会社 | 1985-20 | 倍率:20倍; |
| スプイット | 栄研化学工業株式会社 日本 | 滅菌スプイット No.4 | |
| 50 mL チューブ (スクリューキャップ付き遠心チューブ50 mL) | Labcon, USA | 3181-345-008 | |
| ボトル (100 mL ポリカーボネートボトル) | 株式会社アズワン | 1-7403-01 | |
| 60 mm ディッシュ | 旭硝子株式会社 日本 | 1010-060 | 藻類の観察に 60 mm/未処理の皿 |
| <ストロング>マイクロピペットの準備 | |||
| パスツールピペット(綿栓9インチ)Pasteur Pipettes) | Fisher Scientific, USA | 13-678-8B | 7 × 225 mm |
| ゴム球 (SPOID SILICONE, 1 cc) | AS ONE Corporation | Japan 5-5669-01 | 10 × 40 mm |
| Stainless Forceps | AS ONE Corporation Japan | PT-09 | 110 mm |
| Single-cell isolation | |||
| watch glass (血液反応板) | 関谷理化株式会社 | F14-155-030 | 単離中に細胞をすすぎます。直径22 mm、深さ1 mm |
| ネジ式試験管 | 富士モトリカ、株式会社、日本 | XX142 | 18 Ø × 170ミリメートル |
| 倒立光学顕微鏡 | オリンパス、東京、日本 | CKX41N | 藻類の分離のための。 |
| プラスチック皿 | 旭硝子( | SH90-15E | 90 ×15ミリメートル |
参考文献
- Wickett, N. J., et al. Phylotranscriptomic analysis of the origin and early diversification of land plants. Proceedings of the National Academy of Sciences. 111, E4859-E4868 (2014).
- Delwiche, C. F., Cooper, E. D. The evolutionary origin of a terrestrial flora. Current Biology. 25, R899-R910 (2015).
- Daste, P., Neuville, D., Victor-Baptiste, B. A simple procedure for obtaining clonal isolation of diatoms. British Journal of Psychology. 18, 1-3 (1983).
- Pringsheim, E. G. Pure Cultures of Algae: Their Preparation and Maintenance. , Cambridge University Press. London, UK. 119(1946).
- Sieracki, M., Poulton, N., Crosbie, N. Automated isolation techniques for microalgae. Algal Culturing Techniques: Automated isolation techniques for microalgae. Andersen, R. A. , Elsevier Academic Press. 101-116 (2005).
- Andersen, R. A., Kawachi, M. Traditional microalgae isolation techniques. Algal Culturing Techniques: Traditional micro algae isolation techniques. Andersen, R. A. , Elsevier Academic Press. 83-100 (2005).
- Abe, J., et al. Stable nuclear transformation of the Closterium peracerosum-strigosum-littorale complex. Plant and Cell physiology. 52, 1676-1685 (2011).
- Tsuchikane, Y., Tsuchiya, M., Kokubun, Y., Abe, J., Sekimoto, H. Conjugation processes of Penium margaritaceum (Zygnemophyceae, Charophyta). Phycological Research. 59, 74-82 (2011).
- Kanda, N., et al. CRISPR/Cas9-based knockouts reveal that CpRLP1 is a negative regulator of the sex pheromone PR-IP in the Closterium peracerosum-strigosum-littorale complex. Scientific Reports. 7, 17873(2017).
- Ichimura, T. Mating types and reproductive isolation in Closterium-ehrenbergii Meneghini. Botanical Magazine-Tokyo. 94, 325-334 (1981).
- Sekimoto, H., Satoh, S., Fujii, T. Biochemical and physiological properties of a protein inducing protoplast release during conjugation in the Closterium peracerosum-strigosum-littorale complex. Planta. 182, 348-354 (1990).
- Ichimura, T., Watanabe, M. The Closterium calosporum complex from the Ryukyu Islands-Variation and taxonomical problems. Memoirs of the National Science Museum. 7, (1974).
- Provasoli, L., Pintner, I. J. Artificial media for fresh-water algae: problems and suggestions . The Ecology of Algae, a symposium held at the Pymatuning Laboratory of Field Biology on June 18 and 19, 1959. , Pymatuning Laboratory of Field Biology, University of Pittsburgh, . Pittsburgh. 84-96 (1960).
- Provasoli, L. Media & prospects for the cultivation of marine algae. Proceedings of U. S.-Japan Conference in Hakone, Japan. Tryon, C. A. Jr, Hartmann, R. T. , Japanese Society of Plant Physiologists. 63-75 (1968).
- Guillard, R. R. L. Purification methods for microalgae. Algal Culturing Techniques: Purification methods for microalgae. Andersen, R. A. , Elsevier Academic Press. 117-132 (2005).
再版と許可
