潜在性の決定の増幅とフルレングス (そのまま、欠陥) HIV-1 の proviruses の近くの 1 つのシーケンスに効率的かつ高スループット方法を提供でき、フルレングス個々 プロウイルス シーケンス (反転)レプリケーション能力。反転は、潜在的な HIV 1 貯水池をシーケンス処理する設計されています以前の試金の限界を克服します。
この記事について
サマリー
要約
フルレングス個々 プロウイルス シーケンス (反転) アッセイはフルレングス (そのまま、欠陥)、HIV-1 の proviruses の近くの 1 つのシーケンスを増幅しに設計されている効率的かつ高スループット方法。反転では、統合された hiv-1 細胞集団内の遺伝的組成の決定ことができます。有害な停止コドン/超変異、フレーム シフト突然変異および代理要素 cis 諸国における突然変異/削除が必要な大規模な内部の削除など、逆のトランスクリプションの間に起こる HIV 1 プロウイルス シーケンス内の欠陥を識別してウイルス粒子成熟の反転は、統合 proviruses 複製することができないを識別できます。反転法は、これらの欠陥がない、したがって潜在的レプリケーション主務 HIV-1 proviruses を識別するために利用できます。反転のプロトコル: HIV-1 感染細胞の換散は、フルレングスの HIV-1 proviruses 近くの PCR を入れ子になった (HIV 1 5 を対象としたプライマーを使用して ' と 3' LTR)、DNA 精製と定量、ライブラリの準備のため次世代シーケンス (NGS)、NGS、プロウイルス コンティグとレプリケーション主務 proviruses を識別するための簡単な消去法のde novoアセンブリ。反転は、シーケンスに設計された従来の方法上の利点統合単一プロウイルス シーケンスなどの HIV-1 proviruses を提供します。反転増幅未定、複製能力を有効にフルレングスの proviruses 近くのシーケンスし、も少ない増幅プライマー、プライマーの不一致の結果を防止を使用します。反転特に潜在貯留層内での統合の HIV-1 proviruses の遺伝的風景を理解するための便利なツール、ただし、その利用を統合された hiv-1 遺伝的組成が必要である、任意のアプリケーションに拡張できます。
概要
長期的な抗レトロ ウイルス療法 (ART) の個人で解決しない、潜在的な HIV 1 貯水池の遺伝学的解析が統合された proviruses の大半の欠陥と複製無能な1を理解することが重要されています。,2。 統合プロウイルス順序逆のトランスクリプションのプロセス中にエラーが発生します。欠陥プロウイルスのシーケンスを生成するいくつかのメカニズムは、間違いやすい 1 HIV 逆転写酵素酵素34、および/または APOBEC 誘起超変異5,6の切り替えテンプレート。二最近の研究が発見した遺伝子そのまま潜在的レプリケーション有能な長期的なアートの個人から分離された HIV-1 proviruses の約 5%、HIV 1 血中アートの停止時の急回復に貢献するかもしれない1,2,7. 以前の研究は、レプリケーション主務の HIV-1 proviruses が世間知らずとは別のメモリー cd4 陽性で存続することを識別した+ T 細胞サブセット (中央、経過とエフェクター メモリー T 細胞を含む) の重要性を示すこれらをターゲット細胞将来的に撲滅戦略2,8,9です。
早い洞察力分布、動態と潜在 HIV 1 貯水池の維持を実現した HIV 1 ゲノム10 のサブ ゲノム領域の遺伝的特性を示す単一プロウイルス シーケンス (SPS) 法の活用、11,12,13。SPS は、単一 HIV 1 provirus からの 1 つの感染した細胞をシーケンスすることができる汎用性の高いツールです。ただし、SPS ではそれだけ系列のプライマー結合部位内で大きな欠失を含むサブ ゲノム領域とミスの proviruses proviruses のレプリケーション能力を特定できません。前の研究は、SPS がによるレプリケーション有能な貯留層のサイズを過大評価を実証して 13 〜 17 倍を介して選択的にそのままサブ ゲノム領域2のシーケンスします。
SPS、Hoらの制限に対処するため4ブルーナーら1は、フルレングスの HIV-1 proviruses 近くのシーケンスにアッセイを開発しました。これは決定する長期的なアートの個人の遺伝子そのままと潜在的レプリケーション主務の HIV-1 proviruses の周波数を許可しました。これらの試金は増幅し、塩基配列 (サンガーを介してシーケンス) 取得 (そのまままたは欠陥) のシーケンス HIV 1 provirus 組み立てられた、サブ ゲノムの領域。このアプローチの 3 つの制限: 1) 複数配列のプライマーの使用が誤ってプロウイルスのシーケンスに欠陥を導入するリスクを増加し、2) プライマーの不一致は、増幅を防ぐことができます特定の proviruses と 3) は、しばしば、プロウイルス シーケンス全体は、これらのメソッドの専門性のため解決できません。
既存のフルレングス HIV 1 プロウイルス シーケンス試金の制限を克服するためにFull -Length私個々Proviral Sequencing (反転) アッセイを開発しました。反転は次世代シーケンサー (NGS)-ベースのアッセイを増幅し、高スループットかつ効率的にフルレングス (そのまままたは不良) HIV-1 の proviruses に近いシーケンスします。反転前の試金、上の利点を提供は、プライマーが使用数が制限したがって、プライマーを proviruses の人口を制限する可能性があります不一致キャプチャまたは誤ってウイルス シーケンスに欠陥が生じる可能性が低くなります。反転前の試金よりより少なく技術的に難しいもとメインの手順を 6: 1) 換散の HIV-1 感染細胞、2) nested pcr 法の限界希釈の非常に節約された特異的なプライマーで実行を介して単一の HIV-1 proviruses の増幅HIV-1 5' と 3' U5 LTR 地域 (図 1 a)、3) 浄化と 4 増幅産物の定量) NGS、5 のため増幅された proviruses の図書館準備) NGS、6) それぞれのコンティグを取得するシーケンス proviruses のde novoアセンブリ個々 の provirus。
反転から生成される系列は、遺伝子そのままと潜在的レプリケーション主務 (図 1)2であるそれらを識別して除去の厳格なプロセスを受けることができます。そのまま遺伝子 proviruses は、複製無能な provirus 生成の結果すべての既知の欠陥を欠いています。これらの欠陥があります: 5' 信号または主要な包装の変異や frameshifts、超変異/有害な停止コドンとなる大規模な内部削除反転シーケンス スプライス ドナー (MSD) のサイト。
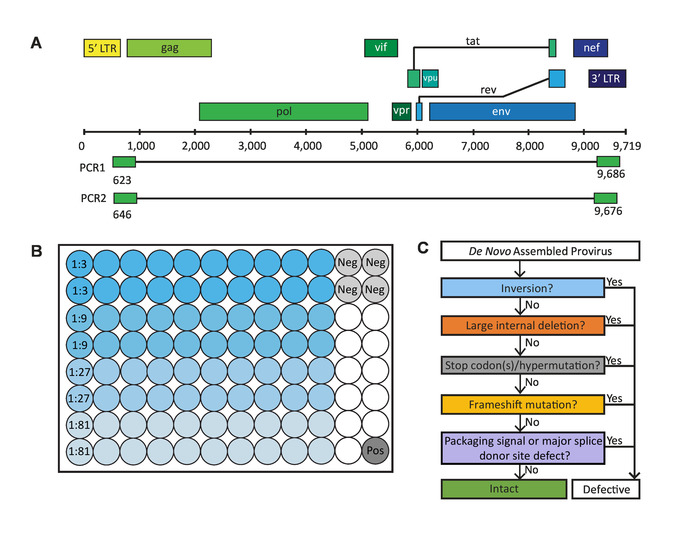
図 1: フルレングス個々 プロウイルス シーケンス (反転) アッセイで重要な手順です。(A) HIV 1 DNA ゲノム nested pcr 法によるフルレングス (欠陥とそのまま) HIV-1 proviruses 近く増幅に反転で使用する 5' と 3' の U5 LTR 地域のプライマー結合部位を持つ。(B) 80 サンプル井戸 (各希釈用 20 井戸)、4 のネガティブ コントロール井戸 1 肯定的な制御をも含む 96 ウェル PCR プレートのレイアウト。(C) 遺伝子そのままと潜在的レプリケーション主務の HIV-1 proviruses を識別するために使用される除去のプロセスです。この図は、Hienerらから変更されています。2.この図の拡大版を表示するのにはここをクリックしてください。
プロトコル
ここで説明したすべてのメソッドは、カリフォルニア大学サンフランシスコ ・ ウエストミード研究所医学研究のために含まれていますウエスタン シドニー ローカル健康地区制度審査委員会によって承認されています。
1. HIV-1 感染細胞の換散
注: 細胞は末梢血、leukapheresis サンプル、骨髄生検または組織生検から分離することが。細胞集団が蛍光活性化セル (FACS) を並べ替えを使用して並べ替えられます。
- 準備 10 mM トリス-HCl、0.5% を含んでいる換散バッファー ノニデット P-40, 0.5% Tween 20、および 0.3 mg/mL, プロテイナーゼ K細胞ペレットに 100 μ L あたり 1 x 10 の6セル換散バッファーを追加します。上下のピペットをミックスします。55 ° C で 85 ° C、15 分、細胞を溶解し、DNA の PCR 増幅をリリースに続いて 1 時間インキュベートします。
注: セル換散はゲノム DNA の増幅を得るのに十分です。DNA の分離又は精製は不要です。プロトコルをこの時点で一時停止できるし、ゲノム DNA は、-20 ° C で不明確に保存されることができます。
2. Nested pcr 法で HIV 1 DNA Proviruses の増幅
- 表 1に記載されている最初のラウンド PCR (PCR1) のための試薬を混ぜる (材料の表を参照してください)。96 ウェル PCR プレート (図 1 bのレイアウトに従って) の 85 の井戸 (80 サンプル、4 ネガティブ コントロール、1 陽性コントロール) にマスター ミックスの 38 μ L を追加します。この板の 'PCR1' を指定します。
| 試薬 | 最終濃度 | PCR1 プレート (μ L) のためのボリューム | PCR2 プレート (μ L) のためのボリューム |
| 前方のプライマー | 1 Μ M | 32.3 | 23.8 |
| 逆プライマー | 1 Μ M | 32.3 | 23.8 |
| バッファー (10 倍) | 1 x | 323 | 238 |
| MgSO4 (50 mM) | 2 mM | 1,292 | 95.2 |
| dNTP (10 mM) | 0.2 mM | 64.6 | 47.6 |
| Dna ポリメラーゼ (5 U/μ L) | 0.025 U/Μ L | 16.2 | 11.9 |
| 超純水の H2O | 2632.5 | 1939.7 |
表 1:マスター ミックス試薬および PCR のためのボリューム。
メモ: PCR1 用プライマーです。
BLOuterF: 5'-AAATCTCTAGCAGTGGCGCCCGAACAG-3' (HXB2 位置 623-649)
BLOuterR: 5'-TGAGGGATCTCTAGTTACCAGAGTC-3' (HXB2 位置 9662-9686)
-
マスター ミックスを準備した後、ゲノム DNA の付加のための清潔区域に PCR1 プレートを移動します。
- 連続希薄付いている genomic DNA 1:3 から 1:81 にトリス-HCl (5 mM、pH 8)、(十分な各希釈用 20 井戸) 各希釈 45 μ L を準備しています。トリス-HCl (5 mM、pH 8) 各マイナス コントロールによく (図 1 bのレイアウトをたどる) 各サンプルと 2 μ に希釈した DNA の 2 μ L を追加します。透明粘着シール (材料の表を参照) を使用してすべての正を除く PCR1 プレートの井戸を制御、シールします。
メモ: 上記の推奨希釈は、終点希釈を決定する開始ガイドとしてのみ使用します。希釈は、サンプル内の統合の HIV-1 DNA の濃度に依存します。
- 連続希薄付いている genomic DNA 1:3 から 1:81 にトリス-HCl (5 mM、pH 8)、(十分な各希釈用 20 井戸) 各希釈 45 μ L を準備しています。トリス-HCl (5 mM、pH 8) 各マイナス コントロールによく (図 1 bのレイアウトをたどる) 各サンプルと 2 μ に希釈した DNA の 2 μ L を追加します。透明粘着シール (材料の表を参照) を使用してすべての正を除く PCR1 プレートの井戸を制御、シールします。
- 肯定的な制御の付加のための区域に移動します。PCR1 プレートの肯定的な制御に肯定的な制御 (pNL4 3 105コピー/μ L に希釈) の 2 μ L を追加し、プレート シールします。PCR プレート スピンの遠心 PCR1 プレートを簡単にスピン (400 × g 10 常温 s) 井戸の側面から任意の残留内容をプルダウンします。
- たち PCR1 プレートを実行: 94 ° C 2 分;30 94 ° C、s、64 ° C、30 秒、3 サイクルの 10 分の 68 の ° C94 ° C、30 秒、61 ° C、30 秒、3 サイクルの 10 分の 68 の ° C94 ° C、30 s、58 ° C、30 秒、3 サイクルの 10 分の 68 の ° C94 ° C、30 s、55 ° C、30 秒、21 サイクルの 10 分の 68 の ° C10 分 (合計 30 サイクル)、68 ° C。4 ° C で保持します。
注: プロトコルをここで一時停止することができますされ、PCR1 プレート 4 ° C で 2 日間。 - 表 1に示す PCR (PCR2) の 2 番目のラウンドのための試薬を混ぜます。28 μ L を新しい 96 ウェル PCR プレート (図 1 bのレイアウトに従って) の 85 の井戸 (80 サンプル、4 ネガティブ コントロール、1 肯定的な制御) に追加します。この板の 'PCR2' を指定します。
メモ: PCR2 用プライマーです。
275F: 5'-ACAGGGACCTGAAAGCGAAAG-3' (HXB2 位置 646 666)
280 r: 5'-CTAGTTACCAGAGTCACACAACAGACG-3' (HXB2 位置 9650-9676)
-
PCR プレート スピンの遠心 PCR1 プレートを簡単にスピン (400 × g 10 常温 s) 井戸の側面から任意の残留内容をプルダウンします。PCR1 プレートの各ウェルにトリス-HCl (5 mM、pH 8) の 80 μ L を追加します。
- マルチ チャンネル ピペットを使用して PCR2 プレート PCR1 プレート 2 μ に転送します。サンプル (すなわち、 2 PCR1 のも A1 も A1 の PCR2 プレートにプレートを転送から μ L) をよくも転送されますを確認します。透明粘着シール (材料の表を参照) を使用して PCR2 プレートをシールします。
- PCR プレート スピンの遠心 PCR2 プレートを簡単にスピン (400 × g 10 常温 s) 井戸の側面から任意の残留内容をプルダウンします。PCR1 プレート シール-20 ° C で長期保管のためフィルムをヒートシールを (材料の表を参照してください)。
- たち PCR2 プレートを実行: 94 ° C 2 分;30 94 ° C、s、64 ° C、30 秒、3 サイクルの 10 分の 68 の ° C94 ° C、30 秒、61 ° C、30 秒、3 サイクルの 10 分の 68 の ° C94 ° C、30 s、58 ° C、30 秒、3 サイクルの 10 分の 68 の ° C94 ° C、30 s、55 ° C、30 秒、31 サイクルの 10 分の 68 の ° C10 分 (合計 40 サイクル)、68 ° C。4 ° C で保持します。
注: プロトコルをここで一時停止することができますされ、PCR2 プレート 4 ° C で 2 日間。 -
井戸の側面から任意の残留内容をプルダウンする PCR プレート スピン コントロールや遠心分離機で PCR2 プレートを簡単にスピンします。まあマルチ チャンネル ピペットを使用してそれぞれにトリス塩酸 (5 mM、pH 8) 60 μ L を追加します。
- 2 x 48 ウェル プレキャスト 1% エチジウム ブロマイドを含む agarose のゲルの各ウェルの 15 μ L を実行 (0.1\u20120.3 μ g/mL、材料表を参照してください)。はしごを使用し範囲最大 10 kb (材料の表を参照してください)。増幅産物と彼らのおおよそのサイズを含む井戸を識別するために可視化します。ゲル画像を保存します。
注: は、肯定的な制御も増幅産物が含まれているを確認します。陰性対照の井戸は、増幅産物を含む場合、汚染を考慮するプレートを無視してください。
- 2 x 48 ウェル プレキャスト 1% エチジウム ブロマイドを含む agarose のゲルの各ウェルの 15 μ L を実行 (0.1\u20120.3 μ g/mL、材料表を参照してください)。はしごを使用し範囲最大 10 kb (材料の表を参照してください)。増幅産物と彼らのおおよそのサイズを含む井戸を識別するために可視化します。ゲル画像を保存します。
- 井戸の 30% 以上、増幅産物の肯定的な希釈を決定します。
注: これは井戸の大部分 (80%) に 1 つのテンプレートから増幅産物が含まれるエンドポイント希釈です。この希釈を準備し、さらにプロウイルスの産物を得るためその後 Pcr で使用ください。各増幅産物のおおよそのサイズを記録します。
3. DNA 精製と定量
- 井戸の側面から任意の残留内容をプルダウンする PCR プレート スピン コントロールや遠心分離機で PCR2 プレートを簡単にスピンします。新しい midi 96 ウェル プレートに増幅された製品 (以下終点希釈) を含む井戸から 40 μ L を転送 (でよく量 0.8 mL の材料の表を参照してください)。
メモ: 元および新しいよく位置各増幅産物のスプレッドシートでシーケンスするそれぞれの増幅産物の記録として書き留めておきます。 -
浄化、増幅された DNA 製品磁気ビーズによる PCR 精製キット プライマー、核酸、酵素、油や塩を削除する (材料の表を参照してください)。始める前に、部屋の温度に磁気ビーズを持参し、新鮮な 80% エタノールを準備します。DNA サンプルのクロス汚染を避けるために、必要に応じて新しいピペット チップを使用します。
- 彼らは徹底的に再停止されるように渦磁気ビーズ。マルチ チャンネル ピペットを使用して、0.8 mL midi 96 ウェル プレートでの増幅産物の 40 μ L にビーズの 40 μ L を追加します。優しく上下にミックスする 10 倍ピペットします。また、シーリング プレート 1,800 rpm で 5 分間室温で 2 分加温のためのマイクロ プレート シェーカーで、揺れによるソリューションをミックスします。
- 場所は磁気プレート スタンド (材料の表を参照してください) 2 分を削除し、破棄上清。
- スタンド プレートの各ウェルに 80% エタノール 200 μ L を追加することによってビーズを洗浄します。30 s. 削除室温でインキュベートし、上澄みを廃棄します。もう一度繰り返します。マルチ チャンネル ピペットを使用すると、罰金のヒント、次の 2 番目の洗浄、余分なエタノールを削除します。スタンド プレート、15 分の乾燥空気にビーズができます。
- スタンドからプレートを取り外します。30 μ L の溶出バッファーを追加 (材料の表を参照) を各ウェル。優しく上下にミックスする 10 倍ピペットします。また、シーリング プレートを 2 分間室温で 2 分加温 1,800 rpm でマイクロ プレート シェーカーで、揺れによるソリューションをミックスします。
- マルチ チャンネル ピペットを使用して 2 分、マグネット スタンドにプレートを置き、上清 (精製 DNA) の 25 μ L を新しい 96 ウェル PCR プレートに転送します。サンプルの井戸-井戸が転送されることを確認 (0.8 mL プレートも A1 のすなわち、上清を新しい 96 ウェル プレートのも A1 に移管)。
注: 溶出サンプルの 5 uL は残留精製ビーズの転送を防ぐために残されます。
- 決定し、次の分光光度計を使用して浄化増幅 DNA 製品ごとのおおよその濃度を記録 (260 の波長で吸光度 nm)。
注: 各増幅産物のおおよその濃度を測定する精製工程中に失われたサンプルがないと、おおよその濃度が、次のステージ (で使用される標準的なカーブの範囲内にあることを確認するこの段階では必要です。0.001 – 1 ボリュームの 100 μ L の DNA を ng/μ L)。ここで一時停止できるプロトコルと洗浄サンプルを最大 6 ヶ月の-20 ° C で保存できます。 -
DsDNA の定量化を使用して精製した製品ごとの DNA の濃度を定量化するキット (材料の表を参照してください)。
注: これはサンプルで dsDNA の濃度を決定する標準曲線を使用します。キットには、バッファー (10 mM トリス-HCl は、1 ミリメートルの EDTA、pH 7.5)、lamda dsDNA 標準と蛍光色素が含まれています。氷の上のすべての試薬を維持します。光への暴露を避けるために箔で染料を含むチューブをカバーします。3 通の各増幅産物の濃度を測定します。- 滅菌 DNase 無料 H2O を追加 99 μ L のバッファー空井戸 (3 回測定する増幅産物の数は、表 2のレイアウトの例を参照) の適切な数で 1 倍に希釈バッファーの底が平らな組織培養プレート。3 空井戸にバッファーの 100 μ L を追加します。
- 測定する増幅された製品ごとに 1 μ L (ステップ 3.2.5) から精製した DNA を 3 通をそれぞれもバッファーを含む追加 (レイアウトの例について表 2を参照)。
- Lamda dsDNA を 10 倍希釈標準を準備する 0.002 に 2 ng/μ L から ng/μ L。 3 井戸に各 dsDNA の標準の 100 μ l を追加。
注: 次のステップ 3.4.4、規格の最終濃度 1 からまで及ぶ 0.001 ng/μ L - バッファーと蛍光色素 1: 200 を希釈します。すぐにもサンプル、空白、および基準を含むそれぞれに 100 μ L を追加します。ピペットで、上下を混ぜます。光との接触を避けるために箔でプレートをカバーします。
- マイクロ プレート リーダーの蛍光性の放出を読む (振動を 480 nm, 520 で排出 nm)。スプレッドシートで記録的な結果。
- 蛍光測定の記録を使用して各サンプルの dsDNA の濃度を決定します。サンプルと標準から空白の井戸で測定する蛍光を減算します。各サンプルと、トリプリケートから標準の平均蛍光を決定します。規格の蛍光測定に基づく標準曲線を描画します。規格を基準にしてサンプルの濃度を決定します。
| 1 | 2 | 3 | 4 | 5 | 6 | 7 | 8 | 9 | 10 | 11 | 12 | |
| A | 標準 (1 ng/mL) | 標準 (0.1 ng/mL) | 標準 (0.01 ng/mL) | 標準 (0.001 ng/mL) | 空白 | |||||||
| 100 mL | 100 mL | 100 mL | 100 mL | 100 mL のバッファー | ||||||||
| B | 標準 (1 ng/mL) | 標準 (0.1 ng/mL) | 標準 (0.01 ng/mL) | 標準 (0.001 ng/mL) | 空白 | |||||||
| 100 mL | 100 mL | 100 mL | 100 mL | 100 mL のバッファー | ||||||||
| C | 標準 (1 ng/mL) | 標準 (0.1 ng/mL) | 標準 (0.01 ng/mL) | 標準 (0.001 ng/mL) | 空白 | |||||||
| 100 mL | 100 mL | 100 mL | 100 mL | 100 mL のバッファー | ||||||||
| D | サンプル 1: | サンプル 2: | 例 3: | 例 4: | 例 5: | 例 6: | サンプル 7: | 例 8: | サンプル 9: | サンプル 10: | サンプル 11: | サンプル 12: |
| 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | |
| E | サンプル 1: | サンプル 2: | 例 3: | 例 4: | 例 5: | 例 6: | サンプル 7: | 例 8: | サンプル 9: | サンプル 10: | サンプル 11: | サンプル 12: |
| 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | |
| F | サンプル 1: | サンプル 2: | 例 3: | 例 4: | 例 5: | 例 6: | サンプル 7: | 例 8: | サンプル 9: | サンプル 10: | サンプル 11: | サンプル 12: |
| 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | 1 mL DNA + 99 mL のバッファー | |
| G | ||||||||||||
| H |
表 2:96 ウェル プレート dsDNA の定量化のためのレイアウトの例。
- 各精製した製品 (3.2.5 の手順で得られた) H2O 0.2 ng/μ L に希釈します。
4. シーケンス ライブラリの準備
- NGS、NGS DNA ライブラリ製剤を用いたに備えてプロウイルス DNA が増幅され、精製キット (材料の表を参照してください)。[ライブラリ調製試薬の使用を拡張する (ステップ 3.5) から入力の DNA を含む反応ボリュームを半減できます] ことを除いて tagmentation、PCR 増幅、クリーンアップ手順について製造元の指示に従います。
- QPCR ベース NGS ライブラリ定量化を使用して手動でライブラリを正規化 (材料の表を参照) をキット provirus の個々 の濃度を決定します。4 の最終濃度に等モル量の個別 provirus ライブラリを組み合わせる nM、またはシーケンス サービス プロバイダーで指定されました。
注: プロトコルがここで一時停止にすることができ、プールされたライブラリは、-20 ° C で保存されます。 - 手順 3.4 で使用される同じ dsDNA 定量キットを使用して最終的なプールされたライブラリを定量化します。製造元の指示に従ってください。適切なを使用して自動電気泳動システムでプールされたライブラリの 1 μ L を実行して、平均フラグメントの長さを決定するキット (材料の表を参照してください)。濃度と平均フラグメントの長さを使用して、プールされたライブラリのモル濃度を決定します。
- ライブラリを変性する 0.2 N NaOH の 5 μ L でプールされたライブラリの 5 μ L を組み合わせます。200 mM を中和するトリス-HCl の 5 μ L を追加します。12:05 シーケンスの直前に (DNA ライブラリの準備キットで可能) 冷蔵交配バッファーに最後のライブラリを希釈します。
- 適切な NGS プラットフォームで 2 x 150 塩基 (nt) ペアエンド シーケンスを実行 (材料の表を参照してください)。
注: とき実行あたり 96 プロウイルス ライブラリのインデックスが作成されてこれは生成実行あたり約 2000 万ペアエンド読み取りまたは逆多重化の解析の個々 provirus ライブラリあたり 200,000 読み取り。4.4 と 4.5 の手順は通常、シーケンス機能によって実行されます。
5 しますシーケンスの HIV-1 Proviruses のde Novoアセンブリ。
注: 各増幅 provirus 遺伝子の塩基配列を得るためには、コンティグ ペアエンド リードから組み立て・ デ ・ ノボです。(例えば、CLC ゲノミクス ワークベンチ14)、多くのプラットフォームでは、 de novoアセンブリでカスタム ワークフローのデザインをすること。Bowtie219スペード20読み取りマッピングとなどのツールと同様に、読み取りと処理、フラッシュ18 Cutadapt17,、Trimmomatic16FastQC15などの他のオープン ソース ソフトウェアが利用できます。de novoアセンブリ。HIV 1 コンティグを使用して特定の商用プラットフォーム (材料の表を参照してください) (図 2) 以下のとおりのde novoアセンブリ手順。カスタマイズされたワークフロー ファイルはリクエストを承ります。
- シーケンスをインポートし、品質を確認してください: インポート ペアのシーケンスをペアの読み取りの 1 つのセットとして組み合わせることによって、ソフトウェア (fastq.gz 形式) で読み込みます。シーケンス QC のレポートを生成し、データの品質を確認します。
-
品質コントロール
- QC のレポートによると読み取りのトリミングを実行します。任意のアダプター シーケンスとあいまいなヌクレオチドを削除します。トリム 15 5' と 3' ターミナル ヌクレオチドが二つ。破棄は、50 未満のヌクレオチド長で読み取ります。0.001 30 の QC phred スコアに対応する厳格な品質管理の制限を使用します。
-
重複しているペアをマージ
- 楽しみにしてペアを結合して単一の拡張の読み込みを形成、逆にオーバー ラップする領域と読み取り。
-
De novoアセンブリ
- 30 の単語 (または k mer) サイズとネイティブ CLC ゲノミクス・ デ ・ ノボアセンブラーを使用 nt および 65 の最大のバブル サイズ 10,000 対非重複の読み取りのランダム サブサンプルを組み立てるために、nt。De novo組み立て contig の予想される範囲は ~ 9 kb シーケンスの ~ 200 x です。
注: このサブサンプリング負担を軽減できます計算アセンブリと分析、最も標準的なデスクトップ コンピューターが処理できるように、各 provirus のクローナリティ与えられた (1 つのライブラリが 1 つ provirus)、これは多様性を制限しません。
- 30 の単語 (または k mer) サイズとネイティブ CLC ゲノミクス・ デ ・ ノボアセンブラーを使用 nt および 65 の最大のバブル サイズ 10,000 対非重複の読み取りのランダム サブサンプルを組み立てるために、nt。De novo組み立て contig の予想される範囲は ~ 9 kb シーケンスの ~ 200 x です。
-
コンティグに対するすべての読み取りを再マッピング
- 各 provirus の最終的な大半の一致シーケンスを取得するには、 de novo組み立て contig に設定すべての読み取りをマップします。1,000 x の最小平均範囲でのみコンティグを受け入れ、最終 contig 長さ (ステップ 2.8.1) 元の agarose のゲルのバンドのサイズに対応することを確認します。最終的なマジョリティ コンセンサスシークエンスを .fasta ファイルとして保存します。
注: ほとんどのコンティグは、上記の手順を使用して組み立てることが。ただし、いくつかの場合、単一 provirus と同様の範囲で複数のコンティグをアセンブルします。近いフルレングス (~ 9 kb) にこのような状況でコンティグを配置一致シーケンスを同じ参加者と単一 contig に手動で組み立てられたから。すべての読み取りは、手動で組み立てられたコンティグにマップされ、最終的な合意を受け入れた場合読み取り範囲は、アセンブリ全体も、ない単一ヌクレオチドの多形 (SNPs) > 40% 存在しています。
- 各 provirus の最終的な大半の一致シーケンスを取得するには、 de novo組み立て contig に設定すべての読み取りをマップします。1,000 x の最小平均範囲でのみコンティグを受け入れ、最終 contig 長さ (ステップ 2.8.1) 元の agarose のゲルのバンドのサイズに対応することを確認します。最終的なマジョリティ コンセンサスシークエンスを .fasta ファイルとして保存します。
-
さらに品質管理
- 各 contig 単一 provirus を表し、単一ウェル内での複数の proviruses の増幅が原因ではないように、画面を読む最終 contig のカバレッジとバリアント。
- 複数プロウイルス PCR の中に存在は多くの場合、テンプレートを確認 (のために異なるサイズの proviruses の co 拡大) 非常に不均一な読み取り範囲ときの SNPs の存在によってまたは同じ参加者からフルレングス合意へのマッピング、周波数 > 40% (典型的な結果を図 4を参照)。以降の解析で混合集団を無視してください。
-
位置合わせ
- 分子進化遺伝学解析 (メガ) 721などのソフトウェアを表示するシーケンスにプロウイルス各シーケンスの最終合意をインポートします。HXB2 リファレンス ・ シーケンスを手動で各シーケンスを合わせます。トリム 5' と 3' プライマー シーケンスを削除する HXB2 の 666-9650 の位置を終了します。
- Fasta 形式でシーケンス一覧をエクスポートして、合わせ MAFFT バージョン 722を使用して最終的な配置を取得する適切な場所を手動編集で。
注: 任意のシーケンスが一致しない、最初のリバース シーケンスを補完します。シーケンスはまだ整列していない場合は、シーケンスが HIV 1 ように BLAST 検索を実行します。これらはこの段階で識別することができます、非 HIV 1 テンプレートを増幅することが可能です。シーケンス HIV-1 は、一致しない場合は、(手順 6.1 参照) の逆転の存在を検討してください。
6. HIV 1 プロウイルス シーケンスの潜在的なレプリケーションの能力を決定します。
注: 遺伝子そのままの可能性があるレプリケーション有能なシーケンスを識別するために厳格な消去法は、HIV-1 proviruses (図 1) 続いた。プロウイルスのシーケンスの逆転を欠けている、大規模な内部削除、有害な停止コドン/超変異、フレーム シフト突然変異および/または MSD サイトまたは梱包信号の欠陥は遺伝子そのままと潜在的レプリケーション主務とみなされます。
-
逆転
- 配置段階での逆転を識別します。逆転が、シーケンスには整列しません参照 HXB2 地域の補完はリバースしない限り、地域です。
注: データのアプリケーションによって、逆転を含むシーケンスは、さらに分析から除外する必要があります。
- 配置段階での逆転を識別します。逆転が、シーケンスには整列しません参照 HXB2 地域の補完はリバースしない限り、地域です。
-
大規模な内部削除
- 大規模な内部削除コンティグを識別 (> 600 bp) アライメント ステージで。削除は、 nef内に座っている、しない限り、欠陥としてシーケンスを定義できます。
注: 内部削除を行う任意のシーケンス < 600 bp は、不完全な遺伝子の塩基配列を持つものとして遺伝子カッター (ステップ 6.3.1) によって識別されます。
- 大規模な内部削除コンティグを識別 (> 600 bp) アライメント ステージで。削除は、 nef内に座っている、しない限り、欠陥としてシーケンスを定義できます。
-
有害な停止コドンとなる、フレーム シフト突然変異および削除
- 長さのすべてのコンティグをチェック > 有害な停止コドンとなる、frameshifts、ロスアラモス国立研究所 HIV シーケンス データベース遺伝子カッターを使用して不完全な遺伝子の存在を 8400 ヌクレオチド ツール23。
注: 遺伝子カッター ツール遺伝子ギャグ ポル、vif、vpr、tat、rev、vpu、環境変数、およびnef、プロウイルスのシーケンスに分割、アミノ酸にそれらを変換します。遺伝子カッター、画面停止コドンと (挿入または削除) によるフレーム シフト突然変異が存在します。コンティグ コドンまたは任意の遺伝子の frameshifts を含むnef24日を除く、欠陥として分類されます。遺伝子カッターも削除に不完全な遺伝子の塩基配列と任意の proviruses を識別 < 600 bp 以外のnef遺伝子では大規模な内部削除による欠陥として再分類できます。
- 長さのすべてのコンティグをチェック > 有害な停止コドンとなる、frameshifts、ロスアラモス国立研究所 HIV シーケンス データベース遺伝子カッターを使用して不完全な遺伝子の存在を 8400 ヌクレオチド ツール23。
-
超変異
- ロスアラモス国立研究所 HIV シーケンス データベース コンセンサス メーカー ツール (簡単なコンセンサス メーカー)25を使用して残りのフルレングス プロウイルス シーケンスのコンセンサスを生成します。残りのフルレングス プロウイルスのシーケンスのみを含んでいる線形の先頭に一致シーケンスを追加します。このアライメントとロスアラモス国立研究所 HIV シーケンス データベース Hypermut ツール26を使用して、残りのフルレングスのプロウイルス シーケンスで APOBEC 誘起 G の超変異を識別します。
-
MSD および包装信号の欠陥
- プロウイルス シーケンス不良4をレンダリング、MSD と包装信号 (HXB2 地域 670 810) の欠陥のため残りのコンティグのそれぞれを検査します。MSD サイト (シーケンス GT、HXB2 744 745) における点変異を探すか、任意の 4 つの削除幹包装信号のループ (SL1 (HXB2 691-734) SL2 (HXB2 736-754)、SL3 (HXB2 766-779) と SL4 (HXB2 790 810))。
結果
反転アッセイを増幅し、フルレングスの HIV-1 proviruses の近くの 1 つのシーケンスします。プロトコルには、フルレングスのプロウイルス シーケンスの近くを取得する 6 の手順が含まれます。これらの手順が含まれます: 換散の感染細胞、フルレングス (そのまま、欠陥) HIV-1 proviruses、DNA 精製、定量化、ライブラリの準備、NGS、シーケンスのネストされた PCR とのde novoアセンブリ シーケンス proviruses。各ステップの終わりは、次のステップの前に (例えば増幅 DNA、精製した DNA、配列ライブラリまたはシーケンス) 製品の品質を評価するチェックポイントと見なすことができます。評価の各ステップの最後に実行され、期待どおりの結果は以下の通りです。
次の nested pcr 法の増幅産物は 1% の agarose のゲル (図 3) で実行されます。PCR の最初の品質は、正と負のコントロールの検査によって決定できます。増幅産物を含むネガティブ コントロール井戸が汚染を示す、増幅産物の不在の肯定的な制御の井戸は十分な増幅を示します。次に、配列の増幅産物を含む井戸が選択されます。複数の増幅 proviruses の混合物を含んでいる井戸を避けるためは、終点希釈で増幅産物を含む井戸だけはシーケンスと見なされます。ポアソン分布によると井戸の 30% は増幅産物の肯定的なとき、終点希釈が見つかります。この希釈では、80% これらの井戸を含む単一の増幅 provirus のチャンスします。さらに、複数のバンドは、ゲルで表示される長さの異なる複数の増幅 proviruses を含む井戸をこの段階で視覚化できます。(図 3) を配列するために、これらの井戸を選択しないでください。
次のシーケンスの選択増幅 proviruses の精製、定量化により、精製段階で失われたプロウイルス DNA がないです。増幅 provirus の DNA 濃度が場合 < 0.2 ng/μ L、プレートを精製することができます PCR2 で残りのサンプル。ライブラリの準備、個々 のライブラリが定量化は次のようなチェックポイントが発生します。これにより、個々 の proviruses されている適切に断片化、タグし、シーケンスの前に増幅されます。プロウイルスのライブラリを個々 に 4 の最後のライブラリ濃度に等モル量でプールされます nM (またはシーケンス プロバイダーで指定された)。個々 のプロウイルス ライブラリの濃度が低すぎる場合、シーケンス ライブラリ プールから除外することができます。 または個々 のライブラリが再び準備します。プールされたライブラリの濃度の最終チェックは、平均のフラグメントの長さを確認すると共にシーケンスの前に実行されます。
品質管理手順de novoアセンブリ段階は最終的なプロウイルス contig を組み立てるために使用する読み取りの品質を保証する前に。これらの手順が含まれます: アダプター シーケンス、5' と 3' ヌクレオチド、厳格な品質管理制限のトリミングと短いリードを無視しての除去。CLC ゲノミクス ワークベンチは、トリミングが低品質の領域を削除するための十分なかどうかを判断する読み取りおよびガイド トリミング設定し、後の初期品質を評価するために前に使用することができます品質管理レポートを提供できます。さらに、 de novoアセンブリの組み立てられたコンティグの品質評価できます十分な深さ (> 1000 倍) と適用範囲 (図 4 a) の均一性。混合集団は、この段階で識別できます。複数のフルレングス (~ 9 kb) proviruses の混合物は、凹凸によりショート (大規模な内部削除を含む) とフルレングスの proviruses の混合物が識別できるに対し 40% 以上の周波数を持つ複数の Snp の存在によって識別されます。(図 4 b) 同じ参加者からフルレングス参照にマッピングを次の範囲をお読みください。
アプリケーションによっては、「r: A 言語と統計計算のための環境」の27のパッケージとして利用可能な ggtree などのツールを使用して最終的な配置を視覚化できます。 されます最近の研究では、反転シーケンス HIV-1 proviruses 素朴な中央、経過、エフェクター メモリー cd4 陽性から+ T に利用された特定の細胞のサブセットが高かった場合を識別する目的での長期的なアートの個人から分離した細胞そのまま遺伝子と潜在的レプリケーション主務 HIV 12の割合。ここでは、本研究 (参加者 2026) 1 つの参加者から分離されたシーケンスの視覚的表現は、(図 5) が表示されます。この参加者は経過メモリー cd4 陽性エフェクター、そのままシーケンスとシーケンスの大半 (97%) あった不良、+ T 細胞。この可視化ツールは、大規模な内部削除シーケンスの数とゲノム内の位置を示すに便利です。それは有害な停止コドンとなる、フレーム シフト突然変異、MSD のサイトおよび/または包装信号の削除/変異とシーケンスを示すためさらに付けることができます。
反転法の 1 つのアプリケーションは、遺伝子そのままと潜在的レプリケーション主務の HIV-1 proviruses の id です。CD4 から分離された 531 シーケンスの最近の調査で+ T 細胞の長期的なアートの参加者 6 名から 26 (5%) の遺伝子そのまま HIV-1 proviruses された識別された2。残りの欠陥のある proviruses が含まれて反転シーケンス (6%)、大規模な内部削除 (68%)、有害な停止コドン/超変異 (9%)、フレーム シフト突然変異 (1%)、および欠陥包装信号および/または MSD サイト (11%) の変異.
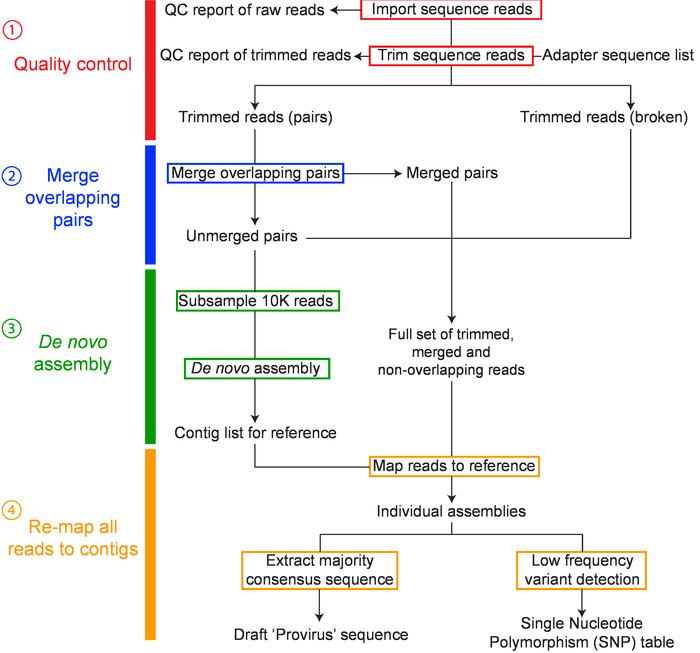
図 2: HIV-1 proviruses のde novoアセンブリのワークフローの概要。ワークフローにおける主要なステップがあります: 1) シーケンスを読んで品質管理、2) マージ重複するペア、3) de novoアセンブリ、および 4) 再合意形成それぞれの色が赤、青、緑、オレンジをされています。この図は、Hienerらから変更されています。2.この図の拡大版を表示するのにはここをクリックしてください。
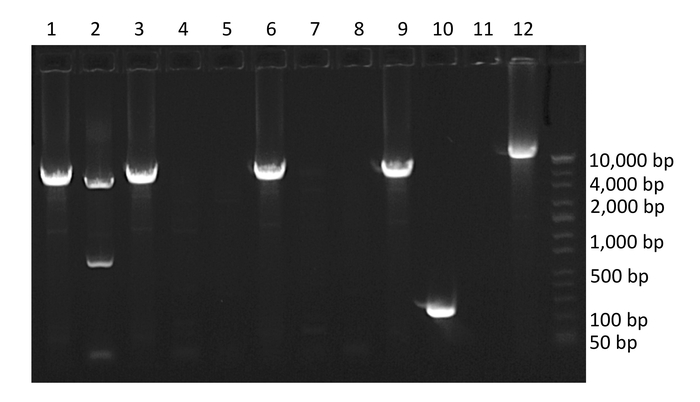
図 3: 例の agarose のゲルの PCR 増幅 HIV 1 proviruses.1、2、3、6、9、10 の井戸には、増幅の HIV-1 proviruses が含まれています。よく 10 を含む大規模な内部削除 provirus、よく 2 (混合物)、長さの異なる 2 つの HIV-1 proviruses の co 拡大を含む、よく 12 には肯定的な制御が含まれます。増幅産物を含む井戸の割合は 60% は単一のテンプレートを分離する必要割合上に注意してください。この図の拡大版を表示するのにはここをクリックしてください。
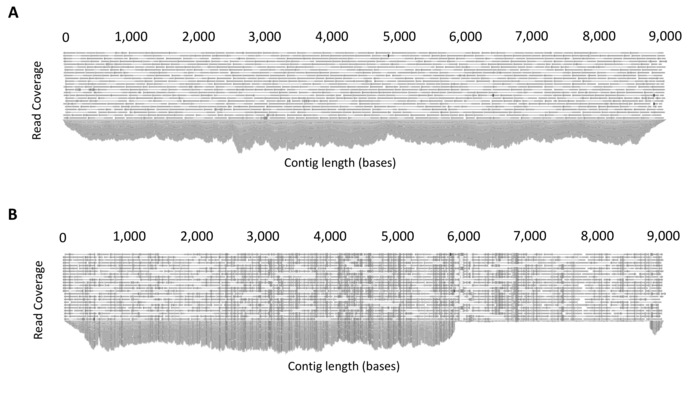
図 4: 読み取りマッピングの出力例。(A) の例は、単一フルレングス HIV 1 provirus の増幅による適用範囲を示します。次のde novoアセンブリすべての読み取りは組み立てられた contig コンセンサス シーケンスを生成するにマップされます。ソフトウェア プラットフォームを十分なともカバレッジ検査マップの読み取りは許可します。(B) 例 (混合物) の異なる長さの 2 つの HIV-1 proviruses の共同の増幅を示します。混合物を決定するには、読み取りが同じ参加者からフルレングス (~ 9 kb) 参照シーケンスにマップし、マッピングを検査します。不均一なカバレッジの存在は、混合物を示しています。この図は、Qiagen14の許可を得て再現します。この図の拡大版を表示するのにはここをクリックしてください。
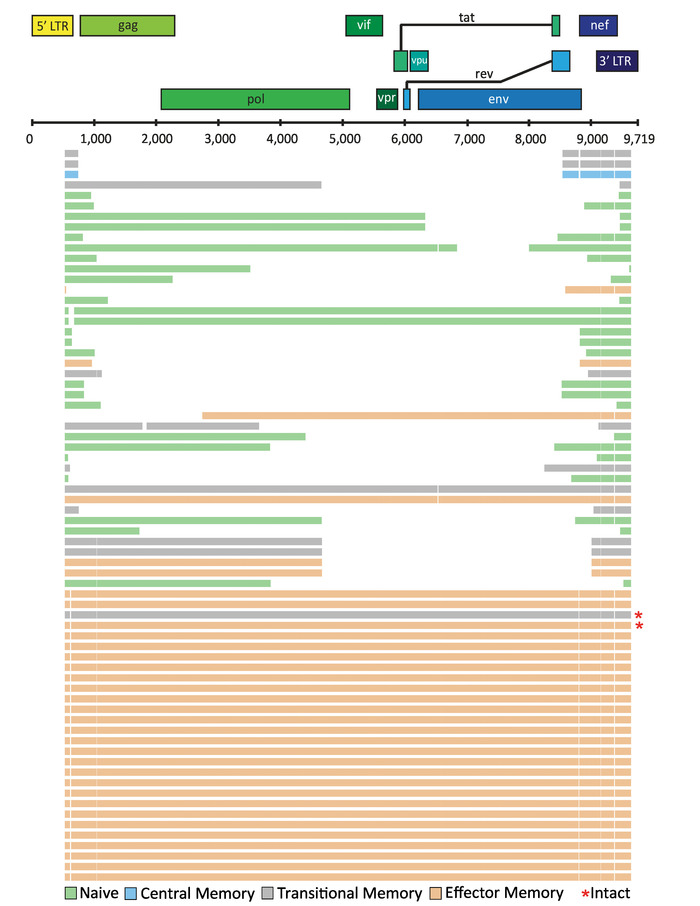
図 5: CD4 から分離された HIV 1 プロウイルス シーケンスの例の視覚化+ T 細胞サブセット長期的なアートの個人から。個々 の HIV-1 プロウイルス シーケンスは、水平方向の線によって表されます。この図は、Hienerらから変更されています。2.この図の拡大版を表示するのにはここをクリックしてください。
ディスカッション
反転アッセイは、増幅し、シーケンス シングル、フルレングスの HIV-1 proviruses 近くの効率的かつ高スループット方法です。複数の要因とプロトコル数と得られるシーケンスの質に影響を与える重要な手順は、識別されています。まず、セル数、セルの人口の HIV-1 感染頻度増幅 proviruses の数に影響します。たとえば、前の文書約半分として多くのシーケンスの+ T ナイーブ cd4 陽性の同じ数から得られた細胞エフェクター メモリー CD4 と比較して+ T 細胞。ナイーブ細胞通常エフェクター記憶細胞2より低い感染頻度があるためにです。第二に、セル換散抽出プロセスの DNA を失うリスクがないゲノム DNA を取得する列を用いた抽出メソッドをお勧めします。最後に、任意の pcr アッセイと汚染を防止するは、重要です。ポジティブ コントロール、DNA の浄化と定量化、およびライブラリの準備の追加ゲノムの DNA の処理、マスター ミックスを準備するため分離クリーン エリアを指定必要があります。これは、ここに示してなどシングル コピーの試金のため特に重要です。
反転法の実装は、参加者のサンプルではなく、pNL4 3 プラスミドなど肯定的な制御を実行しているを含める必要があります最初。これは HIV 1 肯定的な細胞の使用に任意のトラブルシューティングの前の得られるシーケンスは、これらのプラスミッドのための利用可能な参照の配列と比較することとなります。1 HIV 陽性細胞を使用すると、ほとんどない proviruses が増幅される場合 hiv-1 サブタイプ (フリップが B のサブタイプに固有のために設計したプライマー) および細胞集団の感染頻度を考慮することが重要です。プライマー シーケンスは、他のサブタイプを一致するように変更/再設計することができます。さらに、肯定的な制御を含んでいるもが実行ごとの PCR に含まれます。
反転は、SPS を含む、以前のシーケンス試金の制限を克服しています。増幅とフルレングスの HIV-1 proviruses 近くのシーケンス、反転は、HIV-1 の proviruses の潜在的な複製能力を判断できます。これは SPS のみサブ ゲノム領域をシーケンスし、したがってそのままプライマー結合部位とシーケンスの選択を使用して可能ではなかった。さらに、反転は、以前フルレングス シーケンス試金1,4で採用された複数の増幅と配列のプライマーを利用しながらに関連付けられている制限を克服します。PCR NGS と組み合わせて HIV 1 LTR 地域の 2 回は、フリップは、数と必要なプライマーの複雑さを減少します。反転はプライマーの不一致、すなわち欠陥 proviruses の誤同定と集団内のいくつかの proviruses を増幅することができないことの結果を受けにくいため。反転プロトコルも効率的であり、シーケンスの前の方法よりもの高いスループットを実現できます。
明らかに、反転は、HIV-1 proviruses の遺伝的組成を決定する既存の方法上の利点を提供します。ただし、反転の限界を認識することが重要です。まず、反転法は開発されていない潜在的な HIV 1 貯蔵所のサイズを測定するためのツールとして反転増幅すべて HIV 1 provirus 細胞集団内に存在かどうかを決定するための解析が完了するいないと。反転は代わりに異なる細胞集団2間貯留層の組成の相対的な比較を行うために役立ちます。第二に、そのまま HIV-1 proviruses のレプリケーション能力は体内の分析では、Hoらによって実行されるものなどを行わなければ確実性を特定できません。4. 第三に、反転は、HIV-1 proviruses の統合サイトを決定する設計されていません。
反転プロトコルへのマイナーな変化は、そのアプリケーションを増やすことができます。たとえば、シーケンスが異なるできるプライマーで増幅し、塩基配列に複数の hiv-1 サブタイプ変更します。プラズマ 1 HIV ウイルス粒子の配列は、nested pcr 法の前に cDNA 合成添加を介して可能です。単一分子配列方法の将来利用de novoアセンブリの必要性がなくなります。
統合の HIV-1 proviruses の遺伝子配列は、潜在的な HIV 1 貯水池の私達の理解を増加しています。反転は、組成と潜在的な貯留層の分布の解明、将来の研究のための重要なツールです。ただし、反転のアプリケーションは、貯水池を超えて拡張することができます。将来の研究利用 CRISPR Cas 技術は、特定のターゲットを判断したり、コーディングの識別を支援する反転とウイルスにより逆にエージェントの待機時間に対応する非コーディングの地域。ウイルスゲノム組換えは、大きな内部欠失のジャンクション サイト見てによってよりよく理解可能性があります。
開示事項
著者が明らかに何もありません。
謝辞
この作品が支持された (1U19AI096109 および 1UM1AI126611-01) の治療法を見つけるにデラニー エイズ研究企業 (あえて)amfAR HIV 撲滅 (ARCHE) 共同研究助成 (amfAR 108074-50-RGRL); エイズ研究財団からの研究コンソーシアムオーストラリア センター HIV や肝炎ウイルスの研究 (ACH2);UCSF GIVI センター エイズ研究 (P30 AI027763);オーストラリア国立保健医療研究審議会 (AAP1061681)。博士ジョーイ ライ、ウエストミード ライブラリの準備および彼の施設の使用の彼の訓練のための医学研究所ゲノム施設マネージャー、ゲノミクス (大学のニュー ・ サウス ・ ウェールズ、シドニー、オーストラリア) の Ramaciotti センターに感謝したいと思いますシーケンスを行う。我々 はこの研究のサンプルを寄付者に感謝の気持ちで認めます。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| UltraPure 1 M Tris-HCI、pH 8.0 | Invitrogen | 15568025 | ネステッドPCR用に5 mMに希釈 |
| Nonidet P 40 代替溶液 | Sigma | 98379 | |
| Tween-20 | Sigma | P9416 | |
| Proteinase K Solution (20 mg/mL) | Promega | AM2548 | |
| 96 well thermocycler | Any 96 well thermocycler can be used | ||
| Platinum Taq DNA ポリメラーゼハイフィデリティ | Invitrogen | 11304011 | |
| 10x High Fidelity バッファー [600 mM Tris-SO4 (pH 8.9), 180 mM (NH4)2SO4] | Invitrogen | 11304011 | |
| 50 mM MgSO4 | Invitrogen | 11304011 | |
| PCR Nucleotide Mix, 10 mM | Promega | C1141 | |
| Ultrapure H2O | Invitrogen | 10977023 | |
| PCR1 および PCR2 プライマー | 脱塩。希釈して(100µM) H2O | ||
| PCRプレート付き 96ウェル、ハーフスカート、シングルノッチコーナー、クリア | アクシゲン | PCR-96M2-HS-C | |
| マイクロシール 「B」接着シール | BioRad | MSB1001 | 96ウェルPCRプレートをシールするために必要 |
| HIV-1 NL4-3 感染性分子クローン (pNL4-3) | 以下の試薬は、NIH AIDS Reagent Program, Division of AIDS, NIAID, NIH: HIV-1 NL4-3 Infectious Molecular Clone (pNL4-3) from Dr. Malcolm Martin (Cat# 114) から入手したものです。 | 105 copies/mL に希釈し、ポジティブコントロール | |
| PCR プレートスピナーまたは卓上遠心分離機 | |||
| E-GEL 48 1% Agarose | Invitrogen | G800801 | Precast 1% アガロースゲル (96 ウェルプレートあたり 2 個のゲルを使用)。任意の1%アガロースゲルを置換できます。臭化エチジウムを配合。 |
| DirectLoad ワイドレンジDNAマーカー | Sigma | D7058 | 10kbまでの任意のラダーで代用可能 |
| マザーEベースデバイス | Invitrogen | EBM03 | プレキャスト48ウェルの1%アガロースゲルの実行に必要 |
| Gel Doc EZ ゲルドキュメンテーションシステム | BioRad | 1708270 | アガロースゲルを含むエチジウムブロマイドの任意の視覚化システムを使用可能 |
| PlateMax Peelable Heat Sealing | Axygen | HS-200 | 長期保存用ヒートシールフィルム |
| 96ウェル 0.8 mL 保存プレート | サーモフィッシャーサイエンティフィック | AB0765 | 0.8 mL 96ウェルプレート 磁気ビーズベースのPCR精製に必要な |
| Agencourt AMPure XP (PCR精製キット) | ベックマン・コールター | A63880 | 磁気ビーズベースのPCR精製キット。他のPCR精製キットはここで代用できます (e.g. QIAquick PCR精製キット (Qiagen Cat#28106) |
| エチルアルコール、ピュア200プルーフ、分子生物学用 | Sigma | E7023 | |
| Magnetic Stand-96 | Invitrogen | AM10027 | |
| Microplate shaker | オプション | ||
| バッファー EB | Qiagen | 19086 | Elution buffer |
| Quant-iT PicoGreen dsDNA Assay Kit | Invitrogen | P11496 | dsDNA濃度を測定するための蛍光ベースの染色 |
| マイクロプレートリーダー | |||
| Nextera XT DNAライブラリ調製キット | Illumina | FC-131-1096 | |
| Nextera XT Index Kit | Illumina | FC-131-2001 | |
| Hard-Shell 96-Well PCR Plates | Biorad | HSP9601 | Nextera XT DNAライブラリ調製キットに必要 |
| Library Quantification Kit - Illumina/Universal | Kapa Biosystems | KK4824 | その他のライブラリ定量キットは、(例えば JetSeq DNAライブラリ定量 Lo-Roxキット (Bioline Cat#BIO-68029) |
| 2100 バイオアナライザー | Agilent Technology | 自動電気泳動システム。高感度DNAキットと組み合わせて使用 | |
| 高感度DNAキット | Agilent Technology | 5067-4626 | |
| Illumina MiSeq Platform | Illumina |
参考文献
- Bruner, K. M., et al. Defective proviruses rapidly accumulate during acute HIV-1 infection. Nature Medicine. 22 (9), 1043-1049 (2016).
- Hiener, B., et al. Identification of Genetically Intact HIV-1 Proviruses in Specific CD4(+) T Cells from Effectively Treated Participants. Cell Reports. 21 (3), 813-822 (2017).
- Abram, M. E., Ferris, A. L., Shao, W., Alvord, W. G., Hughes, S. H. Nature, position, and frequency of mutations made in a single cycle of HIV-1 replication. Journal of Virology. 84 (19), 9864-9878 (2010).
- Ho, Y. C., et al. Replication-competent noninduced proviruses in the latent reservoir increase barrier to HIV-1 cure. Cell. 155 (3), 540-551 (2013).
- Harris, R. S., et al. DNA deamination mediates innate immunity to retroviral infection. Cell. 113 (6), 803-809 (2003).
- Lecossier, D., Bouchonnet, F., Clavel, F., Hance, A. J. Hypermutation of HIV-1 DNA in the absence of the Vif protein. Science. 300 (5622), 1112(2003).
- Chun, T. W., et al. Rebound of plasma viremia following cessation of antiretroviral therapy despite profoundly low levels of HIV reservoir: implications for eradication. AIDS. 24 (18), 2803-2808 (2010).
- Chomont, N., et al. HIV reservoir size and persistence are driven by T cell survival and homeostatic proliferation. Nature Medicine. 15 (8), 893-900 (2009).
- Soriano-Sarabia, N., et al. Quantitation of replication-competent HIV-1 in populations of resting CD4+ T cells. Journal of Virology. 88 (24), 14070-14077 (2014).
- Josefsson, L., et al. The HIV-1 reservoir in eight patients on long-term suppressive antiretroviral therapy is stable with few genetic changes over time. Proceedings of the National Academy of Sciences USA. 110 (51), E4987-E4996 (2013).
- Evering, T. H., et al. Absence of HIV-1 evolution in the gut-associated lymphoid tissue from patients on combination antiviral therapy initiated during primary infection. Public Library of Science Pathogens. 8 (2), e1002506(2012).
- von Stockenstrom, S., et al. Longitudinal Genetic Characterization Reveals That Cell Proliferation Maintains a Persistent HIV Type 1 DNA Pool During Effective HIV Therapy. Journal of Infectious Diseases. 212 (4), 596-607 (2015).
- Palmer, S., et al. Multiple, linked human immunodeficiency virus type 1 drug resistance mutations in treatment-experienced patients are missed by standard genotype analysis. Journal of Clinical Microbiology. 43 (1), 406-413 (2005).
- Qiagen. CLC Genomics Version 10. , Available from: https://www.qiagenbioinformatics.com/products/clc-genomics-workbench (2018).
- Andrews, S. FastQC: a quality control tool for high throughput sequence data. , Available from: https://www.bioinformatics.babraham.ac.uk/projects/fastqc/ (2010).
- Bolger, A. M., Lohse, M., Usadel, B. Trimmomatic: a flexible trimmer for Illumina sequence data. Bioinformatics. 30 (15), 2114-2120 (2014).
- Martin, M. Cutadapt removes adapter sequences from high-throughput sequencing reads. EMBnet.journal. 17 (1), (2011).
- Magoc, T., Salzberg, S. L. FLASH: fast length adjustment of short reads to improve genome assemblies. Bioinformatics. 27 (21), 2957-2963 (2011).
- Langmead, B., Salzberg, S. L. Fast gapped-read alignment with Bowtie 2. Nature Methods. 9 (4), 357-359 (2012).
- Bankevich, A., et al. SPAdes: a new genome assembly algorithm and its applications to single-cell sequencing. Journal of Computational Biology. 19 (5), 455-477 (2012).
- Kumar, S., Stecher, G., Tamura, K. MEGA7: Molecular Evolutionary Genetics Analysis Version 7.0 for Bigger Datasets. Molecular Biology and Evolution. 33 (7), 1870-1874 (2016).
- Katoh, K., Standley, D. M. MAFFT multiple sequence alignment software version 7: improvements in performance and usability. Molecular Biology and Evolution. 30 (4), 772-780 (2013).
- Laboratory, L. A. N. HIV Sequence Database - Gene Cutter tool. , Available from: https://www.hiv.lanl.gov/content/sequence/GENE_CUTTER/cutter.html (2018).
- Foster, J. L., Garcia, J. V. Role of Nef in HIV-1 replication and pathogenesis. Advances in Pharmacology. 55, 389-409 (2007).
- Laboratory, L. A. N. HIV Sequence Database - Consensus Maker tool. , Available from: https://www.hiv.lanl.gov/content/sequence/CONSENSUS/consensus.html (2018).
- Laboratory, L. A. N. HIV Sequence Database - Hypermut tool. , Available from: https://www.hiv.lanl.gov/content/sequence/HYPERMUT/hypermut.html (2018).
- Yu, G., Smith, D. K., Zhu, H., Guan, Y., Lam, T. T. Y. ggtree: an r package for visualization and annotation of phylogenetic trees with their covariates and other associated data. Methods in Ecology and Evolution. , (2016).
再版と許可
