ここで説明するE型肝炎ウイルス(HEV)の高ウイルス力価株を生成し、肝細胞を効率的に感染させる方法について説明する。提示された方法により、非エンベロープのウイルス粒子と同様に、様々な細胞株を接種するために収穫および使用することができる。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
方法論記事
高力子型E型肝炎ウイルス株を生産するための細胞培養モデル
* These authors contributed equally
この記事について
サマリー
要約
E型肝炎ウイルスは、世界的に蔓延する肝硬変および肝不全の主な原因である。一本鎖RNAウイルスは、主に輸血、不十分な衛生状態および汚染された食品によって伝染する。現在までにオフラベル薬リバビリン(RBV)は、多くの患者のための選択の治療です。それにもかかわらず、特定のHEV治療は依然として同定されない。これまでのところ、HEVのライフサイクルと病因に関する知識は、効率的なHEV細胞培養システムの欠如のために著しく妨げられてきた。また、ウイルスの病態を含むウイルスのライフサイクルの研究には、堅牢な細胞培養システムが不可欠です。ここで説明する方法では、非エンベロープHEVの最大3 x 10⁶焦点形成ユニット/mL(FFU/mL)および5 x 104 FFU/mLのウイルス力素を生成することができます。これらの粒子を用いて、原発細胞やヒト、ならびに動物細胞系を含む多様な起源の多様な細胞に感染させることができる。プラスミドからの感染性HEV粒子の生成は無限の源を引き起こし、このプロトコルは非常に効率的です。
概要
E型肝炎は、世界的に有病率が高まっている、かなり過小評価されている病気です。約2,000万人の感染により、年間70,000人以上の死者が出ます。基礎となるE型肝炎ウイルス(HEV)は最近再割り当てされ、現在はゲネラオルソヘペウイルスおよびピシヘペウイルスを含むヘペビリダ科内に分類されている。様々な起源のHEVは、ヒト、豚、ウサギ、ラット、鳥類および他の哺乳動物からの分離物を含む種オルソヘペウイルスA-D内で分類される2。現在、陽性指向の一本鎖RNAウイルスの8種類の遺伝子型(GT)が同定されている2.彼らは彼らの順序の同一性、伝達および地理的分布の経路で異なるが、彼らのゲノム構造は非常に保存されている。より具体的には、7.2 kbp HEVゲノムは、3つの主要なオープンリーディングフレーム(ORF1-3)に分けられる。ORF1は、宿主細胞内での複製を成功させるために必要なすべての酵素をコードするが、ORF2はキャプシドタンパク質をコードし、ORF3タンパク質は感染性粒子の組み立ておよび放出に必要な機能的イオンチャネルとして動作する3。一旦基礎または座端腔HEVに放出されると、両方に存在し、ウイルスがそれぞれ,4、5に由来するかどうかに応じて、準エンベロープおよび非エンベロープ/裸の種である。4
GT1とGT2は主に発展途上国で見られるが、便経口経路を介して人間6に感染しているだけで、 GT3、GT4、GT7は主に先進国7,18,19,11、7は、例えば、豚8、ラット9、鶏10、11、鹿12、マングース13、コウモリ14、ウサギ15、マングース13、コウモリ14、ウサギ715、16、,16イノ11シシ17、動物園17,7、20、212の証拠を提供する様々な種で発生20,21します22。不十分な衛生状態23および汚染された食品12、24、25、2624,25,26に加えて、輸血および臓器移植による伝染も可能12である27、28。27,HEVは、肝硬変および肝不全29の一般的な原因であり、特に既存の肝疾患を有する患者、免疫不全個体(遺伝子型3、4および7)および妊婦(遺伝子型1)においてである。注意すべきは、造血,性疾患30、31、32、神経障害33,31および腎障害3234のような肝外症状もある。34
現在までに、オフラベル薬リバビリン(RBV)は、多くの感染患者35、36,36のための選択の治療です。しかし、治療不全および臨床長期的な結果の悪い症例が報告されている。治療の失敗は、ウイルス性突然変異誘発に関連しており、慢性感染患者37、38、3938,39におけるウイルス不均一性の増加。37それどころか、最近のヨーロッパの回顧的な多施設研究では、ポリメラーゼ突然変異をRBV治療失敗40に関連付けることができなかった。臨床観察およびインビトロ実験において、インターフェロン41、42、43、ソフォスブビル41,42,434444、45、45亜鉛塩46およびシルヴェストロール47、48,48も抗ウイルス効果を示している。それにもかかわらず、HEVのライフサイクルとその病因に関する知識の欠如によって妨げられ、特定のHEV治療が見つかっていない。したがって、ウイルス学的研究と新しい抗ウイルス薬の開発のための堅牢な細胞培養システムが緊急に必要とされる49.
残念ながら、他の肝炎ウイルスと同様に、HEVは従来の細胞株で伝播することは困難であり、通常は非常にゆっくりと進行し、低いウイルス負荷につながる。それにもかかわらず、いくつかのグループは、細胞株サブクローン50の生成またはメディアサプリメント51の調整によってウイルス負荷を高めることができた。最近cDNAクローン52の生成と一次患者の適応は、細胞培養55におけるHEV伝播をさらに改善し、53、5454を通過させることによって分離する。53このプロトコルでは、セル培養用のゲノムを用いて、Kernow−C1株(p6_WT)54と、複製増強突然変異(p6_G1634Rと呼ばれる)37を収容する変異株とを用いた。Kernow-C1はHEV細胞培養で最も頻繁に使用される株であり、高いウイルス負荷を産生することができる。ウイルスRNAコピー数を評価することにより、HEV複製をインビトロで監視することができる。それにもかかわらず、これらの技術は、産生される感染性粒子の数の評価を可能にしない。そこで、フォーカス形成ユニット(FFU/mL)を決定するための免疫蛍光染色を確立しました。
ここに記載した方法56は、初等細胞および哺乳動物細胞株を含む多様な起源から様々な細胞型に感染することができる全長感染性ウイルス粒子を産生するために使用することができる。これはHEV感染とトロピズムの重要な側面を解読するための基本的な前提条件です。通常限られた患者の隔離で接種する必要はない。プラスミドからの感染性HEV粒子の生成は無限の源であり、このプロトコルは同等に効率的である。さらに、このシステムは、in vivo同定されたゲノム改変の研究とHEV複製および適合性への影響を可能にする逆遺伝学に使用することができる。この技術は多くの制限を克服し、薬物開発、突然変異誘発研究、および制限または侵入因子などのウイルス宿主相互作用の評価への道を歩むことができる。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
プロトコル
注:すべての実験はBSL-2条件下で行われます。E型肝炎ウイルスRNAまたは感染性ウイルスに接触するすべての物質は、処分前にフード内の廃棄物容器から4%のケールソリンFFで適切にすすいでください。
1. プラスミド製剤
- 全長HEV gt3 Kernow-C1p6シーケンス用のプラスミド符号化を組み込んだ100μg/mLアンピシリンを含む200mL LB培地(pBluescript_SK_HEVp6 [JQ679013]54またはpBluescript_SK_HEVp6-G1634R37)永久撹拌(170rpm)下で37°Cで16時間インキュベートする。
注:プラスミドの分離は、プラスミド抽出キットを使用して行いました(材料表を参照)。 - 製造プロトコルに従って、6,000 x gで200mLの一晩培養をスピンダウンし、4°Cで10分間回転させ、上清を捨てます。細菌ペレットは、凍結し、-20°Cで保存することができる。
- 10 mL血清ピペットとピペットマンで上下にピペット処理を行い、4 mLのリサスペンションバッファーで細菌ペレットを再懸濁します。さらに、厳密に渦。
- プリウォームライシスバッファー(30-40 °C)の4 mLを追加します。数回、穏やかに反転し、室温(RT)で5分間インキュベートします。
- 4.8 mLの中和バッファーを追加し、穏やかに反転し、lysateが定量的に中和されていることを確認します(メーカーの説明を参照)。その後、遠心分離機を11,000xgで、4°Cで20分間。 x g
- 1 mL非フィルターチップ内に2cm x 2cmのマールピースを入れ、10 mL血清学的ピペットに再懸濁し、lysedし、中和した上清を10 mLの血清学的ピペットに入れ、水性ピペットの先端にマールで1mLの先端を加え、新しい50 mLチューブで上清をろ過します。
注:上清は、必要に応じて最大30分間4°Cで保存することができます。 - いくつかのステップでは、フィルターされた上清の750 μLを合計4つのフィルターカラム(キットに用意)に、遠心分離機を11,000 x gで30 sに適用します。
- 各フィルターカラムを500 μLのプリウォーム(50°C)で2回洗浄し、バッファAWを11,000 x gで30sで洗浄し、その後フロースルーを廃棄します。
- 600 μL の洗浄バッファー A4 で各フィルターカラムを 11,000 x gで 30 s の遠心分離して洗浄します。 x g
- 各フィルターカラムからプラスミドDNAを溶出し、60 μLの溶出バッファーをフィルターカラムの中央に移します。RTで1分間、遠心分離機で11,000 x gで1分間インキュベートします。
- 溶出物を組み合わせ、分光光度計を用いて抽出したプラスミドDNAの濃度を測定する。
2. 線形化とDNA精製

図1:プラスミドの線形化とDNA精製のための模式的実験用セットアップ。この図の大きなバージョンを表示するには、ここをクリックしてください。
注:線形化は、インビトロ転写中のRNA収量を増加させる(ステップ3)
- プラスミドDNA(図1)を10μg混合して鋳型DNA(ステップ1で抽出)、10μLのバッファー、2μLのMluIを、H2Oで100μLの体積に調整します。2
- 37°Cで1時間インキュベートし、アガロースゲル電気泳動によるプラスミドの直線化を確認します(例えば、1%アガロースゲル上で非消化および消化されたプラスミドDNA[1μLのDNA]をロードし、120V定電流で電気泳動を実行します)。
- DNA抽出のためのメーカーのプロトコル(材料表、図1を参照)に従い、キットに用意されている500 μLの結合バッファーを100 μLの線形DNAと混合します。サンプルをフィルター列に適用し、遠心分離機を 17,800 x gで 30 s に適用します。
- 650 μL のウォッシュバッファーと遠心分離を 17,800 x gで 30 s で加えてフィルターカラムを洗浄します。残留洗浄バッファーを除去するには、60 sの17,800 x gで遠心分離機を乾燥させ、その後、各フィルターカラムをクリーンな1.5 mLマイクロ遠心分離チューブに入れます。
- 60 μLのプリウォームド H2O (PCR グレード、70 °C) をフィルターの中央に移すことによって、DNA を溶出します。70°Cで1分間、遠心分離機を18,000xgで1分間x gインキュベートし、分光光度計を用いて精製DNAの濃度を測定します。
注:インビトロ転写まで-20°CでDNAを保存してください。
3. 全長HEV遺伝子型3 p6 DNAおよびRNA精製のインビトロ転写
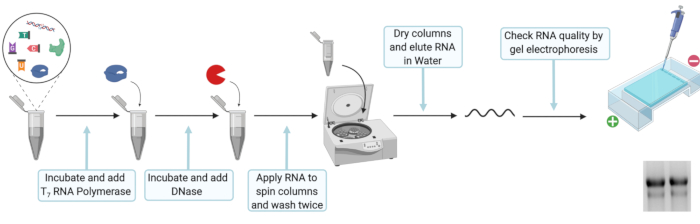
図2:インビトロ転写およびRNA精製のための模式的な実験セットアップ。この図の大きなバージョンを表示するには、ここをクリックしてください。
注:インビトロ転写はプラスミドDNAからウイルスゲノムRNAを産生するために必要である。
- インビトロ転写ミックス20 μLの5x T7転写バッファー、10 mM DTT、100 Uのリボヌクレアーゼ阻害剤、25 mM ATP、CTP、UTP、12.5 mM GTP、5 mM リボ m7G キャップアナログ、2 μgの線形DNAテンプレート、および80 UのT7RNAポリメラス。ヌクレアーゼフリーH2Oで100μLまで充填し、よく混合し、37°Cで2時間インキュベートします。
注:ステップ3.1~3.1.2以降、-20°Cでの短期保存が可能です。- T7 RNAポリメラーゼを2μL加え、よく混ぜ合わせ、37°Cでさらに2時間インキュベートします。
- 初期DNAテンプレートを消化するには、DNase(RNaseフリー、1 U/μL)を7.5 μL加え、よく混ぜ合わせ、37°Cで30分でインキュベートします。
注:RNAを使用して分解を避ける場合は、RNase用の表面およびピペットをすべて洗浄してください。また、すべての反応管がRNaseフリーで無菌であることを確認してください。フィルター付きのチップのみを使用し、RNaseフリーで滅菌水のみで希釈してください。
- RNA抽出のための製造のプロトコル(材料表、図2を参照)に従って、各インビトロ転写反応に330 μLのリシスバッファーと330 μLの100%エタノールを混合して、Lysisバッファーと100%エタノールのプレミックスを調製します。RNAと渦の110 μLに660 μLのリシスバッファーエタノールプレミックスを加えます。フィルター列にサンプルをロードし、遠心分離機を 8000 x gで 30 s. フロースルーを破棄し、フィルター列を同じチューブに戻します。
- 30 sの8000 x gで600 μLのウォッシュバッファと遠心分離機を加え、フロースルーを破棄し、フィルタカラムを同じチューブに戻します。350 μL のウォッシュバッファーと遠心分離機を 8000 x gで 2 分間加え、残留洗浄バッファーを除去します。各フィルターカラムをクリーンな1.5 mLマイクロ遠心チューブに入れ。フィルター列の蓋を開け、カラムを3分間乾燥させます。
- 50 μLのRNaseフリーH2Oをフィルターカラムの中央に入れることでRNAを溶出します。RTで1分間インキュベートし、8,000 x gで1分間遠心分離機を1分間インキュベートし、1μLのRNAをアガロースゲルにセットしてRNAの完全性を確認し、分光光度計を用いて抽出したRNAの濃度を測定します。
注:RNAは-80°Cでエレクトロポレーションまで保存し、分解を避けるために氷上でRNAを解凍します。
4. HEV(HEVcc)産生由来細胞培養用HepG2細胞の調製
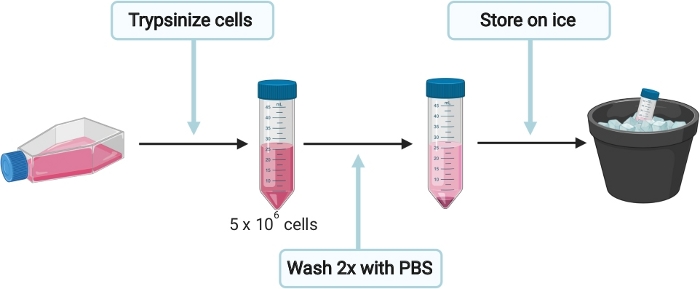
図3:HEV(HEVcc)産生由来細胞培養用HepG2細胞の調製のための模式的実験セットアップ。この図の大きなバージョンを表示するには、ここをクリックしてください。
注:汚染を避けるために、細胞の調製、エレクトロポレーション、感染、収穫および細胞固定は、バイオセーフティレベル2施設で無菌条件下で行った。細胞を含む37°Cでのインキュベーションステップは、5%CO2インキュベーターで達成した。2
- HEVcc産生用のHepG2細胞を調製する(図3)、完全なダルベックの改変イーグル培地(DMEM)中の種子細胞(表1を参照)を15cmのコラーゲンに(表1、無菌フィルターPBS-酢酸混合は0.2μmメッシュを介してコラーゲンを添加する前に)コーティングされた培養皿に。細胞が90%コンフルエントになるまで37°Cでインキュベートする。
注:90%コンフルエント細胞を含む各15cmの皿は4エレクトロポレーションに十分な細胞を生成する。 - プレートから培地をそっと取り出し、10mLの1x PBSで細胞を1回洗います。トリプシンは、0.05%のトリプシン-EDTAの3 mLを細胞に加えて細胞に加え、細胞が完全に剥離するまで37°Cでインキュベートします。10 mL DMEM完全培地中の細胞を再懸濁し、細胞懸濁液を50 mLチューブに移します。セルの総数を決定します。
- 各エレクトロポレーションは5 x 10⁶細胞を必要とするため、適切な体積を新しい50 mLチューブに移し、1x PBSで少なくとも35 mLまで充填します。遠心分離細胞は5分間200×gで、細胞ペレットを乱すことなく上清を慎重に捨てます。
- 200 x gで 35 mL の 1x PBS で再度細胞を 5 分間洗浄し、細胞を氷の上に置き、1x PBS を除去せず、細胞を懸濁状態に保ちます。
5. HepG2細胞のエレクトロポレーション
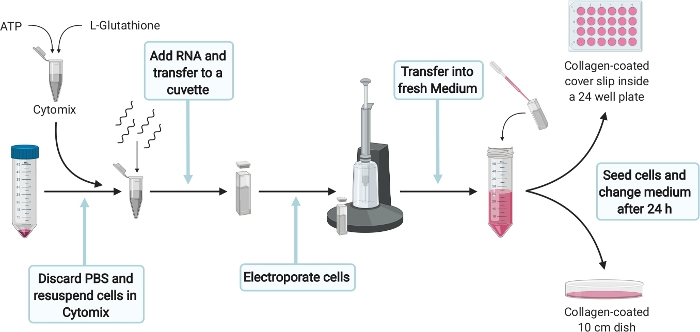
図4:HepG2細胞のエレクトロポレーションに関する模式的な実験設定。この図の大きなバージョンを表示するには、ここをクリックしてください。
- HepG2細胞のエレクトロポレーション(図4)は、2 mM ATPおよび5 mMグルタチオンで384 μLの細胞混合(表1を参照)を補うことで、400 μLの細胞混合をエレクトロポレーションごとに完全に調製します。使用前に新鮮な準備をし、氷の上に直接置きます。
注: 以下の手順を正しく実行し、かつ迅速に実行することは重要です。したがって、すべてが適切に準備されていることを確認します。 - ステップ4.4から細胞ペレットを乱さずに1x PBSを慎重に除去する。5 x 10⁶細胞を 400 μL の Cytomix を完全に再懸濁し、ステップ 3.2.2 から 5 μg の RNA を追加します。エレクトロポレーションシステムで溶液を4mmキュベットに移し、975 μF、270 V(20 ms)で1回パルスします。
- エレクトロポレーション後、パスツールピペットを使用して、エレクトロポレーションごとに11 mL DMEMにできるだけ早く細胞を移す。
注:RNAがHepG2細胞に正常にトランスフェクションされたことを確認するために、トランスフェクションコントロール(TC)が実行されます。期待されるトランスフェクション率は、ORF2陽性細胞の40〜60%の間で変化する。
- エレクトロポレーション後、パスツールピペットを使用して、エレクトロポレーションごとに11 mL DMEMにできるだけ早く細胞を移す。
- 10 mLの電気ポレートされた細胞を、コラーゲンでコーティングした10cmの培養皿に移します。カバースリップを運ぶコラーゲンコーティングされた24マイクロテクタープレートの1つのウェルに1.3 x 10⁵の電解セル(300 μL)を加えます(後でトランスフェクションコントロールとして使用)。細胞を均一に分配し、37°Cでインキュベートする。
- 24時間後、10cm皿の培地を交換し、10 mL新鮮なDMEMを完成に置き換えます。トランスフェクション制御の媒体を変更しないでください。37°Cでさらに6日間インキュベートする。
- 免疫蛍光染色プロトコルを継続することにより、細胞密度に応じて24ウェルプレート5-7dポストエレクトロポレーションでトランスフェクション制御を停止する(ステップ8)。トランスフェクション効率は、全細胞数に正規化されたORF2陽性細胞数をカウントして算出する。
6. 細胞内および細胞外HEVccの収穫
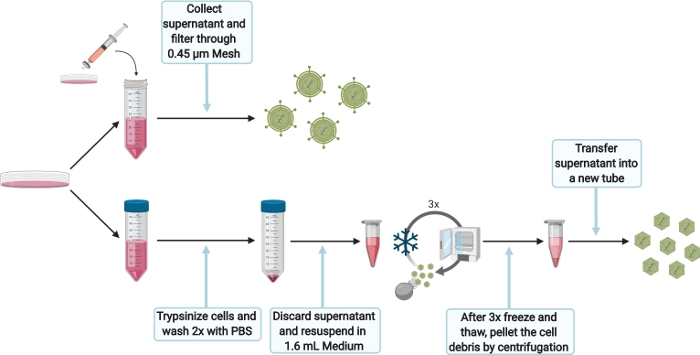
図5:細胞内および細胞外HEVccを収穫するための模式的な実験セットアップ。この図の大きなバージョンを表示するには、ここをクリックしてください。
- 細胞外HEVcc(図5)を収穫するために、上清をろ過し、6日後の10cm皿から得られた(ステップ5.3.1)、0.45μmメッシュを介して細胞の破片を除去する。同じ日の感染のために4°Cで細胞外HEVccを収穫した保管、それ以外の場合は-80°Cで保存する。
- 細胞内HEVcc(図5)を収穫するために、1x PBSで細胞を洗浄し、0.05%トリプシン-EDTAの1.5 mLを添加してトリプシン化します。細胞が完全に剥離するまで37°Cでインキュベートする。完全なDMEMの10 mLを追加し、セルを取り外し、50 mLチューブに細胞の懸濁液を移すためにプレートをフラッシュします。PBSで細胞を2回洗浄します。200 x gで 5 分間遠心分離機。
- 上清を捨て、エレクトロポレーションごとに1.6mLのDMEMで細胞ペレットを再懸濁します。細胞懸濁液を2mL反応チューブに移します。
注:ウイルス負荷を劇的に減らすため、大容量のボリュームを使用しないでください。 - 凍結(液体窒素中)と解凍細胞。このシーケンスを3回繰り返します。
注: リシス効率が低下するため、3 つの凍結融解サイクルに対して複数のエレクトロポレーション (1.6 mL) をプールしないでください。サイクル間に細胞懸濁液をボルテックスしないでください。ウイルス負荷を最大限に引き出すために、細胞懸濁液をゆっくりと解凍してください(例えば、室温または氷上)。 - 10,000 x gで10分間、分解した細胞を高速遠心分離して細胞の破片を分離する。上清を新しいチューブに移します。感染のために上清を取り、それ以外の場合は-80°Cで保存してください。
- 必要に応じて、濃縮器を使用して細胞外および細胞内HEVccを濃縮してウイルス負荷を増加させます(メーカーのプロトコルに従って)。
- 上清を捨て、エレクトロポレーションごとに1.6mLのDMEMで細胞ペレットを再懸濁します。細胞懸濁液を2mL反応チューブに移します。
7. 細胞内および細胞外HEVccによるHepG2/C3A細胞の感染

図6:細胞内および細胞外HEVccを用いたHepG2/C3A細胞の感染に関する模式的な実験セットアップ。この図の大きなバージョンを表示するには、ここをクリックしてください。
注意:HepG2/C3A細胞の感染は、感染性粒子が生成されたことを保証する。さらに、採取した細胞内および細胞外HEVccの滴定は、FFU/mLにおけるウイルス力計を計算するために使用される。これは後で感染制御(IC)と呼ばれる。
- HEVcc感染用のHepG2/C3A細胞を調製する(図6)、前温低必須培地(MEM)完了(表1)〜37°C.
- シード2 x 10⁴細胞/ウェルを100 μLでコラーゲンに塗布し、ステップ6の1日前に96ウェルマイクロチタープレートをコーティングした。内部60のウェルの中の媒体の蒸発を防ぐために1x PBSで最も外側の井戸を満たすことを確認してください。37°Cで24時間インキュベートする。
- 上清の50 μL(ステップ6.1から)を前の日に播種したHepG2/C3A細胞に加えて細胞外HEVccに感染します。50 μLを次のウェルに移して、上下にピペットを入れ、6倍の1:3を連続して希釈して混ぜます。技術的な複製のためにシリアル希釈の複製を実行します。
- 前の日に播種したHepG2/C3A細胞に25μL上清(ステップ6.2.3から)を加えることによって細胞内HEVccに感染する。上と下にピペットでよく混ぜ、次のウェルに25 μLを移すことによって6倍の1:5を連続して希釈します。技術的なレプリケーションのために、重複するシリアル希釈を実行します。
- 37°Cで7d後、免疫蛍光染色プロトコルを継続して感染を停止する(ステップ8)。
トランスフェクションおよび感染制御の免疫蛍光染色
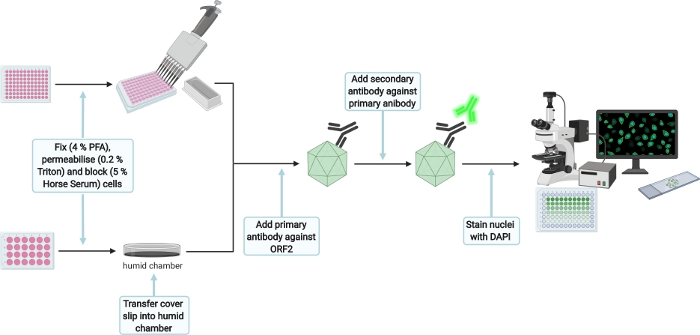
図7:トランスフェクションおよび感染制御の免疫蛍光染色のための模式的な実験セットアップ。この図の大きなバージョンを表示するには、ここをクリックしてください。
- 免疫蛍光染色(図7)では、1x PBSで3xを洗浄し、350μL(トランスフェクションコントロール[TC])または50μL(感染制御[IC])を4%固定溶液で分配して細胞を固定します。RTで15分間インキュベートし、その後1倍のPBSで慎重に2回洗浄します。
注: プロトコルは、HepG2/C3A細胞の感染が止まるまでトランスフェクション制御のためにここで一時停止することができます。ウェルプレートは4°Cで保管してください。また、パラフィルムで密封して蒸発を防止します。 - 350 μL (TC) または 50 μL (IC) を 0.2% トリトン X-100 (1× PBS) の 5 分間 RT で 5 分間加えて透過細胞を透過させます。その後、1x PBSで2回慎重に洗浄し、軌道シェーカー(30 rpm)で一定の攪拌の下でRTで1時間、350 μL(TC)または50 μL(IC)5%の馬の血清(1x PBS)のブロックを1時間洗浄します。
注:湿った組織を内部に置き、上にパラフィンフィルム層を置き、湿ったチャンバーを作り出すことによって、小さなプラスチック皿(30ミリメートル)を準備します。その後、TCカバースリップをパラフィンフィルムに上向きに移します。TCの次の手順は湿気の多いチャンバーで実行されます。 - 1回の一次抗体抗体抗体抗体ORF2 8282(HEV特異的ウサギ過免疫血清、5%ホースセラムでは1:5,000)の70μL(TC)または25μL(IC)を加え、軌道シェーカー(30rpm)で一定の攪拌下で一晩4°Cでインキュベートします。
- 1x PBSで2回慎重に洗浄し、2次抗体ヤギ抗ウサギ488(5%馬血清中1:1,000)の70 μL(TC)または25 μL(IC)を加えます。暗闇の中で軌道シェーカー(30rpm)上で一定の攪拌の下で1時間インキュベート。再び、慎重に1倍のPBSで2回洗う
- 70 μL (TC) または 25 μL (IC) の DAPI (H2 Oで 1:10,000) を2加え、1 分間インキュベートします。湿気の多いチャンバーからカバースリップを取り出し、取り付け試薬の6μLを取り付けてカバースライド(TCのみ)を取り付け、取り付け試薬を暗闇の中でRTで16時間乾燥させます。ICをイメージングまで水中に保管し、蒸発による乾燥を避けるため、パラフィンフィルムでプレートを密封します。
- 画像を撮って、正常なトランスフェクションと感染を確認します。
注:市販の抗ORF2 1E6抗体57(1:20057 in 5%馬血清)と二次抗体ロバ抗マウス(1:1,000 in 5%馬血清)を用いて同等の結果が得られた
9. FFU判定
注: 1 つの FFU は、少なくとも 3 つの負のセルによって別の FFU から分離された 1 つ以上の ORF2 陽性セルとして定義されます。
- 細胞外HEVccのためにHEVccは、2つの最も低い希釈液中の2つのウェルのすべてのORF2陽性病巣をカウントし始める。合計4つの井戸を数える必要があります。1 ミリリットル当たりのフォーカス形成単位 (FFU) は、次の式で計算できます。
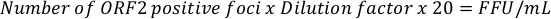
注: 予想される力器は102と5 x 10⁴ FFU/mLの間で変化する。 - 細胞内HEVccは、50〜100病巣が観察されるウェル内のすべてのORF2陽性病巣をカウントし始める。さらに、次の高い希釈で2つの井戸を数えます。合計4つの井戸を数える必要があります。1 ミリリットル当たりのフォーカス形成単位 (FFU) は、次の式で計算できます。
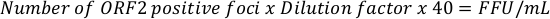
注: 予想される力器は105と3 x 10⁶ FFU/mLの間で変化する。20xおよび40xの因子は、50 μL当たりFFUの数を推定するために使用され、25 μLから1 mLに、それに応じて適合させることができます。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
このプロトコルでは、高力剤感染性HEVccの生産について説明する。第1のステップは、プラスミドDNA(pBluescript_SK_HEVp654およびpBluescript_SK_HEVp6-G1634R37、図8a)を分離し、次いで制限消化によって線形化され、インビトロ転写のために精製される(図1)。ゲル電気泳動を用いて、非消化プラスミドDNAと消化されたプラスミド-DNAを比較することで、線形化が成功することが確認できます。サイズシフトに加えて、直線状の形態を表すDNAバンドは1つだけ表示する必要があります。線形形状の上下の他の2つのバンドが、それぞれニッキングされた円とスーパーコイル状を表す2つのバンドが完全に減少すると、線形化は完了する(図8b)。精製されたDNAの収率は150 ng/μLを超える必要があります。これらの特性が真実である場合にのみ、線形化さ...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
ディスカッション
プラスミド調製から始めて、DNAの収量は150 ng/μLを超えて、同じプラスミド株からの複数の線形化を行うことができるようにし、重要なゲノム配列の細菌誘発性変異生成のリスクを最小限に抑える必要があります。さらに、ゲル電気泳動による完全なプラスミド線形化のための制限消化を確認することが重要である(図8b)。線形化されたプラスミドDNAの欠如は、転環増幅を誘発し、インビトロ転写の効率が低下する。さらに、RNAの完全性を確認して、サンプル内のRNasesの存在量を評価する必要があります(図8c)。その後、標的細胞のエレクトロポレーションを考慮する必要があります。注意すべきは、HepG2細胞の調製を開始する前に、すべてが手元にあり、長い待ち時間を避けることを避けて十分に準備されていることを確認してください。特に、細胞およびRNAのエレクトロポレーションまで細胞およびRNAの短時間の貯蔵を保証する。エレクトロポレーション中に細胞の加熱を回避するには、事前に氷上の緩衝液を冷却することが不可欠です。パルスの持続時間は 20~25 ...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
開示事項
著者らは開示するものは何もない。
謝辞
私たちは、E型肝炎ウイルスp6クローンのためにスザンヌ・エマーソンに感謝しています。HEV特異的ウサギの超免疫血清は、ドイツのフリードリヒ・ローフラー研究所であるライナー・ウルリッヒによって親切に提供されました。また、ルール大学ボーフムの分子医学ウイルス科のメンバーの皆様のご支援とご意見に感謝いたします。図1~7はBioRender.comで生成した。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 0.45 以上m mesh | Sarstedt | 83.1826 | 収穫 細胞外ウイルス |
| 4 % Histofix | CarlRoth | P087.4 | 免疫蛍光 |
| 酢酸 | CarlRoth | 6755.1 | コラーゲン ワーキング ソリューション |
| Amicon Ultra-15 | Merck Millipore | UFC910024 | ウイルス 収穫 |
| アンピシリン | Sigma-Aldrich | A1593 | 変換の選択細菌 |
| ATP | ロシュ | 11140965001 | in vitro転写およびエレクトロポレーション |
| BioRender | BioRender | Figure Generation | |
| CaCl2 | Roth | 5239.2 | Cytomix |
| Collagen R solution 0.4 % sterile | Serva | 47256.01 | コラーゲンワーキングソリューション |
| CTP | Roche | 11140922001 | in vitro転写 |
| Cuvette | Biorad | 165-2088 | エレクトロポレーション |
| DAPI | Invitrogen | D21490 | 免疫蛍光 |
| DMEM | gibco | 41965-039 | 細胞培養 |
| DNAse | Promega | M6101 | in vitro転写 |
| DTT | Promega | 含まれるもの P2077< | em>in vitro 転写 |
| EGTA | Roth | 3054.3 | Cytomix |
| Escherichia coli JM109 | Promega | L2005 | 形質転換 |
| ウシ胎児血清 | gibco | 10270106 | 細胞培養 |
| Fluoromount | SouthernBiotech | 0100-01 | 免疫蛍光 |
| GenePulser Xcell エレクトロポレーションシステム | BioRad | 1652660 | エレクトロポレーション |
| ゲンタマイシン | ギブコ | 15710049 | 細胞培養 |
| GTP | Roche | 11140957001 | in vitro transcription |
| H2O | Braun | 184238001 | Immunofluorescence |
| Hepes | Invitrogen | 15630-03 | Cytomix |
| 馬血清 | gibco | 16050122 | 免疫蛍光 |
| K2HPO4 | Roth | P749.1 | Cytomix |
| KCL | Roth | 6781.3 | Cytomix |
| KH2PO4 | Roth | 3904.2 | Cytomix |
| L-グルタミン | gibco | 25030081 | 細胞培養 |
| L-グルタチオン還元 | Sigma-Aldrich | G4251-5G | Cytomix |
| MEM | gibco | 31095-029 | 細胞培養 |
| MEM NEAA (100回;) | gibco | 11140-035 | 細胞培養 |
| MgCl2 | Roth | 2189.2 | Cytomix |
| 微量UV-Vis分光光度計 NanoDrop One | サーモフィッシャー | ND-ONE-W | DNA/RNA濃度 |
| MluI酵素 | NEB | R0198L | 線形化 |
| NEBバッファー | R0198L | 線形化 | |
| NucleoSpin プラスミドキット | Macherey &ナーゲル | 740588.250 | プラスミド調製 |
| NucleoSpin RNAクリーンアップキット | Macherey&Nagel | 740948.250 | RNA purification |
| PBS | gibco | 70011051 | Cell culture |
| Pen/Strep | Thermo Fisher | 15140122 | Cell culture |
| Plasmid encoding-full-length HEV genome (p6_G1634R) | Todt et.al | Virus production | |
| Plasmid encoding full-length HEV genome (p6_WT) | Shukla et al. | GenBank加盟番号JQ679013 | ウイルス産生 |
| 一次抗体 1E6 | LS-Bio | C67675 | 免疫蛍光 |
| 一次抗体 8282 | Rainer Ulrich, Friedrich Loeffler Institute, Germany | ||
| QIAprep Spin Miniprep Kit | Qiagen | 27106 | DNA extraction |
| Ribo m7G Cap Analog | Promega | P1711 | in vitro転写 |
| RNase カール | ロス | A998.3 | RNA精製 |
| RNasin(RNase阻害剤) | Promega | N2515 | in vitro transcription |
| 二次抗体 ロバ抗マウス 488 | サーモフィッシャー | A-21202 | 免疫蛍光 |
| 二次抗体ヤギ抗ウサギ 488 | サーモフィッシャー | A-11008 | 免疫蛍光 |
| ピルバットナトリウム | gibco | 11360070 | 細胞培養 |
| T7 RNA ポリメラーゼ | プロメガ | P2077 | in vitro 転写 |
| バッファー | P2077 | in vitro 転写 | プロメガ |
| トリトン X-100 | カールロス | 3051.3 | 免疫蛍光 |
| Trypsin-EDTA (0.5 %) | gibco | 15400054 | 細胞培養 |
| 超低IgG | gibco | 1921005PJ | 細胞培養 |
| UTP | Roche | 11140949001in vitro転写 |
参考文献
- Wedemeyer, H., Pischke, S., Manns, M. P. Pathogenesis and treatment of hepatitis e virus infection. Gastroenterology. 142 (6), 1388-1397 (2012).
- Smith, D. B., et al. Proposed reference sequences for hepatitis E virus subtypes. The Journal of General Virology. 97 (3), 537-542 (2016).
- Ding, Q., et al. Hepatitis E virus ORF3 is a functional ion channel required for release of infectious particles. Proceedings of the National Academy of Sciences of the United States of America. 114 (5), 1147-1152 (2017).
- Chapuy-Regaud, S., et al. Characterization of the lipid envelope of exosome encapsulated HEV particles protected from the immune response. Biochimie. 141, 70-79 (2017).
- Yin, X., Ambardekar, C., Lu, Y., Feng, Z. Distinct Entry Mechanisms for Nonenveloped and Quasi-Enveloped Hepatitis E Viruses. Journal of Virology. 90 (8), 4232-4242 (2016).
- Khuroo, M. S., Khuroo, M. S., Khuroo, N. S. Hepatitis E: Discovery, global impact, control and cure. World Journal of Gastroenterology. 22 (31), 7030-7045 (2016).
- Rasche, A., et al. Hepatitis E Virus Infection in Dromedaries, North and East Africa, United Arab Emirates, and Pakistan, 1983-2015. Emerging Infectious Diseases. 22 (7), 1249-1252 (2016).
- Hsieh, S. Y., et al. Identity of a novel swine hepatitis E virus in Taiwan forming a monophyletic group with Taiwan isolates of human hepatitis E virus. Journal of Clinical Microbiology. 37 (12), 3828-3834 (1999).
- Johne, R., et al. Detection of a novel hepatitis E-like virus in faeces of wild rats using a nested broad-spectrum RT-PCR. The Journal of General Virology. 91, Pt 3 750-758 (2010).
- Payne, C. J., Ellis, T. M., Plant, S. L., Gregory, A. R., Wilcox, G. E. Sequence data suggests big liver and spleen disease virus (BLSV) is genetically related to hepatitis E virus. Veterinary Microbiology. 68 (1-2), 119-125 (1999).
- Haqshenas, G., Shivaprasad, H. L., Woolcock, P. R., Read, D. H., Meng, X. -J. Genetic identification and characterization of a novel virus related to human hepatitis E virus from chickens with hepatitis–splenomegaly syndrome in the United States. Journal of General Virology. 82, 2449-2462 (2001).
- Tei, S., Kitajima, N., Takahashi, K., Mishiro, S. Zoonotic transmission of hepatitis E virus from deer to human beings. The Lancet. 362 (9381), 371-373 (2003).
- Nakamura, M., et al. Hepatitis E virus infection in wild mongooses of Okinawa, Japan: Demonstration of anti-HEV antibodies and a full-genome nucleotide sequence. Hepatology Research: the Official Journal of the Japan Society of Hepatology. 34 (3), 137-140 (2006).
- Drexler, J. F., et al. Bats worldwide carry hepatitis E virus-related viruses that form a putative novel genus within the family Hepeviridae. Journal of Virology. 86 (17), 9134-9147 (2012).
- Zhao, C., et al. A novel genotype of hepatitis E virus prevalent among farmed rabbits in China. Journal of Medical Virology. 81 (8), 1371-1379 (2009).
- Lhomme, S., et al. Risk of zoonotic transmission of HEV from rabbits. Journal of Clinical Virology: the Official Publication of the Pan American Society for Clinical Virology. 58 (2), 357-362 (2013).
- Kaci, S., Nöckler, K., Johne, R. Detection of hepatitis E virus in archived German wild boar serum samples. Veterinary Microbiology. 128 (3-4), 380-385 (2008).
- Liu, B., et al. Avian hepatitis E virus infection of duck, goose, and rabbit in northwest China. Emerging Microbes & Infections. 7 (1), 76(2018).
- Raj, V. S., et al. Novel hepatitis E virus in ferrets, the Netherlands. Emerging Infectious Diseases. 18 (8), 1369-1370 (2012).
- Dong, C., et al. Restricted enzooticity of hepatitis E virus genotypes 1 to 4 in the United States. Journal of Clinical Microbiology. 49 (12), 4164-4172 (2011).
- Goens, S. D., Perdue, M. L. Hepatitis E viruses in humans and animals. Animal Health Research Reviews. 5 (2), 145-156 (2004).
- Geng, Y., Wang, Y. Transmission of Hepatitis E Virus. Advances in Experimental Medicine and Biology. 948, 89-112 (2016).
- Naik, S. R., Aggarwal, R., Salunke, P. N., Mehrotra, N. N. A large waterborne viral hepatitis E epidemic in Kanpur, India. Bulletin of the World Health Organization. 70 (5), 597-604 (1992).
- Feagins, A. R., Opriessnig, T., Guenette, D. K., Halbur, P. G., Meng, X. -J. Detection and characterization of infectious Hepatitis E virus from commercial pig livers sold in local grocery stores in the USA. The Journal of General Virology. 88, Pt 3 912-917 (2007).
- Colson, P., et al. Pig liver sausage as a source of hepatitis E virus transmission to humans. The Journal of Infectious Diseases. 202 (6), 825-834 (2010).
- Wenzel, J. J., et al. Detection of hepatitis E virus (HEV) from porcine livers in Southeastern Germany and high sequence homology to human HEV isolates. Journal of Clinical Virology: the Official Publication of the Pan American Society for Clinical Virology. 52 (1), 50-54 (2011).
- Colson, P., et al. Transfusion-associated Hepatitis E, France. Emerging Infectious Diseases. 13 (4), 648-649 (2007).
- Kamp, C., et al. Impact of hepatitis E virus testing on the safety of blood components in Germany - results of a simulation study. Vox Sanguinis. , (2018).
- Kamar, N., Dalton, H. R., Abravanel, F., Izopet, J. Hepatitis E virus infection. Clinical Microbiology Reviews. 27 (1), 116-138 (2014).
- Pischke, S., Behrendt, P., Manns, M. P., Wedemeyer, H. HEV-associated cryoglobulinaemia and extrahepatic manifestations of hepatitis E. The Lancet Infectious Diseases. 14 (8), 678-679 (2014).
- Colson, P., et al. Severe thrombocytopenia associated with acute hepatitis E virus infection. Journal of Clinical Microbiology. 46 (7), 2450-2452 (2008).
- Mishra, P., Mahapatra, M., Kumar, R., Pati, H. P. Autoimmune hemolytic anemia and erythroid hypoplasia associated with hepatitis E. Indian Journal of Gastroenterology: Official Journal of the Indian Society of Gastroenterology. 26 (4), 195-196 (2007).
- Sood, A., Midha, V., Sood, N. Guillain-Barré syndrome with acute hepatitis E. The American Journal of Gastroenterology. 95 (12), 3667-3668 (2000).
- Fousekis, F. S., Mitselos, I. V., Christodoulou, D. K. Extrahepatic manifestations of hepatitis E virus: An overview. Clinical and Molecular Hepatology. 26 (1), 16-23 (2020).
- Pischke, S., et al. Ribavirin treatment of acute and chronic hepatitis E: A single-centre experience. Liver International: Official Journal of the International Association for the Study of the Liver. 33 (5), 722(2013).
- Kamar, N., et al. Ribavirin for Chronic Hepatitis E Virus Infection in Transplant Recipients. The New England Journal of Medicine. 370, 1111-1120 (2014).
- Todt, D., et al. In vivo evidence for ribavirin-induced mutagenesis of the hepatitis E virus genome. Gut. 65, 1733-1743 (2016).
- Todt, D., Walter, S., Brown, R. J. P., Steinmann, E. Mutagenic Effects of Ribavirin on Hepatitis E Virus-Viral Extinction versus Selection of Fitness-Enhancing Mutations. Viruses. 8 (10), 8100283(2016).
- Todt, D., Meister, T. L., Steinmann, E. Hepatitis E virus treatment and ribavirin therapy: Viral mechanisms of nonresponse. Current Opinion in Virology. 32, 80-87 (2018).
- Kamar, N., et al. Ribavirin for Hepatitis E Virus Infection After Organ Transplantation: A Large European Retrospective Multicenter Study. Clinical Infectious Diseases: An Official Publication of the Infectious Diseases Society of America. , (2019).
- Kamar, N., et al. Influence of immunosuppressive therapy on the natural history of genotype 3 hepatitis-E virus infection after organ transplantation. Transplantation. 89 (3), 353-360 (2010).
- Kamar, N., et al. Pegylated interferon-alpha for treating chronic hepatitis E virus infection after liver transplantation. Clinical Infectious Diseases: An Official Publication of the Infectious Diseases Society of America. 50 (5), 30-33 (2010).
- Todt, D., et al. Antiviral Activities of Different Interferon Types and Subtypes against Hepatitis E Virus Replication. Antimicrobial Agents and Chemotherapy. 60 (4), 2132-2139 (2016).
- Dao Thi, V. L., et al. Sofosbuvir Inhibits Hepatitis E Virus Replication In Vitro and Results in an Additive Effect When Combined with Ribavirin. Gastroenterology. 150 (1), 82-85 (2016).
- van der Valk, M., Zaaijer, H. L., Kater, A. P., Schinkel, J. Sofosbuvir shows antiviral activity in a patient with chronic hepatitis E virus infection. Journal of Hepatology. 66 (1), 242-243 (2017).
- Kaushik, N., et al. Zinc Salts Block Hepatitis E Virus Replication by Inhibiting the Activity of Viral RNA-Dependent RNA Polymerase. Journal of Virology. 91 (21), (2017).
- Todt, D., et al. The natural compound silvestrol inhibits hepatitis E virus (HEV) replication in vitro and in vivo. Antiviral Research. 157, 151-158 (2018).
- Glitscher, M., et al. Inhibition of Hepatitis E Virus Spread by the Natural Compound Silvestrol. Viruses. 10 (6), 301(2018).
- Kinast, V., Burkard, T. L., Todt, D., Steinmann, E. Hepatitis E Virus Drug Development. Viruses. 11 (6), 485(2019).
- Schemmerer, M., et al. Enhanced Replication of Hepatitis E Virus Strain 47832c in an A549-Derived Subclonal Cell Line. Viruses. 8 (10), 267(2016).
- Huang, R., et al. Cell Culture of Sporadic Hepatitis E Virus in China. Clinical and Vaccine Immunology. 6 (5), 729-733 (1999).
- Emerson, S. U., et al. Recombinant hepatitis E virus genomes infectious for primates: Importance of capping and discovery of a cis-reactive element. PNAS. 98 (26), 15270-15275 (2001).
- Shukla, P., et al. Cross-species infections of cultured cells by hepatitis E virus and discovery of an infectious virus-host recombinant. Proceedings of the National Academy of Sciences of the United States of America. 108 (6), 2438-2443 (2011).
- Shukla, P., et al. Adaptation of a genotype 3 hepatitis E virus to efficient growth in cell culture depends on an inserted human gene segment acquired by recombination. Journal of Virology. 86 (10), 5697-5707 (2012).
- Meister, T. L., Bruening, J., Todt, D., Steinmann, E. Cell culture systems for the study of hepatitis E virus. Antiviral Research. 163, 34-49 (2019).
- Todt, D., et al. Robust hepatitis E virus infection and transcriptional response in human hepatocytes. Proceedings of the National Academy of Sciences of the United States of America. , (2020).
- Ankavay, M., et al. New insights into the ORF2 capsid protein, a key player of the hepatitis E virus lifecycle. Scientific Reports. 9 (1), 6243(2019).
- Schemmerer, M., Johne, R., Erl, M., Jilg, W., Wenzel, J. J. Isolation of Subtype 3c, 3e and 3f-Like Hepatitis E Virus Strains Stably Replicating to High Viral Loads in an Optimized Cell Culture System. Viruses. 11 (6), 483(2019).
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
再版と許可
タグ
