ここでは、タンパク質システムに適応可能な反応性カルボニル種で修飾されたアミノ酸残基の最適化とパラメータ化のためのプロトコールについて説明します。プロトコールのステップには、構造の設計と最適化、電荷の割り当て、パラメータの構築、およびタンパク質システムの調製が含まれます。
この記事について
サマリー
要約
脂質過酸化に由来する反応性アルデヒドによるタンパク質のカルボニル化は、タンパク質の架橋、オリゴマー化、凝集を引き起こし、細胞内の損傷、細胞機能の障害、そして最終的には細胞死を引き起こします。これは、老化およびいくつかの加齢に伴う慢性疾患で説明されています。しかし、タンパク質標的の機能喪失に関連する構造変化の根拠は、まだ十分に理解されていません。したがって、脂肪酸酸化に由来する反応性カルボニル種でカルボニル化されたアミノ酸の新しいパラメータの in silico 構築へのルートが説明されています。4-ヒドロキシ-2-ノネナール(HNE)、4-ヒドロキシ-2-ヘキセナール(HHE)、および4-オキソ-2-ノネナール(ONE)のフラン環型を持つCys、His、およびLysのマイケル付加体が構築され、マロンジアルデヒド(MDA)が各残基に直接結合しました。このプロトコルでは、構造、形状の最適化、電荷の割り当て、欠落している結合、角度、二面角パラメータ、および各変更された残基構造の検証の詳細が説明されています。その結果、これらの脂質誘導体によるカルボニル化による構造効果は、二乗平均平方根偏差(RMSD)、二乗平均平方根変動(RMSF)、構造二次予測(DSSP)、および溶媒アクセス可能表面積分析(SASA)を使用して、チオレドキシン酵素、ウシ血清アルブミン、膜Zu-5-アンキリンドメインなどのさまざまなタンパク質系の分子動力学シミュレーションによって測定されています。 とりわけ。
概要
酸化修飾を持つタンパク質の分子挙動の理解を常に追求する中で、計算化学は幅広い科学研究の基本的な柱となっています。これは、電子システムの物理現象を解釈できる理論モデルの使用に依存しており、数式を使用して分子の原子の振る舞いを記述します。このような状況の中で、タンパク質の計算シミュレーションは、分子システムの原子の振る舞いを解析するための重要なツールとして際立っています。これらの手法は、構造挙動の評価、エネルギー計算、コンフォメーション状態1に基づき、生体分子システムの挙動を予測するための戦略的な味方となります。
これらのシミュレーションは、構造変化の研究と、タンパク質システムにおける生物学的機能の喪失または獲得の評価に特化しています。しかし、計算アプローチは、配列内の共有結合の翻訳後修飾によって形成された修飾残基を含むタンパク質システムに適用すると、大きな制限を示しています。これは、利用可能な多くの方法が、タンパク質2,3,4,5,6の分子動力学シミュレーションのためのプログラムの最も一般的なパッケージと互換性のある力場に適応可能なパラメータを持つリソースが不足しているためです。したがって、計算ソフトウェアと互換性のある力場適応パラメータの標準化は、トポロジーと原子座標とシステム7の位置エネルギーを支配する方程式と正確に結合するために不可欠です。
これらの課題に対応するため、脂質過酸化に由来するアルデヒドを含む新しい修飾アミノ酸残基に適応可能なプロトコールがab initio 法を用いて開発されました。その意味で、新しい残基の構造形状の最適化により、AMBERなどの一般的な力場で実行できる新しい結合、角度、および二面体パラメータへの適応電荷の割り当てが可能になります。これらのパラメータをその後検証することで、分子動力学シミュレーションに適用可能なメソッドの一貫性とロバスト性を判断できます。
この方法の注目すべき強みの1つは、カルボニル化からリン酸化、アセチル化、メチル化など、さまざまな翻訳後修飾に適応する能力にあります。この汎用性は、タンパク質システムだけでなく、高分子構造にも及び、原子トポロジーや座標との結合を可能にします。対照的に、先行研究では、翻訳後修飾の標準的なパラメタライゼーションは、特定の種類の修飾にのみ適しており、公開されたリポジトリからのみ取得でき、新しい構造を作成する能力が欠けていることが明らかになっています8。
現在、タンパク質の構造予測と設計における課題は、翻訳後修飾を持つ構造をモデル化する際に、より明確になってきています。特定のアミノ酸部位の変化を記述するパラメータが不足していることは、標準的なパラメータ化に調整できる計算方法を開発し適用することが急務であることを強調しています。このプロトコルの目的は、脂肪酸酸化に由来する反応性カルボニル種と共有結合的に修飾されたアミノ酸の新しいパラメータの インシリコ 構築のためのルートを提供することです。これらの修飾アミノ酸は、一般的な琥珀色の力場(GAFF)によって認識されるため、この種のカルボニル化が標的タンパク質に及ぼす構造的および機能的影響を in silico で評価するために使用できます。
プロトコル
1. 新規改変アミノ酸の設計と最適化
注:この段階では、修飾された残基の構造を描画し、そのエネルギーを最適化します。
- 変更された構造を設計し、その構造を最適化します。
- 計算化学ソフトウェアパッケージを使用して、脂質過酸化に由来する反応性アルデヒド(HNE、HHE、MDA、ONE)に結合したアミノ酸分子を描画します。修飾すると、アミノ酸のカルボキシル基末端にメチルアミン基の形状を描きます。アミノ末端でアセチル基を描画し、 図1に示すように、修飾アミノ酸のペプチド結合をエミュレートします。
- 構造物のクリーンアップのために クリーンアイコンをクリックします 。構造を最適化するには、[計算] > [ガウス計算の設定] または [Ctrl]+[G] をクリックし、[ 一般 ] をクリックして [接続性の書き込み] のチェックを外します。「 Job Type (ジョブ・タイプ)」>「Optimization」をクリックします ( 図 2 を参照)。追加のキーワードには、次の行を入力します。
SCF=タイトテスト Pop=MK iop(6/33=2) iop(6/42=6) opt
注:ここで、GaussViewはHartree Fock(HF)を機能として自動的に設定し、基底を3-21に設定します。HFは、さまざまなアプリケーションで機能として一般的に使用されていますが、特定のシステムや研究者の目的に応じて、M062Xなどの他の機能も使用されています。中性電荷分子であるため、電荷と多重度はそれぞれ0と1でなければならないことに注意してください。 - ベーシス セットを変更するには、ベーシス セット の [Method > 6-31G ] をクリックします。
- 同じコンピュータで最適化を実行するには、[ 送信]をクリックします。ガウス ターミナルから最適化するには、次のコマンドを記述します。
G16 name_of_the_file.com & - [ファイル]をクリックして>保存します。ファイルを .com for Linux または .gjf for Windows です。最適化が完了したら、出力ファイル (Windows では .out、Linux では .log) を開き、すべてがうまくいったことを確認します。ドキュメントの最後にエラーメッセージが表示されないようにする必要があります。
注: 出力ファイルの末尾にエラー メッセージがない場合は、最適化が正しく実行されたことを意味します。
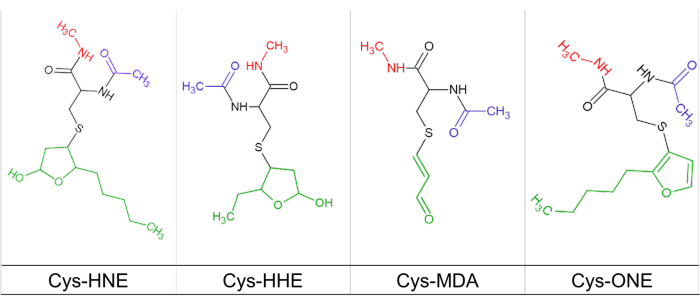
図1:反応性カルボニルで修飾されたシステイン。 HNE、HHE、MDA、ONEで修飾されたシステイン(黒線)とアセチルアミド(青線)とメチルアミド(赤線)置換基で結合した化学構造を図示。 この図の拡大版を表示するには、ここをクリックしてください。
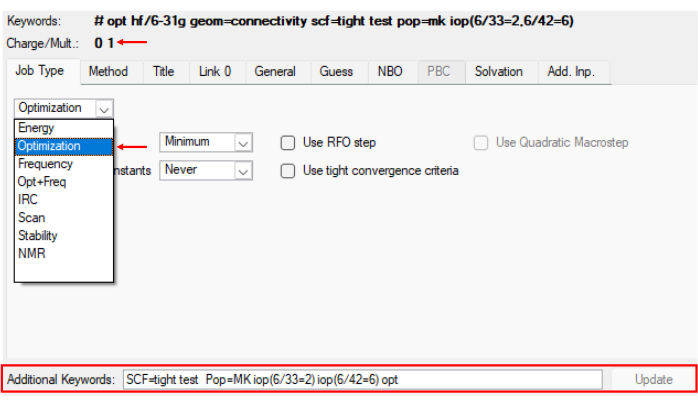
図2:合成された修飾残基を最適化するためのメニュー。 プロトコルのステップ1.1を示す参照画像で、ガウスプログラムで変更された構造の最適化ステップを示しています。 この図の拡大版を表示するには、ここをクリックしてください。
2. 修飾アミノ酸残基のパラメタリゼーション
- Prepinファイルを作成するのは、AmberTools 16パッケージまたは利用可能なバージョンのantechamberプログラムです。プレピン ファイルがどのように見えるかを示すイメージについては、 図 3 を参照してください。
控え室 -i init-gau.log -fi 痛風 -o u00.prepin -fo prepi -c resp -s 2 -rn U00 -at gaff2 -nc 0
注:以下、イタリック体のテキストはファイル名に対応し、研究者の基準によって異なります。この場合、init-gau.log最適化後に取得されたファイルに対応します。 - パラメータ・ファイルを作成するには、次のコマンドを入力します。
parmchk -i u00.prepin -f prepi -o u00.frcmod
この時点で、を確認します。frcmod ファイルが作成されました。.frcmod ファイルがどのように見えるかの例については、 図 3 を参照してください。 - ライブラリファイルの構築
- XLEaP、ユニバースエディタをxleapコマンドで開きます。 図 4 に示すようなウィンドウが開きます。次に、次の手順に従って、関連データを含むライブラリ ファイルを生成します。次のコマンドを入力します。
ソース:leaprc.gaff2
ロードアンバーパラメータ u00.frcmod
loadamberprep u00.prepin
リスト
注 : List コマンドを使用して、U00 ファイルが作成されていることを確認します。 - 修正した構造物の端部を編集し、その結果生じる電荷を調整するには、次のコマンドを入力します。
U00を編集
グラフィカルインターフェイスが表示されます( 図4を参照)。 - 消去オプションを選択します。ステップ 1.1 で追加したアセチル末端とメチルアミン末端の原子をクリックして削除します (修飾残基のカルボキシル末端とアミノ末端が何に似ているかについては、図 4 を参照してください)。
- 電荷の中和
- この時点で、ステップ2.3.3で原子が排除されるため、分子の電荷は中性ではなくなります。電荷はカルボキシル末端とアミノ末端の両方から発生します。アミノ末端とカルボキシル末端の両方の電荷を中和するには、以下の手順に従ってください。
- 合計充電値 (図 5 を参照) を取得するには、次のように入力します。
U00を充電
得られた電荷を2で割ります。合計料金値には絶対値を使用します。 - グラフィカルインターフェースで、 Whole Moleculeを選択します。 「Display > Names」をクリックします。 「Edit」>「Edit selected atoms」をクリックします。この時点で、テーブル付きのウィンドウが表示されます。
- N末端原子とC末端原子の名前を確認します。この表には、総電荷の除算で得られた値(絶対値、 図5参照)を加算します。次に、 Table > Save and quit をクリックして保存して終了します。
- 充電がゼロであることを確認します( 図5を参照)。
U00を充電 - プログラムを終了してライブラリ ファイルを保存するには、次のように入力します。
desc U00
U00 u00.lib を保存
辞める - ライブラリ ファイル (.lib) が正しく作成されていることを確認します ( 図 6 を参照)。
- XLEaP、ユニバースエディタをxleapコマンドで開きます。 図 4 に示すようなウィンドウが開きます。次に、次の手順に従って、関連データを含むライブラリ ファイルを生成します。次のコマンドを入力します。
- 以下で説明するように、変更された残留物の pdb ファイルを新しいパラメーターでビルドします。
tleap(トリップ)
ソース:leaprc.gaff2
ロードアンバーパラメータ u00.frcmod
ロードオフ u00.lib
x = U00
savepdb U00 から-lib.pdb
辞める - タンパク質の調製
- 改変するタンパク質のPDBファイルをダウンロードします。チオレドキシンはモデルタンパク質システムとして選択されました(PDB ID:2IFQ)。適切なタンパク質ビジュアライザーを使用して、水分子、二量体(必要な場合)、リガンドなどを消去します。
注:この手順は、UCSF ChimeraやDiscoveryなどのビューアで実行できます - ファイル from-lib.pdb (手順 2.4 で取得したファイル) を追加し、修飾するアミノ酸残基にオーバーレイします ( 図 7 を参照)。from-lib.pdb のアミノ末端とカルボニル末端が、変更するアミノ酸と一致していることを確認します。
- タンパク質を削除し、改変する残基が占める 3 次元空間に from-lib.pdb ファイルのみが残るようにします。N末端とC末端の原子からHを取り除きます。
- from-lib.pdb を新しい座標で u00-moved.pdb として保存します。
- 改変された残基の座標を保存したら、テキストエディタでu00-moved.pdbと以前にクリーニングしたタンパク質PDBファイルを開きます。ここでは、Notepad ++ v8.4.8テキストエディタを使用します。
- 図8に示すように、u00-moved.pdbから座標をコピーし、それらをタンパク質pdbファイルに貼り付けて、変更する残基を置き換えます。これは、修飾残基とタンパク質系との間の結合を適応させることを目的としています。
- タンパク質のPDB形式と互換性を持つようにタイポロジーを調整し、 HEATATM を ATOM に変更し、番号1を修飾する残基に対応するものに変更します。新しいファイルを complex として保存します 。PDBです。
- 改変するタンパク質のPDBファイルをダウンロードします。チオレドキシンはモデルタンパク質システムとして選択されました(PDB ID:2IFQ)。適切なタンパク質ビジュアライザーを使用して、水分子、二量体(必要な場合)、リガンドなどを消去します。
- 修飾タンパク質-残基結合結合の生成
- タンパク質ビジュアライザープログラムで、ファイルfrom-lib.pdbを開きます。構造全体を選択します。 「Structure」>「Labels」をクリックし>「Add...」をクリックし、「OK」>。
- N末端原子とC末端原子に割り当てられた命名法を確認します。別のウィンドウで、テキストエディタでu00.libファイルを開きます。
- 表示されるリストで、割り当てられた命名法を考慮して、N端子とC端子の位置を確認します。
- u00.lib ファイルで、行 !entry を見つけます。U00.unit.connect 配列 int.その行の下に、2つの数字が表示されます。最初の数字をN端子の位置に変更し、2番目の数字をC端子の位置に変更して保存します。
- パラメーター・リストを作成するには、以下の行を入力します。
tleap(トリップ)
ソース:leaprc.gaff2
ソースleaprc.protein.ff14SB
ロードオフ u00.lib
ロードアンバーパラメータ u00.frcmod
x = loadpdb complex.pdb
チェック x
注: この時点で、tleap はパラメータ化するボンド、角度、および二面角のリストを提供します。 - タイポロジの識別
- タンパク質ビジュアライザーでcomplex.pdbファイルを開きます。修飾残基と両側の隣接する残基を選択します。
注:タンパク質の三次構造では、修飾残基の部位にギャップが生じるのが一般的です。 - 選択した残留物のボールとスティックの構造を表示します。選択したテキストエディタでステップ2.6.1ライブラリファイル(.lib)を開くに示すように、変更された残基の命名法のみを表示します。
- 観察された命名法に基づいて、ライブラリ ファイル (.lib) で、ステップ 2.7 で作成したパラメーター化する結合、角度、および二面角のリストで使用されているトポロジーに対応する割り当てられたトポロジー (命名法の横の引用符で囲まれています) を特定します。
注:tleapによって提供される結合、角度、および二面角のリストでは、大文字は修飾残基に隣接するアミノ酸の原子を表します。
- タンパク質ビジュアライザーでcomplex.pdbファイルを開きます。修飾残基と両側の隣接する残基を選択します。
- parmcalによる結合、角度、二面角のパラメータ化(Amberのプログラム)
注: この手順では、Amber パッケージの parmcal プログラムを使用する必要があります。また、frcmodファイル(u00.frcmod)とライブラリファイルをテキストエディタで開いていることも不可欠です。タンパク質ビジュアライザーを使用して、角度と結合距離を視覚化する必要があります。タンパク質ビジュアライザーでは、結合距離、角度、および二面体を生成するために、修飾されたアミノ酸残基に結合しているアミノ酸残基が選択されます(リストステップ2.7を参照)。これらのデータは、parmcalで定数を計算し、パラメータの作成のためにfrcmodファイルに追加するために実装されます。- ビジュアライザーでのボンドの距離と角度の生成
- ビジュアライザーで、結合または角度に関与する原子を選択します。 [Structure] > [Monitor] > [Distance] または [Angle] をクリックします。
- 追加する新しいパラメータごとに、次の手順を実行します。parmcalに入力するデータは太字で示しています。以下は、修飾アミノ酸のN末端と他のアミノ酸の隣接するCとの間に結合パラメータを作成する方法の例です。
パルムカル
選択してください:
0. パラメータ SE (gaff) を設定する
1.ボンド長パラメータを計算します:AB
2.ボンド角度パラメータを計算します:ABC
3. 終了
0
使用するパラメータセットを選択してください:1-gaff(デフォルト)または2-gaff2
2
フォースフィールドパラメータが gaff2 に設定されている
選択してください:
0. パラメータ SE (gaff) を設定する
1.ボンド長パラメータを計算します:AB
2.ボンド角度パラメータを計算します:ABC
3. 終了
1
A-Bに原子Aの元素名を入力してください
C
A-Bに原子Bの元素名を入力してください
NSの
ボンドの長さは正以外の数値で入力してください
経験的ルールに従って計算する手段
1.455
ボンドC-ns 270.256 1.455
注: 二重下線がコピーされ、frcmod ファイルに追加されます。この例では、BOND セクションの最後の行の下に追加されます。二面角は、Alviz-Amador et al.9 によって報告された値に従って加算されます。 - すべてのボンド、角度、および二面角パラメータを作成し、それらをfrcmodファイルに追加した後、frcmodファイルを保存し、新しいパラメータが含まれていることを確認します。
- ビジュアライザーでのボンドの距離と角度の生成
- トポロジ ファイルと座標ファイルを生成するには、次のコマンドを入力します。
tleap(トリップ)
ソース:leaprc.gaff2
ソースleaprc.protein.ff14SB
ロードオフ u00.lib
ロードアンバーパラメータ u00.frcmod
x = loadpdb complejo.pdb
ソース:leaprc.water.tip3p
チャージX- 次のように入力して、電荷を中和するために必要なNaイオンまたはClイオンの数を追加します。
添加物 x Na+ 5
ソルベートOCT×TIP3PBOX 10.0
saveamberparm x prot.topo prot.coords
注:Naの代わりにClイオンを添加したい場合は、Na+をCl-に置き換えてください。5は添加するイオンの数に対応し、電荷を中和するために調整されます。
- 次のように入力して、電荷を中和するために必要なNaイオンまたはClイオンの数を追加します。
- モル濃度計算タイプの場合:
tail -f prot.coords- 生成された最後の行をコピーし、後続の命令内で太字の内容に置き換えます。0.15 は目標モル濃度に対応します。
usr/bin/perl molarity.perl 0.15 101.3356150 101.3356150 101.3356150 109.4712190 109.4712190 Kconts
これにより、ステップ2.10で説明したように、添加するCl-イオンとNa+イオンの量が生成されます。この時点で、新しいパラメータを持つ修飾アミノ酸残基のトポロジーファイルと座標ファイルの生成が行われます。
- 生成された最後の行をコピーし、後続の命令内で太字の内容に置き換えます。0.15 は目標モル濃度に対応します。
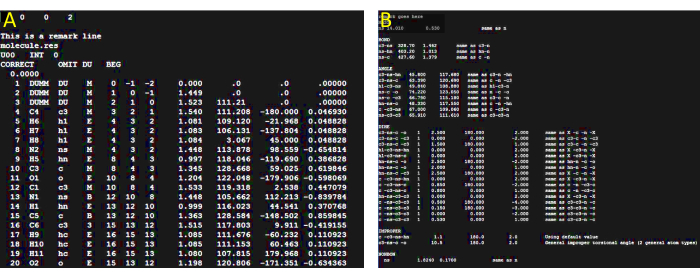
図3:パラメータファイルの準備 (A)ステップ2.1で生成されたプリピンファイルの予想される外観を示す参照画像。ファイルの視覚化は、GNU nanoテキストエディタv2.3.1を使用して行われました。(B) 手順 2.1 で生成された frcmod ファイルの予想される外観を示す参照イメージ。 この図の拡大版を表示するには、ここをクリックしてください。
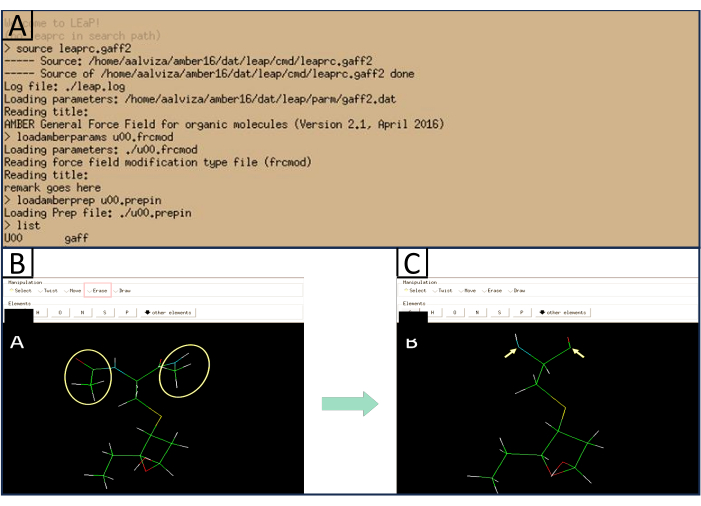
図4:XLEaPウィンドウの参照画像 (A)上記のコマンドを入力するときに予想される応答を示しています。(B)除去が必要な原子(黄色)と除去するために選択する必要があるオプション(赤)を示します。(C)アセチル基とメチルアミン基を欠失させた後の修飾残基のアミノ末端とカルボニル末端の参照画像を示しています。 この図の拡大版を表示するには、ここをクリックしてください。
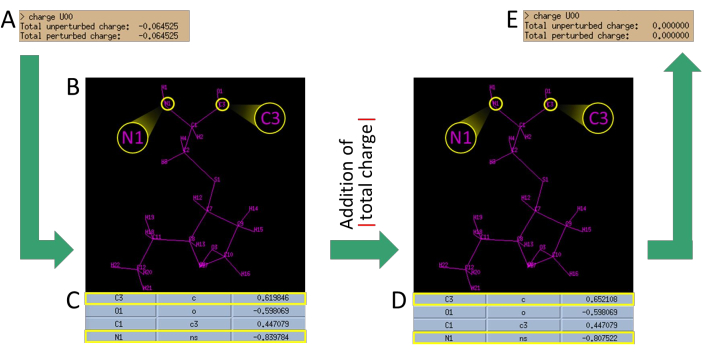
図5:電荷中和手順(A)アセチル基とメチルアミン基を除去した後の総電荷の計算。(B)残基の原子に割り当てられた命名法の決定。アミノ末端のNとカルボキシル末端のCに割り当てられた命名法に注意してください。(C)表中のこれら2つの原子(N1およびC3)に割り当てられた電荷の同定。原子の電荷値(2で割ったもの)を取り、得られた電荷の絶対値を加算します。(D)N1およびC3の電荷値を得られた値に置き換える。(E) 結果として生じる料金がゼロになったことの確認。(提供されるすべてのデータは参照用であり、修飾された残留物によって異なる場合があります)。この図の拡大版を表示するには、ここをクリックしてください。
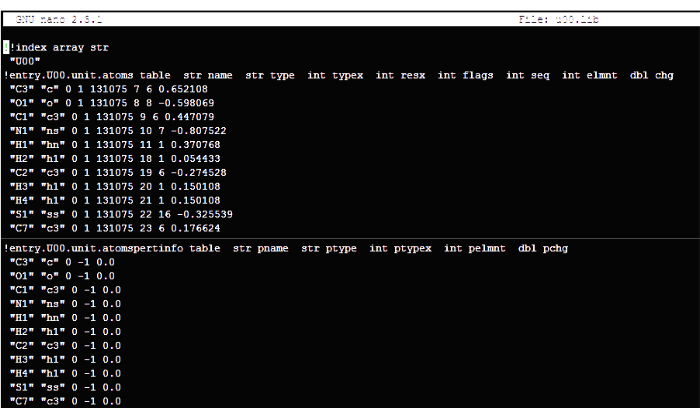
図6:ライブラリファイル(.lib)の目的の構造の参照画像。 提供されている画像は、完全なファイルの要約表現のみを表示していることに注意してください。 この図の拡大版を表示するには、ここをクリックしてください。
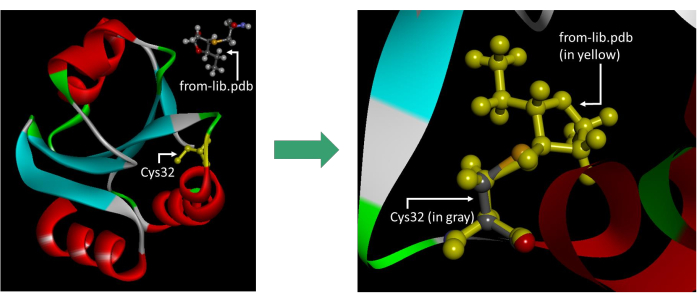
図 7: from-lib.pdb ファイルの正しい配置を示す参照イメージ。 表示される画像には N 末端と C 末端の水素が含まれているため、ファイルを保存する前に除外する必要があることに注意してください。画像はビジュアライザーソフトウェアで撮影しました。 この図の拡大版を表示するには、ここをクリックしてください。
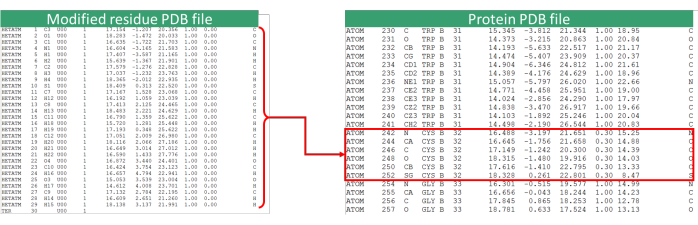
図8:PDBファイルの更新。 残基座標(この場合はCys32)を改変残基に置き換える手順の参考画像です。変更された残留物 PDB ファイルは、u00-moved.pdb ファイルを参照します。 この図の拡大版を表示するには、ここをクリックしてください。
結果
プロトコルの実装を説明し、結果を評価するために、次の分析が考慮されます。修飾アミノ酸残基に新しいパラメータを割り当てて生成されたデータセットは、電子構造の最適化に基づいて構築され、これは部分的なRESP負荷でサポートされました。 図9 は、パラメータの割り当てで最適化されたアミノ酸残基の1つの構造立体配座を示しています。
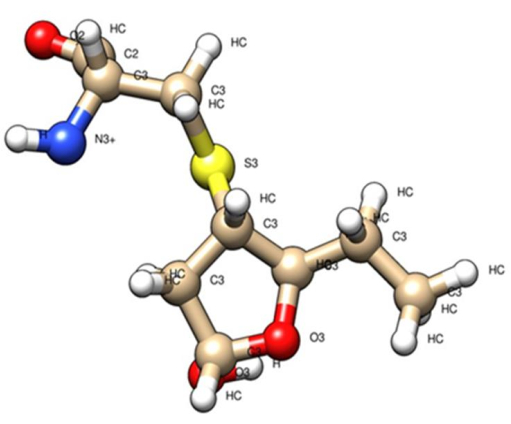
図9: シリコで合成されたCys-HHE残基。 HHE修飾システインアミノ酸のトポロジーパラメータと座標パラメータの割り当てによる表現。 この図の拡大版を表示するには、ここをクリックしてください。
M062X/6-31Gを用いた理論上のDFT準位から得られた構造を、AMBERの分子動力学シミュレーションを通じて古典力学構造と比較した。シミュレーションから得られた各パラメータは、量子力学の理論データと良好な相関関係を示しました。平均ボンディング距離誤差は約0.001 - 0.002 Åの値を示し、角度は~8.2°でした。結合と角度の類型、距離、定数を 表1に示します。 これらのデータは、Alviz-Amadorらによるデータ記事で報告されたものと類似していました9。パラメータ ファイルは http://research.bmh.manchester.ac.uk/bryce/amber/ で入手できます。
| Cys-HHE | ||||||
| メソッド | 債券 | 角 | ||||
| (Å, ± Stdev) | (°、± Stdev) | |||||
| QMの | S1 –C4 | C6-C8 | C8-C9 | S1-C4-C5 | O2-C6-C8 | C6-C8-C9 |
| (M062X/631G(D) | 1.82 | 1.52 | 1.53 | 115.9 | 109.25 | 112.21 |
| MM(琥珀色)aaのみ | 1.85± | 1.55± | 1.54± | 111.66± | 109.77± | 113.16± |
| 0.002 | 0.002 | 0.002 | 0.152 | 0.14 | 0.148 | |
表1:ボンディングの距離と角度のパラメータの比較。 量子(QM)法と古典法で得られた結合距離と結合角度の値は、有意差を示さなかった。
修飾されたアミノ酸残基の各パラメータが生成され、検証されたら、1 μsの軌道を持つ分子動力学シミュレーションを通じて動的挙動を調べ、各残基の安定性に対する影響を天然の残基と比較しました(図10)。修飾された各アミノ酸について得られたRMSD値は、天然の対応物と有意な差を示さず、軌道全体を通じてコンフォメーション安定性を維持しました。
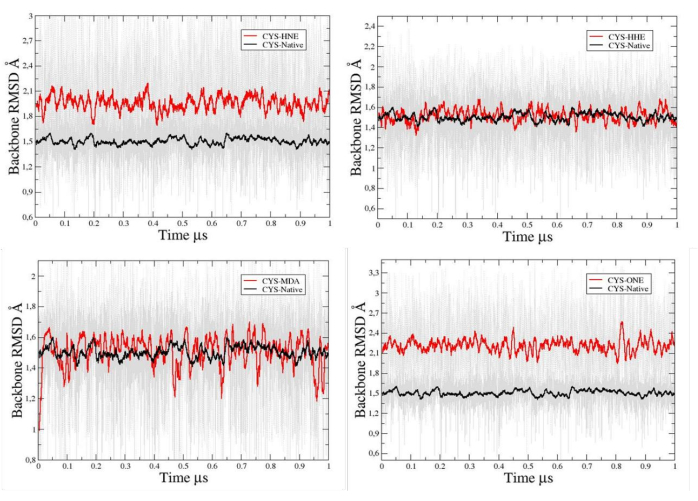
図10:シリコで合成された残基のRMSDグラフ。HHE、HNE、MDA、およびONEを含む未修飾および修飾システイン残基の代表的なRMSD。この図の拡大版を表示するには、ここをクリックしてください。
修飾アミノ酸残基のパラメタリゼーションから生じるファイルは、カルボニル化の実験的証拠を持つタンパク質中の天然構造アミノ酸を置換するために利用されています。この置換は、これらの修飾の結果としてタンパク質に発生する可能性のある構造的および機能的影響を評価するために行われました。これは、アンキリンやチオレドキシンなどのタンパク質系上の反応性カルボニル種によるカルボニル化のin silico研究によって報告されていました10,11。
ディスカッション
AMBERパラメータ化プロトコルの開発における重要なステップの1つは、最小化に関連するエネルギー変動とAMBERアンバー前室でのRESP電荷の割り当て方法による、脂質過酸化誘導体で修飾された新しいアミノ酸残基の量子最適化でした。この ために、Hartree-Fock(HF/6-31G)と半経験的密度汎関数理論(DFT;B3LYP/6-31GおよびM062X/6-31G)は、負荷割り当てに対する応答を評価するために設立されました。その結果、HF機能は、プロトコルの前のステップとしてこれを考慮に入れると、より優れたパフォーマンス/計算コスト比を示しました。このことは、Zhou et al.12 による研究でも実証されました。
プロトコルの適用中に、エラーの原因がいくつか発生する可能性があります。修飾の追加構造によって生じる可能性のある立体障害は、多くの場合、分子システムの最小化ステップによって解決されるエラーにつながります。一方、二面角のパラメータは通常、パラメータ化プロセスの最後に調整されるため、エラーが発生する可能性が生じることがありますが、この特定のケースでは、Alviz-Amador9 によって報告されたように、相同性によってパラメータを調整し、エラーを排除するために新しい形式で追加することをお勧めします。
この方法の限界の 1 つは、パラメーター化を段階的に開発するために必要な労力です。新しい電子構造から新しいパラメータを生成し、これらのパラメータをタンパク質システムに適応させるには、その良好な実行に多くの献身が必要です。したがって、プロトコルを実装する際の優れた戦略は、ステップバイステップの指示に従い、ガイドを注意深く読むことです。
分子動力学シミュレーションの世界では、AMBERプロトコルの重要性が明らかになります。その適応性と汎用性により、多様な研究分野を探求する研究者にとって貴重なツールとなっています。タンパク質システムへの応用を超えて、高分子構造への拡張は新たな可能性への扉を開きます。この適応性は、標準的なパラメータ化法の既存のギャップに対処するだけでなく、新しい構造を作成するための道筋を提供し、分子動力学研究の視野を広げます。それどころか、他の研究は、翻訳後修飾の従来のパラメータ化が特定の修飾タイプに限定され、公開されているリポジトリ8からのみ導き出され、新しい構造を生成する能力を欠いていることを示しています。
反応性カルボニル種の存在に起因する修飾は、癌、代謝障害、およびさまざまなメカニズム13,14に続く変性疾患を含むさまざまな病状と頻繁に関連しています。このプロトコルによって提供されるサポートは、コンフォメーション安定性、原子の柔軟性、二次構造の喪失、溶媒アクセシビリティ、タンパク質間相互作用エネルギーなど、さまざまな重要な特性を評価するのに役立ちます。その結果、これらの特性の測定は、カルボニル化タンパク質が生物学的システムに不可逆的な変化を誘発し、コンフォメーションの不安定性、原子の柔軟性の増減、および二次構造の喪失につながる可能性のある状況で有益であることが証明される可能性があります10,11。
結論として、AMBERパラメータ化プロトコルは、その重要なステップ、適応性、および汎用性を備えており、分子動力学シミュレーションの領域における先駆的な方法として立っています。その限界を認めながらも、その重要性は、既存の方法の欠点に対処する能力によって強調されており、研究者に生物学的および化学的システムのスペクトルにわたる分子構造と挙動の複雑さを探求するための強力なツールを提供します。
開示事項
著者は何も開示していません。
謝辞
この研究は、Ministerio de Ciencia、Tecnología e Innovación(Minciencias)、およびカルタヘナ大学(コロンビア)の研究助成金1107-844-67943によって支援され、研究グループ2021およびActa 017-2022を支援するための助成金を受けました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| AmberTools16またはUpper | The Amber Project | Amberは、生体分子シミュレーションプログラムのスイートです | |
| Gaussian 09またはUpper | Gaussian Inc | 構造を描画して最適化します | |
| Linux Ubuntu | AmberTools | ||
| NVIDIA GPU GTX 1080またはUpper | Nvidia | PMEMDと互換性 |
参考文献
- Cornell, W. D., et al. A second generation force field for the simulation of proteins, nucleic acids, and organic molecules. J Am Chem Soc. 117 (19), 5179-5197 (1995).
- Wang, J., Wolf, R. M., Caldwell, J. W., Kollman, P. A., Case, D. A. Development and testing of a general amber force field. J Comput Chem. 25 (9), 1157-1174 (2004).
- Brooks, B. R., et al. CHARMM: A program for macromolecular energy, minimization, and dynamics calculations. J Comput Chem. 4 (2), 187-217 (1983).
- Mayo, S. L., Olafson, B. D., Goddard, W. A. DREIDING: a generic force field for molecular simulations. J Phys Chem. 94 (26), 8897-8909 (1990).
- Daura, X., Mark, A. E., van Gunsteren, W. F. Parametrization of aliphatic CHn united atoms of GROMOS96 force field. J Comput Chem. 19 (5), 535-547 (1998).
- Robertson, M. J., Tirado-Rives, J., Jorgensen, W. L. Improved peptide and protein torsional energetics with the OPLS-AA force field. J Chem Theory Comput. 11 (7), 3499-3509 (2015).
- Guvench, O., MacKerell, A. D. Comparison of protein force fields for molecular dynamics simulations. Methods Mol Biol. 443, 63-88 (2008).
- Petrov, D., Margreitter, C., Grandits, M., Oostenbrink, C., Zagrovic, B. A systematic framework for molecular dynamics simulations of protein post-translational modifications. PLoS Comput Biol. 9 (7), e1003154(2013).
- Alviz-Amador, A., et al. Development and benchmark to obtain AMBER parameters dataset for non-standard amino acids modified with 4-hydroxy-2-nonenal. Data Brief. 21, 2581-2589 (2018).
- Pineda-Alemán, R., et al. Cysteine carbonylation with reactive carbonyl species from lipid peroxidation induce local structural changes on thioredoxin active site. J Mol Graph Model. 124, 108533(2023).
- Alviz-Amador, A., et al. Effect of 4-HNE modification on ZU5-ANK domain and the formation of their complex with β-Spectrin: A molecular dynamics simulation study. J Chem Info Model. 60 (2), 805-820 (2020).
- Zhou, A., Schauperl, M., Nerenberg, P. S. Benchmarking electronic structure methods for accurate fixed-charge electrostatic models. J Chem Info Model. 60 (1), 249-258 (2020).
- Gęgotek, A., Skrzydlewska, E. Biological effect of protein modifications by lipid peroxidation products. Che Phys Lipids. 221, 46-52 (2019).
- Moldogazieva, N. T., Zavadskiy, S. P., Astakhov, D. V., Terentiev, A. A. Lipid peroxidation: Reactive carbonyl species, protein/DNA adducts, and signaling switches in oxidative stress and cancer. Biochem Biophys Res Comm. 687, 149167(2023).
再版と許可
