両親媒性DNAナノスターからなる合成生体分子凝縮体を、その構成DNAオリゴヌクレオチドから調製するためのプロトコールを提示します。縮合物は、単一のナノスター成分または2つの成分から産生され、埋め込まれたDNAテンプレートからのRNAの in vitro 転写を維持するように修飾されます。
この記事について
サマリー
要約
合成液滴や凝縮物は、高度な生体模倣システムや合成細胞の成分としてますます一般的になりつつあり、それらを使用して区画化を確立し、生命のような応答を維持することができます。合成DNAナノ構造は、そのプログラム可能な形状、化学的官能基化、および自己組織化挙動により、凝縮物形成ビルディングブロックとして大きな可能性を示しています。私たちは最近、DNA結合部を疎水性部分で標識することによって得られる両親媒性DNA「ナノスター」が、特に堅牢で汎用性の高い溶液を構成することを実証しました。得られた両親媒性DNA凝縮体は、複雑なマルチコンパートメントの内部構造を示し、さまざまな外部刺激に構造的に応答し、高分子を合成し、ペイロードを捕捉して放出し、形態学的形質転換を受け、生細胞と相互作用するようにプログラムできます。ここでは、構成DNAオリゴヌクレオチドから始まる両親媒性DNA凝縮体を調製するためのプロトコルを示します。(i)均一な凝縮体を形成する単一成分システム、(ii)コアシェル凝縮体を形成する2成分システム、および(iii)凝縮物がRNAナノ構造の in vitro 転写をサポートするために修飾されるシステムについて説明します。
概要
合成細胞は、現存する生体細胞の機能や構造を再現するためにボトムアップで構築されたマイクロメートルスケール(10-50μm)のデバイスです1,2。合成細胞は、脂質二重層小胞3,4,5,6,7、ポリマーソーム8,9、またはプロテオソーム10,11から構築された膜によって結合されることが多く、これらは内部区画化12,13を確立するためにも使用できます。生細胞14で様々な機能を維持することが知られている膜のないオルガネラに触発されて、ポリマーコアセルベイト、生体分子縮合物、およびハイドロゲルなどの構造は、合成細胞15,16,17,18における外部および内部の区画化を確立するための多用途で堅牢な代替手段として注目を集めている。
DNAナノテクノロジー19の汎用性の高いツールキットを活用して、人工DNAナノ構造の自己組織化から合成液滴および凝縮物を設計するための複数のソリューションが開発されており、そのサイズ、形状、機能、価数、および相互相互作用を正確にプログラムすることができる20。DNAの液滴または凝縮物は生体適合性があり、合成細胞および細胞小器官の両方の足場として機能し、化学反応および生体分子反応21をホストし、情報22,23を計算し、貨物を捕捉および放出24,25し、構造応答26を維持することができる。
凝縮物形成DNAナノ構造の多様な設計の中で、両親媒性DNAナノスター(Cスターと呼ばれる)は、堅牢で汎用性が高いことが証明されています27。C-スターは、固定されたDNA結合(通常は4方向)からなる単純な分岐モチーフであり、そこから二本鎖(ds)DNAアームが出現する28。次に、アームの先端に疎水性部分(通常はコレステロール)が埋め込まれ、ナノ構造が両親媒性になり、単純なワンポットアニーリング後にそれらの凝縮が促進されます。C-スター縮合体は、マルチコンパートメントアーキテクチャ29,30の確立、DNAおよびカチオントリガー31に対する構造的応答、高分子の合成29、ペイロード32の捕捉および放出、および生細胞33との相互作用の可能性を含む、正確な構造的および機能的プログラマビリティを提供する.以下では、C-star縮合物をその構成オリゴヌクレオチドから生成するためのプロトコルについて説明し、説明します。
このプロトコールは、単項(1成分)およびバイナリ(2成分)凝縮体の調製をまとめたもので、3つの異なるC-starデザイン(図1)を利用して、「非応答性」、「TMSD-応答性」、「RNAテンプレート化」を行います。「無反応」C-star(パネルA)は、4方向の接合を形成する異なる配列を持つ4つの「コアストランド」で構成されています。4つの同一のコレステロール修飾オリゴヌクレオチドが接合部に接続されており、各アームの末端にコレステロール分子が存在することが保証されます。応答しないC-starは、単項およびバイナリ凝縮体のための単純で不活性な足場を構成します。「TMSD-responsive」C-star(パネルB)では、コレステロール化された鎖と接合部との間の接続は、ぶら下がっている一本鎖(ss)DNAの「toehold」ドメインを特徴とする「Toeholding bridge」鎖によって確保されています。相補的なトーホールドドメインを有する侵入者DNA鎖の存在下では、トーホールド媒介鎖置換反応が引き起こされ得る34、これにより、侵入者はトーホールドブリッジを置換し、ジャンクションと疎水性部分との間の接続を切断し、DNAネットワークの分解を誘発する32。最後に、「RNAテンプレート」C-star(パネルC)は、「ブリッジ」鎖に相補的な「塩基」修飾を含み、後者はブロッコリーアプタマー29の転写可能なssDNAテンプレートをリンクします。ここで言及されている3種類のC-starデザインの構成オリゴヌクレオチドの配列詳細は、補足表1および以前の研究29,30,32に記載されています。

図 1.両親媒性DNAナノスター(C-stars)の3つの異なるデザインの概略図。 ここで説明したC-starのさまざまな例のオリゴヌクレオチド配列は、 補足表1に記載されています。(A)成分オリゴヌクレオチド鎖「Core 1」、「Core 2」、「Core 3」、「Core 4」(ピンクの色合い)および「末端コレステロール」(青色)を含む、非応答性凝縮体を形成するように設計されたC-starの概略図。それぞれの固有の色は、固有の配列のオリゴヌクレオチド鎖を表します。"Core 1" と "Core 3" は、それぞれ "Core 2" と "Core 4" と部分的に相補的ですが、互いに相補的ではありません。(B)前の研究32で説明したように、つま先を介したストランドの変位を介して侵入するストランドが追加されると分解するように設計されたCスターの概略図。このC-starは、「コア」と「末端コレステロール」の鎖(灰色で表示)、「末端補体」(オレンジで表示)と「つま先保持ブリッジ」の鎖(濃い青緑色で表示)で構成されています。後者には6ヌクレオチドのオーバーハングが含まれており、適切に設計されたインベーダー鎖が「トーホールディングブリッジ」鎖と結合し、その後完全に置換することができ、これにより中央のナノスター接合部(「コア1、2、3、および4」で構成される)が「末端補体」および「末端コレステロール」鎖で構成される二本鎖から解離します。(C)RNAアプタマーのDNAテンプレートで官能基化されたC-starの概略図。これも、「末端コレステロール」鎖と「コア2、3、4」(すべて灰色で表示)のほか、「コア1」鎖(ピンクで表示)の拡張バージョン、「ベース」鎖(茶色)、「ブリッジ」鎖(黄色)、および「アプタマーテンプレート」(緑)で構成されています。後者の2本の鎖で構成されるDNA二本鎖は、転写開始部位を示すT7ポリメラーゼプロモーター領域を形成します。 この図の拡大版を表示するには、ここをクリックしてください。
C-スター縮合物は、構成オリゴヌクレオチドの熱アニーリングによって形成され、ここで提示するプロトコールでは、高アスペクト比の長方形断面を有する密閉ガラスキャピラリー内で行われます。これらの容器には、複数の重要な利点があります: i) シーリングにより、(時には遅い)アニーリングステップで蒸発が完全に防止されます。ii)キャピラリーの光学品質の平底により、自己組織化(または分解)過渡現象のイメージングが可能になります。iii)キャピラリーの高いアスペクト比により、重い凝縮物が広く平らな領域に沈殿し、くさび形の容器(マイクロ遠心チューブなど)で発生する自己組織化過渡現象の後の段階での合体と凝集の可能性が減少し、比較的単分散の凝縮物集団が生成されます。iv)細長いガラスキャピラリーでアニーリングを行うことで、両親媒性コレステロール化されたオリゴヌクレオチドを動員することにより自己組織化を乱すことが観察されている疎水性界面(空気、プラスチック、または油)へのサンプルの曝露を最小限に抑えます。アセンブリプロトコルが完了すると、ガラスキャピラリーから凝縮物を抽出して、追加の試薬を含むさらなる実験を行うことができます。
プロトコル
注:プロトコルは3つのセクションに分かれています。セクション1では、DNAオリゴヌクレオチドやガラスキャピラリーの調製など、前提条件となるステップについて説明します。セクション2では、1成分および2成分設計を含むさまざまな設計のC-star凝縮物の調製と、ガラスキャピラリーからの抽出について説明します。セクション3では、RNAアプタマーの合成のための一成分RNAテンプレートC-スター縮合物の使用について説明します。ユーザーは、全体を通して優れたラボの実践に従い、必要なすべてのリスク評価と軽減策が実施されていることを確認し、手袋、安全メガネ、白衣などの適切な個人用保護具(PPE)を着用する必要があります。ガラス毛細管の洗浄には、最初に界面活性剤溶液で、次にイソプロパノールまたはエタノールで、それらの超音波処理が必要です。キャピラリーチューブからC-star凝縮液を抽出するには、ダイヤモンドスクライビングペンを使用してガラスに切り込みを入れ、スナップする必要がありますが、ガラスの破片による損傷のリスクがあります。使用した主な材料、機器、試薬は 、材料表に記載されています。ほとんどの非官能基化オリゴヌクレオチドは、ポリアクリルアミドゲル電気泳動(PAGE)精製で注文される「拡張コア1」および「アプタマーテンプレート」鎖を除き、標準的な脱塩を使用してサプライヤーによって精製されます。コレステロール修飾オリゴヌクレオチドは、逆相高速液体クロマトグラフィー(HPLC)を使用してサプライヤーによって精製されます。
1. 前提条件
注:次の溶液は、超純水(タイプI)で調製し、0.22 μmシリンジフィルターを使用してろ過する必要があります:Tris-EDTA(TE)バッファー、10 mM Tris、1 mM EDTA、pH ~8.0;TEバッファーに2 M NaClを添加。TEバッファーに0.3 M NaClを添加。緩衝液は調製後2週間以内に使用し、使用しないときは4°Cで保存してください。また、ガラスキャピラリーの洗浄には、アルカリ性光学用洗剤を超純水に1vol%溶液で溶かします。
- 凍結乾燥状態からのDNAオリゴヌクレオチドの調製
- 凍結乾燥DNAオリゴヌクレオチドのチューブを短時間遠心分離(2000 x g で10〜30秒)して、凍結乾燥DNAのペレットが底に集まるようにします。
注:遠心分離は、室温(RT)で10〜30秒間行われます。ここで使用されるミニ遠心分離機のデフォルトは2000 x g (6000 rpm)です。 - 適切な量のTEバッファーを添加して、各オリゴヌクレオチドを100 μMで再構成し、ボルテックスで完全に溶解してから、ステップ1.1.1に従ってチューブをスピンダウンしてすべての液体を収集します。
- 各ストック溶液について、260 nmでの吸光度を測定し、試験中のオリゴヌクレオチド配列の吸光係数を使用して最終濃度を計算します。
注:所与のオリゴヌクレオチド配列の吸光係数は、通常、供給者のデータシートに記載されているが、最近傍モデル35 または個々のヌクレオチド36の吸光係数の表形式の値を使用して、オンラインツールで計算することもできる。 - 再水和したオリゴヌクレオチドは、4°Cで短期間(最大1週間)、または-20°Cで長期保存(最大6か月)して保存します。
- 凍結乾燥DNAオリゴヌクレオチドのチューブを短時間遠心分離(2000 x g で10〜30秒)して、凍結乾燥DNAのペレットが底に集まるようにします。
- ガラスキャピラリーチューブの洗浄
- 脱イオン水中の光学部品用の1%アルカリ光学洗剤で超音波処理します。
- 必要な数のガラス製キャピラリーチューブを洗浄し、キャピラリーが容器の底面に平らにならないように、背が高くて狭い容器(ビーカーや15/50mLの遠心チューブなど)に入れます。
- 洗剤を容器に加え、毛細管のレベルのすぐ上に充填します。キャピラリーチューブ内に気泡が閉じ込められていないことを確認します-必要に応じて、タップして取り外します。容器をゆるく覆います(たとえば、スズホイルで覆うか、遠心分離管の蓋を使用して、容器がしっかりと密封されていないことを確認します)。
- 超音波処理水浴を40°Cに設定し、蓋をした容器を直立させて浴槽に置き、30分間超音波処理します。ホイルを使用する場合は、超音波浴の水と接触しないようにしてください。
注:この研究で使用された超音波浴は、デフォルトで60Hzの超音波処理周波数と150Wの超音波処理電力に設定されています。
注意: ランニング中は、超音波バスにアイテムを追加したり、取り外したりしないでください。常に最初にプロトコルを一時停止します。 - 超音波処理が完了したら、超音波処理水浴の発熱体をオフにし、次に容器内の毛細血管を脱イオン水または超純水で完全にすすぎます - 最低5回、毎回すすぎ水を捨てます。
- 脱イオン水中の光学部品用の1%アルカリ光学洗剤で超音波処理します。
- イソプロパノールまたはエタノールで超音波処理します。
- 洗浄容器内のガラスキャピラリーチューブに、イソプロパノールまたはエタノール(最低70%)を加え、キャピラリーチューブのレベルのすぐ上まで充填します。手順1.2.1.2と同様に、キャピラリーチューブに気泡が閉じ込められていないことを確認し、コンテナをゆるく覆います。
- 容器を直立させて超音波浴に入れ、15〜30分間超音波処理します。
注意:イソプロパノールとエタノールは可燃性で、引火点がRT未満です。適切なサイズの容器を選択することにより、洗浄中に使用される溶剤の量を最小限に抑え、容器がゆるく覆われていることを確認し、この段階で超音波浴を放置しないでください。 - 超音波処理が完了したら、イソプロパノールまたはエタノールを適切に廃棄し、毛細血管を窒素下で乾燥させ、糸くずの出ない組織で取り扱います。
2. C-star縮合物の調製と抽出(図2)
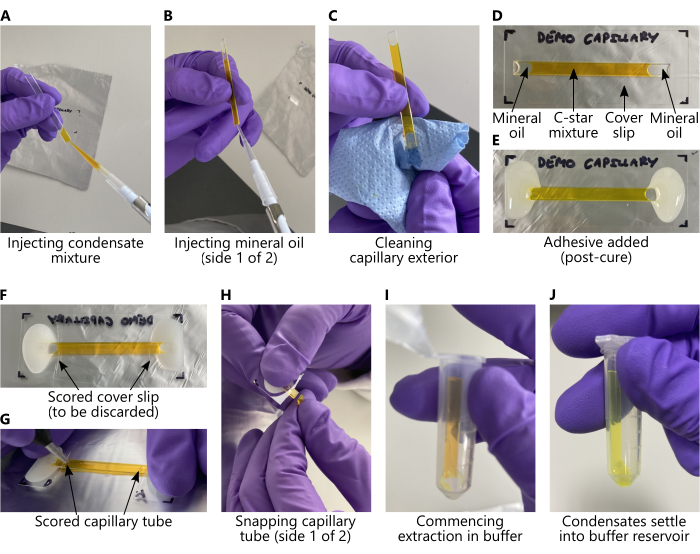
図2:C-star混合物のロードとガラスキャピラリーチューブからの凝縮物の抽出。すべてのパネルで、C-star混合物は、視認性を高めるために25 mMカルセインの水溶液に置き換えられています。(ア-E)アニーリングの前に取るべき主要なステップは、プロトコルセクション2.1および2.2に対応します。(F-J)アニーリング後に実行する主要な手順は、プロトコルセクション2.3に対応します。抽出中(パネル(I-J))、DNA凝縮物は、微量遠心チューブが垂直に保管されている限り、キャピラリーからバッファーリザーバーに沈殿します。凝縮液は肉眼では見えません。この図の拡大版を表示するには、ここをクリックしてください。
- 一液凝縮物用のC-スター混合物の調製
注:単一コンポーネントのさまざまな設計の配列の詳細は、補足表1および以前の研究29,30,32に記載されています。ステップ2.1.9および2.2.2で定義されたスローアニーリングプロトコルは、ナノスターネットワークの強い温度依存性レオロジー特性を考慮して、ナノスターネットワークをコンパクトな形態に緩和することを確実にするために開発された37。- オリゴヌクレオチドおよびバッファー成分は、必要なC-star設計によって異なります。非応答性の4アームC-star、TMSD応答性C-star、またはRNAテンプレートC-starのいずれかについて、5 μM濃度の単一成分C-star縮合物の60 μL混合物を調製します。
- 各設計について、 補足表2 に記載されている適切な成分を別の微量遠心チューブにピペットで移し、ピペッティングで完全に混合します。
注:すべてのオリゴヌクレオチドストック溶液は、TE で 100 μM の濃度であると仮定しています。 - C-star溶液60μL全体を引き出し、 図2Aに示すように、気泡が混入しないように注意しながら、洗浄した乾燥ガラスキャピラリーチューブに混合物を慎重に注入します。
- ピペットを使用して、キャピラリーチューブの両端に約9〜12μLの鉱油を注入し、C-star溶液と空気との間に自由界面がないようにサンプルをキャッピングします( 図2Bを参照)。次に、キャピラリーチューブをティッシュペーパーで慎重に乾燥させ、キャピラリーチューブの外側に油が存在しないことを確認します(図2C)、キャピラリーチューブから鉱物油やC-star溶液を吸い出さないように注意してください。最終結果を 図 2D に示します。
- キャピラリーチューブの両端を平らな面を下にしてガラスカバースリップに接着するために、2液性エポキシ接着剤の小さなバッチを準備します。 図2Eに示すように、チューブの開口部が接着剤で完全に覆われ、連続シールを形成していることを確認します。
- 最低3時間、できれば一晩硬化させるために取っておきます。
- ~30 分間硬化した後、気泡によるシールの隙間がないか接着剤層を検査します。これらが存在する場合は、少量の接着剤を使用して密封します。
- カバースリップに接着されたキャピラリーチューブをスズ箔で包み、ガラスカバースリップの下側でホイルが平らに保たれるようにします。ホイルは、サーマルサイクラーの発熱体との間に良好な熱接触を確保します(次のステップを参照)。
- ラップしたサンプルをサーマルサイクラーに入れ、次のプロトコルを使用してアニールします:95°Cで30分間保持し、次に-0.04°C・min-1で85°Cから50°Cまで冷却し、次に50°Cから-0.5°C・min-1でRTまで冷却します。
- アニーリングしたC-star凝縮液は、キャピラリーが密封されている限り、4°CまたはRTで長期間(数ヶ月)保存してください。これは、熱アニーリングによってサンプルが効果的に滅菌され、ヌクレアーゼが変性するためです。保管および取り扱い中はキャピラリーを平らに保ち、凝縮物が一方の端に向かって沈殿して凝集するのを防ぎます。
- 二元系凝縮物用のC-star混合物の調製
注:連星系のC-star集団の選択を知らせるためには、Maloufらの研究を参照し、 これは、連星C-star凝縮体30の設計規則と予想される位相挙動を説明している。- 二元性縮合物を調製するには、上記のステップ2.1で説明したC-star混合物30μLを合計容量60μLに組み合わせ、十分に混合してキャピラリーにロードし、ステップ2.1.4〜2.1.8に従います。
- ラップしたサンプルをサーマルサイクラーに入れ、次のプロトコルを使用してアニールします:95°Cで30分間保持し、次に-0.01°C・min-1で85°Cから40°Cまで冷却し、次に40°Cから-0.1°C・min-1でRTまで冷却します。
- キャピラリーチューブからのC-star凝縮液の抽出。
- TEバッファーに60 μLの0.3 M NaClを入れた大型(1.5 mLまたは2.0 mL)の微量遠心チューブを調製します。
- キャピラリーサンプルを開封し、ダイヤモンドスクライビングペンを使用して、接着領域の各内側端でカバースリップの下側にスコアを付けます(図2F)。この領域のカバースリップをはがし、適切に廃棄します。
- キャピラリーチューブをエタノールで徹底的に洗浄し、乾燥させます。
- キャピラリーチューブの両端をダイヤモンドスクライビングペンで、最初に下側(図2G)でスコアリングし、次にチューブを「右側を上にして」反転させてスコアリングします。
- スコアラインが油水界面と重ならないようにしてください。抽出されたサンプルにオイルが残るのを防ぐために、それらは水領域内にある必要があります。
- キャピラリーチューブ(図2H)の端をスナップオフし、チューブの中央部分を保持し、残りを廃棄します。カットしたキャピラリーチューブをステップ2.3.1で準備した微量遠心チューブに入れ、キャピラリーチューブの底が緩衝液と接触することを確認します(図2I)。
- 凝縮物は、重力によってチューブからバッファーリザーバーに沈殿します。これを最低 10 分間行います (図 2J)。切断したキャピラリーチューブを取り外し、適切に廃棄します。この穏やかな抽出アプローチにより、凝縮液の凝集リスクが制限されます。
3. RNAテンプレートC-star凝縮体からのRNAアプタマーの転写
注:ブロッコリーRNAアプタマーの製造には、ジフルオロ-4-ヒドロキシベンジリデンイミダゾリジノン(DFHBI)の溶液が必要です-DFHBI粉末は、最初にジメチルスルホキシド(DMSO)で10mMのストック溶液として調製され、その後、RNaseおよびDNaseフリーの水で600μMに希釈されます。
- RNAテンプレートC-star縮合物の洗浄
注:RNAテンプレートC-star縮合物は、結合していないテンプレートオリゴヌクレオチドが除去されるように3回洗浄されます。- 抽出された凝縮物の溶液を少なくとも5分間沈殿させてから、上清の体積を約半分に除去します。
- 60 μLの容量の抽出された凝縮物の場合、25〜30 μLの上清を除去します。
- このステップで除去される凝縮物の数を最小限に抑えるために、液面の上部からピペットで動かします。
- 同量の 0.3 M NaCl を TE に添加して、除去した上清を置き換え、ピペッティングで混合します。
- 前の 2 つの手順を合計 3 サイクル繰り返します。
- 抽出された凝縮物の溶液を少なくとも5分間沈殿させてから、上清の体積を約半分に除去します。
- T7転写混合物の調製
注:T7転写混合物は、CellScript T7-FlashScribe転写キットを使用して調製します。ステップ3.2.2は、製造元のプロトコルの変更であり、ここ38にあります。ここでは、結合時にDFHBIに蛍光を誘導するブロッコリーRNAアプタマーの転写について説明します。その他のライトアップアプタマーについては、ステップ3.2.2で説明したDFHBIの量を適切なフルオロゲンに置き換えてください。他の転写産物については、この成分を完全に除去します。- DMSOに10 mM DFHBIのストック溶液を調製し、RNaseおよびDNaseフリーの水を使用してアリコートを最終濃度600 μMに希釈します。
- 転写キットの成分を氷上で解凍し、滅菌ピペットチップを使用して室温でオートクレーブ滅菌微量遠心チューブにピペットで移します:2 μL の 10x T7-Transcription Buffer (転写キットに付属)、1.8 μL の 100 mM ATP、1.8 μL の 100 mM CTP、1.8 μL の 100 mM UTP、1.8 μL の 100 mM GTP、 2 μL の 100 mM DTT、2 μL の 600 μM DFHBI、0.5 μL の RNase 阻害剤、2 μL の T7-酵素溶液 (転写キットに付属)。
- ピペッティングで溶液を穏やかに混合します。
- ステップ3.3(RNA転写産物の合成)は、調製後すぐに転写混合物を使用してください。
- RNA転写産物の合成
- 顕微鏡イメージングに適したチャンバーに、RNAテンプレートC-starから調製した洗浄済み凝縮物3.3μLをピペットで移し、事前に調製した転写混合物の総量を加えます。
- 転写混合物を凝縮物に加えた直後から、18時間かけて顕微鏡画像を取得します。
注意:顕微鏡検査の設定は、準備したシステムによって異なります。サンプル中の蛍光色素に適切な励起および発光設定が使用されていること、および転写が進行するにつれて飽和につながらない露光時間であることを確認してください。タイムラプスに関しては、良好な信号を得るために十分に高いレーザーまたはLEDパワーと、光退色のリスクを最小限に抑えることの間で妥協点を見つける必要があります。LEDベースのシステムでは、レーザーベースのシステムと比較して、長期間にわたる光退色が最小限に抑えられます。推奨されるイメージング間隔:最初の2時間は20分、その後は30分。
結果
アニール後、C-star凝縮物をキャピラリーチューブ内で直接イメージングするか、抽出後にその形成を確認することができます。すべてのC-star設計のバリエーションについて、直径約10〜50μmの明確な球状または多面体の凝縮物を観察する必要があり、後者は結晶化が起こるときに形成されます28,32。単一成分凝縮体の場合、凝縮物は離散的で外観が均一である必要があり、使用するC-star設計に応じて多面体(図3A)または球形(図3B、C)に見える場合があります。バイナリー凝縮体の形態は、前述の30のように、使用されるC-star集団の特性に依存する。図3Dは、明視野イメージングで観察可能な相分離を示すと予想されるバイナリ凝縮体を示しています。キャピラリーチューブ内の気泡の存在も、凝縮物の自己組織化を妨げ、多くの場合、空気界面の近くに凝集します(図4A、B)。オリゴヌクレオチド成分を欠く混合物や、不均衡な化学量論で調製された混合物など、誤って調製された混合物は、図4Cのように凝縮物がまったく形成されないか、非球状の結合ネットワークまたは凝集体を形成する可能性があります。同様に、誤って調製されたバイナリ凝縮体は、図4Dに示すように、凝集とネットワークを示す可能性があり、観察可能な位相分離を示さないこともあります。
RNAライトアップアプタマーの転写については、顕微鏡(図5)や分光光度法などを用いて、蛍光の経時的な蛍光の増加をモニタリングすることで、良好な結果が観察されます。
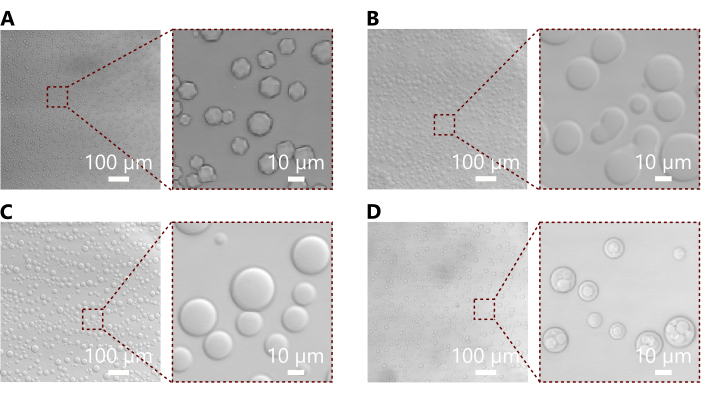
図3:アニールされたC-star凝縮体を示す代表的な顕微鏡写真。 (A)アーム長が28塩基対の非応答性C-starから形成された凝縮物を示す明視野顕微鏡写真および挿入図。ここでは、より小さなC星32の結晶秩序を反映する多面体の形態に注目します。(B)TMSD応答性C-starから形成された凝集物を示す明視野顕微鏡写真および挿入図(アーム長50塩基対)。これらの凝縮体は広く球形であるが、多くは複数の凝縮物が合体することを示すより不規則な形態を示しており、これはより流動的である傾向がある大きなC星に予想される32。(C)アーム長が35塩基対の非応答性C-starから形成された凝縮物を示す明視野顕微鏡写真および挿入図。これらの凝縮物は球形に見えますが、以前の研究からの小角X線散乱データは、それらの微細構造が結晶性であることを示しています32。(D)パネル(B)と(C)でも使用されるC-star集団の組み合わせから形成されたバイナリ凝縮体を示す明視野顕微鏡写真と挿入図。これら2つの集団の組み合わせにより、蛍光標識なしで見える、明確な相分離を持つ凝縮物が形成されます。他の組み合わせは、前の研究30で説明したように、相分離を示さない場合がある。 この図の拡大版を表示するには、ここをクリックしてください。
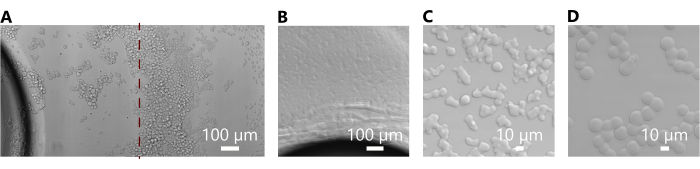
図4:不適切に調製された凝縮物で発生する一般的な問題を示す顕微鏡写真 (A)毛細管内に気泡が存在する状態で、アーム長が28塩基対の無反応C-starから形成された凝縮物を示す明視野顕微鏡写真( 図3Aで正常に形成された)。このパネルは、赤い破線で縫い付けられた2つの顕微鏡写真で構成されており、空気界面付近の凝縮物の凝集を示しています。(B)毛細管内の気泡の存在下で、アーム長50塩基対のTMSD応答性C-star( 図3Bで成功裏に形成された)から形成された凝縮物を示す明視野顕微鏡写真。ここでは、より大きなC-スターモチーフ32で構成される凝縮物のより流動的な性質により、凝縮物は結合して連続的な相互接続ネットワークを形成している。(C)アーム長が35塩基対の非応答性C-starから形成された凝縮物を示す明視野顕微鏡写真( 図3Cで成功裏に形成された)。形態は不規則で角張っており、準備の誤り、おそらく化学量論の不均衡を示しています。(D)Fig. 3DのようにC-star集団の組み合わせから形成された連星凝縮体の明視野顕微鏡写真。これらの凝縮物は、パネル(C)のように高度に結合しており、期待される相分離を示さず( 図3Dを参照)、調製にエラーがあることを示しています。エラーの正確な原因を特定することは困難ですが、誤った化学量論や誤ったオリゴヌクレオチド配列の使用が原因となる可能性があります。 この図の拡大版を表示するには、ここをクリックしてください。
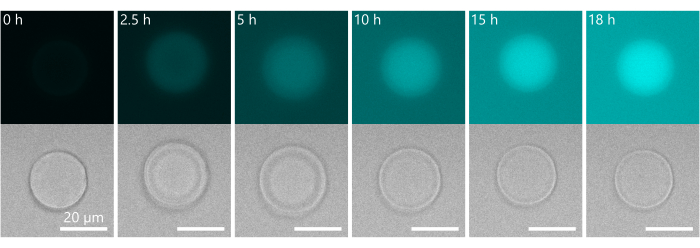
図5:RNAアプタマーに埋め込まれたDNAテンプレートの転写による代表的な結果。図1Cに示すC-starモチーフから作られた凝縮物に埋め込まれたDNAテンプレートの転写によるブロッコリーライトアップアプタマーの合成を示すタイムラプス。アプタマーは転写混合物中に存在するDFHBIに結合し、時間の経過とともに蛍光の増加を誘導します。ここで注目すべきは、凝縮物の形態が経時的に変化し、コアシェル構造を形成しているように見えることです。この現象は、RNAアプタマーの局所的な産生に伴う一時的な浸透圧の不均衡による凝縮物の外層の膨張によるものと思われます。アプタマーの生成は、アプタマーテンプレート鎖がこの領域に蓄積する傾向が報告されているため、凝縮物の外層で優先的に起こり得る30。この図の拡大版を表示するには、ここをクリックしてください。
補足表1:単一コンポーネントのさまざまなデザインの配列の詳細。このファイルをダウンロードするには、ここをクリックしてください。
補足表2:各設計のコンポーネントのボリューム。このファイルをダウンロードするには、ここをクリックしてください。
ディスカッション
ここで説明するプロトコルは、両親媒性DNAナノスターから1成分または2成分の凝縮物を調製するためのアプローチを提供し、凝縮物に異なる応答を導入するための設計バリエーションを備えています。所与のプロトコルは、TE中の0.3 M NaClの緩衝液中で縮合物を生成しますが、上記の容量を適切に変更することにより、緩衝条件を修正することができます。以前の研究では、TEの0.2 M NaCl、TEの0.1 M NaCl、およびリン酸緩衝生理食塩水(PBS)でのC-スター凝縮物の形成を研究してきました。C-star縮合体は5 μMの最終濃度で生成されますが、これも上記のプロトコルで追加されたオリゴヌクレオチド濃度および/または容量を適切に変更することで変化させることができます。必要なバリエーションによっては、セクション1で説明したプロトコールとは異なる濃度および異なるバッファーでオリゴヌクレオチドストック溶液を調製する必要がある場合がありますが、プロトコールの実用的な側面は同じです。C-starの設計は、前の研究32で詳述したように、異なる機能や応答を導入するために容易に変更できる。設計のバリエーションには、pH変化32、カリウムイオン31、またはオリゴヌクレオチド配列30,32に応答するモチーフの導入が含まれる。新しい設計が必要な場合は、まずアセンブリを計算的に(NUPACK39などのツールを使用して)テストし、次にアガロースゲル電気泳動32,40を使用して同等の非コレステロール化ナノスターの形成をテストすることをお勧めします。バイナリー縮合体における相分離の程度は、前の研究30で説明したように、使用されるC-star集団の組み合わせに依存する。凝縮物の形成に指定されたアニーリングプロトコルは、個々のC-スターに類似した小さなDNAナノ構造をフォールディングするための一般的なものよりもはるかに長い時間スケールを必要とすることに注意してください。凝縮物のより大きな長さスケールで平衡化を可能にするためには、確かにゆっくりとしたアニーリングが必要です。単一成分凝縮体の場合、提案されたプロトコルの持続時間は17時間であり、二成分凝縮体の場合、さらに長いアニーリングプロトコル(~3日)を使用して熱力学的平衡に近づきます。これらのプロトコルは、これまでに使用されたすべての異なるC-star集団で再現性のある結果をもたらすことがわかりましたが、研究者がサンプルスループットを向上させたい場合は、アニーリングレートを調節して、試験対象のシステムで目的の形態を達成できる最短のプロトコルを見つけるための体系的な研究をお勧めします。95°Cでの30分間の保持は、このステップによりサンプルが効果的に滅菌され、キャピラリーチューブでの長期保存が可能になるため、変更せずに残すことをお勧めします。
C-star凝縮物が生成されるチャンバーは、C-star凝縮物の形成を成功させるために重要です。チャンバーはガラスまたは石英で作られている必要があります。マイクロ遠心チューブの典型的な材料であるポリプロピレンなどのプラスチック容器を使用すると、プラスチックとコレステロール部分との間の疎水性相互作用により自己組織化が妨げられます。アニーリング容器のアスペクト比とC-star混合物の濃度も、凝縮物の特性、特にそのサイズと凝集に影響を与えます。具体的には、高さに対して底面の表面積が小さい「背の高い」コンテナを使用すると、C-star凝縮物は表面密度の高い底部に沈殿し、凝縮物間の接触点の形成に有利になります。これらが熱焼鈍プロセスの後半、つまり温度が比較的低く、凝縮液が高粘度の液体または固体として振る舞うと、接触した凝縮物は球形に緩和されず、部分的に合体した構成の不規則な凝集体を形成します。C-star混合物をキャピラリーチューブにピペッティングするときは、気泡の侵入を避けるように注意する必要があります - 大きな凝集体は空気/水の界面に形成される傾向があるため、抽出された凝縮物のサイズと形態は理想的ではありません。C-star混合物または鉱物油の注入後にキャピラリーチューブの端を乾燥させると、接着性が向上します。選択する接着剤は、チューブに吸い込まれることなくキャピラリーチューブの開口部を完全にコーティングするのに十分な粘性があり、鉱物油に対して不活性で、ガラスと互換性があり、使用されるアニーリング温度で安定している必要があります。我々は、2液性Araldite Rapidエポキシ接着剤は、80°Cの温度にしか定格されていないにもかかわらず、私たちの目的に適していることがわかりました。 接着剤の気泡や隙間は、不完全に密閉された毛細血管につながり、アニーリング中に漏れる傾向があります。接着剤が硬化した後、サンプルをアルミホイルで包むと、漏れを抑え、サンプルとサーマルサイクラーとの間の熱接触を改善するという2つの利点があります。箔は、アニーリング中に毛細血管が水平に保たれるように、できるだけ滑らかで平らに保つ必要があります。キャピラリー内のアニールされた凝縮液は、室温で長期間保存し、必要に応じて再アニールすることができます。サンプルは慎重に取り扱う必要があります-凝縮物は接触すると合体する可能性が高いため、キャピラリーは平らに保管する必要があります。最適な顕微鏡イメージングのために、キャピラリーチューブを無傷のままに、カバースリップにスコアを付けて取り外すことができます。凝縮物は直径が5μmより大きくなる傾向があり、イメージング中に大きなブラウン運動は観察されていません29,30。
サンプル間で観察される可能性のある差が、潜在的な実験エラーによる差ではなく、組成またはアニーリング条件の違いを反映していることを確認するために、C-star凝縮液の複数の独立したバッチを調製することをお勧めします。
抽出プロセスの結果として、小さなガラス粒子が凝縮液に導入される可能性があります。これらは、ガラスを拾うのに非常に効果的なパラフィルムのきれいなストリップでキャピラリーチューブの切断端を慎重に軽くたたいてから、切断されたキャピラリーチューブを緩衝液を含む微量遠心チューブに入れることで最小限に抑えることができます。抽出中、抽出された凝縮物の数は、切断されたキャピラリーチューブを含む微量遠心チューブを短時間回転させることで最大化できますが、これにより凝縮物が合体して理想的でない形態を形成する可能性が高くなります。抽出後、凝縮液は冷蔵庫の温度(通常は4°C)で保存し、生物学的汚染の潜在的な問題を回避するために、また、これらのチューブの通常丸みを帯びた形状または尖った形状により、微量遠心チューブ内の凝縮物は時間の経過とともに凝集して合体するため、3日以内に使用する必要があります。抽出された凝縮液の非常に激しいピペッティングは、過度のせん断流によって損傷を受ける可能性があるため、避ける必要があります。
RNAアプタマーの転写には、個々の反応における凝縮物の数とサイズ(したがって、テンプレートの濃度)を正確に制御できないため、使用する転写混合物の量を変更する必要がある場合があります。セクション3で説明した実験では、理論的なテンプレート濃度に対して過剰な転写混合物が使用されます。3つの洗浄ステップ(セクション3.1)の上清を保持し、転写反応の実行に使用することをお勧めします。これらの実験により、溶液中に存在する未結合のアプタマーテンプレートの量がわかります。
C-starプラットフォームの主な利点の1つは、その柔軟性とモジュール性です。上述および以前の研究で説明したように、凝縮物は、トーホールドを介した鎖置換やRNAアプタマー転写など、さまざまな入力に応答するように設計できます。両親媒性DNAナノスターは、そのDNAビルディングブロックの固有のプログラマビリティと相まって、合成細胞の設計と調製のための堅牢で汎用性の高いソリューションを提供します。
開示事項
利益相反は宣言されていません。
謝辞
LM、LDM、DTは、Horizon 2020 Research and Innovation Programme(ERC-STG No 851667 - NANOCELL)の下での欧州研究会議(ERC)からの支援を認めています。LDMは、Royal Society Research Grant for Research Fellows(RGF/R1/180043)からの支援と、Royal Society University Research Fellowship(UF160152、URF/R/221009)からの支援を認めています。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 0.22 以上 μ;mシリンジフィルター | Sigma-Aldrich | SLGVR33RB | |
| 24 x 60 mm #1.5 長方形カバーガラス、Menzel Gläser | VWR | 631-0853 | |
| 2-Propanol | Sigma-Aldrich | 34683 | |
| 6 L 超音波洗浄機、デジタルタイマーと熱、230 VAC | コールパーマー | WZ-08895-11 | |
| Araldite Rapid Adhesive 2 液型エポキシ接着剤 | RS | ARA-400005 | |
| Bio-Rad C1000 サーマルサイクラー | Bio-Rad | 1851197 | |
| Brand Microcentrifuge Tube 2ロッキングリッド付きmL | フィッシャーサイエンティフィック | 15338665 | C-スター凝縮物抽出用2 mL微量遠心チューブ |
| ダイヤモンドスクライビングペン | RS | 394-217 | |
| ジフルオロ-4-ヒドロキシベンジリデン イミダゾリジノン(DFHBI) | シグマ-アルドリッチ | SML1627 | |
| ジメチルスルホキシド(DMSO) | シグマアルドリッチ | 472301 | |
| エッペンドルフPCRクリーン 無色セーフロック遠心分離管 | フィッシャーサイエンティフィ | 0030123301 | Cスター混合物の調製用0.5mL微量遠心チューブ |
| エタノールアブソリュート 99.8+% | フィッシャーサイエンティフィ | 10437341 | 70%エタノールは洗浄目的に十分 |
| フィッシャーブランド ZX4 IR ボルテックスミキサー | フィッシャーブランド | 13284769 | |
| ヘルマネックスIII | ヘルマ | 9-307-011-4-507 | |
| 中空長方形 キャピラリー ID 0.40 x 4.00 mm、長さ50 mm | CM Scientific | 2540-50 | |
| 鉱物油 | Sigma-Aldrich | 69794 | |
| ミニ遠心分離機、230 V | PRISM(TM)Z763128 | ||
| NaCl | Sigma-Aldrich | S3014 | |
| NanoDrop One 分光光度計 | サーモフィッシャーサイエンティフィック | ND-ONE-W | 濃度計算のためのオリゴヌクレオチドの吸光度測定に使用 |
| オリゴヌクレオチドの統合 | DNA技術 | カスタム | オリゴヌクレオチド配列は、必要なC-star設計に固有のものです。 |
| ScriptGuard RNase inhibitor | CELLSCRIPT | C-SRI6310K | RNase inhibitor |
| T7-FlashScribe Transcription Kit | Cambio | C-ASF3507 | |
| Tris-EDTA buffer, 100x Stock Solution | Sigma-Aldrich | 574793 | |
| UltraPure DNase/RNase-Free Distilled Water | Invitrogen | 10977035 | |
| VWR Spec-Wipe 3 Wipers | VWR | 21914-758 |
参考文献
- Buddingh', B. C., Hest, J. C. M. v Artificial cells: Synthetic compartments with life-like functionality and adaptivity. Acc Chem Res. 50 (4), 769-777 (2017).
- Fanalista, F., et al. Shape and size control of artificial cells for bottom-up biology. ACS Nano. 13 (5), 5439-5450 (2019).
- Dora Tang, T. -Y., et al. Fatty acid membrane assembly on coacervate microdroplets as a step towards a hybrid protocell model. Nat Chem. 6 (6), 527-533 (2014).
- Deshpande, S., et al. Spatiotemporal control of coacervate formation within liposomes. Nat Commun. 10 (1), 1800(2019).
- Rubio-Sánchez, R., et al. Thermally driven membrane phase transitions enable content reshuffling in primitive cells. J Am Chem Soc. 143 (40), 16589-16598 (2021).
- Jahnke, K., Huth, V., Mersdorf, U., Liu, N., Göpfrich, K. Bottom-up assembly of synthetic cells with a DNA cytoskeleton. ACS Nano. 16 (5), 7233-7241 (2022).
- Tran, M. P., et al. A DNA segregation module for synthetic cells. Small. 19 (13), 2202711(2023).
- Mason, A. F., Buddingh', B. C., Williams, D. S., Hest, J. C. M. v Hierarchical self-assembly of a copolymer-stabilized coacervate protocell. J Am Chem Soc. 139 (48), 17309-17312 (2017).
- Gumz, H., et al. Toward functional synthetic cells: In-depth study of nanoparticle and enzyme diffusion through a cross-linked polymersome membrane. Adv Sci. 6 (7), 1801299(2019).
- Huang, X., Patil, A. J., Li, M., Mann, S. Design and construction of higher-order structure and function in proteinosome-based protocells. J Am Chem Soc. 136 (25), 9225-9234 (2014).
- Booth, R., Qiao, Y., Li, M., Mann, S. Spatial positioning and chemical coupling in coacervate-in-proteinosome protocells. Angew Chem Int Ed Engl. 58 (27), 9120-9124 (2019).
- Hindley, J. W., et al. Light-triggered enzymatic reactions in nested vesicle reactors. Nat Commun. 9 (1), 1093(2018).
- Zubaite, G., Hindley, J. W., Ces, O., Elani, Y. Dynamic reconfiguration of subcompartment architectures in artificial cells. ACS Nano. 16 (6), 9389-9400 (2022).
- Hirose, T., et al. A guide to membraneless organelles and their various roles in gene regulation. Nat Rev Mol Cell Biol. 24 (4), 288-304 (2023).
- Guindani, C., Silva, L. C. d, Cao, S., Ivanov, T., Landfester, K. Synthetic cells: From Simple Bio-Inspired Modules to Sophisticated Integrated Systems. Angew Chem Int Ed Engl. 61 (16), e202110855(2022).
- Adamala, K. P., et al. Present and future of synthetic cell development. Nat Rev Mol Cell Biol. 25 (3), 162-167 (2023).
- Allen, M. E., et al. Biomimetic behaviors in hydrogel artificial cells through embedded organelles. Proc Natl Acad Sci U S A. 120 (35), e2307772120(2023).
- Cook, A. B., Novosedlik, S., Hest, J. C. M. v Complex coacervate materials as artificial cells. Acc Mater Res. 4 (3), 287-298 (2023).
- Seeman, N. C., Sleiman, H. F. DNA nanotechnology. Nat Rev Mater. 3, 17068(2018).
- Takinoue, M. DNA droplets for intelligent and dynamical artificial cells: from the viewpoint of computation and non-equilibrium systems. Interface Focus. 13 (5), 20230021(2023).
- Liu, W., Lupfer, C., Samanta, A., Sarkar, A., Walther, A. Switchable hydrophobic pockets in DNA protocells enhance chemical conversion. J Am Chem Soc. 145 (13), 7090-7094 (2023).
- Wilner, O. I., Willner, I. Functionalized DNA nanostructures. Chem Rev. 112 (4), 2528-2556 (2012).
- Gong, J., Tsumura, N., Sato, Y., Takinoue, M. Computational DNA droplets recognizing miRNA sequence inputs based on liquid-liquid phase separation. Adv Funct Mater. 32, 2202322(2022).
- Jeon, B. -J., Nguyen, D. T., Saleh, O. A. Sequence-controlled adhesion and microemulsification in a two-phase system of DNA liquid droplets. J Phys Chem. 124 (40), 8888-8895 (2020).
- Sato, Y., Sakamoto, T., Takinoue, M. Sequence-based engineering of dynamic functions of micrometer-sized DNA droplets. Sci Adv. 6 (23), 3471(2020).
- Saleh, O. A., et al. Vacuole dynamics and popping-based motility in liquid droplets of DNA. Nat Commun. 14 (1), 3574(2023).
- Rubio-Sánchez, R., Fabrini, G., Cicuta, P., Michele, L. D. Amphiphilic DNA nanostructures for bottom-up synthetic biology. Chem Commun. 57 (95), 12725-12740 (2021).
- Brady, R. A., Brooks, N. J., Cicuta, P., Di Michele, L. Crystallization of amphiphilic DNA C-Stars. Nano Lett. 17 (5), 3276-3281 (2017).
- Leathers, A., et al. Reaction-diffusion patterning of DNA-based artificial cells. J Am Chem Soc. 144 (38), 17468-17476 (2022).
- Malouf, L., et al. Sculpting DNA-based synthetic cells through phase separation and phase-targeted activity. Chem. 9 (11), 3347-3364 (2023).
- Fabrini, G., Minard, A., Brady, R. A., Antonio, M. D., Michele, L. D. Cation-responsive and photocleavable hydrogels from noncanonical amphiphilic DNA nanostructures. Nano Lett. 22 (2), 602-611 (2022).
- Brady, R. A., Brooks, N. J., Foderà, V., Cicuta, P., Di Michele, L. Amphiphilic-DNA platform for the design of crystalline frameworks with programmable structure and functionality. J Am Chem Soc. 140 (45), 15384-15392 (2018).
- Walczak, M., et al. Responsive core-shell DNA particles trigger lipid-membrane disruption and bacteria entrapment. Nat Commun. 12 (1), 4743(2021).
- Zhang, D. Y., Winfree, E. Control of DNA strand displacement kinetics using Toehold exchange. J Am Chem Soc. 131 (47), 17303-17314 (2009).
- Integrated DNA Technologies OligoAnalyzer Tool. , Available from: https://www.idtdna.com/pages/products/custom-dna-rna/dna-oligos/custom-dna-oligos (2024).
- Cavaluzzi, M. J., Borer, P. N. Revised UV extinction coefficients for nucleoside-5'-monophosphates and unpaired DNA and RNA. Nucleic Acids Res. 32 (1), e13(2004).
- Lattuada, E., Caprara, D., Piazza, R., Sciortino, F. Spatially uniform dynamics in equilibrium colloidal gels. Sci Adv. 7 (49), (2021).
- T7-FlashScribeTM Transcription Kit. , Available from: https://www.cellscript.com/products/018pl0617CS.pdf (2017).
- Zadeh, J. N., et al. NUPACK: Analysis and design of nucleic acid systems. J Comput Chem. 32 (1), 170-173 (2011).
- Walczak, M., Brady, R. A., Leathers, A., Kotar, J., Di Michele, L. Influence of hydrophobic moieties on the crystallization of amphiphilic DNA nanostructures. The Journal of Chemical Physics. 158 (8), 084501(2023).
再版と許可
