胚性原始生殖細胞の多能性幹細胞由来代理モデルである原始生殖細胞様細胞(PGCLC)の安定した in vitro 増幅は、技術的な課題に直面しています。このプロトコルは、血清細胞またはフィーダー層細胞を伴わない in vitro 条件下での PGCLC の長期増殖をサポートします。
この記事について
サマリー
要約
原始生殖細胞(PGC)は、すべての男性および女性の生殖細胞系の一般的な前駆体です。PGC は着床周囲の哺乳類胚で発生し、性腺の性分化時に性別特異的な生殖細胞前駆体になります。一般に PGC 様細胞 (PGCLC) として知られる in vitro モデルは、ヒト多能性幹細胞から生成され、ヒト胚性 PGC の有用な代用物であり、 in vitro でヒト配偶子形成を探索するユニークな機会を提供します。ここで提示するプロトコルは、ヒトPGCLCの長期 的なin vitro 増殖をサポートします。新たに単離されたPGCLCは、最初にSTOフィーダー層上に維持され、次に基底膜抽出物上でフィーダーのない状態で増殖されます。長期培養PGCLC(LTC-PGCLC)は、CD38陽性細胞として蛍光活性化細胞選別(FACS)に富むことができ、老化などの明らかな制限なしに、純粋でフィーダーフリー、無血清の単調培養として数千万細胞に容易に増幅されます。新たに単離された数千のPGCLCから100万を超えるヒトPGCLCの純粋な集団を得ることは実質的に実現可能です。ヒトLTC-PGCLC細胞培養は、ヒト生殖細胞の生物学と下流の生殖細胞への分化を研究するための有用で便利な in vitro モデルです。
概要
原始生殖細胞(PGC)は、すべての生殖細胞系の最も初期の前駆体です。ヒトPGCは、着床後早期に後部胚細胞(おそらくコミットされていない羊膜前駆細胞)から出現し、妊娠2〜3週で胚原腸形成1,2,3,4,5,6,7。ヒトとマウスの両方のPGCのスペシフィケーションでは、骨形態形成タンパク質(BMP)とWNT3によって活性化されるシグナル伝達経路が重要な役割を果たします3,6。マウスPGCの仕様には、BLIMP1、PRDM14、TFAP2Cの3つの転写因子の誘導が必要ですが、ヒトPGCの仕様では、PRDM14の役割は減少します。SOX17は、マウスPGC仕様には不可欠であるが、ヒトPGC仕様には不可欠であり、EOMESまたはEOMESとTBXTの両方にのみ依存する方法でBMPシグナル伝達によって誘導される7,8,9。ヒトPGCは、妊娠5〜6週で後部外芽細胞から背側腸間膜を通って背側腸間膜に向かって移動します10、11、12、13、14、15、16。ヒトPGCの移動は走化性によって引き起こされる可能性がありますが、実験的な確認を待っています。移動性ヒトPGCのトランスクリプトームプロファイルは、同じ段階のマウスPGCのトランスクリプトームプロファイルと同一ではありません17,18。たとえば、ヒトPGCは性腺アンラーゲンに定着する前でもDAZLを発現しますが、マウスPGCは性腺定着後にのみDAZLを発現します9。性腺体細胞の性特異的分化が開始されると、PGCは生殖細胞(生殖細胞としても知られる)または卵母細胞への分化も受けます。
ヒト胚性PGCへのアクセスは技術的および倫理的障壁のために非常に困難であるため、多能性幹細胞由来のPGC様細胞(PGCLC)の使用がますます一般的になってきています3。マウスPGCLCは、高度なグローバルゲノムDNA(gDNA)脱メチル化を特徴とするPGCの遊走後段階に似ており、受精能力のある精子と卵母細胞を生成することができます19,20,21。対照的に、ヒトPGCLCは、全体的なgDNA脱メチル化が限られている胚性PGCの初期段階に似ています7,22,23,24。ヒトPGCLCは、比較的未熟な状態にもかかわらず、卵原細胞25,26またはprospermatogonia27に似た生殖細胞のより進行した段階へのin vitro分化が可能であるという証拠が蓄積されています。
2015年にヒト多能性幹細胞からの第1世代のPGCLCを発表して以来、7、多くの研究室がヒトPGCLC産生のためのさまざまなプロトコルを発表しています。初期の標準プロトコルには、胚様体と呼ばれることが多い多能性細胞凝集体の形成が含まれます 7,22,24,26,28,29。ヒトPGCLCは、同等のトランスクリプトームプロファイルを共有する様々な凝集体ベースのプロトコルを使用して産生することができ、そのすべてがPRDM1、SOX17、TFAP2C、POU5F1、およびNANOS3などの主要なPGCマーカー遺伝子を強く発現するのに対し、多能性マーカーSOX2または後期PGCマーカーDDX4の発現は一般的に抑制されます24。拡張性と利便性を向上させるために、単層細胞培養からヒトPGCLCを作製する試みの成功も報告されています30。PGCLCの収量は比較的小さいが、原腸陥入期胚の多能性幹細胞由来のin vitroモデルからヒトPGCLCの産生に成功したことは、生殖細胞系列の仕様と初期段階のPGC発生のメカニズムの解明に大きく貢献する31,32,33,34,35,36。
さまざまな細胞培養法を用いて作製されたヒトPGCLCの収量と品質は改善されていますが、ヒトPGCLCの細胞培養拡大における技術的困難は、化学的または遺伝子スクリーニングなどの大量の均質な細胞集団を必要とする実験への応用、および生殖細胞の進行段階の産生に大きなハードルをもたらしています26.幹細胞因子(SCF)および2.5%子牛胎児血清(FCS)を含むFR10ベースの培地中のSTOフィーダーで、ヒトPGCLCが最大21日間維持されたことを報告しました。しかし、PGCLCは、PGC様同一性から生殖細胞の発達に関連しない可能性のある他のタイプの細胞に分岐する傾向がありました37。村瀬らは、継代のたびにFACSによって培養物からそのような不要な細胞を繰り返し除去し、ヒトPGCLCが増殖の可能性をin vitroで長期維持できることを示しました38。その後、Muraseらは、2.5%FCSを含む培地中でのヒトPGCLCの増幅に成功したことを報告しました39が、彼らの方法には、外因性ベクター40からマウスSCFの膜結合型を発現するm220マウス胚細胞の自発的に出現したMMC耐性サブクローンであるm220-5フィーダー層細胞が必要です.今日の時点で、m220-5細胞はまだ公的にアクセス可能なリポジトリに預けられていません。したがって、ヒトPGCLC培養をin vitroで多数の均質細胞に拡大し、非標準のフィーダー細胞資源を必要とせず、動物由来の試薬を含まない単純な条件でPGC様特性を維持することは、依然として大きな課題です。
上記の技術的ハードルを克服するために、血清細胞またはフィーダー層細胞のない状態でPGC様特性を維持しながら、均質な細胞集団としてのヒトPGCLCの長期 in vitro 増殖を可能にする方法が開発されました41。ヒトPGCLCはテロメラーゼを発現するため、これらの細胞は少なくとも150日間、老化や他のタイプの細胞からの逸脱の兆候なしに一定の速度で増幅します。長期培養PGCLC(LTC-PGCLCs)は、ヒトPGC様トランスクリプトーム特性を維持しますが、それらの全体的なgDNAは継代を繰り返すと適度に脱メチル化されます。LTC-PGCLSは多能性胚性生殖細胞様細胞(EGCLC)に容易に変換され、iPS細胞様トランスクリプトームとgDNAメチロームを回復しますが、H19 RNA発現の刷り込み対立遺伝子制限は失われます。LTC-PGCLCは、xrTestis生体異物オルガノイド培養においてprospermatogoniaに類似したDAZL発現細胞に分化することもできる27。したがって、ヒトLTC-PGCLCモデルは、PGCLCの生物学的特性を永続的に保持し、安定した細胞株として in vitroで 容易に増殖できる、安定的に維持された多能性関連細胞培養資源の新しいタイプを表しています。
この記事では、標準的なSTOフィーダー層細胞による時間的サポートと、基底膜抽出物(BME)のフィーダーフリー状態で、新鮮に単離されたFACSが豊富なヒトPGCLCの純粋な集団を無血清の長期維持培養に適応させる方法について説明します。この方法は、前述の24、41、42、またはSasakiら22によって報告されたように、胚様体依存性プロトコル、およびOvereemら30によって報告された単層培養法を使用して産生されたヒトPGCLCのin vitro増殖をサポートする。記載されたように調製されたヒトPGCLCに適用した場合41、10,000細胞の初期集団は、4〜4.5日の集団倍加時間41で、1.5〜2か月でほぼ1×10⁹細胞に拡大することができる。他の方法で産生されたヒトPGCLCへの適用性も期待されています。
プロトコル
1. 細胞培養培地の調製
- 表 1、表 2、表 3、および表 4 の説明に従ってメディアを準備します。これらの培地のアリコートを冷凍保存します。
- 表1に示すように、PGCLC基礎培地を調製します。40 mLのアリコートを作り、-20°Cで6ヶ月間保存します。表2に示すように、STO培地1を調製します。50 mLのアリコートを50 mLの遠心分離管に4°Cで1か月間保存します。
- 表3に示すように、STO培地2を調製する。すぐに使用してください。表4に示すように、マイトマイシン-C処理STO細胞(MMC-STO)保存培地を調製する。10 mLのアリコートを-20°Cで6か月間保存します。
注意: ジメチルスルホキシドは危険(可燃性液体)と見なされるため、熱、火花、裸火、または高温の表面から遠ざける必要があります。その廃棄については、現地の規制プロトコルに従ってください。
2. MMC処理STO細胞の調製
注:STO細胞のMMC処理は、生存率を著しく損なうことなく、それらの増殖活性を不活性化します。MMC-STO細胞は、ヒトPGCLCの初期培養(ステップ4)のフィーダー層細胞として、また無細胞条件培地の供給源(ステップ3)として使用されます。
- STO培地1で4つのP15ディッシュで、合流近くになるまでSTO細胞を増殖させます。STO培地1を23 mL/皿に変更します。23 μL/ディッシュの10 mg/mL濃度のMMCを培地に直接加え、最終濃度は10 μg/mLになります。
- よく旋回し、CO2 インキュベーターで37°Cで4時間インキュベートします。
注意:MMCは大量に飲み込むと致命的であり、発がん性物質の疑いがあります。この化合物の取り扱いと廃棄は、現地の規制プロトコルに従う必要があります。 - 20 mL/皿のDulbeccoのPBS(Ca/Mgフリー)で室温で2回細胞を洗浄します。
- 細胞を4 mL/ディッシュのTrypLE ExpressでCO2 インキュベーターで2分間解離します。穏やかなピペッティングにより、細胞を単一細胞懸濁液に懸濁します。
- 細胞懸濁液(8 mL)の2つのディッシュを、30 mLの氷冷STO培地-1を含む50 mLの遠心分離管に移します。他の2つのディッシュについて繰り返して、38 mLの細胞懸濁液のチューブを2本作ります。
- 血球計算盤または自動セルカウンターを使用して細胞生存率を評価するために、0.2%トリパンブルーの存在下で細胞をカウントします。
- 細胞を300 x g で4°Cで5分間遠心分離します。 上清を捨てます。細胞ペレットを氷冷凍結細胞保存培地に5 x 10⁶ 細胞/mLに再懸濁します。
- 極低温バイアルでMMC処理されたSTO細胞の1 mLアリコートを調製します。発泡スチロールの箱または緩やかに凍結装置で細胞をゆっくりと凍結し、-80°Cで最大12か月間保存します。
3. STOコンディショニング培地(S-CM)の調製
注:MMC-STO細胞の無細胞条件化培地(ステップ2で調製)は、PGC様特性を失う細胞への逸脱を抑制しながら、ヒトPGCLCの生存と増殖をサポートします。
- 1日目:冷凍ストックからMMC処理されたSTO細胞を解凍し、5 x 10⁶ 細胞をゼラチンでコーティングされたP10ディッシュに10 mL/ディッシュのSTO培地2で接種します。バッチの典型的なサイズは、4〜8個のP10ディッシュで構成されています。細胞をCO2 インキュベーターで37°Cで一晩インキュベートします。
- ウェルをゼラチンでコーティングするには、1 mL/ウェルの0.1%ゼラチンを加え、室温で少なくとも20分間インキュベートします。余分なゼラチン溶液を吸引し、乾くまでウェルをバイオセーフティキャビネットで開いたままにします。ゼラチンでコーティングされたプラスチック製品は、室温で2週間、または4°Cで3か月間保管してください。
- PGCLC基礎培地のアリコートを4°Cで一晩解凍します。
注:この培地を高温でより迅速に解凍することはお勧めしません。PGCLC基礎培地を4°Cで1週間以上保存しないでください。 - 2日目:STO培地2を取り外して廃棄します。温かいDPBS(~10 mL/ディッシュ)で細胞を洗浄し、続いて温かいPGCLC基礎培地(2 mL/ディッシュ)で洗浄します。温かいPGCLC基礎培地(12 mL/ディッシュ)を加え、CO2 インキュベーターで37°Cで細胞を一晩インキュベートします。
- 3日目:すべてのコンディショニング培地を50 mL遠心分離管に集めます。PGCLC基礎培地(12 mL /ディッシュ)を繰り返し、翌日同じSTO細胞培養物からコンディショニング培地を回収するためにインキュベーションします。300 x g で収集したコンディショニング培地を4°Cで5分間遠心分離します。 15 mLの遠心分離管に上清(S-CM)の10 mLアリコートを作成します。S-CMのMMC-STO細胞の汚染を避けるために、50mLチューブの底に残っている培地の最後の3mLを服用しないでください。アリコートを-80°Cで最大6か月間保存します。
- 4日目:PGCLC基礎培地で5〜6日間培養した後、MMC-STO単層培養が劣化するまで、ステップ3.4を毎日繰り返してS-CMを収穫します。25%以上の細胞が皿から剥がれたら、採取を中止します。
4. ヒトPGCLCの長期培養への適応
- MMC-STOフィーダー層上で新たに単離されたヒトPGCLCを培養します。以前に発表された方法(Mitsunaga et al.24;Kobayashi et al.41)。ヒト PGCLC 誘導の詳細なプロトコルも公開されています42,43。
- 最大28日間の最初の増幅後、PGCLCをフィーダーフリー培養物としてBME上でLTC-PGCLCとして維持します。PGCLC培養のこれら2つのステップ全体を通して、SCFを補給するがFCSは含まないSTOコンディショニング培地(S-CM、ステップ3で調製)を使用します。ROCK阻害剤は、継代直後にのみ必要です。
注:BMEとして、ESCグレードのマトリゲルが私たちの研究室で使用されました。他の市販製品は、LTC-hPGCLC の長期的な拡大をサポートしていませんでした。 - 1日目:ゼラチンでコーティングされた6ウェルプレートでMMC処理されたSTOフィーダー層細胞を8 x 10⁴ 細胞/cm2 に3 mL/ウェルSTO培地2で接種します。フィーダー層をCO2 インキュベーターで37°Cで一晩インキュベートします。
- 2日目:培養物からSTO培地を廃棄し、温かいダルベッコのMEM(無血清)、3 mL /ウェルで細胞を洗浄します。0.1 mM 2-メルカプトエタノール、50 μg/mL アスコルビン酸、100 ng/mL ヒト組換え SCF、および 10 μM Y-27632 を新たに添加した S-CM を 3 mL/ウェル添加します。500〜2,000個の新たに単離されたヒトPGCLCを各ウェルのSTOフィーダー層に接種します。細胞をCO2 インキュベーターで37°Cで一晩インキュベートします。
注:血清の存在は、低濃度であっても、ヒトPGCLCから不要なタイプの細胞の出現を引き起こす傾向があります41。ヒトPGCLCの増殖はSCF41に厳密に依存している。Y-27632は、接種時の単一細胞ヒトPGCLCの生存をサポートしますが、維持培養中は必要ありません。2-メルカプトエタノール、アスコルビン酸、SCF、およびY-27632を培地に新たに加えます。典型的な実験では、PGCLCは6ウェルプレートのすべてのウェルに接種されます。出発物質としてより多くの PGCLC が利用可能な場合は、ウェルあたり最大 10,000 PGCLC の高密度が許容されます。 - 3日目:培地の半分(1.5 mL/ウェル)を、0.1 mM 2-メルカプトエタノール、50 μg/mLアスコルビン酸、100 ng/mLヒト組換えSCFを新たに添加した温かいS-CMに置き換えますが、Y-27632は含まない。媒体の強い流れによってフィーダー層から剥がれる可能性のあるPGCLCを邪魔しないでください。
- 5日目から28日目:1日おきに手順4.5を繰り返します。PGCLCは通常、4.5日の個體群倍増時間41で増殖するため、PGCLCの小さなクラスターは6〜7日目以降に出現します(図1A-D)。クラスターは、14〜15日目までにより明らかになります(図1E、F)。正しいPGCLCから逸脱した異常な形態学的特徴を持つ不要なタイプの細胞クラスターが現れた場合は、そのようなクラスターを含むウェルを破棄するか、ステップ4.9で後述する差次接着技術を使用して異常な細胞を排除しようとします。
- PGCLCが増殖して培養面積の20%以上をカバーするクラスターを形成する場合(~28日目)、細胞剥離溶液(CDS)を使用して細胞を解離します。PGCLC培養のウェルからS-CMを除去し、細胞を洗浄せずに予熱したCDSを1 mL /ウェルで加えます。PGCLCがウェルから剥離するまで、CO2 インキュベーターで37°Cで5分間細胞をインキュベートします。
注:アキュターゼは、軽度の解離のためのCDSとして推奨されます。CDSを37°Cで5分以上予熱しないでください。PGCLCの剥離は、穏やかなピペッティングによって促進できますが、PGCLCを単一細胞懸濁液に完全に解離する必要はありません。PGCLCの小さな凝集体は生存率を高める可能性があります。不要なタイプの細胞が出現し、急速に増殖する場合は、フィーダー細胞やほとんどの種類の不要な細胞よりも早く剥離する傾向があるPGCLCの選択的収集のために、細胞剥離中にCDSでのインキュベーション時間を調整します。不要なタイプの細胞の持続的な出現がPGCLCの増殖を妨げる場合は、ステップ4.9で説明したように、ゼラチンでコーティングされたウェルへのより速い接着を使用して、不要な細胞の除去を試みます。FACSによるPGCLCの濃縮は、生きたPGCLCのかなりの部分を失う傾向があるため、それに応じてフィーダー層の面積サイズを小さくします。 - CDSによる細胞剥離を止めるには、細胞懸濁液を10倍の容量の温かいPGCLC基礎培地で希釈し、300 x g で4°Cで5分間遠心分離します。 アキュターゼなどの一部のCDSの酵素活性は、血清またはトリプシン阻害剤によって抑制されないことに注意してください。上清を廃棄し、0.1 mM 2-メルカプトエタノール、50 μg/mLアスコルビン酸、100 ng/mLヒト組換えSCF、および10 μM Y-27632を新たに添加した3 mLの温かいS-CMに細胞を再懸濁します。
- 細胞懸濁液を0.1%ゼラチンでコーティングした6ウェルプレートのウェルに接種し、CO2 インキュベーターで37°Cで30分間インキュベートして、ゼラチンでコーティングされたウェルに急速に付着するMMC-STO細胞(および不要なタイプの細胞)を除去します。
注:インキュベーションの20分および30分で位相差顕微鏡で細胞を検査して、フィーダー細胞の接着を評価することをお勧めします。インキュベーション時間を最大45分まで延長する必要がある場合があります。MMC処理されたSTO細胞はS-CMで増殖および劣化できないため、フィーダー細胞を排除するためにFACSまたはMACSを使用することは、一般に必要ありません。 - 異常なタイプの細胞が枯渇したPGCLCを基底膜マトリックスでコーティングされたウェルに移し、ヒトPGCLCのフィーダーフリーの長期培養を開始します。6ウェルプレート内の単一ウェルの場合、1 x 10⁵ 個の生存可能なPGCLCの接種が推奨されます。
注:通常、最大6ウェルからhPGCLCをプールして、1 x 10⁵ 生存(トリパンブルー染色陰性)PGCLCを収集し、接種細胞密度を高めるためにそれらを単一のウェルに播種する必要があります。採取されたPGCLCの数が1 x 10⁵に達しない場合は、12ウェルプレートや24ウェルプレートなどのより小さなサイズのウェルを使用して、比較的高いPGCLC密度を取得します。最初の継代培養の時点で、ほとんどのMMC-STOフィーダー層細胞は劣化し、継代手順を生き延びることができません。少数の生存可能なMMC-STO細胞は、差動接着技術によって効果的に除去されます。BMEでコーティングされたウェルで少数のMMC-STO細胞が汚染されても、複数回の継代中に培養物から消えます。 - ヒトPGCLCは、個々の細胞間の直接的な物理的接触の有意な兆候のない高度に分散した細胞集団として増殖します(図1)。緊密な細胞間相互作用を示す細胞のクラスターが出現した場合(図2A)、ステップ4.7で説明した技術を使用して培養物を継代します。通常、週に1回継代(1:4)で十分です。
注:ヒトPGCLCのFACS濃縮は通常不要です。しかしながら、ステップ4.11で説明した繰り返しの差動接着技術の後に不要な異常細胞を効果的に除去できない場合は、CD38陽性細胞42,43としてヒトPGCLCのFACS濃縮を数サイクル行うことで、LTC-hPGCLCの純粋な集団の確立が容易になる。フィーダー層がない場合にBMEコーティングされた皿上で増殖するPGCLC由来の異常細胞の例を図3に示す.不要な種類の細胞を誘導するリスクを軽減するには、PGCLC細胞培養の比較的高密度を維持することが重要です。- 前述の42,43のようにBMEコーティング皿を調製する。BMEを冷蔵庫または冷蔵室の氷の上で一晩解凍します。冷凍BMEを室温で解凍したり、温水浴を使用したりしないでください。
- アリコートBME(~200 μL、アリコートの容量は各バッチのメーカーによって決定され、バイアルのラベルに示されています)を、滅菌および予冷された低結合遠心分離管または氷上の細胞凍結保存チューブに入れます。固化を避けるために、分注中はBMEを氷冷に保つことが重要です。アリコートを-80°Cで保存します。
- BMEの1アリコートを25 mLの氷冷DMEM/F12で希釈し、3つの10 cmディッシュ(~8 mL/ディッシュ)または4つの6ウェルプレート(合計24ウェル、ウェルあたり1 mL)に広げます。皿を室温で少なくとも1時間インキュベートします。コーティング後、食器は透明フィルムで密封し、室温で最大1週間保存できます。
- 使用直前に皿から培地を吸引します。コーティングされた食器を洗う必要はありません。
- BME上でLTC-PGCLC培養物を比較的高密度に維持して、不要なタイプの細胞の出現を抑制します。継代PGCLCは、細胞が25%以上のコンフルエントに達した場合に推奨されます。培地の半分(1.5 mL/ウェル)は、0.1 mM 2-メルカプトエタノール、50 μg/mL アスコルビン酸、および 100 ng/mL ヒト組換え SCF を新たに添加した温かい S-CM で交換する必要があります。
注:PGCLCを低密度で接種すると、不要な細胞を生成するリスクが高まります。ヒト PGCLC の集団倍増時間は約 4.5 日41 であるため、長期培養を維持するには通常、毎週の定期的な継代が十分です。ROCK阻害剤(Y-27632)の包含は、PGCLC生存率を改善するために継代後にのみ必要です。 - 媒体の強い流れによってフィーダー層から剥がれる可能性のあるPGCLCを邪魔しないでください。
注:ヒトPGCLCはテロメラーゼを発現するため、テロメアの短縮や老化関連β-ガラクトシダーゼ41の発現などの明らかな老化の兆候なしに増殖します。 - ヒトPGCLCが大量の不要な細胞を生成せずに安定した増殖を得た場合、マーカー遺伝子の発現プロファイリングによってそれらのPGC様特性を調べます。
注:不要な細胞型の汚染の可能性を評価するには、各単一細胞の特性評価に適した分析アプローチ(免疫蛍光、FACS、または単一細胞RNA-seqなど)が推奨されます。このような分析の結果が PGCLC の PGC 様性質を裏付ける場合、LTC-hPGCLC 培養の確立が確認されます。 - LTC-PGCLCを細胞凍結培地(極低温バイアルあたり1 x 10⁶ 細胞/ mL)に凍結して保存します。最初の材料として合計10,000個のヒトPGCLCから始めて、6週間で1 x 10⁶ 個のPGCLCの総収量を達成できます。極低温バイアルが入った紙またはプラスチックの箱を、しっかりと密閉可能な発泡スチロールの箱に入れます。密封された箱を-80°Cの冷凍庫に一晩入れてゆっくりと冷凍します。次に、バイアルを-80°Cの冷凍庫または液体窒素タンクに入れます。
- 凍結細胞のバイアルから培養を開始するには、以下に説明する手順に従います。
- バイアルの底を水に浸したまま、手動振とうしながら37°Cのウォーターバスで細胞を素早く解凍します。バイアル内で内容物の>80%が解凍されたら、糸くずの出ないティッシュまたは同等の実験紙でバイアルを乾燥させ、アルコール綿棒でキャップの周りを拭きます。
- 予熱(37°C)PGCLC基礎培地を含む15mL遠心チューブに細胞を移します。バイアル内に小さな凍結細胞が残っている場合は、ピペッティングによってPGCLC基礎培地で回収します。
- 細胞を室温で5分間300 x g ですぐに遠心分離し、上清を除去します。
- 0.1 mM 2-メルカプトエタノール、50 μg/mLアスコルビン酸、100 ng/mLヒト組換えSCF、および10 μM Y-27632を新たに添加した9 mLの予熱したS-CMで細胞ペレットを再懸濁します。1,000 mLピペットチップを使用して細胞を穏やかに懸濁します。
- BMEコーティングプレートの3ウェルに3 mL /ウェルを接種して培養を開始します。プレートを垂直方向と水平方向に軽く振って、細胞が均一に分布するようにします。振とうの円運動は細胞をウェルの中心に移動させるため、避けてください。凍結ストックから回収した直後の細胞の生存率は、通常80%を超えています。
結果
代表的な結果 - PGCLCは通常、接種後2週間以内にMMC-STOフィーダー層に目に見えるクラスターを形成します(図1A-D)。PGCLCがフィーダーフリー培養の準備が整うまで、約3〜4週間かかります。PGCLCは強い細胞動態活性を示すため、フィーダー層にクラスターを形成すると細胞間相互作用が弱くなります(図1E、F)。クラスターから移動するPGCLCがしばしば観察されます(図1F、赤い矢印)。フィーダー層がなければ、LTC-PGCLCは、細胞密度が高い場合でも、細胞間接着の兆候がほとんどない散在細胞として増殖します(図3)。各LTC-PGCLCは、新たに単離されたヒトPGCLCの元の形態を維持し、活発な細胞質分裂の兆候を示します。PGC様の形態学的特徴から逸脱した細胞が現れた場合(図2)、差別接着法を繰り返すことでPGCLCを濃縮することで、培養品質が向上することがよくあります。異常な細胞が持続する場合は、CD38陽性細胞としてPGCLCを時折FACS濃縮することが役立つ場合があります。
先行の出版物では、ヒトPGCLCをPRDM1陽性、TFAP2C陽性、SOX2陰性細胞として同定しています41。それらはまた、POU5F1を発現しますが、それらの前駆体iPS細胞もこの多能性マーカー41を発現します。遺伝的に誘導可能なマーカー、免疫蛍光、FAC、または単一細胞RNA-seqを使用して、拡大するヒトPGCLCの単一細胞レベルの収量とマーカー発現プロファイルをできるだけ早く確認することを強くお勧めします。しかし、このような確認分析がなければ、フィーダー細胞の存在下または非存在下でのヒトPGCLCの収量と品質は、 図1、 図2、および 図3に示すように、標準的な位相差顕微鏡を使用して便利に推定できます。
長期培養中、LTC-PGCLCは、以前の単一細胞RNA-seqデータが示したように、活発に増殖する亜集団を含む均質な細胞集団を維持します41。初期段階のPGCLCマーカーGATA2およびGATA3の発現が急速に失われることを除いて、元のPGCLCのトランスクリプトームプロファイルはほぼ維持されています41。ヒトiPS細胞における全体的なDNAメチル化レベルは約73%であり、新たに産生されたPGCLCでは約64%に減少します41。LTC-PGCLCの全体的なDNAメチル化レベルは、12週間の in vitro 増殖後に約54%にさらに減少します41。ヒトLTC-PGCLCのほとんどのトランスクリプトームおよびエピジェネティックな特徴は、多能性胚生殖細胞に変換されると、元のiPS細胞の特性に完全に逆転しますが、いくつかの刷り込み制御領域の対立遺伝子特異的エピジェネティックマークがPGCLCで消去され、元に戻ることはありません41。
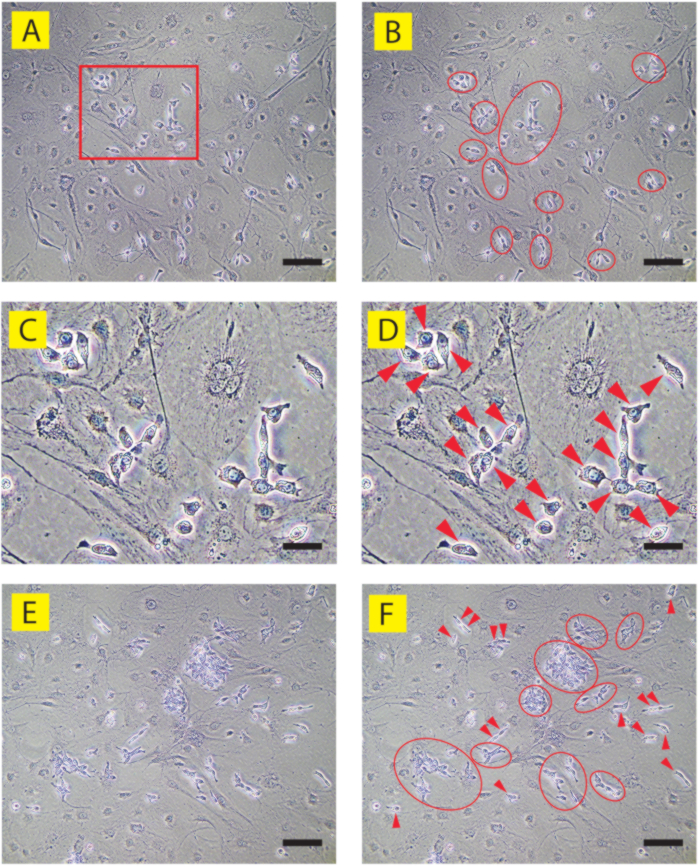
図1:STOフィーダー層(ヒトiPS細胞クローン9A13)上の正しいヒトPGCLCの位相差画像。 (A、C、E)は、それぞれ(B、D、F)に注釈が付けられます。(A-D)6日目の文化。赤い長方形で示した(A)の一部を(C、D)で拡大します。ほとんどのPGCLCは、しばしば緩いクラスター(赤い楕円形)を形成する分散細胞として観察されます。個々のPGCLC(赤い矢印)は互いに密接な接触を形成せず、位相差顕微鏡下で、劣化し、平らで広く広がるSTOフィーダー細胞から突き出た細胞として容易に識別されます。(E、F)15日目の文化。PGCLCの複数のクラスターは容易に識別されますが(赤い楕円)、細胞間接触はまだ緩んでいます。一部のPGCLCは、クラスターの外側で、多くの場合、デュプレット(赤い矢印)として見られ、高度に劣化したフィーダー層の上および間をランダムに移動しながら、活発な増殖を反映しています。スケールバー = 50 μm (A、B、E、F) または 15 μm (C、D)。 この図の拡大版を表示するには、ここをクリックしてください。
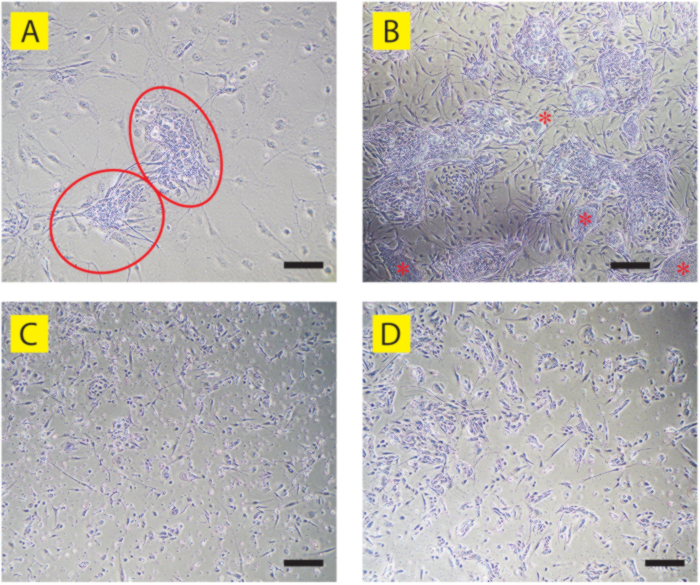
図2:PGC様特性から逸脱したヒトPGCLCの位相差画像。(A)PGCLCの2つの異常なクラスター(赤い楕円)は、STOフィーダー層上の9A13 PGCLCの9日目の培養に現れました。正しいPGCLCクラスター(図1A-Dを参照)とは異なり、細胞は個々の細胞の境界を覆い隠す強い細胞間接触を示します。(B) (A) に示されているヒト PGCLC 培養の 18 日目培養。複数の異常なPGCLCクラスターが観察され、その一部は前駆体ヒトiPS細胞(赤いアスタリスク)に似た密なコロニーを示します。クラスター間に見られる線維芽細胞様細長い細胞のほとんどもPGCLC由来の異常細胞であるのに対し、ほとんどのSTOフィーダー細胞は劣化して剥がれていることに注意してください。(C)LTC-hPGCLC(ヒトiPS細胞クローンB6)は、BMEコーティングされたフィーダーフリーの皿で大量の細胞死と異常な形態を示します。(D)BMEでコーティングされたフィーダーフリーディッシュ(ヒトiPS細胞クローンT548)上の異常な形態を持つ細胞に大きく逸脱したLTC-hPGCLC。これらの異常なLTC-hPGCLCを、図3Bに示す正しいLTC-hPGCLCと比較します。スケールバー = 50 μm (A、B) または 100 μm (C、D)。この図の拡大版を表示するには、ここをクリックしてください。
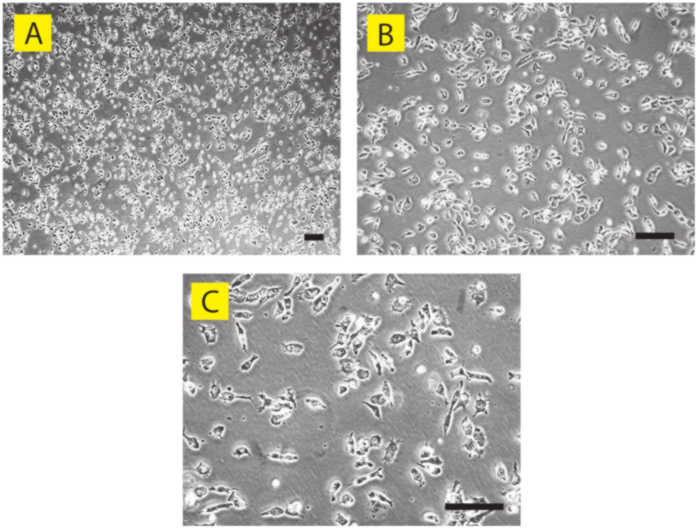
図3:フィーダーフリー培養(ヒトiPS細胞クローンA4)としての正しいヒトPGCLCの位相差画像。 BMEコーティングされた皿上でのLTC-PGCLCの56日目のフィーダーフリー培養は、(A)低倍率、(B)中倍率、および(C)高倍率で示されています。細胞密度は比較的高いですが、個々のPGCLCは、最近細胞分裂を完了した細胞を除いて、細胞間密接な接触を形成しません。活発な細胞質分裂により、一部のPGCLCは細長い形態を示しますが、他のPGCLCは丸い形をしています。スケールバー = 50 μm。 この図の拡大版を表示するには、ここをクリックしてください。
| PGCLC基礎培地 | |
| ざいりょう | 容積 |
| グラスゴーのMEM | 500ミリットル |
| ノックアウト血清交換 (KSR) | 75ミリリットル |
| MEM NEAA (100倍) | 6ミリリットル |
| ピルビン酸ナトリウム(100X) | 6ミリリットル |
| ペニシリン-ストレプトマイシン (100X) | 6ミリリットル |
表1:PGCLC基礎培地。 PGCLC基礎培地(593mL)の組成。
| STOミディアム1 | |
| ざいりょう | ボリュームe |
| ダルベッコのMEM | 445ミリリットル |
| 胎児用子牛血清 | 50ミリットル |
| ペニシリン-ストレプトマイシン (100X) | 5ミリリットル |
表2:STO培地1。 STO培地1(500mL)の組成。
| STOミディアム2 | |
| ざいりょう | 容積 |
| ダルベッコのMEM | 47ミリリットル |
| 胎児用子牛血清 | 2.5ミリリットル |
| ペニシリン-ストレプトマイシン (100X) | 0.5ミリリットル |
| FGF2 (200 μg/mL) | 2.5 μL |
表3:STO培地2。 STO細胞の増殖を促進するためにFGF2を添加したSTO培地2の組成物(50mL)。
| MMC-STOストレージメディア | |
| ざいりょう | 容積 |
| ダルベッコのMEM | 42.5ミリリットル |
| 胎児用子牛血清 | 5ミリリットル |
| ジメチルスルホキシド | 2.5ミリリットル |
表 4:MMC-STO ストレージ メディア。 MMC処理されたSTOフィーダーセル(50 mL)の凍結ストックを調製するために使用されるMMC-STO保存培地の組成。
ディスカッション
この記事で説明されているヒト PGCLC のメンテナンス方法は、特定のデバイスや非標準材料を必要とせずに比較的簡単です。以前に発表されたヒトPGCLC維持法では、PGCLC様状態38からの細胞の有意な逸脱により、頻繁なFACSソーティングが必要です。これらの方法はまた、非標準フィーダー層細胞株(m220-5)を必要としますが、これは、公的および国際的にアクセス可能なリポジトリ39,40を介して容易に入手できません。培地に FCS を含めると、血清の特定のロットの性能に依存するため、不確実性が生じます。対照的に、現在提示されている方法は、血清または他の動物ベースの試薬を必要とせずに、高い(>90%)生存率を維持しながら凍結保存できる、数百万のヒトPGCLCを容易に得ることができます。このプロトコルには、多くのパブリックリポジトリから一般的に入手できる標準的なSTOフィーダー層細胞株が必要です。この方法は、ヒトPGCLCを従来の細胞株であるかのように扱うための前例のないレベルの利便性を提供します。この方法を使用して達成されたヒトPGCLCの無制限の供給は、ヒト生殖細胞および/または配偶子の実験的生産、不妊症(in vitro配偶子形成の試みを含む)または胚細胞腫瘍などのヒト生殖細胞障害の評価、および将来の生殖細胞毒性物質の毒物学的評価。
この方法は、ヒトPGCLCからの不要なタイプの細胞の出現を最小限に抑えるために、S-CMでFCSを除外します41。いくつかのiPS細胞クローンは、フィーダー依存段階またはその後に不要なタイプの細胞を産生する傾向があり、それらのいくつかはPGCLCの2〜3ラウンドのFACS精製を経なければなりませんでした。ただし、LTC-PGCLC培養が50%以上のコンフルエントで確立されると、通常、FACS精製の必要性は減少します。in vitroでのヒトPGCLCの増殖はSCF41の存在に厳密に依存しているLTC-PGCLCの増殖速度が低下する場合は、異なるロットまたはメーカーのSCF試薬をテストすることをお勧めします。ヒトPGCLCはテロメラーゼを発現するため、in vitroでの長期増殖中に老化を経験しません41。さまざまな民族的背景を持つ男性および女性のヒトiPS細胞に由来するLTC-PGCLCの確立に成功しています41。現在提示されている方法の適用に成功した例としては、男性のヒトiPS細胞クローンA4およびA5(白人新生児)、PGP1(白人成人)、および9A13(日本人成人)、および女性のiPS細胞クローンATCC-BXS0116(白人)およびATCC-BXS0115/ACS-1029(ヒスパニック)が含まれます。この方法と予測マーカーの一般的な適用性は、将来の研究で確立する必要があります。
ヒトPGCLCの時折のFACS精製の必要性は、前駆体iPS細胞クローンに依存します。一部のiPS細胞クローンは、CD38陽性細胞としてのPGCLCの最初の単離後にFACS濃縮を必要としませんでしたが、一部のPGCLCは、フィーダー依存期にFACSによって最大3回CD38陽性細胞として濃縮する必要がありました。FACSが濃縮されたPGCLCを、新たに調製されたMMC-STOフィーダーに接種しました。通常、PGCLCがフィーダーなしでBME上で安定した増幅を開始すると、すべての継代でFACS濃縮は必要ありません。
各継代で個々のiPS細胞クローンについて、PGC様特性を維持する細胞の割合と不要な細胞型に逸脱した細胞の割合に関する詳細なデータは現在入手できません。一般に、LTC-hPGCLC培養は、継代を繰り返して培養2〜4週間後に安定します。ヒトPGCLCが不要なタイプの細胞を生成する傾向がある場合、不要な細胞のほとんどがPGCLCよりも培養皿に強く付着する傾向があるため、差別接着法はPGCLCを効果的に濃縮する可能性があります。差別接着の繰り返しの試みがPGCLC濃縮に役立たない場合、CD38陽性細胞としてのヒトPGCLCのFACS濃縮は、多くの場合、不要な細胞を排除し、その後、純粋なLTC-hPGCLCは、差別接着法のみを使用して維持できます。Overeemらによって記述された2-D法を使用して生成されたヒトPGCLCの長期培養を確立することは、時として困難でした。しかし、アポトーシス促進遺伝子のCRISPRノックアウトによってアポトーシス耐性を獲得したのと同じヒトPGCLCは、LTC-hPGCLCに容易に拡張されました。この方法と個々のヒトiPS細胞およびPGCLCとの適合性の詳細は、将来の研究で検討する必要があります。
MMC処理されたSTOフィーダー層細胞は、最初は新たに単離されたヒトPGCLCの生存と増殖をサポートしますが、急速に増殖するPGCLCは、STOコンディショニング培地と皿のBMEコーティングによって支持されている限り、フィーダー層なしでin vitroで増殖します。現在提示されている他のアプローチに対する方法のユニークな利点は、LTC-hPGCLCをフィーダーフリー培養として確立できることです。MMC-STOフィーダー層細胞は、培養5〜6日後にS-CM培地で劣化の初期兆候を示します。6〜7日目(図1A-D)までに、フィーダー層は中程度の損傷を示し、14〜15日目までにより明らかになります(図1E、F)。フィーダー細胞がない場合、新たに単離されたヒトPGCLCの生存率は、明らかに細胞培養皿の底に付着する効率が低いため、低くなります。MMC-STO細胞によって沈着した細胞外マトリックスタンパク質は、MMC-STO細胞が劣化した後でもPGCLCの接着と生存を促進すると推測されています。ヒトPGCLCの数が14〜15日目までに目に見えるクラスターを形成するのに十分な量になると、PGCLC自体によって沈着した細胞外マトリックスは、PGCLCのさらなる生存と増殖をサポートするのに十分である可能性があります。この仮定を裏付けるために、新たに単離されたヒトPGCLCを高密度(例えば、12ウェルプレートのウェル内の100,000細胞)でフィーダーフリーのBMEコーティングウェルに接種すると、多くの場合、LTC-hPGCLC培養の増殖が成功します。一方、MMC-STOコンディショニング培地の使用は、ヒトPGCLC培養全体を通して絶対に必要であり、MMC-STO細胞による継続的なコンディショニングの重要性が強調されています。
不要な種類の細胞の出現を抑制するために、BME上でLTC-PGCLC培養の比較的高密度を維持することが重要です。PGCLCは25%以上のコンフルエンシーで継代することが推奨されます。PGCLCを低密度で接種すると、不要な細胞を産生するリスクが高まります。ヒト PGCLC の集団倍増時間は約 4.5 日41 であるため、長期培養を維持するには通常、毎週の定期的な継代が十分です。PGCLCの大部分がPGC様特性から逸脱し、差次接着技術またはFACSが不要な細胞を除去するのに不十分な場合は、ゼラチンコーティングの代わりにMMC-STOフィーダー層をBMEコーティングウェルに接種することを検討し、および/またはMMC-STO細胞の培養をPGCLCの接種の3〜4日前に延長します。
不要な細胞型間の形態学的およびマーカーの発現特性は大きく異なりますが、標準的な位相差顕微鏡下では容易に識別できます(図2)。凝集した成長特性または平坦な外観を示す細胞は、PGC様特性から逸脱します。PRDM1やTFAP2Cなどの標準的なPGCマーカーの発現は、通常、このような不要な細胞では減少しますが、不要な細胞集団と説得力のあるPGC様細胞集団を区別するための明確な基準は現在利用できません。今日の時点で、LTC-hPGCLCの増殖中に出現する非PGC細胞型の同一性または関連性は不明です。
この記事で紹介する方法ではSTOフィーダー層セルを使用しますが、SNL 76/7セルは、コンディショニング培地とフィーダー層の製造にも使用できます。一部のPGCLC培養は、特に大きな接種サイズ(>100,000細胞)で培養を開始する場合に、フィーダー依存性培養を経ずに長期培養に適応することができました。一方、開始サイズが10,000細胞未満の場合、LTC-PGCLC培養の確立は困難な場合があります。STOコンディショニング培地の主要成分は以前に説明されていますが、長期的なPGCLC増殖をサポートする成分はまだ同定されていません44。
開示事項
著者には開示すべき利益相反はありません。
謝辞
この研究は、NIH 助成金 R01ES035401、R21ES034468、R21HD110839、R21DA059789、および TS へのR21CA290650によって支援されました。TS は、ジョン テンプルトン財団の助成金 63299 (PI、ジョン マッカリー、テキサス大学サンアントニオ校) のサブアワードの受賞者でもあります。提示された研究の一部は、ジェームズ・パトリック・ストウ基金(PI、フィリップ・セイラー、マサチューセッツ総合病院)によっても支援されました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 6ウェル細胞培養プレート | コーニング | 3506 | |
| アキュターゼ | 革新的なセル技術 | AT104 | -20度で保管します。Cを6ヶ月間服用しました。 |
| 細胞培養処理10cmプラスチック皿(P10皿) | コーニング | 353003 | |
| 細胞培養処理15cmプラスチック皿(P15皿) | コーニング | 353025 | |
| 極低温バイアル | ミリポアシグマ | CLS431417 | |
| クライオストール CS10 | STEMCELLテクノロジー | 7930 | 4°Cで保管してください。 |
| ジメチルスルホキシド | フィッシャーサイエンティフィック | BP231-1 | 室温で保管してください。細胞培養グレード。 |
| ダルベッコ;s リン酸緩衝生理食塩水 (Ca/Mg フリー) (DPBS) | ギブコ | 14190144 | 室温で保管してください。細胞培養グレード。 |
| ダルベッコのミニマルエッセンシャル培地(ダルベッコのMEM) | コーニング | 10-013-CM | 4°Cで保管してください。n4.5 g/Lグルコース、1X L-グルタミン、および1Xピルビン酸ナトリウムを含む培地を使用します。 |
| 胎児用子牛血清 | CPSセラム | FBS-500 | -20度で保管します。Cを12ヶ月間服用しました。 |
| ゼラチン | STEMCELLテクノロジー | 7903 | 水中で0.1%。不妊。 |
| グラスゴーのミニナムエッセンシャル培地(グラスゴーのMEM) | ギブコ | 11710-035 | 4°Cで保管してください。 |
| ヒト組換え線維芽細胞増殖因子2(FGF2) | ペプロテック | 100-18B | -80度で保管します。Cを3ヶ月間服用しました。 |
| ヒト組換え幹細胞因子(SCF) | ペプロテック | 300-07 | 製造元の指示に従って水中で再構成してください。-80度で保管します。Cを3ヶ月間。 |
| ノックアウトセラムリプレイスメントq | ギブコ | 10828-028 | -20度で保管します。Cを6ヶ月間服用しました。 |
| マトリゲル(ヒト胚性幹細胞認定) | コーニング | 354277 | |
| ミニマルエッセンシャルミディウム非必須アミノ酸(MEM NEAA) | ギブコ | 11140-050 | 4°Cで保管してください。 |
| マイトマイシン-C(水中10 mM) | ミリポアシグマ | M5353 | マイトマイシン-C(MMC)を水に溶解し、フィルター滅菌(0.22 mMの孔径)に溶かします。100 mLのアリコートを-20°Cで保存します。Cを6ヶ月間。凍結したMMCを解凍するには、紫色の結晶を温水浴(>60度以上)で解凍します。C)濃い紫色の溶液に。 |
| ペニシリン-ストレプトマイシン (100X) | ギブコ | 15140-122 | 4°Cで保管してください。 |
| プラスチック製遠心分離管(15 mL) | コーニング | 352196 | |
| プラスチック製遠心分離管(50 mL) | コーニング | 352070 | |
| ピルビン酸ナトリウム(100X) | ギブコ | 11360-070 | 4°Cで保管してください。 |
| STOマウス胚性線維芽細胞 | ATCCの | CRL-1503 | |
| トリパンブルー(0.4%) | フィッシャーサイエンティフィック | T10282 | 室温で保管してください。 |
| TrypLE エクスプレス | ギブコ | 12604-013 | 室温で保管してください。 |
| Y-27632(水中10mM) | トクリス | 1254 | ROCK阻害剤であるY-27362を水に10 mMまで溶解し、フィルター滅菌(孔径0.22 mM)します。100 mLのアリコートを-20°Cで保存します。Cを6ヶ月間。 |
参考文献
- Lee, S. M., Smela, M. P., Surani, M. A. The role of KLF4 in human primordial germ cell development. Open Biol. 15 (1), 240214(2025).
- Castillo-Venzor, A., et al. Origin and segregation of the human germline. Life Sci Alliance. 6 (8), e202201706(2023).
- Saitou, M. Mammalian germ cell development: From mechanism to in vitro reconstitution. Stem Cell Rep. 16 (4), 669-680 (2021).
- Boroviak, T., et al. Single cell transcriptome analysis of human, marmoset and mouse embryos reveals common and divergent features of preimplantation development. Development. 145 (21), dec167833(2018).
- Kobayashi, T., et al. Principles of early human development and germ cell program from conserved model systems. Nature. 546 (7658), 416-420 (2017).
- Tang, W. W., Kobayashi, T., Irie, N., Dietmann, S., Surani, M. A. Specification and epigenetic programming of the human germ line. Nat Rev Genet. 17 (10), 585-600 (2016).
- Irie, N., et al. Sox17 is a critical specifier of human primordial germ cell fate. Cell. 160 (1-2), 253-268 (2015).
- Kojima, Y., et al. Evolutionarily distinctive transcriptional and signaling programs drive human germ cell lineage specification from pluripotent stem cells. Cell Stem Cell. 21 (4), 517-532.e5 (2017).
- Alves-Lopes, J. P., et al. Specification of human germ cell fate with enhanced progression capability supported by hindgut organoids. Cell Rep. 42 (1), 111907(2023).
- Chitnis, M. S., Gao, X., Marlena, J., Holle, A. W. The mechanical journey of primordial germ cells. Am J Physiol Cell Physiol. 327 (6), C1532-C1545 (2024).
- Barton, L. J., Roa-De La Cruz, L., Lehmann, R., Lin, B. The journey of a generation: Advances and promises in the study of primordial germ cell migration. Development. 151 (7), dev201102(2024).
- Grimaldi, C., Raz, E. Germ cell migration-evolutionary issues and current understanding. Semin Cell Dev Biol. 100, 152-159 (2020).
- Hen, G., Sela-Donenfeld, D. "A narrow bridge home": The dorsal mesentery in primordial germ cell migration. Semin Cell Dev Biol. 92, 97-104 (2019).
- Cantu, A. V., Laird, D. J. A pilgrim's progress: Seeking meaning in primordial germ cell migration. Stem Cell Res. 24, 181-187 (2017).
- Molyneaux, K. A., et al. The chemokine SDF1/CXCL12 and its receptor CXCR4 regulate mouse germ cell migration and survival. Development. 130 (18), 4279-4286 (2003).
- Sasaki, K., et al. The germ cell fate of cynomolgus monkeys is specified in the nascent amnion. Dev Cell. 39 (2), 169-185 (2016).
- Li, L., et al. Single-cell RNA-seq analysis maps development of human germline cells and gonadal niche interactions. Cell Stem Cell. 20 (6), 891-892 (2017).
- Gomes Fernandes, M., Bialecka, M., Salvatori, D. C. F., Chuva De Sousa Lopes, S. M. Characterization of migratory primordial germ cells in the aorta-gonad-mesonephros of a 4.5-week-old human embryo: A toolbox to evaluate in vitro early gametogenesis. Mol Hum Reprod. 24 (5), 233-243 (2018).
- Hayashi, K., et al. Offspring from oocytes derived from in vitro primordial germ cell-like cells in mice. Science. 338 (6109), 971-975 (2012).
- Ishikura, Y., et al. In vitro reconstitution of the whole male germ-cell development from mouse pluripotent stem cells. Cell Stem Cell. 28 (12), 2167-2179.e9 (2021).
- Miyoshi, N., et al. Erasure of DNA methylation, genomic imprints, and epimutations in a primordial germ-cell model derived from mouse pluripotent stem cells. Proc Natl Acad Sci U S A. 113 (34), 9545-9550 (2016).
- Sasaki, K., et al. Robust in vitro induction of human germ cell fate from pluripotent stem cells. Cell Stem Cell. 17 (2), 178-194 (2015).
- Tang, W. W., et al. A unique gene regulatory network resets the human germline epigenome for development. Cell. 161 (6), 1453-1467 (2015).
- Mitsunaga, S., et al. Relevance of ipsc-derived human pgc-like cells at the surface of embryoid bodies to prechemotaxis migrating pgcs. Proc Natl Acad Sci U S A. 114 (46), E9913-E9922 (2017).
- Yamashiro, C., et al. Generation of human oogonia from induced pluripotent stem cells in vitro. Science. 362 (6412), 356-360 (2018).
- Pierson Smela, M., et al. Rapid human oogonia-like cell specification via transcription factor-directed differentiation. EMBO Rep. 26 (4), 1114-1143 (2025).
- Hwang, Y. S., et al. Reconstitution of prospermatogonial specification in vitro from human induced pluripotent stem cells. Nat Commun. 11 (1), 5656(2020).
- Von Meyenn, F., et al. Comparative principles of DNA methylation reprogramming during human and mouse in vitro primordial germ cell specification. Dev Cell. 39 (1), 104-115 (2016).
- Alves-Lopes, J. P., Wong, F. C. K., Surani, M. A. Human primordial germ cell-like cells specified from resetting precursors develop in human hindgut organoids. Nat Protoc. 19 (4), 1149-1182 (2024).
- Overeem, A. W., et al. Efficient and scalable generation of primordial germ cells in 2d culture using basement membrane extract overlay. Cell Rep Methods. 3 (6), 100488(2023).
- Esfahani, S. N., et al. Derivation of human primordial germ cell-like cells in an embryonic-like culture. Nat Commun. 15 (1), 167(2024).
- Neupane, J., et al. The emergence of human primordial germ cell-like cells in stem cell-derived gastruloids. Sci Adv. 11 (13), eado1350(2025).
- Rodriguez-Polo, I., Moris, N. Using embryo models to understand the development and progression of embryonic lineages: A focus on primordial germ cell development. Cells Tissues Organs. 213 (6), 503-522 (2024).
- Chen, D., et al. Human primordial germ cells are specified from lineage-primed progenitors. Cell Rep. 29 (13), 4568-4582.e5 (2019).
- Zheng, Y., et al. Controlled modelling of human epiblast and amnion development using stem cells. Nature. 573 (7774), 421-425 (2019).
- Zheng, Y., et al. Single-cell analysis of embryoids reveals lineage diversification roadmaps of early human development. Cell Stem Cell. 29 (9), 1402-1419.e8 (2022).
- Gell, J. J., et al. An extended culture system that supports human primordial germ cell-like cell survival and initiation of DNA methylation erasure. Stem Cell Reports. 14 (3), 433-446 (2020).
- Murase, Y., et al. Long-term expansion with germline potential of human primordial germ cell-like cells in vitro. EMBO J. 39 (21), e104929(2020).
- Murase, Y., et al. In vitro reconstitution of epigenetic reprogramming in the human germ line. Nature. 631 (8019), 170-178 (2024).
- Ishikura, Y., Ohta, H., Nagano, M., Saitou, M. Optimized protocol to derive germline stem-cell-like cells from mouse pluripotent stem cells. STAR Protoc. 3 (3), 101544(2022).
- Kobayashi, M., et al. Expanding homogeneous culture of human primordial germ cell-like cells maintaining germline features without serum or feeder layers. Stem Cell Rep. 17 (3), 507-521 (2022).
- Mitsunaga, S., Shioda, K., Isselbacher, K. J., Hanna, J. H., Shioda, T. Generation of human primordial germ cell-like cells at the surface of embryoid bodies from primed-pluripotency induced pluripotent stem cells. J Vis Exp. (143), e58297(2019).
- Mitsunaga, S., Shioda, K., Hanna, J. H., Isselbacher, K. J., Shioda, T. Production and analysis of human primordial germ cell-like cells. Methods Mol Biol. 2195, 125-145 (2021).
- Talbot, N. C., Sparks, W. O., Powell, A. M., Kahl, S., Caperna, T. J. Quantitative and semiquantitative immunoassay of growth factors and cytokines in the conditioned medium of STO and CF-1 mouse feeder cells. In Vitro Cell Dev Biol Anim. 48 (1), 1-11 (2012).
再版と許可
この記事は公開されました
動画は近日公開