ここでは、増幅可能な細胞溶解、リコンビナーゼポリメラーゼ増幅、およびCRISPR/Cas12aアッセイを使用して、 Lotmaria passim や Nosema ceranae などのミツバチ病原体からDNAを検出するための簡単で迅速な手順について説明します。
方法論記事
RPA/CRISPR/Cas12aシステムへのアルカリ溶解によるトリパノソーマ科寄生虫および Nosema ceranae のオンサイトDNA検出
この記事について
訂正のお知らせ
Important: There has been an erratum issued for this article. View Erratum Notice
サマリー
要約
ミツバチのコロニーの効果的な管理と健康には、微視的な病原体の早期オンサイト検出が不可欠です。現在、ミツバチ病原体の分子検出のゴールドスタンダードは、qPCRまたはRT-qPCRです。ここでは、現場で展開可能なDNA病原体検出のための迅速で高感度、かつ費用対効果の高い代替手段を紹介します。この方法は、働きバチ腹部の直接増幅可能な細胞溶解と、リコンビナーゼポリメラーゼ増幅(RPA)、CRISPR/Cas12aを介したレポータープローブのトランス切断、およびラテラルフローアッセイによる検出を組み合わせたものです。このプロトコルは、 Nosema ceranae および Lotmaria passimに感染したミツバチでの検証に成功しました。記載されたプロトコールは、単純なヒートブロックを用いて、または室温で実施することができ、ミツバチの任意のDNAベースの病原体または腸内細菌叢に潜在的に適用可能である。全プロセスは約180分で、qPCRに匹敵する感度を達成し、わずか96寄生虫コピー/μLを検出します。結論として、このアプローチは、複雑な実験装置を必要とせずに、ミツバチ感染症の信頼性が高く迅速なフィールド診断のための有望なツールを提供し、現場でのコロニー監視に理想的です。
概要
ミツバチは植物の受粉に関与する重要な種であり、植物の繁殖、生物多様性、食料安全保障に不可欠です1。彼らの受粉サービスは、経済的価値の高い幅広い作物に利益をもたらし、世界の農業に年間推定2,350億ドルから5,770億ドル貢献しています。しかし、ミツバチの個体数の世界的な減少は、生態系の安定性と作物の生産性に潜在的な影響を与えるため、深刻な懸念を引き起こしており、その結果、重債務の貧困国では推定48億ドルから163億ドルの損失が発生しています2。ミツバチの大量消失には、農薬の散布、生息地の喪失、気候変動、ウイルス、細菌、真菌、原生生物などの病原体による感染など、いくつかの要因間の複数の相互作用が関係しています。
これらの微生物の中で、腸の機能を乱す微胞子菌である ノセマ 属、およびトリパノソーマチド寄生虫(特に Lotmaria passim)は、世界中のミツバチのコロニーに広く分布しています3、 4。最近の知見では、 L. passim 感染は無症候性の場合でも、免疫関連遺伝子をダウンレギュレートし、ミツバチのエネルギー代謝を変化させ、追加のストレス下でミツバチの回復力を損なう可能性があることが示されている5。同様に、 ノセマ 属感染症は、ミツバチの寿命を縮め、免疫機能を抑制し、コロニーの採餌ダイナミクスを混乱させ、ハチミツの生産を減少させ、コロニーの死亡率を増加させます。さらに、 ノセマ 属とトリパノソーマチドの両方が関与する重複感染は相乗効果をもたらし、生理的ストレスを悪化させ、宿主防御を弱める可能性があります。これらの知見は、複数の病原体を同時にモニタリングすることの重要性を強調しています。
これらの脅威に対処するには、迅速かつ正確な診断ツールの開発が必要であり、それはこれらの病原体の生物学、伝播、および生存戦略のより深い理解に依存しています6。光学顕微鏡や分子増幅などの従来の方法によるこれらの病原体の検出は、依然として信頼性が高いですが、一定の制限に直面しています。真菌、ウイルス、細菌、または原虫寄生虫6,7,8,9,10に対して、qPCR、RTqPCR(異なる温度でのサイクリングが必要)、およびループ媒介増幅(LAMP、一定温度で動作)などの等温法の例が開発されている。しかし、これらの方法の実装には、訓練を受けた人員や設備の整った実験施設とともに、特殊な機器が必要であり、フィールドアプリケーションや大規模なモニタリングの実用性には限界があります。これらの問題に対処するために、リコンビナーゼポリメラーゼ増幅(RPA)によるDNA標的の増幅とCRISPR/Cas12aベースの検出という新しい分子技術が開発されました。この方法は等温作用を発揮し、Shao et al.11 および Xiao et al.12 によると、オンサイトまたはポイントオブケア診断に適した視覚的な結果が得られます。
RPAは、通常37°Cから42°Cの一定の温度で動作するシンプルで迅速なDNA増幅法です。 これは、リコンビナーゼ酵素、一本鎖DNA結合タンパク質、および鎖置換ポリメラーゼに依存して、熱サイクルを必要とせずにDNAを増幅します。RPAは、その速度、最小限の機器要件、および粗サンプル11,12,13との互換性により、オンサイトテストやフィールド診断に特に適しています。特異性を高めるために、RPA製品はCas12aエンドヌクレアーゼを使用して検出でき、これも同じ温度範囲で機能します。Cas12aは、Cas12aを増幅された標的配列に誘導し、DNAの相補配列に結合する短いRNAであるCRISPRガイドRNA(gRNA)に結合します。結合すると、Cas12aは活性化され、特に一本鎖DNA(ssDNA)に対して傍副(トランス)切断活性を示します。これにより、蛍光色素やビオチンで標識されたssDNAレポーター分子を使用することができ、蛍光シグナルやラテラルフローストリップの読み出しなどの視覚シグナルを生成することができます。RPAとCRISPR/Cas12aを組み合わせることで、迅速で感度が高く、現場やリソースが限られた環境での使用に適した強力な分子診断プラットフォームを形成します12。
この分子診断アプローチの実用性をさらに高めるために、我々はまた、ミツバチ腹部の水酸化ナトリウム(NaOH)溶解に基づく簡易増幅即応細胞溶解(ARCL)法も実施し、広範なサンプル調製および実験室試薬の必要性を排除した。この迅速な核酸抽出技術は、等温増幅およびCRISPR/Cas12a検出システムと組み合わせることで、時間とコストの両方を大幅に削減する真に現場で展開可能なワークフローを可能にします。重要なことは、このアッセイが、ミツバチの病原体検出の現在のゴールドスタンダードであるqPCRに匹敵する品質、高感度、特異性を維持していることです。
ここでは、この方法論をミツバチの Nosema ceranae と L. passim の検出に応用することに成功しました(図1)。この方法を標準的なqPCRアッセイと比較し、自然感染したサンプルを使用してその性能を検証しました。私たちの調査結果は、このアプローチがミツバチの健康状態のフィールドベースのモニタリングのための実用的で信頼性の高い代替手段であり、養蜂における大規模な監視と早期介入の取り組みに強い可能性を秘めていることを示しています。
プロトコル
すべての手順は、無脊椎動物を扱うための機関および国のガイドラインに従って実施され、概念実証に必要なミツバチの数を最小限に抑えました。ミツバチは、換気と適切な温度を備えた専用の巣箱で輸送され、分析まで-20°Cの実験室で保管されました。
1. HotSHOTアルカリ細胞溶解
- 溶液調製
- HotSHOT Lysis バッファー - 100 mL の調製
- NaOH99.993mgとEDTA8.32mgを秤量し、蒸留水90mLを加えて混合します。pHを12に、容量を100mLに調整します。オートクレーブ。
- 40 mM Tris-HCl、pH 5
- 484.544 mgのトリスに、90 mLの脱イオン水を加え、HClでpHを5に調整し、容量を100 mLにします。.
- HotSHOT Lysis バッファー - 100 mL の調製
- 溶解プロトコル
- 滅菌メスを使用してミツバチの腹部を解剖し、解剖した組織を1.5mLの微量遠心チューブに移します。
注:病原体の検出には、腹部のみを使用し、残りの体の部分は廃棄しました。 - 400 μLのHotSHOTバッファーを加え、使い捨ての乳棒を使用して組織を浸軟させ、ボルテックスによりさらに均質化します。
注:乳棒は、材料を0.1 N NaOH溶液で一晩インキュベートし、次に二重脱イオン水ですすぎ、続いて1回のオートクレーブサイクルを行い、その後インキュベーターで乾燥させることにより除染すれば再利用できます。 - ホモジネートを95°Cで10分間インキュベートし、細胞を溶解します。インキュベーション後、すぐにチューブを氷の上に置いて冷まします。
- 反応を中和するには、等量(400 μL)の40 mM Tris-HClを添加し、溶液中に最終濃度を20 mM Tris-HClにします。
注:この溶解手順を 図2に示します。
- 滅菌メスを使用してミツバチの腹部を解剖し、解剖した組織を1.5mLの微量遠心チューブに移します。
2. RPAによる等温増幅
注:プライマーの設計は、eprimer3ソフトウェアツール(https://www.bioinformatics.nl/cgi-bin/emboss/eprimer3)を使用して行われましたが、他のプライマー設計ツールを使用することもできます。
- 作業溶液の調製
- RPAプライマーソリューション
- 製造元の指示に従って、100 μMの 濃度で原液 を調製します。例えば、100 μL のジエチルピロカーボネート(DEPC)処理水に 10.0 nmol の凍結乾燥プライマーを溶解し、-20 °C で保存します。 10 μMの濃度で作業溶液を調製し、ストックを1:10に希釈します。90 μL の DEPC 処理水と 100 μM の原液 10 μL を 0.2 mL チューブで混合します。これらの溶液は-20°Cで保存してください。
- RPAプライマーソリューション
- RPAプロトコル
- 実行する反応の数に応じてマスターミックスを調製します。ネガティブコントロール(ARCLをDEPC処理水で置き換える)と病原体DNA(この例では、細胞培養 L.passim promastigotesおよび Nosema 属に陽性のミツバチ由来のDNA)を使用したポジティブコントロールの両方を含めます。 (顕微鏡で検出される胞子))(表1)。
注意: RPAマスターミックスは常に氷上で調製し、汚染を避けるためにフィルターチップを使用してください。 - 46.5 μLのマスターミックスのアリコートを各0.2 mLチューブに移します。
- 酢酸マグネシウム(MgOAc)とテンプレートDNAを 、表2で指定された容量に従ってチューブのキャップに加えます。チューブを短時間遠心分離して内容物を混合し、RPA反応を開始します。
注:再現性を高めるために、使用前にすべてのコンポーネントを短時間ボルテックスして遠心分離してください。反応を検証するために、ポジティブコントロールとネガティブコントロールを各バッチに含める必要があります。 - サンプルを39°Cで40分間インキュベートし、RPA増幅反応を行います。
注:インキュベーション後、RPA反応は、セクション3で説明するダウンストリーム検出(例:CRISPR/Cas12aベースのアッセイ)に直接使用できます。
- 実行する反応の数に応じてマスターミックスを調製します。ネガティブコントロール(ARCLをDEPC処理水で置き換える)と病原体DNA(この例では、細胞培養 L.passim promastigotesおよび Nosema 属に陽性のミツバチ由来のDNA)を使用したポジティブコントロールの両方を含めます。 (顕微鏡で検出される胞子))(表1)。
3. CRISPR/Cas12aによる病原体DNA検出
注:RPA後の検出は、さまざまな方法で実行できます。このプロトコルでは、蛍光(FAM-TTTTTTTT-MGB)およびイムノクロマトグラフィーストリップ(Biotin-TTTTTTTT-FITC)による検出について詳しく説明します。
すべての手順は、DNAを含まない清潔なエリア(専用のPCRスペースなど)で行ってください。作業面とピペットを0.5%漂白剤で洗浄し、続いて70%エタノールで洗浄します。常にフィルターチップを使用し、手袋を着用してください。DNAまたは増幅された物質は、試薬調製ゾーンとは別の場所で取り扱ってください。すべての試薬を氷上で解凍し、準備中は冷たさを保ちます。
- 作業溶液の調製
- crRNA
注: Nosema ceranae および Lotmaria passim crRNAの設計は、Eukaryotic Pathogen CRISPRガイドRNA/DNAデザインツール(EuPaGDT)http://grna.ctegd.uga.edu/ を使用して行いました。crRNAデザインのカスタマイズには、GPP sgRNA Designer(https://portals.broadinstitute.org/gpp/public/analysis-tools/sgrna-design)やCHOPCHOP(https://chopchop.cbu.uib.no/)などの他のソフトウェアを使用することができます。- 100 μM crRNAストック溶液を調製するには、凍結乾燥した各crRNAの10 nmolを100 μLのDEPC処理水で再構成し、-20°Cで保存します。 1 μMのワーキング溶液を調製するには、0.2 mLのチューブに1 μLの100 μMストック溶液と99 μLのDEPC処理水を混合して、1:100希釈を行います(図3)。
注:どちらの溶液も-20°Cで保存する必要があります。
- 100 μM crRNAストック溶液を調製するには、凍結乾燥した各crRNAの10 nmolを100 μLのDEPC処理水で再構成し、-20°Cで保存します。 1 μMのワーキング溶液を調製するには、0.2 mLのチューブに1 μLの100 μMストック溶液と99 μLのDEPC処理水を混合して、1:100希釈を行います(図3)。
- Cas12aの調製
注:Cas12aは、1μMまたは100μMの濃度で提供できます。- 100 μMで供給する場合は、100 μMのCas12a酵素1 μLとキットに付属の希釈剤99 μLを混合して、使用前に1 μMの作業溶液に希釈してください(1:100希釈、 図3)。
注:Cas12a酵素濃度は、サンプルの種類に応じて調整できます。酵素はグリセロールベースの希釈剤に保存されるため、潜在的な阻害効果を避けるために、添加される酵素の量が総反応量の20%を超えないようにすることが重要です。
- 100 μMで供給する場合は、100 μMのCas12a酵素1 μLとキットに付属の希釈剤99 μLを混合して、使用前に1 μMの作業溶液に希釈してください(1:100希釈、 図3)。
- FAMおよびビオチンプローブ溶液の調製
注:FAMプローブは凍結乾燥された形で提供されます。- 100 μMのストック溶液を調製するには、プローブ1 nmolあたり1 μLのDEPC処理水を加えてプローブを再懸濁します(たとえば、102 nmolの場合は、102 μLのDEPC処理水を追加します)。ストック溶液は-20°Cで保存してください。 検出マスターミックスで使用するには、ストックを1:10(90 μLのDEPC処理水と10 μLの100 μM FAMで希釈)して、10 μMの作業溶液を得ます(図3)。
- crRNA
- CRISPR/Cas12a検出プロトコル
- 蛍光ベースの検出(FAMプローブ)
- 1.5 mLの微量遠心チューブで、 表3に記載されているように反応ミックスを調製します(アンプリコンを除く)。
- ボルテックスを使用して十分に混合し、混合物をPCRチューブに分配します。
- 次に、4 μL の RPA アンプリコン (ステップ 2.2 で説明) を各チューブに加えます。
- 反応を37°Cで120分間インキュベートし、蛍光読み取り機能を備えたサーモサイクラーで1分ごとに蛍光を記録します。
- オプション:インキュベーションの終了時に、反応を0.2 mLチューブに移し、イメージング用のゲルドキュメンテーションシステムを使用して視覚化します。
- ラテラルフロー試験におけるビオチンプローブを用いた検出
- 1.5 mLの微量遠心チューブに、 表4に示す成分を添加します。
- セクション3.2.1で説明されているように混合物を作り、混合してPCRプレートに分配します。最後に、4 μLのアンプリコンをそれぞれのウェルに加えます。
- サーモサイクラー(蛍光読み取りなし)またはサーマルブロックで37°Cで120分間インキュベートします。
- サンプルを0.2 mLチューブに移し、イムノストリップで検出を行います。これを行うには、50 μLのランニングバッファーと10 μLの反応混合物を各チューブに加え、ストリップをチューブに直接挿入します。室温で15分間インキュベートし、 図3に示すように、10分間の浸漬後に結果を読み取ります。
- 蛍光ベースの検出(FAMプローブ)
結果
ここでは、働きバチ腹部のアルカリ溶解とRPA増幅、および蛍光および/またはラテラルフローアプローチによるCRISPR/Cas12aベースの検出を組み合わせた高速オンサイト法について説明しました。完全なワークフローのスキーマを 図3に、働きバチ腹部のHotSHOTアルカリ溶解のスキーマを 図4に示します。RPA/CRISPR/Cas12aアッセイの代表的な結果を 図5に示します。 L. passim と N. ceranae を検出するために、サーモサイクラーを使用して、FAM 標識プローブを使用して相対蛍光単位(RFU)を定量しました(図 4A)。RPA反応は10 ngのDNAを用いて行い、蛍光データをグラフにプロットしました(図4B)。アッセイの最終段階で、円錐形チューブ内のサンプルをゲルイメージングシステムを使用して撮影しました(図4C)。ビオチン標識プローブで検出するために、サンプルをサーモブロックでインキュベートしました(図4A)。検出溶液は、製造元の指示に従って調製し、ラテラルフローストリップに適用しました(図4B、C)。この方法により、両方のミツバチ病原体の検出に成功しました。
RPA反応の効率を判断するために、この方法を、参照されたキットを使用してミツバチから精製したDNAを使用した標準的なqPCRと比較しました(材料の表を参照)。合計32個のミツバチのサンプルを、両方の方法でL. passimのβ-チューブリン遺伝子を標的とするプライマーで試験し、その後、蛍光プローブのCRISPR/Cas12aトランス切断によって検出しました。その結果、qPCRでは12個のサンプルが陽性であることが判明し、RPA/CRISPR/Cas12aでは16個のサンプルでL. passimが検出されました(図5A)。これは、RPAの反応性能が、DNA増幅法のゴールドスタンダードであるPCRよりも感度が高いことを示しています。
同様に、病原体モデルとしての L. passim DNAのCRISPR/Cas12a検出と組み合わせたqPCRおよびRPAの検出限界(LOD)を、66 ngから6 fgの範囲の L. passim DNAの段階希釈を使用して決定しました。qPCRはわずか6 pgを検出し、これは約96の寄生虫に相当します(図5B)。これに対し、RPAのLODは96の寄生虫に対応していました(図5C、D)。
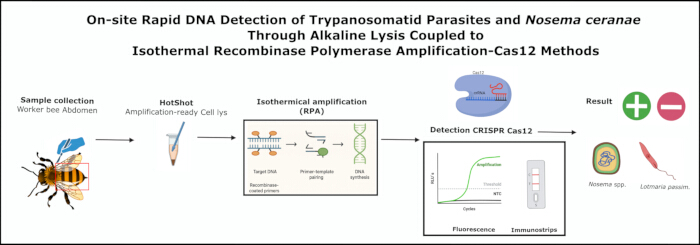
図1:ミツバチにおけるHotSHOTアルカリ溶解法とRPA増幅法およびCas12検出法の組み合わせの一般的なワークフロー。 略語:RPA =リコンビナーゼポリメラーゼ増幅;CRISPR = クラスター化された規則的に間隔を空けた短い回文リピート。Cas = CRISPR関連タンパク質。 この図の拡大版を表示するには、ここをクリックしてください。
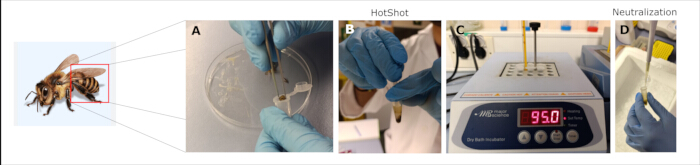
図2:HotSHOTバッファーによる増幅可能な細胞溶解の処理。 (A)ミツバチの腹部をメスで切り、遠心チューブに入れます。(B)乳棒で、400μLのHotShotで浸軟を行います。(C)サーモブロック上で95°Cで10分間インキュベートします。(D)400 μLの40 mM Tris-HClで中和します。 この図の拡大版を表示するには、ここをクリックしてください。
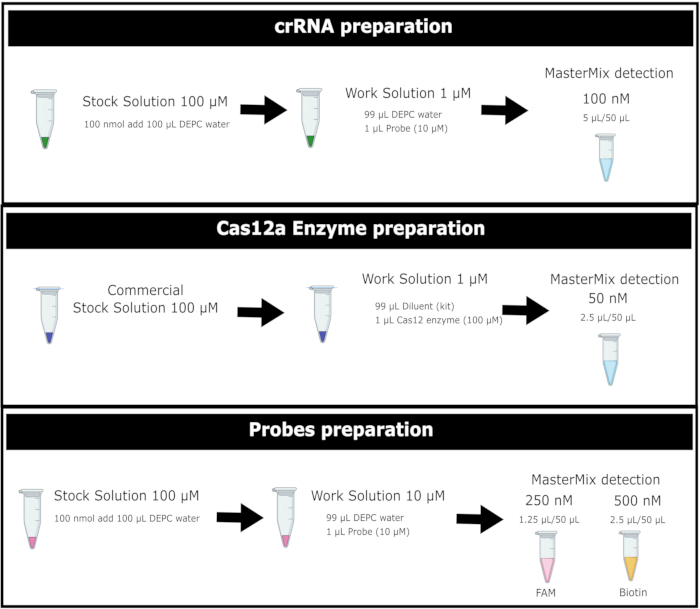
図3:Cas12a酵素およびFAM標識およびビオチン標識レポータープローブ溶液の調製に関する一般的なワークフロー。 略語:DEPC-水=ジエチルピロカーボネート処理水;crRNA = RNAクリスプr;Cas12 = CRISPR関連タンパク質の一種。 この図の拡大版を表示するには、ここをクリックしてください。
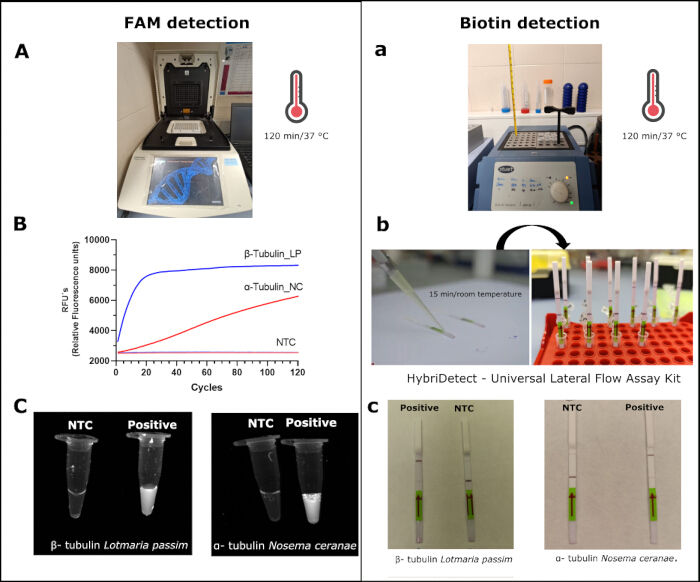
図4:FAMプローブとビオチンプローブを用いたCRISPR/Cas12a法による Lotmaria passim および Nosema ceranae .の検出。 FAM検出のために、(A)サンプルはサーモサイクラーでインキュベートされています。(B) L.passim および N.ceranaeの相対蛍光単位(RFU)。(C)フォトドキュメンテーションシステムによる同一サンプルの可視化。ビオチン試験では、(a)サーモブロックでインキュベートするサンプル。(b)サンプルをキットのイムノストリップに添加した (材料表を参照)。(c)インキュベーション後の結果。略語:LP = Lotmaria passim;NC= ノセマセラナエ;NTC= テンプレートコントロールなし。RFU:相対蛍光単位 この図の拡大版を表示するには、ここをクリックしてください。
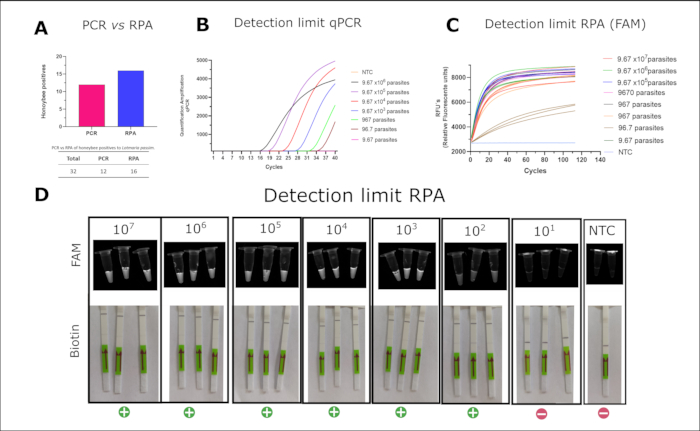
図5:qPCRとRPAの比較、および Lotmaria passimの検出限界。 (A)従来のqPCRおよびRPAを用いたミツバチサンプル中の L. passim の検出。(B)SsoFast EvaGreenを使用した L.passim のqPCR検出限界。(C)CRISPR/Cas12aとFAM標識プローブを用いた L. passim の検出限界。(D)ゲルイメージングシステム下での同じCRISPR/Cas12a検出( Cから)の視覚化、およびビオチン標識プローブ(下段)でCRISPR/Cas12aを使用した対応するラテラルフロー結果(下段)。略語:RPA =リコンビナーゼポリメラーゼ増幅;qPCR=定量的ポリメラーゼ連鎖反応。 この図の拡大版を表示するには、ここをクリックしてください。
| 試薬 | 最終濃度 | 10 μL | 50 μL |
| 2x 反応バッファー | 1倍 | 5 μL | 25μL |
| dNTP(10 mM) | 1.8 mM | 1.8μL | 9 μL |
| 10x ベーシックE-ミックス | 1倍 | 1 μL | 5 μL |
| フォワードプライマー(10 μM) | 480 nM | 0.5μL | 2.4 μL |
| リバースプライマー(10μM) | 480 nM | 0.5μL | 2.4 μL |
| 20x コアリアクションミックス | 1倍 | 0.5μL | 2.5 μL |
| DEPC ウォーター | -- | 0.7μL | 3.7 μL |
表1:最終容量が10 μLおよび50 μLのRPA用マスターミックスコンポーネント、および対応する使用濃度:
| 試薬 | 最終濃度 | 10 μL反応 | 50 μL反応 |
| 280 mM MgOAc | 1.8 mM | 0.5μL | 2.5 μL |
| デオキシリボ核酸 | 10-0.1 ng | 1 μL | 2 μL |
表2:RPAの反応でサンプルごとに添加する試薬の量
| 試薬 | 【在庫】 | 【最終版】 | 1倍(μL) |
| Cas12a酵素 | 1 μM | 50 nM | 2.5 |
| cRNAの | 1 μM | 100 nM | 5 |
| FAMプローブ | 10 μM | 250 nM | 1.25 |
| NEBバッファー10倍 | 10倍 | 1倍 | 5 |
| RPAアンプリコン | - | - | 4 |
| 水 | - | - | 32.25 |
| トータル | 50 |
表3:CRISPR/Cas 12a法によるFAM検出の混合物を作るための試薬の濃度。
| 試薬 | 【在庫】 | 【最終版】 | 1倍(μL) |
| Cas12a酵素 | 1 μM | 50 nM | 2.5 |
| cRNAの | 1 μM | 100 nM | 5 |
| ビオチンプローブ | 10 μM | 500 nM | 2.5 |
| NEBバッファー10倍 | 10倍 | 1倍 | 5 |
| RPAアンプリコン | - | - | 4 |
| 水 | - | - | 31 |
| トータル | 50 |
表4:CRISPR/Cas 12a法によるビオチン検出の混合物を作るための試薬の濃度。
ディスカッション
本研究では、ミツバチの病原体を検出するための実用的な分子診断プロトコルを開発し、検証しました。このワークフローには、増幅可能な細胞溶解、RPAを使用した等温増幅、およびCRISPR/Cas12aによる特異性の高い検出が統合されています。評価された化学的DNA抽出方法の中で、HotSHOTアルカリ溶解プロトコルは、コスト、速度、および簡便性において大きな利点を提供します。市販のキットを必要とせずに、増幅可能なライセートを効率的に生産します。この方法は、ミツバチ14、15、16、17、18の病原体検出など、さまざまなアプリケーションで信頼性が証明されています。高温のアルカリ性条件下では、細胞膜とDNA鎖間の水素結合が破壊され、下流の増幅に適した一本鎖DNAが放出されます。潜在的な制限には、PCR阻害剤の存在や最適でない中和が含まれますが、アルカリ溶解は古細菌19、細菌20、真菌14などの多様な生物で効果的に機能することが示されており、PCR、qPCR、およびLAMP21やRPA12などの等温法に適合します。
私たちの手元では、RPA/CRISPR/Cas12aシステムは強力な特異性と満足のいく感度を示しました。各病原体の保存された領域を標的とするcrRNAを使用することで、宿主DNAや無関係な微生物との交差反応性なしに正確な同定が可能になりました。このシステムのミツバチへの以前の適用では、変形翼ウイルスA型およびB型8,12に対して、約6.5 × 102および6.2 × 101コピー/μLの検出限界を達成しています。しかし、これらのアッセイは、迅速なRNAおよび/またはDNA抽出を伴うフィールド条件には最適化されていません。この研究では、この方法をDNA病原体(N.ceranaeおよびL.passim)に特化して適応させ、フィールド適合検出を可能にしました。
私たちの結果は、RPA/CRISPR/Cas12aが陽性サンプルの同定において従来のPCRよりも優れていることを示しています(16対12)。これは、CRISPR/Cas12a側副切断活性を使用してシグナルが改善されたためと思われます。PCRベースの方法に対する感度の向上は、Yersinia enterocolitica22、Diaporthe aspalathi23、Vibrio vulnificus24などのさまざまな病原体モデルで以前に報告されています。さらに、定量分析により、実験室条件下でのRPA/CRISPR/Cas12aとqPCRの検出の限界が同等であることが明らかになりました(~96寄生虫コピー/μL)。これは、crRNA による追加の配列認識により、TaqMan qPCR と同等の特異性を持つこの分析法の良好な性能を意味します。さらに、アッセイは最小限の機器のみを必要とし、サーモサイクラーまたは蛍光リーダーに依存せず、他の病原体25,26のために以前に開発されたようにラテラルフローストリップを使用して視覚化することができる。これにより、解釈が簡素化され、現場の技術者や養蜂家にとってテストが非常にアクセスしやすくなります。
現在のプロトコルでは堅牢な結果が得られますが、さらに改善される可能性があります。このアッセイを他のDNAベースのミツバチ病原体を標的とするように適応させるには、RPAプライマーとcrRNAを再設計するだけで済みます。RNAウイルスの場合、プロトコルは、ミツバチのDWV-AおよびDWV-Bを含むいくつかのウイルス感染症26,27,28について以前に実証されたように、逆転写ステップ(RT-RPA)を含むように拡張することができる。さらに、現在約180分である合計アッセイ時間は、各ステップのタイミングを短縮するためのプロトコルの最適化により短縮できる可能性があります。また、すべてのRPA/CRISPR/Cas12a試薬を1回の反応に組み合わせたワンポットRPA/CRISPR/Cas12aという選択肢もあります。このオールインワンの方法論は、広範囲のウイルスおよび細菌性病原体25,26,29の検出に成功裏に適用されています。さらに、ssDNAプローブがCas12a検出用に拡張され普及しているにもかかわらず、いくつかの研究では、dsDNA30の安定性のためにテストに役立つ可能性のある経切断二本鎖DNA(dsDNA)プローブのCas12aの容量が報告されています。これにより、結果が出るまでの時間が30分未満になり、現場での適用性がさらに向上します。また、RPAおよびCRISPR試薬を凍結乾燥することで、試薬の安定性が向上し、コールドチェーンが不要になり、遠隔地や低リソース環境への適合性が向上します。凍結乾燥試薬を用いたRPA/CRISPR/Cas12aの良好な性能は、Actinobacillus pleuropneumonia31およびSARS-Cov226を含む呼吸器感染性ウイルス28,32の検出に成功しました。
要約すると、この研究は、ミツバチの病原体検出のための完全にフィールド内で費用対効果の高い、ポータブルな分子診断プラットフォームを提供します。この方法論は、現状では約180分続きますが、その合計タイミングはまださらに改善される可能性があります。概念実証のターゲットとして L. passim と Nosema spp.に焦点を当てましたが、このシステムはモジュール式であり、幅広いDNAベースのミツバチ病原体( Paenibacillus幼虫 または Melisococcus plutoniousなど)に適応し、関心のある共生生物のモニタリングにも適応できます。このアプローチは、従来の実験室環境を超えて分子診断へのアクセスを拡大し、養蜂における早期介入戦略をサポートします。より広い意味では、私たちの結果は、現場対応の診断アプリケーションにおけるCRISPRベースの技術の実行可能性を示しています。
開示事項
著者には、開示すべき利益相反はありません。
謝辞
この研究は、アンダルシア政府の農業生産性と持続可能性における欧州イノベーション協会(AEI)の運営グループへの援助という呼びかけの下で、助成金「グラナダ県の養蜂場におけるミツバチの病気を迅速に監視するための新しい分子ツール」(GOPG-GR-23-0002)によって支援されました。我々はまた、スペインの知識生成及びR+D+Iシステムの科学的・技術的強化のためのプログラム、MCIN/AEI/10.13039/501100011033及び「ERDF/EU」による資金提供を受けた助成金PID2021-126938OB-I00による支援も認める。私たちは、Asociación de Pequeños Apicultores de Granada(APAG)とCooperativas Agroalimentarias de Granada(FAECA)の養蜂家から提供された支援とリソースに強く感謝しています。この研究は、D.ペドロ・ガルシア・オルメドの博士論文の一部です。博士課程(グラナダ大学、UGR)。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 0.2 mL DNAse および RNAse フリーの Eppendorf チューブ | アクシーゲン | MTC-02-C | |
| 1.5 mL DNAseおよびRNAseフリーのEppendorfチューブ | アクシーゲン | MTC-150-C | |
| 10 & ムー;L 低保持フィルターチップ | ラボクリニック | 5-063-P5-0 | |
| 100 & ムー;L 低保持フィルターチップ | ラボクリニック | 5-120-P5-0 | |
| 1000 & ムー;L 低保持フィルターチップ | ラボクリニック | 5-203-P4-0 | |
| BH-200シリーズスチュアートドライブロックヒーター | コール・パーマー | EW-36610-00 | |
| DEPC処理水 | アンビコン | AM9906 | |
| EDTAの | シグマ・アルドリッチ | 798681 | |
| エンジェン lba Cas12a (Cpf1) | ニューイングランドバイオラボ | M0653T | |
| シグマ・アルドリッチ | シグマ・アルドリッチ | 64-17-5 | |
| HCl | シグマ・アルドリッチ | 7647-01-0 | |
| マイクロチューブ乳棒 | フィッシャーブランド | 12141364 | |
| ミレニア GenLine HybriDetect | ミレニア | MGHD1 | |
| ナオウ | シグマ・アルドリッチ | 221465 | |
| RPAキット TwistAmp Liquid Basic | ツイストアンプ | TALQBAS01 | |
| メスの刃 | スワン・モートン | 201 | |
| シングルシャネルピペットPIPETMAN P1000Lマイクロピペットメタルイジェクト | ギルソン | F144059M | |
| シングルシャネルピペットPIPETMAN P100Lマイクロピペットメタルイジェクト | ギルソン | F144057M | |
| シングルシャネルピペットPIPETMAN P10Lマイクロピペットメタルイジェクト | ギルソン | F144055M | |
| 次亜塩素酸ナトリウム | |||
| タッチリアルタイムPCR検出システム | バイオラッド | CFX96 | |
| トリス-HCl | シグマ・アルドリッチ | T1503 | |
| ツイストアンプ リキッドベーシック | 捻る | TALQBAS01 |
参考文献
- Goulson, D., Nicholls, E., Botías, C., Rotheray, E. L. Bee declines driven by combined stress from parasites, pesticides, and lack of flowers. Science. 347 (6229), 1255957(2015).
- Murphy, J. T., Breeze, T. D., Willcox, B., Kavanagh, S., Stout, J. C. Globalisation and pollinators: pollinator declines are an economic threat to global food systems. People and Nature. 4 (3), 773-785 (2022).
- Zattara, E. E., Aizen, M. A. Worldwide occurrence records suggest a global decline in bee species richness. One Earth. 4 (1), 114-123 (2021).
- Carreira de Paula, J., et al. Promastigote EPS secretion and haptomonad biofilm formation as evolutionary adaptations of trypanosomatid parasites for colonizing honeybee hosts. NPJ Biofilms Microbiomes. 10 (1), 27(2024).
- Requier, F., et al. First large-scale study reveals important losses of managed honeybee and stingless bee colonies inLatin America. Sci Rep. 14 (1), 10079(2024).
- Babin, A., Schurr, F., Rivière, M. P., Chauzat, M. P., Dubois, E. Specific detection and quantification of three microsporidia infecting bees, Nosema apis, Nosema ceranae, and Nosema bombi, using probe-based real-time PCR. Eur J Protistol. 86, 125935(2022).
- Cameron, T. C., Wiles, D., Beddoe, T. Current status of loop-mediated isothermal amplification technologies for the detection of honeybee pathogens. Front Vet Sci. 8, 659683(2021).
- Schurr, F., et al. Validation of quantitative real-time RT-PCR assays for the detection of six honeybee viruses. J Virol Methods. 270, 70-78 (2019).
- Xu, G., et al. Triplex real-time PCR for detection of Crithidia mellificae and Lotmaria passim in honeybees. Parasitol Res. 117 (2), 623-628 (2018).
- D'Alvise, P., Seeburger, V., Gihring, K., Kieboom, M., Hasselmann, M. Seasonal dynamics and co-occurrence patterns of honeybee pathogens revealed by high-throughput RT-qPCR analysis. Ecol Evol. 9 (18), 10241-10252 (2019).
- Shao, G., Zhu, X., Hua, R., Chen, Y., Yang, G. Development of a copro-RPA-CRISPR/Cas12a assay to detect Echinococcus granulosus nucleic acids isolated from canine feces using NaOH-based DNA extraction method. PLoS Negl Trop Dis. 18 (12), e0012753(2024).
- Xiao, Y., Fei, D., Li, M., Ma, Y., Ma, M. Establishment and application of CRISPR-Cas12a-based recombinase polymerase amplification and a lateral flow dipstick and fluorescence for the detection and distinction of deformed wing virus types A and B. Viruses. 15 (10), 2041(2023).
- Li, Z., et al. Cas-OPRAD: a one-pot RPA/PCR CRISPR/Cas12 assay for on-site Phytophthora root rot detection. Front Microbiol. 15, 1390422(2024).
- Osmundson, T. W., Eyre, C. A., Hayden, K. M., Dhillon, J., Garbelotto, M. M. Back to basics: an evaluation of NaOH and alternative rapid DNA extraction protocols for DNA barcoding, genotyping, and disease diagnostics from fungal and oomycete samples. Mol Ecol Resour. 13 (1), 66-74 (2013).
- Truett, G. E., et al. Preparation of PCR-quality mouse genomic DNA with hot sodium hydroxide and Tris (HotSHOT). BioTechniques. 29 (1), 52-54 (2000).
- Klintschar, M., Neuhuber, F. Evaluation of an alkaline lysis method for the extraction of DNA from whole blood and forensic stains for STR analysis. J Forensic Sci. 45 (3), 669-673 (2000).
- Galanis, A., et al. Bee foraging preferences, microbiota and pathogens revealed by direct shotgun metagenomics of honey. Mol Ecol Resour. 22 (7), 2506-2523 (2022).
- Xiang, Z., et al. A simple alkali lysis method for Plasmodium falciparum DNA extraction from filter paper blood samples. Mol Biochem Parasitol. , 254(2023).
- Shwani, A., Zuo, B., Alrubaye, A., Zhao, J., Rhoads, D. D. A simple, inexpensive alkaline method for bacterial DNA extraction from environmental samples for PCR surveillance and microbiome analyses. Appl Sci. 14 (1), 141(2024).
- Fowler, E. V., et al. Development of a cost-effective, morphology-preserving method for DNA isolation from bulk invertebrate trap catches: tephritid fruit flies as an exemplar. PLoS One. 18 (2), e0281759(2023).
- Yuan, J., et al. CRISPR-Cas12a-mediated hue-recognition lateral flow assay for point-of-need detection of Salmonella. Anal Chem. 96 (1), 220-228 (2024).
- Xiao, Y., et al. Ultra-sensitive and rapid detection of pathogenic Yersinia enterocolitica based on the CRISPR/Cas12a nucleic acid identification platform. Foods. 11 (14), 2160(2022).
- Dong, J., et al. Comparative evaluation of PCR-based, LAMP and RPA-CRISPR/Cas12a assays for the rapid detection of Diaporthe aspalathi. Int J Mol Sci. 25 (11), 5773(2024).
- Zhang, X., et al. CRISPR/Cas12a combined with recombinase polymerase amplification for rapid and sensitive detection of Vibrio vulnificus in one tube. Acta Biochim Biophys Sin. 55 (2), 322-326 (2023).
- Li, P. R., et al. An RPA-assisted CRISPR/Cas12a assay combining fluorescence and lateral flow strips for the rapid detection of enterotoxigenic Bacillus cereus. J Agric Food Chem. 72 (24), 14000-14010 (2024).
- Sun, Y., et al. One-tube SARS-CoV-2 detection platform based on RT-RPA and CRISPR/Cas12a. J Transl Med. 19 (1), 74(2021).
- Aman, R., et al. iSCAN-V2: a one-pot RT-RPA-CRISPR/Cas12b assay for point-of-care SARS-CoV-2 detection. Front Bioeng Biotechnol. 9, 800104(2022).
- Peng, R., Lu, Z., Liu, M., Hu, F. RT-RPA-assisted CRISPR/Cas12a for rapid and multiplex detection of respiratory infectious viruses based on centrifugal microfluidics. Sens Actuators B Chem. 399, 134838(2024).
- Liu, Y., et al. One-tube RPA-CRISPR Cas12a/Cas13a rapid detection of methicillin-resistant Staphylococcus aureus. Anal Chim Acta. 1278, 341757(2023).
- Nguyen, L. T., Smith, B. M., Jain, P. K. Enhancement of trans-cleavage activity of Cas12a with engineered crRNA enables amplified nucleic acid detection. Biochemistry. 59 (17), 1474-1481 (2020).
- Hao, J., et al. Application of a lyophilized CRISPR/Cas12a and RPA assay for rapid detection of Actinobacillus pleuropneumoniae. Microchem J. 206, 111443(2024).
- Lin, C., et al. A universal all-in-one RPA-Cas12a strategy with de novo autodesigner and its application in on-site ultrasensitive detection of DNA and RNA viruses. Biosens Bioelectron. 239, 115609(2023).
再版と許可
訂正
Formal Correction: Erratum: On-site DNA Detection of Trypanosomatid Parasites and Nosema ceranae Through Alkaline Lysis Coupled to RPA/CRISPR/Cas12a System
Posted by JoVE Editors on 8/14/2025. Citeable Link.
This corrects the article 10.3791/68874
