本プロトコルは、キメラ抗原受容体(CAR)-T細胞およびサイトカイン誘導キラー(CIK)細胞を含む採用細胞療法(ACT)製品の拡張のためのスケーラブルな手法を、ガス透過性急速増殖(G-Rex)デバイスを用いたもので、臨床的に関連性の高い環境で効率的かつ堅牢な成長を示しています。
方法論記事
GMPスケーラブルデバイスにおけるCAR-Tおよびサイトカイン誘導キラー細胞の効率的かつ迅速な生成
* These authors contributed equally
この記事について
サマリー
要約
養子細胞療法(ACT)は近年急速に進歩し、がん免疫療法において重要な役割を果たし、治療結果に大きな影響を与えています。細胞療法の開発において、前臨床および臨床段階の両方で重要なステップは製造プロセスです。従来の静的培養法では頻繁な細胞操作が必要で、ガス交換や栄養供給の減少により細胞収量や表現型が損なわれることがあります。ここでは、ガス透過性急速増殖(G-Rex)デバイスを用いた、2つのACT産物、すなわちキメラ抗原受容体(CAR)-T細胞およびサイトカイン誘導キラー(CIK)細胞の 体内 外増殖に関する段階的かつ再現可能かつ拡張可能なプロトコルを提示します。G-Rexデバイスは、栄養交換を促進し、高密度培養を最小限のユーザー介入でサポートするために特別に設計されています。さまざまなACTアプローチの中で、CAR-T細胞は血液悪性腫瘍の治療において顕著な成功を示しており、実験研究から臨床応用への迅速な進展を促進しています。CAR-T細胞に加え、CIK細胞は特徴的な表現型と治療関連の有害事象や移植片対宿主病(GvHD)の不在により、臨床試験で広く応用されています。このプロトコルは、末梢血単核細胞(PBMC)の分離とシーディングから始まり、両細胞タイプの主要な技術的ステップを概説しています。簡単に言えば、PBMCは抗CD3/CD28抗体で刺激され、その後レンチウイルスによるトランスダクションでCAR-T細胞を増殖させ、インターフェロンγ(IFN-γ)、抗CD3抗体、インターロイキン2(IL-2)でCIK細胞を得られます。フローサイトメトリーは細胞の生存可能性と表現型を監視するために用いられ、機能的アッセイは細胞産物の治療効果を確認し、アプローチのスケーラビリティを検証するために行われます。全体として、このプロトコルは前臨床環境で多数のエフェクター細胞を製造するための実用的な解決策を提供し、複数の免疫細胞集団での臨床応用を促進します。最後に、高出力エフェクターセル製造のためのスケーラブルなソリューションを提供します。
概要
養子細胞療法(ACT)は、がん治療における先進的な治療の重要な柱となっています。このアプローチは、抗腫瘍効果を得るために体外拡張細胞産物を投与することに基づいています。これまでにACTでは多くの細胞タイプが用いられており、抗原非特異的アプローチ(例:ナチュラルキラー(NK)2、サイトカイン誘導キラー(CIK)3,4、ナチュラルキラーT(NKT)5、γδT細胞6から、腫瘍浸潤リンパ球(TILs)7やキメラ抗原受容体(CAR)1などの遺伝子組みづけ治療法まで、高度に特異的かつ個別化されたものまで多岐にわたります。8およびT細胞受容体(TCR)細胞9,10。
CAR-T細胞は、遺伝子組み換えT細胞で、特定の分子標的を認識する合成免疫受容体を発現するために生じる生 体 外ウイルスの伝達によって生成されます。CAR構造は、抗原特異的単鎖可変フラグメント(scFv)抗体と、TCRζ鎖や共刺激分子を含む細胞内シグナル伝達ドメインを組み合わせたものです。抗原結合後、細胞内ドメインは活性化シグナルを伝達し、T細胞増殖と抗腫瘍活性を促進する11。
CIK細胞は、活化したTリンパ球の異質な集団であり、末梢血単核細胞(PBMC)や臍帯血(UCB)からの生体外拡張時にCD56の発現を獲得します12。この増殖には、インターフェロンγ(IFN-γ)、抗CD3モノクローナル抗体、インターロイキン2(IL-2)による刺激と、IL-2内で14日間の培養が含まれます。CIK細胞は機能的にNK細胞とT細胞の両方に似ており、主要な組織適合複合体(MHC)に依存しないおよび依存的なメカニズム(13,14,15,16)を通じて抗腫瘍活性を発揮します。これらの特性により、CIK細胞は移植片対宿主疾患(GvHD)リスクを最小限に抑え、異体および自家治療の両方で使用可能となっています17。
臨床現場では、CAR-TおよびCIK細胞療法の両方に大量の細胞投与が必要です。CAR-T細胞は患者18人あたり5,000万〜2億回分の注入を受けます。同様に、CIK細胞は通常、1回の点滴で最大100億細胞が投与され、治療プロトコルに応じて複数回の点滴を受けることも多いです。フラスコやプレートを用いた従来の細胞培養法は非効率的で時間がかかり、頻繁な転移が必要で大規模な増殖が不可能で汚染リスクが高まります。バッグ培養やバイオリアクターを用いた自動化または半自動化システムは大規模な拡張を可能にしますが、せん断応力や密度調整、頻繁な媒質灌流の必要性、そして一度に1バッチずつの取り扱いが必要であり、学術・産業の両面で高コストとなるという制約があります。この困難な状況下で、代替案としてはガス透過性急速膨張装置(G-Rex)が挙げられます。これは井戸底部にシリコン膜を配置した静的培養法で、効率的な酸素交換と容器の高さ増加を実現し、大量の中容量を可能にしています。したがって、このシステムは培地置換や密度調整なしに細胞の増殖をサポートします22,23。G-Rex-Mシステムは最大5000 mLまでのスケーラビリティを示しており、自動収穫システムとも互換性があり、汚染のない閉鎖培養プラットフォームを提供し、学術現場から臨床現場へと容易に応用可能な先進的な治療薬品(ATMP)24。
この手順では、G-Rexデバイスの利点と特性を活かし、CAR-T細胞とCIK細胞の増殖プロトコルを最適化しました。両細胞タイプが効率的に増殖・拡大でき、異なる培養システム間で一貫した表現型と機能プロファイルを維持できることを実証しました。CIKセルとCAR-Tセルの両方の拡張プロトコルの概観は 図1に示されています。
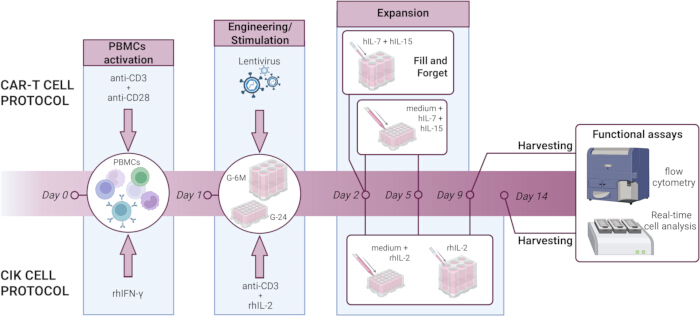
図1:G-24またはG-6M培養装置を用いたCAR-TおよびCIK細胞拡張プロトコルの概要。 CAR-TおよびCIK細胞は、単離PBMCから0日目から増殖されます。CAR-T細胞の増殖のために、PBMCは1日目に抗CD3および抗CD28抗体で刺激され、2日目に遺伝子組み換えを行い、その後3〜4日ごとにhIL-7およびhIL-15補足で培養され、機能的アッセイのために9日目に最終収穫が行われます。G-6M形式では、サイトカイン補給は2日目に限定され、培養期間中は追加のサイトカイン摂取は不要です。CIK細胞の増殖のために、PBMCは1日目にrhIFN-γで刺激され、2日目に抗CD3抗体とrhIL-2で刺激され、3〜4日ごとに提供されます。G-24では、サイトカインサプリメントと同時に中度の変更が必要です。CIK細胞は14日目に採取され、下流の機能分析を行います。 この図の拡大版はこちらをクリックしてご覧ください。
プロトコル
健康なドナーから、病原体汚染(例:HIV、HCV、HBV、梅毒など)がないか検査された匿名のバフィーコートは、書面によるインフォームド・コンセントの前にパドバ病院の血液銀行から入手されました。血液サンプルは認証済みのバイオセーフティキャビネット内で処理され、職員は適切な個人防護具(PPE)を着用しました。
注:レンチウイルスベクターを含むすべての処置は、機関ガイドラインに従いバイオセーフティレベル2(BSL-2)条件下で実施されました。レンチバイラルベクターの取り扱いには、二重グローブを含む追加の予防措置が必要です。バイオハザード廃棄物(ウイルス物質、トランスデューション細胞、ヒト由来サンプルを含む)は処分前にオートクレーブ処理され、化学廃棄物(蛍光染料や試薬を含む)は施設の有害廃棄物プロトコルに従って分離が必要でした。特定のバイオセーフティ要件は機関によって異なる場合があり、プロトコル実施前に必ず確認してください。
1. PBMCの分離
- 健康なドナーバフィーコートや末梢血液サンプルから、密度勾配遠心分離によりPBMCを分離します。バフィーコートを同量の無菌リン酸バッファー生理食塩水(PBS)で希釈し、同じ量のリンポレップの上に希釈した血液を慎重に重ねて50mLの円錐形チューブに入れます。末梢血にはPBS1倍の希釈は必須ではありません。400 x g で20分間、室温でブレイクなしで遠心分離機にします。
- 遠心分離後、PBMCs層を血漿-リンパレップ界面で採取し、無菌1倍PBSで洗浄します。PBMCを造血培養培地(CM)に1%ペニシリン/ストレプトマイシン(以下cCM)を補足して遠心分離し再懸濁します。トリパンブルー排除アッセイを用いて細胞数と生存可能性を評価します。
2. G-24培養容器内のPBMCからのCAR-T細胞増殖
- PBMCの起動(0日目)
- 2 x 10⁶ 個の新たに分離されたPBMCを2 mLのcCMに5%の胎児用牛血清(FBS)(以下cCM-F)を補足して再懸濁し、最終種まき密度を1 x 10⁶ PBMCs/cm/2/mLにし、24ウェルのG-Rex(G-24)培養容器のウェルに移します。1日目(ステップ2.2-1日目)で実施する異なるトランスダクション条件の数だけウェルをまきましょう。
- 各ウェルに直接4μlの抗CD3抗体(純機能グレード、最終濃度:0.2 μg/mL)と20μlの抗CD28抗体(純機能グレード、最終濃度:1 μg/mL)を加え、T細胞を活性化させます。加湿インキュベーター内の培養細胞は37°C、CO25%に保たれます。
- レンチウイルスベクターを用いたT細胞のトランスダクション(1日目)
- 夜間刺激後、トリパンブルー除外アッセイを用いて活性化T細胞を収穫・カウントし、生存可能性を評価します。G-24の各ウェル(ウェル面積2 cm2)に対して1 x 10 6個の活発化細胞を計算し、シーディング密度は0.5 x 10⁶ cell/cm²に対応します。細胞をチューブ内で移し、遠心分離機で300 x gで5分間移動します。
- 各ウェル用のトランスダクション培地は、レンチウイルスベクター調製剤の濃度(TU/mL)に基づくもの(ここではセントジュード小児研究病院から入手したCD19-CAR-BBζレンチウイルス25;感染多重度(MOI)20))と5μlのトランスダクションエンハンサーであるプロタミン硫酸塩(8 mg/mLのストック溶液は、プロタミン硫酸塩を1x PBSに溶解し、0.2 μmフィルターで滅菌して得られる;最終濃度)を組み合わせて準備します50 μg/mLの。ペニシリン/ストレプトマイシンを加えずに5% FBSを補足したCM培地を使用し、最終体積は0.8mL/ウェル(0.4 mL/cm²)にします。非トランスデューション(UTD)制御については、レンチウイルスベクターの添加を避けた記載されたトランスダクション培地を準備します。
- ペレット細胞(ステップ2.2.1)を0.8mL/ウェルのトランスデュクション培地に再懸浮させ、新しいG-24ウェルにプレートします。37°C、CO25%で一晩培養します。
注意:同じレンチウイルスベクターで複数のウェルのトランスダクションを計画する場合は、ウイルスとプロタミン硫酸塩を含むトランスダクション培地のマスターミックスを所望の濃度で準備してください。均一になるようによく混ぜてください。その後、このマスターミックスを0.8mLずつペレットセルの各チューブにアリコートして、すべてのサンプルで一貫したトランスデューション条件を保証します。
- CAR-T細胞の培養と増殖(2日目から9日目)
- 2日目には、新鮮なcCM-F7.2mLを追加し、ヒトインターロイキン7(hIL-7)およびヒトインターロイキン15(hIL-15)をそれぞれ10 ng/mLの最終濃度で添加し、培養体積を最終8 mL/ウェルに増やします(サイトカインの体積は1ウェルあたり8 mLを考慮)。
- 5日目には、ウェル底部の細胞を乱さずに各ウェルから調整済み培地6mLを慎重に取り出し、hIL-7およびhIL-15を補った新鮮なcCM-F6mL(最終濃度:1ウェルあたり8 mLの総体積を考慮して計算)に置き換えます。複数のウェルで作業する場合は、cCM-F培地にhIL-7およびhIL-15サイトカインを補足したマスターミックスを準備し、サイトカインの均等な分布を確保します。
- 9日目にはCAR-Tセルが効率的に拡張され、下流の応用準備が整います。CAR-T細胞を採取するには、5mLの調整培地を優しく取り除き捨てます。1000μLピペットを使い、残りの3mLの培地にCAR-T細胞を再懸浮させ、15mLチューブに移します。CAR-T細胞の数をカウントし、トリパンブルー排除アッセイでその生存可能性を確認します。通常、各G-24井戸から約3 x 10⁷ CAR-Tセル(3.24 ± 1.67 x 10⁷セル)が得られます(補足表1)。
3. G-24培養容器におけるCIK拡大
- PBMCの起動(0日目)
- G-24培養容器の各ウェルごとに、密度0.5 x 10⁶/cm²に相当する1×10 6の新たに分離されたPBMCを8 mLに再組換えヒトインターフェロン-γ(rhIFN-γ、最終濃度:1000 IU/mL)を補いました。細胞を37°C、CO25%で培養します。
- CIK細胞の刺激と増殖(1日目から14日目)
- rhIFNγ刺激後1日目、22〜24時間後に各ウェルに直接抗CD3抗体4μL(最終濃度:50 ng/mL)と組換えヒトインターロイキン-2(rhIL-2、最終濃度:500 IU/mL)4 μLを加えます。細胞を37°C、CO25%で培養します。
- 3〜4日ごと(細胞培養の5日目、9日目、12日目)に、6mLの調整培地を新鮮なcCMとrhIL-2(最終濃度:500 IU/mL)に置き換え、rhIL-2の最終濃度を8 mLの体積と比較して計算します。
- 14日目には、5mLの調理された培地を廃棄し、残りの3mLの調理された培地に再懸濁してCIK細胞を収穫します。細胞を15mLチューブに移し、トリパンブルー排除アッセイを用いて全細胞数と細胞生存率を評価します。通常、各井戸から約8 x 10⁷個のバルクCIKセル(8.6 ± 4.58 x 10⁷ セル)が採集されます(補足表2)。
注意:培地交換時には、細胞層を乱したり気体透過性膜に触れたりしないよう注意しながら、上清液を慎重に吸引してください。膜の損傷はガス交換を妨げ、細胞の生存能力に悪影響を及ぼす可能性があります。
4. 大規模CAR-TおよびCIKセルの製造
注:セクション2および3で説明されているCAR-TおよびCIK細胞拡張プロトコルは、より大きなG-Rex培養装置、すなわちG-6Mフォーマットに容易に拡大可能です。G-24フォーマット(表面積:2 cm2)からG-6Mデバイス(表面積:10 cm2)に移行する際、すべての濃度と密度は一定に保たれ、すべての体積と絶対量は表面積の増加に合わせて5倍の倍に比例して増加します。つまり、細胞シーディング密度、培地補充濃度、サイトカイン濃度は変わらないが、培地の総体積、シード細胞数、添加されたサイトカインの絶対量は比例的に拡大される。このスケーラビリティ機能により、小規模な研究プロトコルから前臨床または初期臨床製造へのスムーズな移行が可能となり、プロトコルの大幅な修正を必要とせず、一貫したエフェクター細胞特性を維持します。
- G-6MフォーマットデバイスにおけるCAR-Tセルの拡張
- 第1節で説明した通り、PBMCの活性化を0日目に、レンチウイルスの1日目にレンチウイルスの伝達を行い、すべての濃度と密度を維持しつつ、体積と絶対量を5倍に拡大します。
- 2日目にはcCM-F培地を用いて培養体積を合計100mLに増やします。hIL-7とhIL-15を計算し、最終濃度10 ng/mLを計算して加えます。
注:G-24形式とは異なり、G-6Mデバイスの高さが高い設計により培地の容量が大きくなり、培地交換を必要とせずに培養期間中安定した栄養とサイトカイン供給が可能となります(「フィル・アンド・フォーゲット」 方式)。したがって、5日目に追加のサイトカインは必要ありません。 - 9日目にCAR-T細胞を収穫するには、各ウェルから約90mLの培地を血清学ピペットで廃棄し、残りの10mLに細胞を再懸濁させます。細胞を15mLのチューブに移し、その後のアッセイに使用します。
- G-6MフォーマットデバイスにおけるCIKセルの拡張
- セクション3で説明されたプロトコルに従い、Day 0にPBMCのシーディングを行い、すべての体積と試薬を5倍の倍に拡大して、より大きなデバイスフォーマット(G-6M)に合わせます。
- 1日目に培養容積をcCM培地で合計100mLに調整します。各ウェルに500 IU/mLのrhIL-2と50 ng/mLの抗CD3を最終濃度に加えます。
- 培地交換なしで、各ウェルに3〜4日(5日目、9日目、13日目)に500 IU/mLのrhIL-2を補足します。
- 14日目に各ウェルから約90mLの培地を血清学ピペットで採取してCIK細胞を採取します。残りの10mLの細胞を再懸浮させ、15mLのチューブに移して、その後のアッセイに使用します。
5. フローサイトメトリーによるエフェクター細胞表現型の特性解析
注:拡張プロトコルの最後に、CAR-TおよびCIK細胞に対してフローサイトメトリーによる表面マーカー解析が行われ、異なる分化状態(すなわちナイーブ(CD45RA+CD62L+)、中央記憶(CM、CD45RA-CD62L+)、エフェクターメモリ(EM、CD45RA-CD62L-)、およびエフェクターメモリCD45RA陽性(EMRA、CD45RA+CD62L-)を含む表現型を評価します。補足図1A-B)。
- 染色チューブごとに3×10個の5セルを集めます。細胞を1%のFBS(PBS-F)を含む1xPBSで洗浄し、300 x gで遠心分離機で5分間過ごし、細胞ペレットを50μLの抗体混合液で再懸浮させます。その溶液は着色バッファー(ブリリアント染色バッファー1とPBS-F1)を目的の染色パネルに従って調製します(表1および表2)。
- 4°Cで光を遮断して20分間培養し、その後染色したセルを洗浄し遠心分離機で処理します。2回目の染色が必要な場合は、前述の特異抗体混合物(ステップ5.1)で染色を行います。
- 最後に、細胞を洗浄し、Fixable Viability Stain 780(FVS780)を50μLの1xPBSで4°Cで15分間培養します。バイアビリティステインの後は洗浄工程は必要ありません。インキュベーション後、各サンプルに1xPBSを200 μL追加し、フローサイトメトリウム取得を進めます。詳細なゲーティング戦略は 補足図1A-Bに示されています。
| ターゲット | クローン | フルオロクロム | 濃度/希釈 | 目的 | |
| 最初のステイン工程 | rhCD19-His | / | / | 2 μg/mL | CAR分子検出 |
| 4°Cで20分間孵化 | |||||
| 洗浄ステップ | |||||
| 第二の染色工程 | 彼の | GG11-8F3.5.1 | 体育 | 1/50 | CAR分子検出 |
| CD3 | UCHT1 | BV510 | 1/40 | 血筋 | |
| CD4 | SK3 | BV650 | 1/40 | 血筋 | |
| CD8 | RPA-T8 | BV421 | 1/20 | 血筋 | |
| CD45RA | HI100 | PerCP-Cy5.5 | 1/83 | 成熟 | |
| CD62L | DREG-56 | FITC | 1/10 | ホーミング、起動 | |
| 4°Cで20分間孵化 | |||||
| 洗浄ステップ | |||||
| 第三の染色工程 | FVS780 | / | / | 1/5000 | 生細胞/死細胞差別 |
| 4°Cで15分間潜伏 | |||||
表1:CAR-T細胞染色に用いられる抗体パネル。 染色パネルはCAR発現、T細胞表現型、分化状態を評価するために使用されました。対象標的ごとに抗体クローン、濃度、共役フルオロクロムが報告されています。
| ターゲット | クローン | フルオロクロム | 希釈 | 目的 | |
| 最初のステイン工程 | CD56 | HCD56 | 体育 | 1/40 | 血筋 |
| NKG2D | 1D11 | 装甲兵員輸送車 | 1/83 | アクティベーション | |
| CD3 | UCHT1 | BV510 | 1/40 | 血筋 | |
| CD4 | SK3 | BV650 | 1/40 | 血筋 | |
| CD8 | RPA-T8 | BV421 | 1/20 | 血筋 | |
| CD45RA | HI100 | PerCP-Cy5.5 | 1/83 | 成熟 | |
| CD62L | DREG-56 | FITC | 1/10 | ホーミング、起動 | |
| 4°Cで20分間孵化 | |||||
| 洗浄ステップ | |||||
| 第二の染色工程 | FVS780 | / | / | 1/5000 | 生細胞/死細胞差別 |
| 4°Cで15分間潜伏 | |||||
表2:CIK細胞染色に用いられる抗体パネル。 染色パネルはCIKサブポピュ、表現型、分化状況を評価するために用いられました。対象標的ごとに抗体クローン、濃度、共役フルオロクロムが報告されています。
6. CAR-TおよびCIK細胞の特異的細胞傷害活性の評価
注:CAR-TおよびCIK細胞の細胞毒性活性は、目標細胞と所望のエフェクター対標的細胞比(E:T)で共培養することで測定されます。アッセイの種類は標的細胞の種類、すなわち固形腫瘍から得られるものか血液悪性腫瘍から得られるものかによって異なります。本プロトコルでは、懸濁細胞に対する蛍光細胞染料ベースのフローサイトメトリーアッセイと、接着細胞に対するインピーダンスベースのリアルタイム細胞解析(RTCA)アッセイを記述します。
- 蛍光細胞染料ベースのフローサイトメトリーアッセイ
注:血液悪性腫瘍に対する抗原特異的細胞毒性は、蛍光細胞染料を用いたフローサイトメトリーアッセイを用いて評価できます。共培養前に、標的細胞は蛍光染料で標識され、同定が可能となります。エフェクター細胞との共培養後、生存性染料で標的細胞死を評価します。フローサイトメトリ分析により、非生存型蛍光色素陽性細胞の割合に基づく抗原特異的殺菌の定量化が可能です。- 共培養条件ごとに、2個×105 ターゲット細胞を2個採取し、400 μLの完全な培養培地に再懸浮させて最終濃度を5×10⁵ cells/mLにします。最終濃度5μMの蛍光染料を加えます(ここではCell Trace Violet染料、CTV)。37°Cで30分間、光から守って孵化させます。培養後、細胞を完全な培地で一度洗浄し、最終濃度4 x 10⁵ cells/mLで再懸浮させます。
- 染色された標的細胞懸濁液500μL(ここではCD19+懸濁標的細胞モデルとしてRaji細胞2×10⁵)を実験装置に従い、クリーンな5mLチューブに投与します。蛍光染料に陽性の標的細胞(SSC-A対CTV)を同定し、フローサイトメトリーによる染色の成功を確認します。蛍光色素陽性細胞の約98%が推奨されています。
- 並行して、各共培養条件ごとにエフェクター細胞(ここでは5×10 6のCD19 CAR-T細胞)を数え、準備します。細胞を洗浄し、所望のエフェクター対ターゲット(E:T)比率に合う適切な濃度で完全な培養培地に再懸濁します。ターゲット細胞を含む各管に500μLのエフェクターセル懸濁液を加えます。
- 25:1のE:T比を達成するために、各チューブに5×10×6 エフェクターCD19 CAR-Tセルを2×10×5 のRajiターゲットセルに加え、実験設計で必要なだけチューブを準備します。
- 共培養は5%CO2の加湿インキュベーターで37°Cで6時間培養します。標的細胞のみを含む対照条件を含み、自然な細胞死を測定すること。この制御は、背景死とエフェクター細胞特異的細胞毒性を区別する上で重要です。
- 共培養細胞を洗浄し、1倍PBSで希釈したFVS780活力染料(最終希釈1:5000)で染色します。光を遮った4°Cで15分間孵化します。細胞を洗浄し、最終細胞ペレットを600μLのPBS-Fバッファーに再懸濁させます。エフェクター細胞特異的細胞毒性を評価するためにフローサイトメトリー取得を進めます。
- フローサイトメーターのゲーティング戦略は以下の通り実行します:蛍光色素に陽性の標的細胞(SSC-A対CTV)を特定し、この集団内で死死した標的細胞の割合(SSC-A対FVS780、補足図1C)を計算します。特異的溶解度は、エフェクター細胞特異的細胞毒性(エフェクター-標的共培養条件下のCTV+内%FVS780+)から自発的標的細胞死(%FVS780+)を差し引いて計算します。
- リアルタイム細胞解析(RTCA)アッセイ
注:RTCAアッセイは、付着標的細胞に対するエフェクター細胞の細胞毒性活性を評価する方法です。標的細胞死は、xCELLigenceデバイスで関与したEプレートウェルから細胞が剥離することによるインピーダンス信号の差として検出されます。最適なアッセイ性能と再現性を確保するために、メーカー推奨プロトコルに従ってRTCAアッセイを実施してください。- 細胞をアッセイの1日前(Day -1)に標的にし、Day 0までに60%〜80%のコンバーン率に達するようにします。このステップは、実験開始時に細胞を活発に増殖させるために非常に重要です。最適な細胞性能を確保するために、5回から20回のパスセージの間にターゲット細胞を使用し、解凍後最低1週間(3〜4回)を経て使用することが好まれます。
- 0日目には、Eプレートの各ウェルに50μLの培地を慎重に加え、装置内のプレートを操作して背景信号を取得します。その後、プレートをフードに戻して細胞シーディングのステップを行います。
- 標的細胞の数を数え、必要な合計数をクリーンチューブに移します。適切な培養培地に細胞を再懸浮させ、Eプレートへのシードに必要な濃度を得て、各ウェルに100μLの標的細胞を移します(ここではMCF-7細胞4×10⁴ を腫瘍細胞株モデルとして用いています)。プレートはフード内の室温で少なくとも30分間保温に保ち、ターゲット細胞の均一な結合を確保してください。装置内のプレートをCO2 インキュベーター内で37°Cで作動させ、リアルタイム取得を開始します(取得間隔15分、22時間)。
注意:製造元の指示に従い、新しいターゲット細胞株を使用する前に標的細胞滴定を行うこと。 - ターゲット細胞シードから約20〜22時間後、1日目にエフェクター細胞を数え、新鮮な培地に再懸浮させ、細胞濃度を調整してエフェクターとターゲットの比率(E:T)を達成します。例えば、10:1のE:T比を達成するために、各ウェルごとに4 x 10⁵ エフェクターCIKセルを4 x 10⁴ MCF-7ターゲットセルに加えます。
- 各処理条件を無菌の96ウェルU型底板を用いて技術的複製で準備し、37°Cで15分間平衡させます。 各状態に対して多チャネルピペットを用いて50μLのエフェクターセル懸濁液を分散します。Eプレートを機器に戻し、リアルタイムの取得(15分間隔、24時間の取得間隔)を続けます。次の式を用いて特定溶化を計算します:
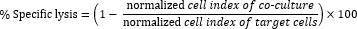
結果
ここで述べるプロトコルは、分離されたPBMCからエフェクターセル(特にCAR-TおよびCIKセル)からのエクスビブ増殖および工学的効率的かつ堅牢なワークフローを提供します。この方法は最小限の細胞操作で済み、G-Rex装置のガス交換能力を活かし、従来の静的培養システムに比べて優れた栄養供給と酸素供給を提供します(23,24)。このプロトコルの大きな利点は、前臨床研究に適した小規模な24ウェルデバイス(G-24)から、トランスレーショナルや臨床製造のニーズに適合し、比例スケーリング以外のプロトコルの変更を必要としない、より大きな6Mデバイス(G-6M)まで、固有のスケーラビリティがあることです。
このプロトコルを用いて、CAR-TおよびCIK細胞は健康なドナーPBMCからG-24およびG-6M形式で並行して増殖に成功しました(セクション2-4に記載)。培養期間終了時には、両細胞タイプとも高いフォールド拡大と生存率を示し、両デバイスフォーマット間で同等の増殖率が見られました(図2、 補足表1、補足表2)。これにより、プロトコルの異なる培養スケールでの再現性が示されました。
培養装置のスケーラビリティを検証するために、エフェクター細胞は表現型および機能的にさらに特性評価されました。CD19 CAR-T細胞については、CAR発現を定量し、CD4+およびCD8+サブセットを評価し、CD19 CAR+ CD8+ T細胞の優位性を確認しました(図3A-B、補足表1)。CIK細胞では、T(CD3+CD56-)、NK(CD3-CD56+)、CIK(CD3+CD56+)集団の頻度(図3D)および活性化受容体NKG2Dの発現を評価しました(図3E、補足表2)。さらに、CAR-TおよびCIK細胞のG-24およびG-6M培養フォーマット間で、全体的に比較可能な表現型および特定の集団マーカーの発現が観察されました。CD19 CAR-TおよびCIK細胞産物の分化状態はCD62LおよびCD45RA染色で解析され(図3C-F、補足表1、補足表2)、G-24およびG-6M形式で培養された細胞間で類似した記憶表現型およびエフェクター表現型が明らかになりました。これらの発見は、拡大したエフェクター細胞群の表現型の完全性や分化状態を損なわないことを示しています。
最後に、機能的有効性を評価するために、標的特異的細胞毒性アッセイを用いました。いずれのデバイスでも増殖したCD19 CAR-TおよびCIK細胞は強力な細胞溶解活性を示し、スケールを超えて機能的性質が維持されていることを裏付けました(図4)。総じて、これらの結果は拡張された製品の前臨床モデルへの応用や臨床試験への適合性を支持しています。
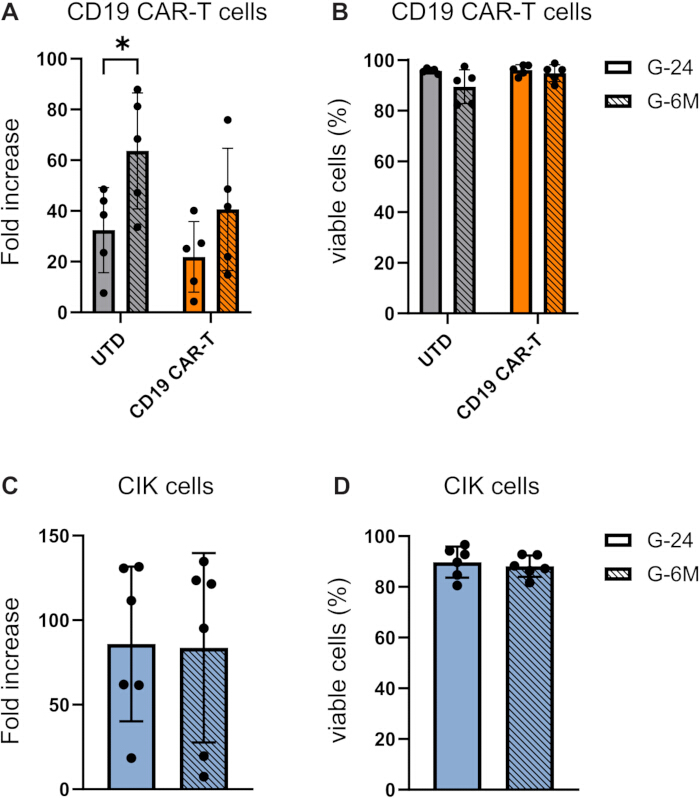
図2:CD19 CAR-TおよびCIK細胞の増殖と生存可能性。 G-24およびG-6MプレートのPBMCから増殖したCAR-T細胞(n=5)およびCIK(n=6)を、それぞれ増殖9日目と14日目に採取し、細胞数および(A-C)フォールド増加率および生存可能細胞の(B-D)パーセンテージの評価を行いました。ヒストグラムは標準偏差(SD)±平均式を表し、点は単一ドナーを示します(個別値は 補足表1 および 補足表2 を参照)。データは、両側多重対t検定(A-C)または複数両側ウィルコクソンマッチペアランク検定(B-D)で解析され、複数比較時にはHolm-Sidak補正(*p < 0.05)を用いました。 この図の拡大版はこちらをクリックしてご覧ください。

図3:G-24およびG-6Mデバイスで増殖したCD19 CAR-TおよびCIK細胞の表現型評価。CD19 CAR-T細胞(n=5)におけるCAR分子の発現をフローサイトメトリーで解析し、(A)G-24およびG-6M増殖プロトコルにおけるトランスダクション効率、ならびにCD3+CAR+サブセットにおける(B)CD4+/CD8+および(C)ナイーブ/メモリーサブポピュレーションの発現を評価しました。バルクCIK細胞(n=6)の表現型をフローサイトメトリーで解析し、(D)CIK(CD3+CD56+)、NK(CD3-CD56+)、T(CD3+CD56-)の割合、およびCD3+CD56+サブセット(G-24 n=5, G-6M n=6)における(E) NKG2Dおよび(F) ナイーブ/メモリサブポピュレーションの発現を調べました。ナイーブ(CD45RA+CD62L+)、中央メモリ(CM、CD45RA〜CD62L+)、エフェクターメモリー(EM、CD45RA〜CD62L-)、およびエフェクターメモリCD45RA陽性(EMRA、CD45RA+CD62L-)です。ヒストグラムは標準標準差±平均表現を表し、点は単一ドナーを示します(個別値は補足表1および補足表2参照)。データは、両側多重対t検定(B-C-D-F)または両側ウィルコクソンマッチング検定(A-E)で解析され、複数比較時にはホルム・シダック補正(*p < 0.05)が適用されました。この図の拡大版はこちらをクリックしてご覧ください。
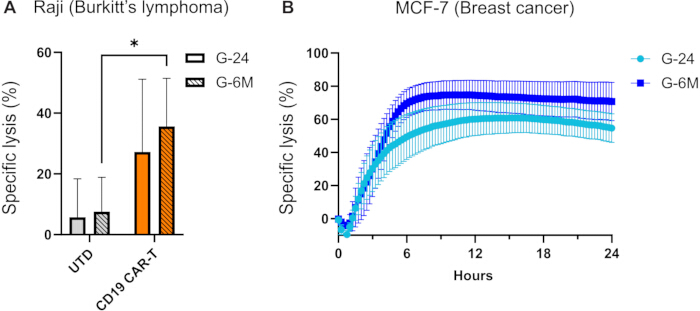
図4:CD19 CAR-TおよびCIK細胞細胞傷害の評価。 (A) 6時間フローサイトメトリーを用いた殺菌アッセイにより、バーキットリンパ腫ラジ細胞株に対してCD19 CAR-T細胞(オレンジ、n = 5)または未換面(UTD、n=5)細胞の特異的溶解(懸濁細胞株モデルとして)を実施しました。結果はSD±の平均特異的溶解として示されています。(B) 乳がんMCF-7細胞株に対して、G-24(淡青色、n = 7)またはG-6M(濃青色、n=6)で培養したCIK細胞の細胞傷害性(接着細胞株モデルとして)はリアルタイム細胞解析装置を用いて24時間にわたり15分ごとにモニタリングされました。結果はSEM±の平均特異的溶解として示されています。データはMann-Whitney検定、Holm-Sidak補正による多重比較(*p < 0.05)で解析されました。 この図の拡大版はこちらをクリックしてご覧ください。
補足図1:フローサイトメトリー解析に用いられるゲーティング戦略。 (A) CAR-T細胞および(B) CIK細胞の表現型特性解析、(C) 蛍光細胞染料を用いた細胞毒性アッセイのゲーティング戦略を示す代表的なプロット。 このファイルをダウンロードするにはこちらをクリックしてください。
補足表1:個々のドナーからのCD19 CAR-T細胞培養の成長、生存可能性、表現型。 各ドナーごとに、培養9日目に採取したCD19-CAR T細胞の総細胞数、フォールド増加、生存率、表現型の特徴を示しています。 このファイルをダウンロードするにはこちらをクリックしてください。
補足表2:個々のドナーからのCIK細胞培養の成長、生存可能性、表現型。 G-24およびG-6Mデバイスで培養14日目に採取されたCIK細胞の総細胞数、折りたたみ増加、生存率、表現型の特徴付けを各ドナーごとに示しています。 このファイルをダウンロードするにはこちらをクリックしてください。
ディスカッション
このプロトコルは、G-Rex培養システムを用いてPBMCからCAR-TおよびCIK細胞という2つの異なるACT産物を生成するための効率的かつスケーラブルなプラットフォームの実装を示しています。私たちは、アプローチのスケーラビリティを検証するために、概念実証の機能的および表現型アッセイを実装しました。拡大細胞の表現型と活性の両方がスケールアップ時に維持されることを示し、研究応用や直接的な臨床翻訳への適合性を確保しました。実際、CAR-TおよびCIK細胞は、機能的なエフェクター表現型と強力な抗原特異的細胞毒性を異なる培養デバイス間で維持しつつ、高い細胞収量で効率的に増殖できることを成功裏に示しました。
培養装置のガス透過性膜技術と組み合わせることで、この拡張プロトコルにより拡張速度が速くなり、手作業の手間が減り、ドナー間で安定した高収量が得られます。これらの特徴により、標準的な培養システムに比べて非常に再現性が高く、手間も少なく、複数の培地交換や細胞損失・汚染のリスク増加が伴う20,21を特徴としています。
さらに、このプロトコルにより、製造規模を越えたシームレスな移行が可能となります。小規模なオープンシステム(G-24、前臨床研究やスクリーニング、例えばCAR構造物、サイトカインの組み合わせ、ドナーバリアリティなど)から、より大規模なオープンシステム(G-6M、前GMP検証)、そして最終的にはより大規模なクローズドシステム(GMP生産用)へと移行します。本研究で説明されているように、小規模から大規模オープンシステムへの移行は、デバイスサイズに対して体積とセル入力の比例調整のみを必要としており、これは大きな実用的利点を示しています。同様に、GMP製造におけるオープンシステムからクローズドシステムへの移行、そしてG-6Mプロトコルを大規模GMP生産に適応させるために必要な唯一の実装は、適切なGMPグレード試薬およびクローズドシステム装置(表面積10cm²のG-10M-CS、単一のG-6Mウェル、または表面積100cm²のG-100M-CS、 プロトコル自体のさらなる修正なしに、G-100Mのオープン対応に対応しています。これらのクローズドデバイスは、自動メディア取り扱い用の無菌チューブ接続部の統合点でオープン型デバイスとは異なり、液体ハンドリングポンプ(GatheRex)と連携して完全に閉鎖された環境を作り出します。このクローズドシステム方式は手動の媒体交換を排除し、汚染リスクを低減するため、無菌性と再現性が最重要となるGMP準拠の製造環境に最適です。特に、スケーラビリティは、資源が限られた学術や初期バイオテクノロジーの現場において、初期段階の発見と臨床応用のギャップを埋める上で重要な特徴です。
このプロトコルの完全なGMPコンプライアンスへのさらなる実施には、FBS含有媒体から血清フリー・ゼノフリー製剤への移行を検討し、FDAおよびEMAの現在の規制動向に沿い、バッチごとの変動を排除し、潜在的な異種遺伝子汚染リスクを排除し、規制遵守を強化することを検討すべきです。
さらに、提案された拡張システムによる最小限の介入は、製造手順中に表現型解析を妨げる可能性のある手順によるアーティファクトを削減し、多次元表現型プロファイリングを実装する理想的なプラットフォームを提供します。さらに、CAR-TやCIK細胞を超えて、このシステムは他のリンパ球集団や遺伝子組み換え免疫細胞にも高度に適応可能であり、免疫療法開発におけるその応用範囲を広げます。
プロトコルは堅牢で修正を必要としませんが、成功のためには特に重要なステップがいくつかあります。CIK細胞の増殖においては、最適な分化と増殖を確保するためにサイトカイン付加のタイミングが不可欠です。CAR-T細胞の場合、効率を最大化するために活性化後24時間以内にトランスデューションを行うべきであり、レンチウイルスアリコートは一度だけ解凍する必要があります。なぜなら、繰り返しの凍結・解凍サイクルはトランスダクション効率を著しく低下させるためです。
一次細胞調製物間の生物学的多様性は、ドナーの多様性を反映し、膨張速度や機能活性の違いに自然に寄与します。この避けられない内在的な変動は、複数のドナーからの並行拡張を行うことで効果的に管理でき、実験全体で堅牢かつ再現性の高い結果を保証します。
結論として、このプロトコルはPBMCから直接機能的エフェクターリンパ球を迅速かつ拡張可能かつ信頼性の高いものにし、初期研究から大規模な臨床翻訳まで柔軟性を提供します。このシステムはさまざまな細胞型や遺伝子改変に容易に適応でき、免疫療法開発のための多用途なプラットフォームを提供します。
謝辞
CARの建設物はMTAのもと、セントジュード小児研究病院によって提供されました。この活動はScaleReady G-Rex Grant 2025の支援を受けました。パドヴァ大学 - SOMMAGGIO_BIRD24_01;AIRC財団5x1000 2019 - ID. 22759プログラム;アレアンツァ・コントロ・イル・カンクロ、プロジェットCAR-T_2 RCR-2023-23684268。この研究は、イタリア保健省から出版費用を賄うために「Ricerca Corrente」資金を受けました。フィギュアはGraphPad Prism 9ソフトウェアと BioRender.com で作成されました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| ブリリアントステインバッファー | BDバイオサイエンス | 566349 | |
| CD28抗体、抗ヒト抗体 | ミルテニ・バイオテック | 130-093-375 | クローン 15E8 |
| CD3抗体、抗ヒト抗体 | ミルテニ・バイオテック | 130-093-387 | クローンOKT3 |
| CD3 BV510 | BDバイオサイエンス | 740147 | クローンUCHT1 |
| CD314 装甲兵員輸送車(NKG2D) | バイオレジェンド | 320808 | クローン1D11 |
| CD4 BV650 | BDバイオサイエンス | 563875 | クローンSK3 |
| CD45RA PerCP-Cy5.5 | BDバイオサイエンス | 563429 | クローンHI100 |
| CD56 PE | バイオレジェンド | 318306 | クローンHCD56 |
| CD62L FITC | BDバイオサイエンス | 555543 | クローンFREG-56 |
| CD8 BV450 | BDバイオサイエンス | 562428 | クローンRPA-T8 |
| CellTrace バイオレット細胞増殖キット | サーモフィッシャー・サイエンティフィック | C34557 | |
| ジメチルスルホキシド(DMSO) | サーモフィッシャー・サイエンティフィック | D2650 | |
| ダルベッコ&プライム;sリン酸塩緩衝生理食塩水(D-PBS) | シグマ・オルドリッチ | D5652 | |
| Eプレート16 | アジレント | 5469813001 | |
| 胎児用牛血清(FBS)、価値 | サーモフィッシャー・サイエンティフィック | A5256701 | |
| 修復可能な実効性のステイン780(FVS780) | BDバイオサイエンス | 565388 | |
| G-Rex 24ウェルプレート | ウィルソン・ウルフ | 80192M | |
| G-Rex 6Mウェルプレート | ウィルソン・ウルフ | 80660M | |
| HEPESバッファソリューション | ロンザ | ECM0180D | |
| 彼の抗体 | ミルテニ・バイオテック | 130-120-718 | |
| ヒトアルブミン 20% | CSLベーリング | ||
| ヒトIL-15組換えタンパク質 | ペプロテック | 200-15 | |
| ヒトIL-7組換えタンパク質 | ペプロテック | 200-07 | |
| LSRフォーテッサ X-20 | BDバイオサイエンス | ||
| リンポレップ | STEMCELL テクノロジーズ | 18060 | |
| MCF-7 | ATCC | HTB-22 | 乳がん細胞株 |
| ペニシリンとストレプトマイシン | ロンザ | ECB3001D | |
| 生理用溶液(0.9%塩化ナトリウム) | モニコ | ||
| プロタミン硫酸塩 | シグマ・オルドリッチ | P3369 | |
| ラジ | ATCC | CCL-86 | バーキットリンパ腫細胞株 |
| 組換えヒトIFN-γ | R&Dシステムズ | 285-IF-100/CF | |
| 組換えIL-2(プロロイキン) | ノバルティス | ||
| rhCD19-His | インビトロジェン | A42607 | |
| ロズウェル・パーク記念研究所 1640年(RPMI-1640) | ユーロクローン | ECB9006L | |
| 安定L-グルタミン | ロンザ | ECB3004D | |
| トリパンブルー溶液 | シグマ・オルドリッチ | T8154 | |
| xCELLigenceリアルタイムセル解析 | アジレント | ||
| X-VIVO 15 血清フリー造血培地 | ロンザ | 02-053Q |
参考文献
- Rosenberg, S. A., Restifo, N. P. Adoptive cell transfer as personalized immunotherapy for human cancer. Science. 348 (6230), 62-68 (2015).
- Shimasaki, N., Jain, A., Campana, D. NK cells for cancer immunotherapy. Nat Rev Drug Discov. 19 (3), 200-218 (2020).
- Cappuzzello, E., et al. How can cytokine-induced killer cells overcome CAR-T cell limits. Front Immunol. 14, 1229540(2023).
- Sharma, A., Schmidt-Wolf, I. G. H. 30 years of CIK cell therapy: Recapitulating the key breakthroughs and future perspective. J Exp Clin Cancer Res. 40, 388(2021).
- Bayatipoor, H., et al. Role of NKT cells in cancer immunotherapy-from bench to bed. Med Oncol. 40, 29(2022).
- Hayday, A., Dechanet-Merville, J., Rossjohn, J., Silva-Santos, B. Cancer immunotherapy by γδ T cells. Science. 386, 6717(2024).
- Rohaan, M. W., van den Berg, J. H., Kvistborg, P., Haanen, J. B. A. G. Adoptive transfer of tumor-infiltrating lymphocytes in melanoma: A viable treatment option. J Immunother Cancer. 6, 102(2018).
- June, C. H., O'Connor, R. S., Kawalekar, O. U., Ghassemi, S., Milone, M. C. CAR T cell immunotherapy for human cancer. Science. 359 (6382), 1361-1365 (2018).
- Fesnak, A. D., June, C. H., Levine, B. L. Engineered T cells: The promise and challenges of cancer immunotherapy. Nat Rev Cancer. 16, 566-581 (2016).
- Zhang, J., Wang, L. The emerging world of TCR-T cell trials against cancer: A systematic review. Technol Cancer Res Treat. 18, 1533033819831068(2019).
- Sadelain, M., Brentjens, R., Rivière, I. The basic principles of chimeric antigen receptor design. Cancer Discov. 3 (4), 388-398 (2013).
- Cappuzzello, E., Sommaggio, R., Zanovello, P., Rosato, A. Cytokines for the induction of antitumor effectors: The paradigm of cytokine-induced killer (CIK) cells. Cytokine Growth Factor Rev. 36, 99-105 (2017).
- Palmerini, P., et al. A serum-free protocol for the ex vivo expansion of cytokine-induced killer cells using gas-permeable static culture flasks. Cytotherapy. 22 (9), 511-518 (2020).
- Pietà, A. D., et al. Innovative therapeutic strategy for B-cell malignancies that combines obinutuzumab and cytokine-induced killer cells. J Immunother Cancer. 9, e002475(2021).
- Pievani, A., et al. Dual-functional capability of CD3+CD56+ CIK cells, a T-cell subset that acquires NK function and retains TCR-mediated specific cytotoxicity. Blood. 118 (12), 3301-3310 (2011).
- Cappuzzello, E., Tosi, A., Zanovello, P., Sommaggio, R., Rosato, A. Retargeting cytokine-induced killer cell activity by CD16 engagement with clinical-grade antibodies. OncoImmunology. 5, e1199311(2016).
- Rambaldi, B., Rizzuto, G., Rambaldi, A., Introna, M. Genetically modified and unmodified cellular approaches to enhance graft versus leukemia effect, without increasing graft versus host disease: The use of allogeneic cytokine-induced killer cells. Front Immunol. 15, 1459175(2024).
- Rotte, A., et al. Dose-response correlation for CAR-T cells: A systematic review of clinical studies. J Immunother Cancer. 10, e005678(2022).
- Zhang, Y., Schmidt-Wolf, I. G. H. Ten-year update of the international registry on cytokine-induced killer cells in cancer immunotherapy. J Cell Physiol. 235 (12), 9291-9303 (2020).
- Garcia-Aponte, O. F., Herwig, C., Kozma, B. Lymphocyte expansion in bioreactors: Upgrading adoptive cell therapy. J Biol Eng. 15, 13(2021).
- Smith, T. A. CAR-T cell expansion in a Xuri Cell Expansion System W25. Methods Mol Biol. 2086, 151-163 (2020).
- Ludwig, J., Hirschel, M. Methods and process optimization for large-scale CAR T expansion using the G-Rex cell culture platform. Methods Mol Biol. 2086, 165-177 (2020).
- Vera, J. F., et al. Accelerated production of antigen-specific T cells for preclinical and clinical applications using gas-permeable rapid expansion cultureware (G-Rex). J Immunother. 33, 305-315 (2010).
- Bajgain, P., et al. Optimizing the production of suspension cells using the G-Rex "M" series. Mol Ther Methods Clin Dev. 1, 14015(2014).
- Talleur, A. C., et al. Allogeneic CD27-depleted cells in adoptive cell therapy. Adv Cell Gene Ther. 2, e45(2019).
- Erskine, C. L., Henle, A. M., Knutson, K. L. Determining optimal cytotoxic activity of human HER2/neu-specific CD8 T cells by comparing the Cr-51 release assay to the xCELLigence system. J Vis Exp. (66), e3683(2012).
- Eberhardt, F., et al. Impact of serum-free media on the expansion and functionality of CD19.CAR T-cells. Int J Mol Med. 52, 58(2023).
- Cadiñanos-Garai, A., et al. High-dimensional temporal mapping of CAR T cells reveals phenotypic and functional remodeling during manufacturing. Mol Ther. 33, 2291-2309 (2025).
- Wang, X., Byrne, M. E., Liu, C., Ma, M. T., Liu, D. Scalable process development of NK and CAR-NK expansion in a closed bioreactor. Front Immunol. 15, 1412378(2024).
- Noldner, P. K., et al. Improving lung cancer tumor-infiltrating lymphocyte (TIL) manufacturing. Cytotherapy. 27, 1240-1250 (2025).
- Bandeira, V., et al. Downstream processing of lentiviral vectors: Releasing bottlenecks. Hum Gene Ther Methods. 23, 255-263 (2012).
再版と許可
