このプロトコルは、一次T細胞の培養に必要な手順、すなわち単離、活性化、増殖、そしてmRNA電気穿孔による一時的なトランスフェクションを説明しています。さらに、表現型、活性化マーカー、生存可能性、キメラ抗原受容体(CAR)発現のフローサイトメトリー解析のためのワークフローおよび抗体パネルも提案されています。
この記事について
サマリー
要約
キメラ抗原受容体(CAR)T細胞の有効性と有効性を評価するには、一次ヒトT細胞を単離、活性化、増殖、特徴付け、遺伝子工学的に解析することが不可欠です。一般的なT細胞株と比べて、一次細胞は多様性が非常に大きく、T細胞を媒介する殺菌能力があり、分化できるため、より現実的なモデルシステムを提供します。ここでは、一次T細胞の培養に必要なすべてのステップ、すなわち血液産物からの分離、活性化、 in vitro 増殖、一時的なトランスフェクションを含むステップバイステップのプロトコルを提供します。2種類の試薬を用いた一次T細胞の活性化時の拡大速度論と分化の違いを記述し、T細胞表現型および活性化状態のフローサイトメトリック解析のための抗体パネルを提供します。私たちは、ヒトT細胞の電気穿孔法(mRNAを用いてCARをコードし、時間経過によるCAR発現動態の評価)に関する詳細な指示を提供しています。本プロトコルは、CAR T細胞の下流の効力および有効性アッセイの理想的なタイムポイントおよび異なるmRNA量がシグナル強度に与える影響についての推奨を提供します。この手法は一時的な性質を持つため、多くのCAR構造を並行して迅速かつ簡単にテスト・比較できる可能性を提供します。
概要
一次ヒトT細胞は、T細胞生物学の研究や、CAR工学を含む細胞療法の開発・評価において、生理学的に関連性があり多用途なモデルです。不死化細胞株とは異なり、健康なドナー由来のT細胞は生体内でT細胞の機能的多様性、活性化状態、表現型多様性、シグナル伝達動態を密接に反映しており、免疫応答と治療効果をより正確に表現できます1,2。さらに、リンパ芽球性白血病由来の最も一般的に使われているJurkat T細胞株は、細胞株に共通する現象である長期培養時にゲノムの不安定性を示すことが報告されています。3 T細胞株(リポーター細胞株4を含む)は早期スクリーニングや迅速な読み取りに有用なツールとなり得ますが、患者からの一次T細胞の使用は最終的な応用により近いものです。しかし、患者由来のT細胞の入手可能性が限られ、品質が最適でないため、特に前臨床製品開発の初期段階ではその適用性が制限されることが多いです。健康なドナーの細胞を使用することで、疾患関連の免疫変異や過去の治療による変動をさらに最小限に抑え、複数のドナー間でT細胞の機能、活性化、トランスジーン発現の再現性評価が可能になります。
一次T細胞が利用可能であることを踏まえ、一次T細胞の分離、活性化、増殖のためのプロトコルは、遺伝子操作および機能的アッセイの重要な前提条件となります。一般的な活性化戦略は、抗体でコーティングされた磁気ビーズ、T細胞作動薬を含む高分子試薬、または可溶性抗体製剤のいずれかを用います。通常、活性化試薬はCD3複合体を通じた生理的T細胞受容体(TCR)の活性化と、CD28を通じた共刺激シグナル伝達を模倣し、CD38単独よりも強い活性化に似ています。CD3/28ビーズによる活性化により、活性化強度とビーズ対細胞比を正確に制御できます。初期刺激段階の後、ビーズは取り出されるか、培養中に保持して継続的な活性化を行うことができます。T細胞は通常、3〜4週間急速に増殖し、その後細胞の成長が遅くなります。対照的に、TransActはコロイド型ポリマーマトリックスを含み、過剰な試薬は遠心分離と上澄液の交換によって簡単に除去できます。したがって、培養中の均一な活性化を可能にし、CD3/28ビーズに比べて刺激が低いもののT細胞活性化に似た代替手段を提供します。しかし、増殖は約2週間誘発され、より長い拡張期間には再刺激が必要です。活性化試薬による初期のT細胞活性化後、T細胞は培養され、1〜4週間in vitroで増殖され、その後実験に使用されます。特に、活性化試薬の種類、サイトカイン9、10、11の選択、増殖期間が絶対的なT細胞数、表現型、活性化状態に影響を与えます。通常、試薬濃度、培養密度、サイトカイン補給、増殖時間などの最適な条件を最初に試験し、活化誘発性の細胞死やT細胞の枯渇を伴わない堅牢な増殖を達成するために実証的に決定されるべきです。ここでは、異なる活性化プロトコルとそれらが一次ヒトT細胞の分化および活性化プロファイルに与える影響を並べて比較し、活性化試薬の選択や実験のタイミングに関する決定を支持します。
さらに、T細胞の表現型組成および活性化状態の解析に有用なフローサイトメトリーパネルを提案し、実験計画を支援します。一次T細胞の遺伝子改変においては、メッセンジャーリボ核酸(mRNA)の電気穿孔を用いた一時的トランスフェクションは、ウイルストランスダクションの安全で効率的かつ柔軟な代替手段です。レンチウイルスベクターはトランスジーンの安定的かつ長期的な発現を可能にしますが、複雑なバイオセーフティ対策が必要で、宿主ゲノムへの統合が必要であり、統合部位によって発現が変動することもあります。さらに、レンチウイルス上清液の産生、その後のT細胞のトランスダクションおよび誘導細胞の選択は時間がかかります。これに対し、mRNA電気穿孔はゲノム統合やウイルス成分を伴わずに標的遺伝子の迅速かつ一時的な発現を可能にし、調節負荷を軽減し、構成要素の迅速かつ反復的な試験を可能にします。これは、複数のCAR候補がスクリーニング・評価される初期開発段階において特に有利です。最近の論文では、mRNAを用いたトランスフェクションが治療プラットフォームとして探求されています(13,14,15)。mRNA16を用いた一時的なトランスフェクションは、特にバイオセーフティレベル2(BSL-2)環境でレンチウイルス解析を行うことができない実験室にとって、実装が容易なアプローチであると提案します。レンチウイルストランスダクション以前の異なる活性化レジメンの並べ比較は他の場所で利用可能です。
このプロトコルは、抗CD3/28ビーズまたはTransActによる活性化、mRNA電気穿孔による一次ヒトT細胞の単離、活性化、培養、増殖、一時的なトランスフェクションを記述しています。このワークフローは、細胞毒性アッセイ、表現型特性解析、採用型T細胞治療の in vitro モデリングなど、下流の応用に適した機能的CAR T細胞の再現性生成を可能にします。
プロトコル
このプロトコルはウィーン医科大学の倫理ガイドラインに従っています。倫理提案はウィーン医科大学の倫理委員会(1087/2025および1198/2025)によって承認されました。
1. 血液製剤からの一次T細胞の単離
注:出発物質は全血、アフェレーシス産物、または白血球還元チャンバーのいずれかが選べます。サンプルを4°Cで処理し、できるだけ早く、遅くともサンプル採取後24時間以内に分離を開始してください。T細胞分離には、負の選択と正の選択など、さまざまな分離戦略が存在します。セクション1.1および1.2では、T細胞分離の選択肢を提供するために2つの異なるプロトコルを紹介します。血液製剤の取り扱いは生物学的安全キャビネット内で行われ、処理中は常温(RT)に保つべきです。
- 密度勾配遠心分離を用いた負の選択によるT細胞の単離
- キットの説明書に従い、サンプル1mLあたり必要な量の抗体カクテルを追加してください。RTで一定期間インキュベートしてください。提案されているヒトT細胞濃縮キット:サンプル1 mLあたり50 μLの抗体カクテルを使用し、RTで20分間インキュベートします(例:サンプル5 mLには抗体カクテル250 μLを加えます)。
注意:この特定のキットでは、成功するT細胞分離のために最低限の赤血球(RBC)数が必要で、推奨される最低比率は核細胞あたり100個の赤血球です。これは通常、全血または白血球還元チャンバーを原料として使用する場合に当てはまります。アフェレーシス産物を使用する場合、この分離戦略は赤血球比率が通常低すぎるため成功しない可能性があります。したがって、1.2節で述べたように、末梢血単核細胞(PBMC)の事前分離とT細胞分離ステップの実施が推奨されます。 - 適切なチューブで密度培地(Ficoll、Pancollなど)を準備します。3 mL未満のサンプル量の場合は、3 mLの密度培地(15 mL遠心分離管内)を使用します。4 mL以上のサンプル体積の場合は、15 mLの密度培地(50 mL遠心分離管内)を使用します。
- 培養終了時に、胎児用牛血清(FBS)を含むリン酸塩緩衝生理食塩水(PBS)を同量で希釈し、ピペッティングで混合します。これは1:2の希釈(例:3 mLのサンプルと3 mLのPBSを2%のFBSで希釈する)に対応します。希釈されたサンプルを密度培地の上に慎重に層を重ね、血清学ピペットとピペッティング補助装置を使い、ピペッティング速度を最小に設定します。
- 密度媒体の表面積を増やし、支持層を増やすためにチューブを45°の角度で保持します。
- サンプルを1,200 x g、RTで20分間遠心分離します。遠心分離機のブレーキを切るか、最小限に設定してください。遠心分離後、密度媒体とプラズマの界面の間に白色の層が見えるはずです。この白く濁ったリングには、目的のT細胞が含まれています。
- T細胞は、滅菌移送ピペットまたは2mL血清学ピペットで慎重に層を採取し、新しいチューブに移して採取します。密度媒体やプラズマが持ち込まれないように、層をできるだけ乱さないようにしてください。
- セクション1.3を続けてください。
- キットの説明書に従い、サンプル1mLあたり必要な量の抗体カクテルを追加してください。RTで一定期間インキュベートしてください。提案されているヒトT細胞濃縮キット:サンプル1 mLあたり50 μLの抗体カクテルを使用し、RTで20分間インキュベートします(例:サンプル5 mLには抗体カクテル250 μLを加えます)。
- 重力流キットを用いた正選択によるT細胞の単離
- 試料からPBMCを抽出するために密度勾配分離ステップを行い、1.1.2節に従って密度媒体を準備します。サンプルを2%のFBSと同量のPBSで希釈します。これは1:2の希釈(例:3 mLのサンプルと3 mLのPBS+2% FBSを希釈)に相当します。
- 希釈されたサンプルを密度培地の上に慎重に層を重ね、血清学ピペットとピペッティング補助装置を使い、ピペッティング速度を最小に設定します。密度媒体の表面積を増やし、支持層を増やすためにチューブを45°の角度で保持します。
- 400 x g、RTで遠心分離機を30分間、ブレイクをオフにするか最小に設定しました。遠心分離後、密度媒体とプラズマの界面に白い層が見えるはずです。この白い雲の環にはPBMCが含まれており、その密度は赤血球の密度よりも低いためです。
- PBMCは白く濁った層を慎重に集めて新しいチューブに移して採取してください。この工程では滅菌移送ピペットまたは2mLの血清学ピペットを使用し、層をできるだけ乱さないようにしてください。
- 採取した細胞を洗浄する:20mLのPBSと2%のFBSを加えます。セル数を数えて、セル数を計算します。300 x g、4°Cで10分間、ブレーキをオンにして遠心分離機にします。これからは細胞を氷に保管し、冷やした試薬で作業してください。
- ピペットで上清液を取る。以下の計算は最大1×10⁷ セルに適用され、それに応じて拡大可能です。細胞ペレットを80μLのPBSに再懸濁し、0.5%の牛血清アルブミン(BSA)と2 mMのエチレンジアミネテトラ酢酸(EDTA)を含みます。
- CD4マイクロビーズ10μLとCD8マイクロビーズ10μLを混ぜます。ビーズ混合物を再懸濁したPBMCに加えます。よく混ぜて4°Cで15分間孵育します。
- その間に、重力流柱を適切な分離装置の磁場中に置いてください。カラムはBSAとEDTAを含んだ3 mLのPBSですがいで準備します。
- インキュベーション後、BSAおよびEDTAを併用したPBS2mLを加えて細胞を洗浄します。遠心分離機で300 x g、4°Cで10分間加熱します。上清液を廃棄し、最大10⁸細胞をBSAおよびEDTAを併用した500μLのPBSに再懸濁します。
- セル懸濁液をカラムに塗布します。標識されたセルは磁気分離装置によってカラム内に保持されます。フロースルーには標識されていない細胞(CD4およびCD8の二重陰性PBMCs)が含まれており、必要に応じて採取可能です。カラムを3回洗い、BSAとEDTAを混ぜた3×3mLのPBSで洗い流します。列が空になったらすぐに新しいバッファを追加してください。
- 標識細胞を溶出するには、重力流柱を磁気分離器から取り外し、その出口を新しい収集管の上に置きます。BSAとEDTAを含むPBSを5mLピペットでカラムに注ぎ、プランジャーをしっかりとカラムに押し込んで細胞を希釈します。セクション1.3を続けてください。
注:磁性抗体キットは、汎T細胞キットおよび特定のT細胞サブセット用として入手可能で、陽性または陰性選択キットのいずれかがあります。いずれの場合も、標識セルは磁気分離装置によって保持されます。陽性選択のために、T細胞(またはそのサブセット)は同源抗体を介して磁気ビーズで標識されます。ネガティブセレクションでは、指定されたT細胞集団に属さないすべての細胞を磁気ビーズで標識します。したがって、T細胞はフロースルー内に存在します。
- 分離されたT細胞の凍結
- T細胞を20mLのPBSと2%のFBSで洗浄します。遠心分離機で300 x g、RTで10分間加熱します。ブレーキは再びオンにできます。上清液は捨てる。
- 細胞を2%のFBSを含む5〜10mLのPBSに再懸浮させます。細胞を直接培養に使用する場合は、セクション2.4を進めてください。セルを凍結するには、次のセクションを進めてください。
注:分離されたT細胞を即座に活性化と培養に使用する場合は、細胞の凍結は不要です。 - 再懸濁セルと遠心分離機を300 x g、4°Cで10分間数えます。その間に、凍結するセルの数を計算してください。1つのT細胞は5〜20×10個の6 細胞を含むべきです。必要な数のラベル付きクライオバイアルと凍結培地を準備します( 表1参照)。
- 遠心分離後、上清液を捨て、残りの液体をピペットで取り除きます。これからは早く動け。
- 細胞ペレットを1mLの予備冷却済み冷凍培地に再懸浮させ、各アリコートごとに(例:5つのアリコートを準備する場合は、5mLの冷凍培地に再懸濁します)。各クライオバイアルに1 mLの細胞懸濁液をアリコート(分割)してください。クライオバイアルはすぐに-80°Cで冷凍してください。
注意:凍結は管理された速度で行うことが推奨されます。そのためには、適切な冷凍容器を使用してください。細胞を-80°Cで凍結した後(例:翌日または2週間以内)、液体窒素に移します。
| 構成要素 | 最終集中 |
| ジメチルスルホキシド | 10%(v/v) |
| 胎児用牛血清 | 45%(v/v) |
| RPMI 1640、フェノールレッド | 45%(v/v) |
表1:凍結媒体の組成。 凍結培地は、凍結および保存中に細胞の完全性と生存性を維持するために使用されます。
2. 一次T細胞の解凍、活性化、増殖
- すべての工程は生物安全キャビネットを用いて無菌作業条件下で行います。
- 予温ロズウェルパークメモリアル研究所(RPMI)1640培地を添加剤なしで37°Cで使用し、20mLを遠心分離機チューブに移します。凍結したT細胞の一部を温かい水で素早く溶かします。冷凍バイアル内に小さな氷の粒がまだ見える場合は解凍を止めてください。
- すぐに1mLの予熱済みRPMIを細胞懸濁液に加え、慎重に遠心分離機チューブに移します。クライオバイアルを1mLのRPMIで洗い流します。細胞にせん断応力を与える追加の懸濁工程は避けてください。
- 遠心分離機セルを300 x RTで5分間加熱します。上清液は捨てる。細胞ペレットを完全なT細胞培地に再懸浮させます。全T細胞培地は、RPMI 1640に10% FBS、1%ペニシリン/ストレプトマイシン、5 ng/mL インターロイキン7(IL-7)、および10 ng/mL インターロイキン15(IL-15)を含みます( 表2参照)。
- 再懸浮セルの数を数えろ。種子細胞を適切なウェルプレート上で、1×10⁶ cells/mLの密度で完全なT細胞培地に置きます。該当するマニュアルに記載されている必要な活性化試薬量を加えてください。例えば、1 x 106 細胞を活性化するために、24ウェルプレート内の1 mLの全T細胞培地に細胞をシードします。CD3/28ビーズ25 μLまたはTransAct試薬10 μLを加えます。
注意:細胞密度が十分でない場合(すなわち細胞数が1×10⁶ cells/mL未満)、前回と同じ条件で再度遠心分離機を操作します。適切な量の全T細胞培地にペレットを再懸浮させ、1×106 細胞/mLの密度にします。 - 細胞は37°Cの環境で最大3週間、CO2 濃度5%の環境で培養します。2〜3日ごとに細胞数を数え、新鮮な全T細胞培地を加えて密度を0.3〜0.5×10⁶ 細胞/mLに調整します。細胞密度は1.5 x 106 cells/mLを超えないようにすべきです。なぜなら、一次T細胞は高密度で培養されると指数関数的な成長段階に戻らない可能性があるからです。
注意:特に活性化後の最初の数日間は、巨視的な細胞クラスターが見えることがあります(図2D参照)。これは、増殖が始まると細胞が活性化試薬の周囲に集まるため、予想されます。一般的に、細胞は活性化から約1週間で使用可能になります。ただし、そのタイミングは実験装置や必要な細胞数によって異なります。生物学的複製については、活性化後9〜12日以内にT細胞を常に使用することが推奨されます。
| 構成要素 | 最終集中 |
| 胎児用牛血清 | 10%(v/v) |
| インターロイキン15(IL-15) | 10 ng/mL |
| インターロイキン7(IL-7) | 5 ng/mL |
| ペニシリン/ストレプトマイシン 10,000 U/mL | 1%(v/v) |
| RPMI 1640、フェノールレッド | NA |
表2:全T細胞培地の組成。 活性化後の一次ヒトT細胞培養に使用される培地。
3. 表現型および活性化マーカーの染色
- T細胞の数を数えてください。染色反応ごとに0.1×10個の6 セルを使用します。必要なセルサスペンションの容積を計算し、適切なポリスチレンの丸底チューブに移します。
注意:必要に応じて染色セル数を最低50,000セルまで減らすことができます。必要な細胞数以上に染色することは可能ですが、前述の通りモル数が過剰であれば18,19。 - 細胞を洗浄し、1mLの染色バッファー(PBSと0.5% FBSを含む)を直接加えます。遠心分離機は300 x g、4°Cで5分間加熱します。これからは細胞を氷に保管し、冷却した試薬で作業してください。
- その間に、 表3に記載されているすべてのチューブに対して抗体マスターミックスを1つ準備してください。染色バッファーで最終濃度まで抗体を希釈します。染色は1本あたり50μLの量で行われます。例えば、渦を流すことでよく混ぜましょう。
注:このプロトコルは、第6節で説明されているCAR発現の染色など、他の染色実験と組み合わせることが可能です。生細胞のゲートを助けるために、生死染色染料を加えることがあります。この場合、他の蛍光素との重複を避けるために、発光スペクトルは適切に選択する必要があります。 - 遠心分離後、上清液を捨て、残りの液体をピペットで取り除きます。各ペレットを抗体マスターミックス50μLに再懸浮させます。
- チューブは4°Cの暗闇で少なくとも30分間孵化します。この潜伏段階は最大数時間に及ぶことがあります。
- 染色反応に直接1mLの染色バッファーを加えて細胞を洗浄します。300 x g、4 °Cで5分間遠心分離し、上澄液を廃棄します。同じ条件でこのセクションを繰り返します。2回目の洗浄工程の後、上清液を捨て、細胞の乾燥を防ぐためにチューブ内に少量のバッファーを残します。
- 染色されたセルはペレット状にして氷の上に置いて測定まで保管してください。測定直前にペレットを100μLの染色バッファーに再懸浮させます。
注:このプロトコルは5 mLの丸底チューブでの染色に最適化されています。96ウェルプレートでの染色も、やや適応されたプロトコルを用いて可能です。プレートは作業量が小さいため、染色前に200μLの洗浄ステップを2回行うことが推奨されます。1ウェルあたり50μL以上の細胞懸濁液がシードされている場合、ペレットセルと上清液を廃棄して洗浄工程に進みます。染色は1ウェルあたり50μLでも行われます。染色後は200μLの染色バッファーで2回ではなく3回の洗浄を行います。遠心分離は上記の設定と同じで行われます。
| レーザーカラー | レーザーλ(nm) | エミッションフィルタ | フィルター範囲(nm) | 蛍光染料 | 抗原 | 最終希釈 | マーカーの種類 |
| バイオレット | 405 | 450/45 | 427.5–472.5 | バイオブルー | CD45 | 1:100 | 汎白血球 |
| バイオレット | 405 | 525/40 | 505–545 | バイオグリーン | CD69 | 1:50 | 活性化 |
| バイオレット | 405 | 610/20 | 600–620 | バイオ・ブライト V600 | CD45RA | 1:100 | 表現型 |
| 青 | 488 | 525/40 | 500–545 | FITC | CD8 | 1:100 | 表現型 |
| 青 | 488 | 690/50 | 665–715 | PerCP–Vio 700 | CD154 | 1:50 | 活性化 |
| イエロー/グリーン | 561 | 585/42 | 564–606 | 体育 | CD134 | 1:50 | 活性化 |
| イエロー/グリーン | 561 | 675/30 | 660–690 | PE–Vio 670 | CD3 | 1:100 | パンT細胞 |
| イエロー/グリーン | 561 | 780/60 | 750–810 | PE–Vio 770 | CD25 | 1:50 | 活性化 |
| 赤 | 638 | 660/20 | 650–670 | 装甲兵員輸送車 | CD137 | 1:50 | 活性化 |
| 赤 | 638 | 712/25 | 699.5–724.5 | バイオ・ブライト R720 | CD62L | 1:100 | 表現型 |
| 赤 | 638 | 780/60 | 750–810 | APC–Vio 770 | CD4 | 1:100 | 表現型 |
表3:一次T細胞表現型および活性化マーカーの解析のための抗体パネルおよび提案された蛍光色素の概要。 この実験を行うには、少なくとも4本のレーザーを備えたフローサイトメーターと対応するフィルターのセットアップが必要です。装置の構成が異なる場合は、蛍光色素の調整が必要です。
4. CARコードDNAの in vitro 転写によるmRNA生成
- in vitro 転写(IVT)に適したDNAテンプレートをmRNAに設計します。T7 RNAポリメラーゼのT7プロモーター、Kozak配列、スタートコドン、シグナルペプチド配列、目的のCAR配列、そしてストップコドンを含める(図1)。
注:コザック配列は、リボソームによるスタートコドンの正しい組み立てをサポートすることで、タンパク質翻訳の開始に不可欠な認識モチーフです。シグナルペプチドは、ゴルジ体内でCARを正しく処理し、細胞膜に取り込むために必要です。CAR発現を検出するためには、CARの細胞外部分にタグ(例:DYKDDDDKタグやMAPタグ)を付けることが役立ちます。一部のCARは、水溶性の同源抗原をフルオロフォアと共役したり、scFvリンカードメイン(例:抗G4Sリンカー抗体や抗ウィットローリンカー抗体)など他の一般的な構造に対する抗体を用いて検出されることもあります。 - CAR構造体の両側にあるプライマー(T7プロモーターを含む)を用いてポリメラーゼ連鎖反応(PCR)によってDNAを増幅します。IVTには1μgのCAR-DNAが必要です。分析アガロースゲル電気泳動を行い、PCR産物の正しい長さを確認しましょう。IVTに進む前に、PCRおよびDNAクリーンアップキットを用いてカラム精製でPCR産物を精製します。DNAは-20°Cで保存可能です。
注:転写の前後にプライマー領域に5〜10個のランダムなヌクレオチドを含めることで、ポリメラーゼの結合が改善されます。IVTには大量のDNAが必要なため、PCR反応の体積をそれに応じて拡大できます。 - ポリアデニル化mRNAを生成するためにポリ(A)テールステップを含むIVTキットを使いましょう。生物学的安全キャビネットでIVTを行い、表面は消毒剤で徹底的に清掃してください。IVTを行うにはキットの指示に従って行ってください。
注:転写ステップを数時間延長することでmRNAの収率が増加する可能性があります。ポリアデニル化ステップの持続時間はサンプル間で一定に保つべきであり、これはポリ(A)尾の長さに直接影響します。これがさらにmRNAの安定性や発現効率に影響を与える可能性があります。 - カラムベースのRNAクリーンアップキットでmRNAを精製し、適切な装置で精製されたmRNAの濃度を測定します。
注:転写されたmRNAの品質を評価する方法はいくつかあり、ポリ(A)尾流の前後での分析ゲル電気泳動や、mRNA濃度を決定するための吸収比に基づく方法などがあります。推奨されるA260/230比率は2.0〜2.2です。1.8未満の値は汚染や発現試験での性能低下の可能性があります。電気穿孔前のmRNA修飾と精製の重要性については、21,22,23で説明されています。 - 精製済みmRNAを3〜5μg(1回のエレクトロポレーション実験で最終に使用されるmRNA量)をアリコートし、-80°Cで保存します。 繰り返される凍結融解のサイクルは避けてください。

図1:T細胞トランスフェクション用のmRNA生成に必要なDNAテンプレート成分の概略図。 IVTのテンプレートDNAには、T7プロモーターであるコザック配列、開始コドン、続いてタンパク質を細胞外空間に分泌するためのシグナルペプチド、目的のCAR配列、そして停止コドンが含まれます。略語;mRNA = メッセンジャーリボ核酸;DNA = デオキシリボ核酸;CAR = キメラ抗原受容体;IVT = in vitro 転写。 この図の拡大版はこちらをクリックしてご覧ください。
5. 一次T細胞のmRNA電気穿孔による一時的トランスフェクション
- トランスフェクションの前日に、T細胞を全T細胞培地で0.3 x 10⁶ cells/mLの密度に希釈します( 表2参照)。効率的なCAR発現のために、細胞はトランスフェクション当日に指数関数的な成長段階(すなわち密度が1×10⁶ cells/mL未満)にあるべきです。
- トランスフェクション当日には、必要な培地を37°Cで予温します。
- T細胞の数を数え、必要な体積を計算します。各CAR-mRNAごとに1〜5×10×6 細胞を使用します。
注意:常に「モック」トランスフェクション(すなわち、トランスフェクション手順を受けるがmRNAを加えないT細胞)を含めることが推奨されます。これらの細胞は染色や実験の陰性対照としても使用できます。実験内で細胞番号を一定に保ちましょう。 - 必要なTセル懸濁液の体積を円錐形遠心分離機管に移します。遠心分離機で300 x g、RTで5分間加熱します。上清液は捨てる。以下のセクションのすべての遠心分離工程はこれらの条件下で繰り返されます。
注意:必要な体積が円錐形遠心分離機の1本の容量を超える場合は、2本以上の管に等分することができます。この場合、すべてのペレットを合計20 mL RPMI培地に再懸浮させ、最初の洗浄工程(セクション5.6)でプールします。 - 電気穿孔後のT細胞回収のために、適切なウェルプレートに全T細胞培地を準備します。
注意:計算には以下の考慮事項を用いてください:電気穿孔後、細胞は約0.5〜1.0×10⁶ cells/mLの密度でシードされるべきです。電気穿孔中またはその後、約1/3から1/2の細胞が死滅します。例えば、1回の電気穿孔で2×106 セルが使われた場合、最低でも1×10⁶ セルが残ることが期待されます。必要な細胞密度を得るには、12ウェルプレートで2.0mLの全T細胞培地を使用します。T細胞培地を含むプレートを37°Cで予温しめ、電気穿孔を行うまで行います。 - 最初の洗浄工程は、フェノールレッド入りのRPMI20mLでサプリメントなしで行います。細胞の上にピペットでRPMIを使い、300 x RTで遠心分離機で5分間入れ、上清液を捨てます。
- 上記の通り、フェノールレッドなし、サプリメントなしの20mLのRPMIで2回目の洗浄を行います。
注:複数のドナーからのT細胞を電気穿孔に使用した場合、5.8節まで並行して準備できます。最後の洗浄工程(セクション5.8)は1バッチだけTセルで行います。他の細胞は上澄液を捨てずにペレットのままにし、最初の電気穿孔が終わったら最後の洗浄工程に進みます。 - 上記のように20mLの還元血清培地で3回目の洗浄を行います。
- 最後の遠心分離工程では、冷凍庫から必要なmRNAアリクオートをすべて採取し、氷に保管してください。電気穿孔キューベットとプレートに予温された培地をラベル付けしてください。
- 電気穿孔装置の条件を整えてください。ここではGene Pulser Xcellトータルシステムを用いています。一次T細胞のプロトコル設定は以下の通りであるべきです:
スクエア波プロトコル:電圧: 500 V、パルス数: 1、パルス長: 5 ms、パルス間隔: 0、キュベット直径: 4 mm
注:このプロトコルは一次T細胞に最適化されています。他の細胞タイプでは、特にパルス長などの設定の適応が必要になることがあります。 - 残った液体をピペットで除去し、ペレットを乱さずに上清液を完全に捨て去ります。細胞ペレットを1回の電気穿孔ごとに100μLの還元血清培地に再懸濁します(例:5回の電気穿孔を行う場合は、総体積500μLで再懸浮します)。
- 1回の電気穿孔ごとにT細胞懸濁液100μLとmRNA3〜5μgを使用します。一度に1回だけ電気穿孔を準備してください。T細胞懸濁液をmRNA入管に加え、優しく混ぜます。ピペッティングで上下に動かさないようにしましょう。これからは迅速に行動してください。
注:追加されたmRNAの体積は10μLを超えてはなりません。必要に応じてmRNAの量を調整できます。CARや実験を比較する際は、各電気穿孔ごとに必ず同じ数の細胞とmRNAを使用してください。これは重要で、mRNAの量はCAR発現レベルに直接結びついています( 図5参照)。 - mRNA/T細胞の混合物をエレクトロポレーションキューベットに移します。サスペンションがキュベットの底を覆っていることを確認してください。ピペットで上下に動かさないでください。
- mRNA/T細胞混合物を含むキュベットを素早く電気穿孔装置に移し、セクション5.11で設定した方法で電気穿孔を行います。
- 電気穿孔後、ウェルプレートからキュベットに100μLの培地を加え、再びプレートに戻して、予温された全T細胞培地で慎重にT細胞を回収します。キュベットを100μLのミディアムで洗い流します。
注意:細胞は電気穿孔後のせん断応力に敏感です。繰り返されるリサスペンションステップは避けてください。 - すべてのmRNA構成体について、セクション5.12から5.15を繰り返します。
- 37°Cで5%のCO2を併用して型形質移入T細胞をインキュベートします。もし別のT細胞バッチが準備された場合は、このバッチでセクション5.8を続けます。
- 24時間以内にそれぞれの実験を行いましょう。
注:CAR発現は電気穿孔後3〜6時間以内に検出されます。ピーク発現レベルや動態はmRNA構成体に依存し、予備実験で検証する必要があります。CAR T細胞細胞毒性の解析や腫瘍標的細胞との共培養時のサイトカイン分泌レベルなど、下流の毒性分析に関する詳細なプロトコルは他の23,24,25,26,27で入手可能です。
6. 電気穿孔後のCAR発現解析
- 電気穿孔後6〜24時間後に再懸濁し、T細胞を数えます。染色反応ごとに50,000〜100,000個のセルを使いましょう。必要なセル懸液量を適切な発泡スチロール製の丸底チューブに移します。以下のセクションは生物安全キャビネットの外で実施可能です。
- 細胞を洗浄するには、0.5%のFBSを含むPBSからなる染色バッファー1mLを加えます。遠心分離機は300 x g、4°Cで5分間加熱します。これからは細胞を氷に保管し、冷却した試薬で作業してください。
- 染色パネルで使われるすべての抗体を混ぜたマスターミックスを準備します。CAR検出を可能にする抗体(例えば、DYKDDDDKタグのような組み込みペプチドタグを通じて)を含めること。最終染色量50μLで推奨通り抗体を希釈します(例:1:50の希釈を得るために、各チューブごとに49μLのバッファーに1μLの抗体を加えます)。
注:CAR発現の染色は、CAR検出抗体のみで行う場合もあれば、表現型および活性化マーカー染色と併用して行う場合もあります。抗体および共役蛍光球は調整可能です。抗体や蛍光分子を交換する際は、それぞれの励起スペクトルと発光スペクトルを考慮します。APCは提案されている7-アミノアクチノマイシンD(7-AAD)染料と併用して、並行して生存性染色を行っています。 - 遠心分離後、細胞ペレットを乱さずに残留液体をピペットで除去し、上清液を完全に除去します。各ペレットを準備した抗体混合物の50μLに再懸濁させます。
- チューブは4°Cの暗闇で少なくとも30分間孵化します。この潜伏段階は最大数時間に及ぶことがあります。
- 1mLの染色バッファーを直接チューブに加えて細胞を洗浄します。300 x g、4 °Cで5分間遠心分離し、残留液体をピペットで除去して上清液を完全に捨てます。細胞ペレットを1本あたり100μLの染色バッファーに再懸浮させます。
- 測定を始める前に、チューブに2μLの7-AAD溶液を加え、よく混ぜます。暗い環境でRTで10分間孵化させます。すぐに測定に進みましょう。
注意:7-AADを15分以上培養しないでください。これにより結果が歪む可能性があります。均一な培養時間を得るために、7-AADを逐次またはバッチで添加することを検討してください。このプロトコルは、5 mLの丸底チューブ内での染色に最適化されています。96ウェルプレートでの染色は、わずかに修正されたプロトコルを用いて行うことも可能です。プレートは作業量が少なく(最大250μL)、染色前に200μLのバッファーを使った2回の洗浄工程が推奨されます。1ウェルあたり50μL以上の細胞がシードされている場合は、洗浄工程に進む前に細胞をペレットで除去し、上清液を廃棄します。染色は1ウェルあたり50μLでも行われます。インキュベーション後、200μLの染色バッファーで2回洗浄します。遠心分離は上記の設定と同じで行われます。
結果
一次ヒトT細胞の活性化と増殖
一次T細胞は0日目にCD3/28ビーズまたはTransActで解凍・活性化され、23日間増殖され、2〜3日ごとにカウントされました(図2A)。カウント日には細胞密度を0.3〜0.5×106 cells/mLに調整しました。2020年0日目、2日目、5日目、9日目、14日目にT細胞を用いてフローサイトメトリー解析を行い、活性化マーカーの表現型と発現を評価しました。活性化後1週間以内に、T細胞は両方の活性化試薬で急速に増殖・増殖しました(図2B)、TransActで活性化されたT細胞はその後数日間でやや低いフォールド拡大を示しました(図2C)。特に、T細胞の活性化は顕微鏡解析でも確認され、活性化試薬の周囲にT細胞クラスターが形成されます(図2D)。
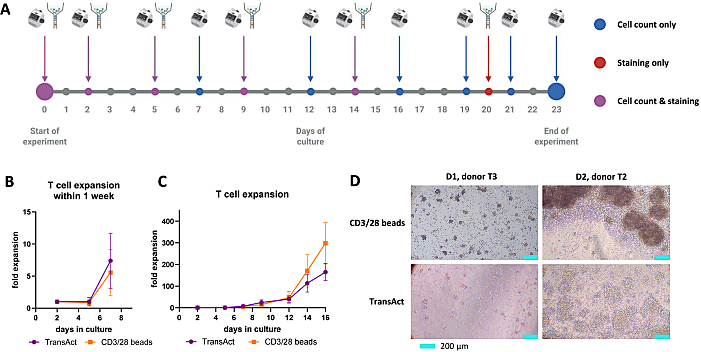
図2:2種類の異なる活性化試薬を用いた一次T細胞の活性化および増殖。 (A) 実験タイムラインの概略的表現。細胞は0日目にCD3/28ビーズまたはTransActで活性化され、23日間培養されました。青い点は細胞数がカウントされた日、赤い点はフローサイトメトリーで細胞を解析した日、紫の点は両方の解析が行われた日を示しています。(B)および(C)一次T細胞の増殖は、(B)培養後1週間以内、または(C)培養後16日以内に増殖すること。値は4人(CD3/28ビーズ)または3人(TransAct)の異なる健康なT細胞ドナーの平均±標準偏差を示しています。(D) 活性化後1日目および2日目に目に見える細胞クラスタリングを持つ活性化T細胞の代表的な顕微鏡画像。画像は倒立顕微鏡で撮影されました。定規は200μmに対応しています。 この図の拡大版はこちらをクリックしてご覧いただけます。
T細胞表現型および活性化マーカーの染色
フローサイトメトリクス解析では、以下のゲート戦略が適用されました(図3):最初のゲート(FSC高さ対SSC-高さ)を適用して細胞の残骸やビーズを除去し、その後単一細胞に対してゲート(FSC幅対SSC面積)を適用しました。CD3+ 細胞の割合は98〜100%の範囲であるべきです。さらにサブゲート化により、CD4+ (補助)T細胞およびCD8+ (細胞毒性)T細胞の割合が得られ、これらは異なる表現型T細胞サブセットに対してCD45RAおよびCD62Lマーカーを用いてさらにゲート化されました。さらに、CD3+ T細胞の活性化マーカー(CD25/CD69/CD134/CD137/CD154)の発現も解析されました。
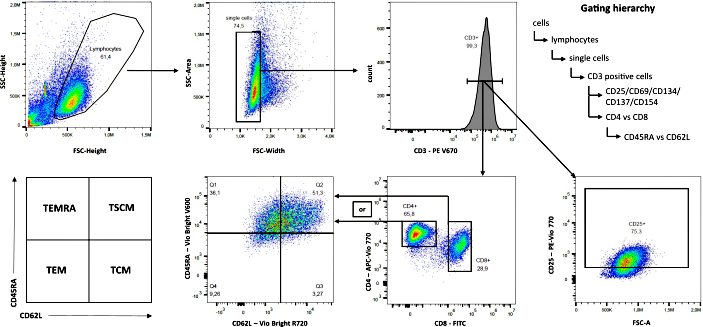
図3:フローサイトメトリー解析のためのゲーティング戦略。 5日目にCD3/28ビーズで活性化された1人のT細胞ドナーの代表的なドットプロット(n = 4)を示します。略語;TEMRA = T効果細胞がCD45RAを再発現する;TSCM = 幹細胞様メモリーT細胞;TEM = エフェクターメモリーT細胞;TCM = 中央記憶T細胞。 この図の拡大版はこちらをクリックしてご覧ください。
CD3/28ビーズで活性化した後、CD4+ T細胞の割合は時間とともに減少し、5日目にはCD4+ T細胞の割合が74.3%(±7.4%)、活性化後20日目には14.6%(±3.4%)に減少しました。CD8+ T細胞の割合は5日目の20.7%(±6.4%)から20日目には82.4%(±3.1%)に増加しました(図4A)。同様の傾向はTransActの活性化後も認められ、20日目にはCD8+ T細胞の割合がやや低く(72.5%±0.7%)でした。したがって、TransActで活性化後に観察されたT細胞の増殖がやや遅かったことは、拡大期間中にCD8+の割合が低く、CD4+細胞の割合が高いことに対応していました。T細胞表現型組成の違いは、両方の活性化試薬で類似していました(図4B)。しかし、CD45RAを再発現するTエフェクターメモリー細胞(TEMRA)の頻度は、CD8+細胞の方が全体的にCD4+細胞よりも高かった。これに一致して、CD4+ T細胞は中枢記憶T細胞(TCM)および幹細胞様記憶T細胞(TSCM)の割合が高いことが示されました(図4B)。
CD134はT細胞の解凍後にすでにアップレギュレーションされた唯一の活性化マーカーであり、CD3/28ビーズでCD134+ T細胞が37.6%(±4.1%)、TransAct活性化T細胞では36.1%(±4.4%)CD134+ T細胞が活性化されました(図4C)。いずれの活性化戦略でも、CD25、CD69、CD134は2日目までに大きくアップレギュレーションされました。CD3/28ビーズでは、CD69とCD134の発現が2日目にピークに達し、CD25は5日目にピークに達しました。同様の結果はTransAct活性化されたT細胞でも見られました。CD134およびCD154は、CD3/28ビーズおよびTransAct活性化細胞の両方で14日目にのみアップレギュレーションが認められました。全体として、2種類の活性化試薬間で観察された傾向は非常に類似していました。しかし、14日目のCD69発現は、CD3/28活性化T細胞でTransActのT細胞よりやや高く(97.1%±0.9%、86.5%±5.1%)。これはCD3/28ビーズ活性化細胞で見られる長期的な高い増殖率に対応しています。まとめると、提案された活性化マーカーパネルには、活性化後早期および後期の時点で上型調節されるマーカーが含まれており、異なる活性化マーカー間で感度は異なりますが、全体としては両試薬とも類似した傾向を示しています。
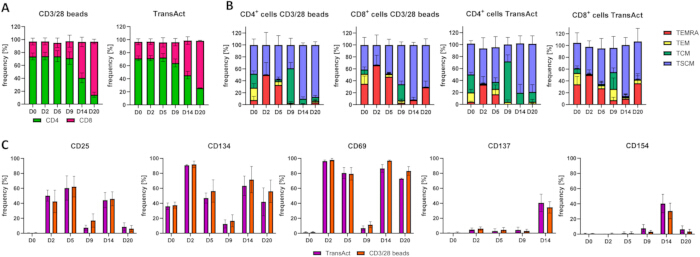
図4:培養期間20日間における異なる活性化試薬を用いたT細胞表現型および活性化マーカーの発現解析。 (A) CD3/28ビーズ(左)またはTransAct(右)による活性化後の培養中のCD4+/CD8+ T細胞の割合。(B) 活性化後のT細胞分化は、CD3/28ビーズ(左パネル2枚)またはTransAct(右側パネル2枚)で行われ、それぞれCD4+またはCD8+細胞に対して実施されます。表現型はCD45RAおよびCD62Lのマーカーを用いて評価されました。TEMRA:CD45RA+ CD62L-、TEM:CD45RA-CD62L-、TCM:CD45RA-CD62L+、TSCM:CD45RA+ CD62L+。(C) CD3/28ビーズまたはTransActによる活性化後および拡張期間中の活性化マーカーの発現。親集団のCD3+ T細胞の頻度[%]が示されています(4つの[CD3/28ビーズ]または3つの[TransAct]の異なる健康なT細胞ドナーの平均±標準偏差)。略語;TEMRA = T効果細胞がCD45RAを再発現する;TSCM = 幹細胞様メモリーT細胞;TEM = エフェクターメモリーT細胞;TCM = 中央記憶T細胞。この図の拡大版はこちらをクリックしてご覧ください。
一次T細胞の一時的トランスフェクションとCAR発現解析
一次T細胞は活性化後7日目にCD3/28ビーズまたはTransActを用いたエレクトロポレーションによるmRNAトランスフェクションを受けました。テンプレートとして、CD28共刺激因子とCD3ζシグナル伝達ドメインを持つ第二世代CARを標的としたコンドロイチン硫酸プロテオグリカン4(CSPG4)のmRNAエンコードが用いられました。フローサイトメトリー検出を可能にするためにDYKDDDDKタグ(フラグタグ)も含まれていました。電気穿孔術後3、6、24、48時間にT細胞の生存率とCAR発現を評価しました。染色はプロトコル第6節に記載された通りに実施されました。
CD3/28ビーズ活性化およびTransAct活性化T細胞の生存率は電気穿孔後3時間で低かったものの、全体としてトランスフェクトされたCAR T細胞の生存率は51〜85%の範囲であり、両活化戦略間で有意な差は見られませんでした(図5A)。電気穿孔後、この初期時点でCARは検出可能でした。CAR+細胞の割合は時間とともに徐々に減少しましたが、電気穿孔後24時間以内に最も高い頻度で検出されました(図5B、左パネル)。特筆すべきは、電気穿孔後最初の6時間以内は信号強度が安定し、その後徐々に低下したことです(図5B、右パネル)。48時間後はほとんどCAR発現が見られず、細胞操作の一時的な性質と、下流アッセイの早期時間ウィンドウの重要性を示しました。1つのドナーのCAR発現を示す代表的なドットプロットは図5Cに示されています。両方の活性化試薬において、CD4/CD8の比率はCAR細胞とモックトランスフェクト細胞間で差がなかった(図5D)。前回の結果と一致して、CD3/28ビーズで活性化されたT細胞は、TransActで活性化された細胞よりもCD8+ T細胞の頻度がやや高かった。表現型解析では、大きなドナー依存的変異により代表的なドナーが1人示されています(図5E)。活性化試薬とCD4/CD8状態の両方がT細胞の表現型に影響を与えますが、CAR発現はMOCKトランスフェクト細胞と比べて表現型の変化を引き起こしません。
mRNA濃度が発現レベルに与える影響を評価するため、一次性T細胞に変異型GFP(muGFP)をコードするmRNAを0.1、0.3、1、3、または6 μgのmRNAでトランスフェクトしました。GFPシグナルは電気穿孔術から24時間後にフローサイトメトリーで測定されました。予想通り、すでに0.1 μgという最小mRNAでも検出可能なGFPシグナルが得られ、mRNA量が増えるにつれて信号強度も徐々に増加しました。実験では、1 μgのmRNAはすでに飽和しており、3 μgおよび6 μgの多量でもGFPシグナルは増加しませんでした(図5F)。これは、発現レベルを異なる量で調整するためにmRNAを用いる可能性を示しており、異なるCARレベルや標的抗原発現レベルの影響を検証する際に有益である可能性を示しています。
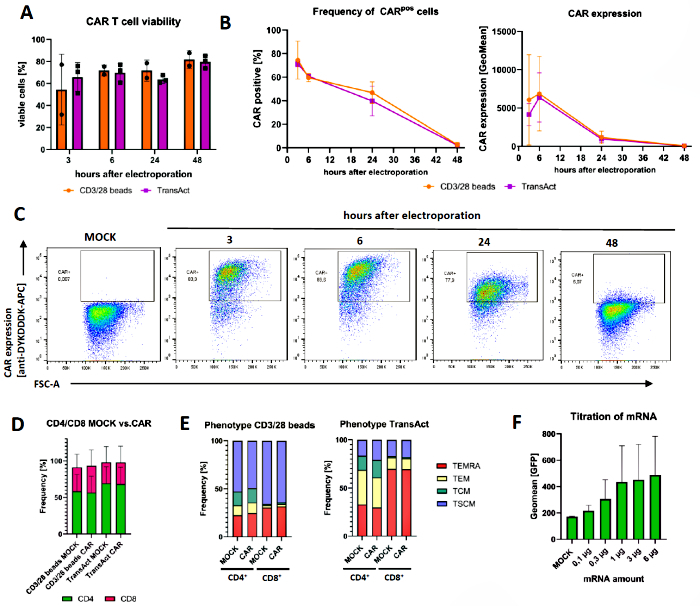
図5:CARsの発現動態およびトランスフェクトされたCAR T細胞の表現型解析。 (A) CARコードmRNAによる電気穿孔後のCAR T細胞の生存可能性。10分の培養後の生存可能性を評価するために、7-AAD2 μLを100 μLの染色バッファーに使用しました。n = 2-3人の個別ドナー(B) 抗DYKDDDDK抗体を用いたCAR発現染色(APCと結合、最終希釈1:50)。生存細胞にゲートを付けた後、MOCKトランスフェクト対照群に対するCAR陽性細胞の割合(左パネル)または幾何学的中央値蛍光強度(GeoMean、右パネル)を解析しました。以下は、S.D.(C)からの1人のドナーの代表的なドットプロット±n=3人の平均値を示し、CAR発現の時間経過の動態を示しています。(D) CD4+/CD8+ T細胞の解析およびMOCKトランスフェクトとCARトランスフェクトT細胞の比較、そして電気穿孔後24時間後の2つの異なる活性化戦略。示すのは、電気穿孔後24時間に示されたS.D.(E)表現型解析±n=3人の個別ドナーの平均値です。示すのはn=3の代表的なドナー1体です。(F) 電気穿孔後24時間以内のmRNA量を用いてmuGFP発現を解析。生細胞のゲート化はGFPの地何平均が定量される前に行われました。示すのは、S.D.の略称±n = 3人のドナーの平均値です。CAR = キメラ抗原受容体;mRNA = メッセンジャーリボ核酸;7-AAD = 7-アミノアクチノマイシン;RT = 室温;muGFP = 変異した緑色蛍光タンパク質;S.D. = 標準偏差。 この図の拡大版はこちらをクリックしてご覧ください。
ディスカッション
一次ヒトT細胞の単離と培養は、in vitroおよびin vivo研究の基盤となります。活性化およびin vitro増殖時にT細胞はエフェクター様の表現型に分化し、サイトカインサプリメントの選択がその分化の運命に強く影響することはよく知られています。IL-7およびIL-15で培養したCAR T細胞は、IL-2で増殖したT細胞と比較してマウスモデルにおいて持続性の向上と抗腫瘍活性の向上を示しました29。したがって、活性化試薬とサイトカインサプリメントの両方を選択することが、望ましい表現型を持つT細胞を得るために重要です。2種類の活性化試薬(CD3/28ビーズとTransAct)を比較し、これらはT細胞の拡張速度、収量、CD4/CD8比率に3週間の拡張期間で差異を及ぼしました。一般的に、CD3/28ビーズ活性化後に増殖したT細胞は、TransAct活性化後よりもCD8+の割合が高く、CD4+細胞の頻度は低いことが示されました。CD8⁺ T細胞はエフェクター様TEMRA表現型に優先的に分化するため、試薬選択は実験の目標に合致する重要な変数となります。表現型表面マーカーに加え、活性化マーカーのアップレギュレーションはT細胞の状態およびエフェクター機能に関する情報をもたらします。CD25とCD69はどちらも感受性の高い活性化マーカーであり、通常は活性化後早期に上型調節されます。これらは一般的にT細胞の活性化を評価するために用いられますが、ナチュラルキラー(NK)細胞など他の細胞タイプも評価されます。30,31,32。対照的に、活性化マーカーCD137およびCD154は増殖T細胞で発現が低下し、標的細胞と共培養した際のCAR T細胞における特異的なアップレギュレーションを評価する可能性を示しました。特に、標的細胞(すなわち腫瘍細胞)との共培養時の活性化マーカーパネルを適用する際、標的細胞がなくてもT細胞上でこれらのマーカーが高発現しないように、活性化マーカーの慎重な選択が必要です。
一次T細胞を扱う際には、その増殖および分化プロファイルがドナーに大きく依存していることを認識しておくべきです。しかし、初期サンプルをT細胞分離前に4°Cで保存し、取り扱い時間を短くすることで、分離細胞の収率と品質が向上します。細胞の生存率は凍結および解凍の間隔に影響されます。なぜなら、凍結培地にはジメチルスルホキシド(DMSO)などのクライオプロテクティブが含まれているからです。DMSOは凍結後の細胞構造保存に不可欠ですが、室温では細胞に毒性があります。したがって、解凍後のDMSOの迅速な取り扱いと希釈が求められます。T細胞を電気ポラゲティングする際、細胞は電気パルスの後に最も感度が高くなり、mRNAの細胞壁を透過性にすることを目的としています。追加のせん断応力を避け、予温化された溶液を使い、細胞を慎重に扱うことで細胞の回復と生存能力が大幅に向上します。新しいCAR構成体を試験する際には、既知の発現を持つCARやGFPのようなレポータータンパク質などの陽性対照mRNAを加えることが有益です。さらに、少なくともMOCKトランスフェクト細胞(すなわちmRNAを用いずに電解された細胞)をネガティブコントロールとして含めることが推奨されます。機能的アッセイでは、別の標的に対してCARをコードするmRNAコードを用いて、CAR特異的な活性化を評価することがあります。
発現速度論はmRNA配列に依存するため、個別に動態学を評価することは、下流アッセイの最適なタイミングを選ぶ上で有用なツールとなります。このトランスフェクション法は主に、複数のCAR構成要素を並行して迅速かつ簡単にスクリーニングする方法を目的としています。CARがT細胞表面上で発現される時間が短いため、長期的なアッセイは実施できません。しかし、予備的なトランスフェクション実験から、希望すればウイルストランスダクションに進む最適なCAR設計を決定することができます。
最後に、抗体またはその共役蛍光体を実験装置に合わせて交換することが可能です。しかし、結果を信頼性を持って解釈するためには、蛍光色素の励起スペクトルと発光スペクトルをそれぞれ考慮することが極めて重要です。さらに、多色パネルの正確な補償を保証するために、予備実験では1つの抗体を単一染色で行うことができます。提案された抗体パネルにはスペクトル補償は必要ありませんでしたが、パネルを変更する際に補償マトリックスを設定する必要があるかもしれません。
提示されたIVTおよび電気穿孔プロトコルは、CRA構造体を一次ヒトT細胞に導入するためのウイルストランスデュクションのシンプルかつ柔軟な代替手段を提供します。完全にRNAベースの送達に依存しているため、BSL-2インフラへのアクセスがない研究室でも実施可能であり、CAR T細胞研究の障壁を大幅に低くします。ウイルス伝達は非常に効率的で主にCAR分野で用いられていますが、二次悪性腫瘍の潜在的な原因であるゲノム統合に関する安全性の懸念や、労働力やコスト集約的な製造に関する懸念も伴います。33,34。さらに、CAR表現の過渡性により、このアプローチは複数のCAR設計の高速かつ並列スクリーニングに特に適しており、研究者は高スループットで構成要素の性能を比較できます。この方法の欠点は、電解孔22,24,35,36で通常6〜12時間頃に発現がピークとなるという短期間です。一時型トランスフェクションでは、CARダウンレギュレーションのため、繰り返し刺激アッセイなどの長期培養は実施できません。しかし、候補数が限られている安定した発現系に移行する前に、mRNA電気ポレーションで最も有望なCAR構成要素を特定することを推奨します。
mRNAを一次細胞にエレクトロポレーションすることは、抗原などのタンパク質をPBMCs、T細胞、B細胞、NK細胞、樹状細胞など異なる細胞タイプで発現させるための多用途技術です37。特に、一時的なCAR送達のもう一つの可能性として脂質ナノ粒子(LNPs)36,38があり、これはウイルスベクターを使わずにCARコードをコードするmRNAやDNAをT細胞に送達し、統合フリーのCAR発現を可能にします。対照的に、眠れる森の美女トランスポゾン系39,40,41はウイルス成分を必要としない安定した統合を実現しています。T細胞トランスフェクションまたはトランスダクションの最適な選択は、意図された用途やスケーラビリティおよび製造の考慮事項によって異なります。mRNAベースのCAR T細胞は、血液悪性腫瘍や固形悪性腫瘍、自己免疫疾患など、さまざまな病原体に対する前臨床および臨床試験で成功裏に利用されています(42,43,44)。一時発現CARは、安定発現CARに比べて表面発現が限られているため副作用を予防または軽減できるため利点があります25。
まとめると、このワークフローは一次T細胞の分離、活性化、培養、解析、トランスフェクションを行いCAR T細胞を生成するための、分かりやすく段階的なプロトコルを提供します。実装が簡単で、BSL-2の実験施設を必要とせず、標準的な分子生物学および細胞培養設備を備えた実験室に容易に統合できます。
開示事項
著者たちは利益相反を一切認めていない。
謝辞
この研究はオーストリア科学基金(FWFプロジェクトESP 465-B)の支援を受けました。私たちは、医科大学コア施設フローサイトメトリーユニットに感謝します。すべての健康なボランティアの皆様、ご参加とサンプルの提供、そして看護チームのご支援に感謝申し上げます。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 1.5 mL Microcentrifuge Tubes, High Performance | VWR | 525-1164 | |
| 12-well plates, flat bottom, TC-treated | VWR | 734-2324 | |
| 24-well plates, flat bottom, TC-treated | VWR | 734-2325 | |
| 6-well plates, flat bottom, TC-treated | VWR | 734-2323 | |
| 7-AAD staining solution | Miltenyi Biotec | 130-111-568 | |
| Anti-Flag DYKDDDDK Antibody, APC, REAfinity | Miltenyi Biotec | 130-119-584 | |
| BD FACSCanto II Clinical Flow Cytometry System | BD Biosciences | FACSCanto II | |
| Bovine Serum Albumin | Merck | A4503-10G | 重力フロー分離用 |
| CD134 (OX40) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-126-048 | 共役: PE |
| CD137 (4-1BB) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-764 | 共役: APC |
| CD154 (CD40L) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-142 | 共役: PerCP-VIO 700 |
| CD25 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-541 | 共役: PE-Vio 770 |
| CD3 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-352 | 共役: PE-Vio 670 |
| CD4 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-113-223 | 共役: APC-Vio 770 |
| CD4 MicroBeads, human | Miltenyi Biotec | 130-045-101 | 重力フロー分離用 |
| CD45 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-775 | 共役: VioBlue |
| CD45RA Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-270 | 共役: Vio Bright V600 |
| CD62L Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-127-499 | 共役: Vio Bright R720 |
| CD69 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-112-800 | 共役: VioGreen |
| CD8 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-677 | 共役: FITC |
| CD8 MicroBeads, human | Miltenyi Biotec | 130-045-201 | 重力フロー分離用 |
| Cellstar 96 Well Suspension Culture Plate, U-bottom | Greiner Bio-one | 650 185 | |
| Centrifuge 5810 R | Eppendorf | 5811000015 | |
| CO2 incubator ICO150 | Memmert | ICO150 | |
| CoolNat Ice Machine | Ziegra Eismaschinen GmbH | ZBE 30-10 | |
| Corning CoolCell Freezer Container | Corning | CLS432000 | |
| Counting chamber, Bürker-Türk pattern, BLAUBRAND | Brand | 719520 | |
| CryoPure tubes, 2 mL, QuickSeal screw cap | Sarstedt | 72,380 | |
| CytoFLEX LX Flow Cytometer | Beckmann Coulter | C11185 | |
| Deoxynucleotide (dNTP) Solution Mix | New England Biolabs | N0447S | |
| Dimethyl sulfoxide (DMSO) Cell culture grade | AppliChem | A3672 | |
| DPBS, no calcium, no magnesium | Gibco | 14190-144 | |
| Dynabeads Human T-Activator CD3/CD28 | Gibco | 11131D | |
| Electroporation Cuvettes with 4 mm gap size, yellow cap | VWR | 732-1137 | |
| Eppendorf Research plus pipette, 0.1–2.5 µL | Eppendorf | 3123000012 | |
| Eppendorf Research plus pipette, 100–1000 µL | Eppendorf | 3123000063 | |
| Eppendorf Research plus pipette, 2–20 µL | Eppendorf | 3123000039 | |
| Eppendorf Research plus pipette, 20–200 µL | Eppendorf | 3123000055 | |
| Ethylenediaminetetraacetic acid (EDTA) | Merck | E6758-100G | 重力フロー分離用 |
| Falcon 15 mL PP Centrifuge Tube, Conical Bottom | Corning | 352196 | |
| Falcon 5 mL Round Bottom Polystyrene Test Tube | Corning | 352008 | |
| Falcon 50 mL PP Centrifuge Tube, Conical Bottom | Corning | 325098 | |
| Fetal Bovine Serum, Value FBS | Gibco | A52567-01 | |
| Ficoll PM 400 | Sigma-Aldrich | F4375-10G | 密度勾配分離用 |
| Fisherbrand Sterile Graduated Transfer Pipets | Fisher Scientific | 13469108 | |
| Gene Pulser Xcell Total System | BioRad | 1652660 | PC ModuleとCE Module付き |
| HiScribe T7 ARCA mRNA Kit (with tailing) | New England Biolabs | E2060S | |
| Human IL-15, research grade | Miltenyi Biotec | 130-093-955 | |
| Human IL-7, research grade | Miltenyi Biotec | 130-095-367 | |
| Integra Biosciences Corp PIPETBOY acu 2 pipet aid | Fisher Scientific | NC0085685 | |
| LE Agarose | Biozym | 840004 | |
| LS Columns | Miltenyi Biotec | 130-042-401 | 重力フロー分離用 |
| Microplate, 96 well, PS, V-bottom, clear, non-binding | Greiner Bio-one | 651901 | |
| Monarch RNA Cleanup Kit (50 μg) | New England Biolabs | T2040S | |
| Monarch Spin PCR & DNA Cleanup Kit | New England Bio |
参考文献
- Bartelt, R. R., Cruz-Orcutt, N., Collins, M., Houtman, J. C. Comparison of T cell receptor-induced proximal signaling and downstream functions in immortalized and primary T cells. PLoS One. 4 (5), e5430(2009).
- Smeets, R. L., et al. Molecular pathway profiling of T lymphocyte signal transduction pathways; Th1 and Th2 genomic fingerprints are defined by TCR and CD28-mediated signaling. BMC Immunol. 13 (12), (2012).
- Wilson, A., et al. Jurkat T-cell lines exhibit marked genomic instability affecting karyotype, mutational profile, gene expression, immunophenotype and function. Sci Rep. 15 (1), 22426(2025).
- Dobersberger, M., et al. An engineering strategy to target activated EGFR with CAR T cells. Cell Rep Methods. 4 (4), 100728(2024).
- Van Bruggen, J. A. C., et al. Chronic lymphocytic leukemia cells impair mitochondrial fitness in CD8+ T cells and impede CAR T-cell efficacy. Blood. 134 (1), 44-58 (2019).
- Hoffmann, J. M., et al. Differences in expansion potential of naive chimeric antigen receptor T cells from healthy donors and untreated chronic lymphocytic leukemia patients. Front Immunol. 8 (1956), (2017).
- Zhang, D. K. Y., et al. Enhancing CAR-T cell functionality in a patient-specific manner. Nat Commun. 14 (1), 506(2023).
- Li, Y., Kurlander, R. J. Comparison of anti-CD3 and anti-CD28-coated beads with soluble anti-CD3 for expanding human T cells: differing impact on CD8 T cell phenotype and responsiveness to restimulation. J Transl Med. 8 (104), (2010).
- Xu, X. J., et al. Multiparameter comparative analysis reveals differential impacts of various cytokines on CART cell phenotype and function ex vivo and in vivo. Oncotarget. 7 (50), 82354-82368 (2016).
- Cornish, G. H., Sinclair, L. V., Cantrell, D. A. Differential regulation of T-cell growth by IL-2 and IL-15. Blood. 108 (2), 600-608 (2006).
- Zhou, J., et al. Chimeric antigen receptor T (CAR-T) cells expanded with IL-7/IL-15 mediate superior antitumor effects. Protein Cell. 10 (10), 764-769 (2019).
- Foster, J. B., Barrett, D. M., Kariko, K. The emerging role of in vitro-transcribed mRNA in adoptive T cell immunotherapy. Mol Ther. 27 (4), 747-756 (2019).
- Becker, S. A., et al. Enhancing the effectiveness of gammadelta T cells by mRNA transfection of chimeric antigen receptors or bispecific T cell engagers. Mol Ther Oncolytics. 29, 145-157 (2023).
- Wiesinger, M., et al. Clinical-scale production of CAR-T cells for the treatment of melanoma patients by mRNA transfection of a CSPG4-specific CAR under full GMP compliance. Cancers (Basel). 11 (8), 1198(2019).
- Wu, J., Wu, W., Zhou, B., Li, B. Chimeric antigen receptor therapy meets mRNA technology. Trends Biotechnol. 42 (2), 228-240 (2024).
- Sahin, U., Kariko, K., Tureci, O. mRNA-based therapeutics--developing a new class of drugs. Nat Rev Drug Discov. 13 (10), 759-780 (2014).
- Underwood, S., et al. T cell activators exhibit distinct downstream effects on chimeric antigen receptor T cell phenotype and function. Immunohorizons. 8 (6), 404-414 (2024).
- Zajc, C. U., Teufl, M., Traxlmayr, M. W. Affinity and stability analysis of yeast displayed proteins. Methods Mol Biol. 2491, 155-173 (2022).
- Seigner, J., et al. Solving the mystery of the FMC63-CD19 affinity. Sci Rep. 13 (1), 23024(2023).
- Jalkanen, A. L., Coleman, S. J., Wilusz, J. Determinants and implications of mRNA poly(A) tail size--does this protein make my tail look big. Semin Cell Dev Biol. 34, 24-32 (2014).
- Foster, J. B., et al. Purification of mRNA encoding a chimeric antigen receptor is critical for the generation of a robust T-Cell response. Hum Gene Ther. 30 (2), 168-178 (2019).
- Kitte, R., et al. Optimal chimeric antigen receptor (CAR)-mRNA for transient CAR T cell generation. Int J Mol Sci. 26 (3), 965(2025).
- Kiesgen, S., Messinger, J. C., Chintala, N. K., Tano, Z., Adusumilli, P. S. Comparative analysis of assays to measure CAR T-cell-mediated cytotoxicity. Nat Protoc. 16 (3), 1331-1342 (2021).
- Hu, L., et al. A nonviral approach to generate transient chimeric antigen receptor T cells using mRNA for cancer immunotherapy. J Vis Exp. (216), e67548(2025).
- Foster, J. B., et al. Transient mRNA CAR T cells targeting GD2 provide dose-adjusted efficacy against diffuse midline glioma and high grade glioma models. Neuro Oncol. 27 (10), 2684-2696 (2025).
- Usheva, Z. I., Petersen, D. L., Barington, T., Mouritzen, P., Barnkob, M. B. Droplet-based cytotoxicity assay to assess chimeric antigen receptor T cells at the single-cell level. J Vis Exp. (217), e67657(2025).
- Subham, S., et al. Rapid in vitro cytotoxicity evaluation of Jurkat expressing chimeric antigen receptor using fluorescent imaging. J Vis Exp. (200), e65560(2023).
- Zhao, Y., et al. High-efficiency transfection of primary human and mouse T lymphocytes using RNA electroporation. Mol Ther. 13 (1), 151-159 (2006).
- Xu, Y., et al. Closely related T-memory stem cells correlate with in vivo expansion of CAR.CD19-T cells and are preserved by IL-7 and IL-15. Blood. 123 (24), 3750-3759 (2014).
- Clausen, J., et al. Functional significance of the activation-associated receptors CD25 and CD69 on human NK-cells and NK-like T-cells. Immunobiology. 207 (2), 85-93 (2003).
- Poloni, C., et al. T-cell activation-induced marker assays in health and disease. Immunol Cell Biol. 101 (6), 491-503 (2023).
- Rotta, G., et al. Protocol for flow cytometry immunophenotyping of human antigen-specific T cells by activation-induced marker and Th1 cytokine detection. STAR Protoc. 6 (1), 103343(2025).
- Elsallab, M., et al. Second primary malignancies after commercial CAR T-cell therapy: analysis of the FDA adverse events reporting system. Blood. 143 (20), 2099-2105 (2024).
- Verdun, N., Marks, P. Secondary cancers after chimeric antigen receptor T-cell therapy. N Engl J Med. 390 (7), 584-586 (2024).
- Krug, C., et al. Stability and activity of MCSP-specific chimeric antigen receptors (CARs) depend on the scFv antigen-binding domain and the protein backbone. Cancer Immunol Immunother. 64 (12), 1623-1635 (2015).
- Kitte, R., et al. Lipid nanoparticles outperform electroporation in mRNA-based CAR T cell engineering. Mol Ther Methods Clin Dev. 31, 101139(2023).
- Sauerer, T., et al. Electroporation of mRNA as a universal technology platform to transfect a variety of primary cells with antigens and functional proteins. Methods Mol Biol. 2786, 219-235 (2024).
- Bimbo, J. F., et al. T cell-specific non-viral DNA delivery and in vivo CAR-T generation using targeted lipid nanoparticles. J Immunother Cancer. 13 (7), (2025).
- Hudecek, M., et al. Going non-viral: the Sleeping Beauty transposon system breaks on through to the clinical side. Crit Rev Biochem Mol Biol. 52 (4), 355-380 (2017).
- Prommersberger, S., et al. Minicircles for CAR T cell production by sleeping beauty transposition: a technological overview. Methods Mol Biol. 2521, 25-39 (2022).
- Aronovich, E. L., McIvor, R. S., Hackett, P. B. The Sleeping Beauty transposon system: a non-viral vector for gene therapy. Hum Mol Genet. 20 (R1), R14-R20 (2011).
- Soundara Rajan, T., Gugliandolo, A., Bramanti, P., Mazzon, E. In vitro-Transcribed mRNA chimeric antigen receptor T cell (IVT mRNA CAR T) therapy in hematologic and solid tumor management: A preclinical update. Int J Mol Sci. 21 (18), (2020).
- Granit, V., et al. Safety and clinical activity of autologous RNA chimeric antigen receptor T-cell therapy in myasthenia gravis (MG-001): a prospective, multicentre, open-label, non-randomised phase 1b/2a study. Lancet Neurol. 22 (7), 578-590 (2023).
- Dagher, O. K., et al. Preclinical efficacy of multi-targeting mRNA-based CAR T cell therapy in resection models of glioblastoma. Mol Ther Nucleic Acids. 36 (3), 102676(2025).
再版と許可
