本プロトコルは、カチオン性ペプチドMel4およびペプチド模倣RK758の抗菌活性および細胞毒性の産生および評価方法を記述しています。化学合成、組換え発現、標準化された機能的アッセイを統合することで、ペプチドおよび小分子模倣者の生産と試験の効率的なワークフローを提供します。
この記事について
サマリー
要約
抗菌ペプチド(AMP)およびその合成模倣物は、特に抗菌薬耐性の脅威が高まる中で、従来の抗生物質の有望な代替手段として浮上しています。自然に存在する抗菌薬は自然免疫系の重要な構成要素であり、多様な微生物病原体に対して広域スペクトルの活性を示します。一方、ペプチドミメティックやポリマー系アナログを含む合成模倣者は安定性の向上、毒性の低減、薬物動態の改善を目的としています。本研究はAMPおよび低分子ペプチド模倣体の生成、特徴付け、生物学的評価を示すことを目的としています。AMPは組換え発現系や固相ペプチド合成を用いて生成され、アミノ酸配列や構造特性を正確に制御することが可能です。小分子ペプチド模倣者は、構造安定性と薬理学的性能を高めるためにアントラニル酸(2-アミノベンゾ酸)足場を含む化学的手法を用いて合成されます。合成後、化合物は精製され、生物学的試験前に化学的に特性評価されます。抗菌活性はin vitro 最小阻害濃度(MIC)アッセイを用いて評価され、細胞毒性は哺乳類細胞株に対して評価されて選択性を判断します。代表的な結果は、両AMPsおよびその模倣者の両方が Klebsiella pneumoniae および Escherichia coliに対して強力な活性を示し、広域抗菌の可能性を強調していることを示しています。総じて、このプロトコルは次世代抗感染薬としての抗菌ペプチドおよびその模倣物の開発と体系的評価のための包括的かつ再現可能な枠組みを提供します。
概要
抗菌薬耐性(AMR)は主要な世界的健康脅威として浮上しています。世界保健機関(WHO)によると、AMRは2019年に約127万人の死亡に直接関与し、世界中で推定495万人の死亡に寄与しています。既存の抗生物質の過剰使用と誤用は多剤耐性病原体の出現を浮き彫りにし、細菌、真菌、ウイルス、原生動物などの微生物に対する治療の選択肢が限られています。このAMR危機は、効果的で安定し、耐性発生のリスクが低い代替抗菌戦略の模索を促しました。最も有望な候補の一つが抗菌剤(AMP)とその合成模倣物です。
抗菌薬は自然に存在する分子で、人間、動物、植物の自然免疫系において重要な役割を果たします。通常、膜の破壊、微生物代謝の妨害、免疫応答の調節などのメカニズムを通じて広域の抗菌活性を示します。例えば、ヒトカテリキシジンペプチドLL-37は、細菌、真菌、ウイルスに対して強力な活性を示しています7。しかし、その有望な可能性にもかかわらず、自然AMPの大規模な治療利用は、その自然な存在量が低いためしばしば制限されています。さらに、多くのペプチドは機能的に活性化するために特定の翻訳後修飾を必要とするため、自然の源から活性型を得るのは困難です。
天然抗菌薬の限界に対処するため、研究者たちは合成類似体やペプチド模倣体を開発しました。模倣者は、天然抗菌薬の抗菌有効性を保ちつつ、安定性、選択性、薬理動態性能を向上させる小さく合理的に設計された分子である場合もあります。
ペプチド化学および分子生物学の最近の進歩により、固体相ペプチド合成(SPPS)、液相ペプチド合成(LPPS)、組換え発現システムなどの手法によりAMPの効率的な生成が可能となり、配列組成、電荷分布、アンフィパシティ10などの主要な構造パラメータを正確に制御できるようになりました.組換え発現システムは大規模な生産やより長く複雑なポリペプチドに適しています。最適化されれば、通常は発酵やバイオリアクターシステムを用いる組換え法は、治療用ペプチドの工業生産においてコスト効率が高くスケーラブルなアプローチを提供します11。
本記事では、AMPおよびそのミミックの生成と評価のための補完的なアプローチを示します。固相化学合成はペプチド生成に広く用いられていますが、凝集、低収率、精製の課題により、より長い配列や高カチオン性ペプチドでは非効率かつコストが高くなることがあります。対照的に、化学合成は正確な構造修飾や非自然残基を持つ短いペプチド模倣物を生成する上で非常に有利です13。一方、組換え発現システムは、微生物宿主におけるより長く構造的に複雑なペプチドのコスト効率が高くスケーラブルな生合成生産を可能にし、純粋合成手法に伴う長さや収量の制限を克服します。12。化学的および生物学的生産戦略を統合することで、この複合フレームワークは単独の方法よりも柔軟性、拡張性、翻訳の可能性を高め、機構研究や治療開発に特に適しています。
生産後、これらの化合物の生物学的評価は2つの主要なアッセイを通じて行われます。抗菌活性アッセイは、代表的な微生物に対する各ペプチドまたはミミックの阻害力を測定し、そのスペクトルや効力に関する洞察を提供します。この毒性アッセイは、哺乳類細胞株を用いて細胞適合性を評価し、安全性と選択性を確保します。これらの実験的なステップ設計、合成、機能試験を統合することで、このプロトコルはAMPおよびその合成類似体の有効性と安全性を特徴づける包括的な枠組みを提供します。これらの手法は、AMRという世界的に増大する課題に対応するための新規抗菌薬の開発と検証に向けた体系的なアプローチを確立しています。
プロトコル
1. アントラニルアミドペプチド模倣RK758の合成
- RK758は、主要な有機構成要素であるN-ベンジルカルバメート保護L-トリプトファンおよび5-ブロモイサトニック無水物から社内で合成されています。いくつかの合成アプローチが報告されています。しかし、以下に報告されたアプローチは、良好なスケーラビリティと全体的な収量を示しており、これは以前に発表された合成プロトコルよりも改善されています14,15.
- 方法1:ベンジル(S)-(1-((2-(tert-ブトキシカルボニル)アミノ)-3-(1H-インドル-3-イル)-1-オキソプロパン-2-イル)カルバマート(2)の合成:
- 磁気攪拌棒を装着した250 mLのシングルネックフラスコで、Cbz-L-トリプトファン(10.0 g、29.6 mmol)を計量し、30 mLのDMFと80 mLのDCMに溶解します。
注意:DMFは先天性欠損の原因と疑われています。妊娠中の方は触らないようにし、換気フードでのみ扱ってください。 - HOBt(4.08 g、29.6 mmol)、N-Boc-エチレンジアミン(4.66 mL、29.6 mmol)、ジイソプロピルチルアミン(8.31 mL、59.0 mmol)を加え、15分間かき混ぜます。
- EDC塩酸塩(11.3g、59 mmol)を加えます。室温で20時間かき混ぜます。
注意:EDCのようなカルボジイミド系は、繰り返し曝露するとアナフィラキシー反応に感作されることが知られています。適切な手袋を着用すること。 - 1:1(v/v)DCM/エチルアセテートでTLCをチェックして、すべてのCbz-L-Trpが消費されているか確認してください。
- 反応終了後、回転蒸発器を使って反応を濃縮し、混合物からジクロロメタンを除去します。
- スラリーを約300〜400 mLの酢酸エチルで溶かします
注:ステップ1.1.1.6ではジメチルホルムアミド中のスラリーが得られます。サスペンションを溶かすのに十分な量のエチル酢酸を使いましょう。 - 溶液を500mLの分離漏斗に50mLの水と一緒に注ぎます。分離漏斗を振ってください。
注意:ここでは大量の揮発性溶媒を使用するため、分離漏斗は断続的に排気することが不可欠です。 - 水層を排水し、有機の酢酸エチル層を保持します。
- 50 mLの水、50 mLの飽和水性炭酸水素ナトリウム、50 mLの飽和水性塩化水性ナトリウムを用いて、ステップ1.1.1.7-1.1.8を繰り返します。
- 保持された有機層を1リットルの円錐形フラスコに移します。無水硫酸ナトリウムを加えて有機物を乾燥させ、フラスコを回して自由に流れる粉末ができるまで調整します。
- 混合物を1リットルの丸底フラスコにろ過し、回転蒸発器(40°Cの水浴、180mbar真空)で乾燥まで濃縮します。
- ジエチルエーテル50mLと磁気攪拌棒を加え、スラリーを45〜60分かき混ぜます。
注意:金属製のヘラでフラスコの壁から固形物をこそげ落とすと効果的です。 - スラリーをろ過して沈殿した固形物を集めます。フィルターケーキをさらに2回、50mLのジエチルエーテルで洗います。吸着下で固形物を乾燥させ、87%の収率でベージュ色の粉末として化合物2を得ます。
- 磁気攪拌棒を装着した250 mLのシングルネックフラスコで、Cbz-L-トリプトファン(10.0 g、29.6 mmol)を計量し、30 mLのDMFと80 mLのDCMに溶解します。
- 方法2:テルトブチル(S)-(2-(2-アミノ-3-(1H-インドール-3-イル)プロパナミド)エチルカルバメート(3)の合成
- 250 mLの2ネック丸底フラスコにゴムセプタムとガラス栓を装着し、磁気攪拌を用いて100 mLのメタノールに製品2(10.8 g、22.3 mmol)を溶かします
注意:ガラス栓にグリースを塗らないでください。汚染の原因になる可能性があります。 - かき混ぜながら、ガラス栓の開口部から炭素に10%パラジウム(1.07g)を加えます。シュレンクマニホールドを使い、窒素ガスを混合物中に少なくとも30分間気泡状に流します。
注意:アルゴンなどの不活性ガスを使用できます。しかし、この場合、家N2で十分です。 - ガラス栓を2方向の研磨ガラスジョイントアダプターに交換してください。1本のラインは水素バルーンに、もう1本は真空に接続します。継ぎ目にPTFEテープを貼って気密なシールを作ります。
- フラスコを開けてメタノールが沸騰し始めるまで真空をかけ、その後素早くフラスコを開けて水素風船を開けます。さらに2回繰り返します。
- 薄層クロマトグラフィー(溶出液として1:1の酢酸エチル/ジクロロメタンを使用)で反応を監視し、注射器でゴムセプタムから反応混合物の小さなアリコートを抽出し、40μmのPTFE膜フィルターでろ過します。
- シュレンクマニホールドでは、真空を窒素に切り替えます。フラスコからゴムセプタムを取り出し、窒素で残りの水素を約5分間排出させます。
注意:炭素上のパラジウムは、水素が吸着すると空気中で自然発火する可能性があります。反応は不活性ガスのブランケットの下で処理することが重要です。 - 珪藻土の床を準備します。エチル酢酸塩に珪藻土のスラリーを形成し、スラリーを中孔質のガラスフリットフィルターに移し、500mLの丸底フラスコに接続して、溶媒が珪藻土のレベルより少し上になるまで軽い真空を引きます
注意:漏斗に積み込む際、珪藻土の柱は少なくとも2〜4cmの高さであるべきです。
注意:珪藻土/結晶性シリカは非常に発がん性が高く、呼吸器への曝露によって中皮腫を引き起こすことが知られています。必ず排気フードで取り扱うか、適切な呼吸器を着用して行うべきです。 - ピペットなどを使って、反応スラリーをセライトカラムの上部に移し、セライトの上層を乱さないように注意してください。フラスコ内に反応スラリー(<2 mL)がわずかに残るまで繰り返します
注意:床の上に十分な溶剤ヘッドができた後、フラスコの内容物をフィルターの漏斗に注ぐことができます。 - 溶媒ヘッドが床のすぐ上になるまで、時折軽い真空を引いてフラスコの内容物を少量の酢酸エチルで洗い、これを3〜4回繰り返します
注意:セライトの上にあるパラジウム/炭素の層は空気に触れてはいけません。 - すべての製品がフィルターに通るまでパッドを洗い続けてください。これは、ろ過済みの溶媒を小さなTLCプレートに滴らせ、紫外線の下で観察することで確認できます。
- 回転式蒸発器の溶剤をすべて除去してください。残留物に最小量のジクロロメタン(5 mL)を加え、ジエチルエーテル(50 mL)を加えて沈殿させます。
- 混合物をろ過し、中間体3の定量収率を供給する沈殿物を保持します。
- 250 mLの2ネック丸底フラスコにゴムセプタムとガラス栓を装着し、磁気攪拌を用いて100 mLのメタノールに製品2(10.8 g、22.3 mmol)を溶かします
- 方法3:テルトブチル(S)-(2-(2-(2-アミノ-5-ブロモベンザミド)-3-(1H-インドル-3-イル)プロパナミド)エチル)カルバメート(4)の合成
- 250 mLのオーブンドライシングルネックラウンドボトムフラスコで、製品3(5.00 g、14.5 mmol)と5-臭素酸無水物(5)(3.50 g、14.5 mmol)を計量します。無水アセトニトリル50mLを加えます。
注:無水アセトニトリルは、溶媒を活性アルミナのカラムに浸透させることで溶媒精製系から得られました。 - フラスコに水冷式リフラックスコンデンサーと乾燥チューブを無水塩化カルシウムで満たし、継ぎ目をPTFEテープで封じます。
- 混合物を加熱して逆流(b.p. アセトニトリル=82°C)、油浴温度=100°Cにします。 逆流時に18時間か、TLCで3回摂取するまでかき混ぜます。完成後、反応混合物を真空下で乾燥まで濃縮します。
- 固形物にアセトニトリル30mLとジエチルエーテル50mLを加え、混合物をろ過し、固形物を保持します。固体生成物を集めて、タイトル化合物に4の78%の収率を与えます。
- 250 mLのオーブンドライシングルネックラウンドボトムフラスコで、製品3(5.00 g、14.5 mmol)と5-臭素酸無水物(5)(3.50 g、14.5 mmol)を計量します。無水アセトニトリル50mLを加えます。
- 方法4:テルトブチル(S)-(2-(2-(2-(2-(2-(2-ナフタミド)-5-ブロモベンザミド)-3-(1H-インドール-3-イル)プロパナミド)エチル)カルバメイト(6)の合成
- 50mLのオーブンドライシングルネックラウンドボトムフラスコに、2-ナフトイルクロリド(572mg、3.0mmol)を10mLのジクロロメタンに溶かします。フラスコにゴム製のセプタムを取り付けてください。このフラスコは以下「フラスコA」と呼ばれます。
注:商業供給業者のナフトイルクロリドが研究で使用されましたが、14参照の通り、2-ナフト酸からオキサリルクロリドを用いて生成しても同様の結果が出ています。 - 別のオーブン乾燥100 mLのシングルネックラウンドボトムフラスコで、製品4(544 mg、1.0 mmol)を計量します。このフラスコは以下「フラスコB」と呼ばれます。
- Flask Bにゴム製セプタムを取り付け、シリンジニードルとLuerアダプターを使ってSchlenkマニホールドに接続します。フラスコBを真空中にパージし、窒素で詰めて2回繰り返します。
- フラスコBに無水ジクロロメタン20mLをシリンジで加えます。トリエチルアミン(455 μL、3.24 mmol)をフラスコBにシリンジで加えます。氷水浴で10分間冷ます。
- フラスコAの中身を適切なサイズの注射器に吸い込みます。注射器から溶液をフラスコBに滴るように混ぜ合わせます。
注:トリエチルアミン塩酸塩の生成は、溶媒の上方に白色の煙として現れることがあります。酸性塩化物溶液を加えた後、氷浴から取り出します。 - TLC分析の結果、化合物4のすべてが消費されるまで混合液をかき混ぜます。混合液を回転式蒸発器(600 mbar、40 °C)でほぼ乾燥状態まで濃縮します。
- 混合物を水(30 mL)と酢酸エチル(70 mL)に分けます。分離漏斗の中で振って水層を除去して層を組み込みます。
- 有機混合物をNaHCO3(30 mL)とNaClの飽和水溶液で洗います。無水のNa2SO4を加えて有機層を乾燥させ、混合時に自由に流れる粉末が見られるまで続けます。
- 回転蒸発器(170 mbar、40 °C)で乾燥まで濃縮します。粗固形物をアセトニトリル(15 mL)とジエチルエーテル(15 mL)で三層処理し、70%の収率でオフホワイト固体のタイトル化合物を得ます。
- 50mLのオーブンドライシングルネックラウンドボトムフラスコに、2-ナフトイルクロリド(572mg、3.0mmol)を10mLのジクロロメタンに溶かします。フラスコにゴム製のセプタムを取り付けてください。このフラスコは以下「フラスコA」と呼ばれます。
- 方法5:(S)-N-(2-((1-((2-アミノエチル)-3-(1H-インドル-3-イル)-1-オキソプロパン-2-イル)カルバモイル)-4-ブロモフェニル)-2-ナフタンミド(7)
- 中間体6(1.5g、2.15 mmol)をジクロロメタン(最終濃度0.2 M)に含めて1,2-エタンエニジチオール(DCMの体積に対して20%)を処理します。
注意:1,2-エタンエニンジオールは低濃度でも吐き気を引き起こす不快な臭いがあります。換気フードで取り扱ってください。 - 混合物を氷浴で冷やし、その後トリフルオロ酢酸(DCMと同じ体積)で処理します。混合物を0°Cで2時間かき混ぜます。
- 完了後、窒素ガスでパージして反応混合物を濃縮します
注意:排気ガスは漂白剤トラップを通して気泡を放出して臭いの放出を制限することがあります。 - 粗い固形物をジエチルエーテル(10 mL)で微分し、濾過して固形物を回収します。フィルターケーキをジエチルエーテル(10mL)で2回洗い、吸い込みで固形物を乾かします。
- 中間体6(1.5g、2.15 mmol)をジクロロメタン(最終濃度0.2 M)に含めて1,2-エタンエニジチオール(DCMの体積に対して20%)を処理します。
- 方法6:テルトブチル(S,Z)-(3-((1H-インドール-3-イル)メチル)-1-(2-(2-(2-ナフタミド)-5-ブロモフェニル)-1,4-ジオキソ-9-(フェニリミノ)-2,5,8,10-テトラアザドデカン-12-イル)カルバメイト(9)
- 中間体7(1.0g、1.4mmol)、チオウレア誘導体8(415mg、1.4mmol)、トリエチルアミン(1.01mL、4.2mmol)をN、Nジメチルホルムアミド(5mL)に充填します。
- 反応を塩水-氷浴で-5°Cまで冷やし、塩化水銀(II)(760mg、2.8mmol)を加えて16時間かき混ぜます。
注意:塩化水銀(II)は口腔、皮膚、呼吸器 への 曝露により致命的です。また、水生生物にとって非常に有毒です。化学物質耐性のある手袋、目の保護具、身体保護具を着用してください。さらに、塩化水銀(II)を含む溶液をエアロゾル化せず、フルームフード内で取り扱うようにしてください。このプロセスの廃棄物を他の有機廃棄物と分離し、水銀廃棄物が排水路に入らないようにしてください。 - 完成後、混合物を2-プロパノールで希釈し、セライト層に通してろ過液を回収します。
- ろ過液を回転蒸発器で乾燥まで濃縮し、残渣を3:97メタン/ジクロロメタンを溶出液としてシリカ上でフラッシュカラムクロマトグラフィーで処理します。
- 収集された分株をTLCで分析し、純粋な分株を収集してタイトル化合物を調達します。
- 方法7:RK758の合成
- Bocを中間8を脱保護して RK758 を形成する方法は、ステップ1.1.5と同一です。
- 生成物を1:1(v/v)アセトニトリル/超純水5 mLに再溶解し、ホウケイ酸ガラスバイアルのスクリューキャップに移します。液体窒素の入浴で溶液を凍結し、その後冷凍乾燥して製品を得ます。
注意:凍結時のひび割れを防ぐために、使用するバイアルがホウケイ酸塩であることを必ず確認することが重要です。
注意:液体窒素への曝露は凍傷や皮膚損傷を引き起こす可能性があります。適切な手袋と目を保護することを必ずしてください。
- 方法1:ベンジル(S)-(1-((2-(tert-ブトキシカルボニル)アミノ)-3-(1H-インドル-3-イル)-1-オキソプロパン-2-イル)カルバマート(2)の合成:
2. 高カチオン性抗菌ペプチドMel4(KNKRKRRRRRGRGRGRGRR)の組換え生成および精製
- 本番環境向けの最適化プロトコル
- 遺伝子合成
- 以下の成分で遺伝子カセットを設計・合成します:HIS(組換えペプチド単離のための6×7xヒスチジンタグ、包摂体形成のためのケトステロイドイソマーゼ(KSI)タグ、およびタバコエッチウイルス(TEV)切断部位(ENLYFQ↓G, S, A, M, C, H)は、タンパク質モチーフからのKSIおよびHisタグの持続的かつ化学物質を使わずに切除します。
- カット直後のアミノ酸(G、S、A、M、C、H)を選び、AMPの活性に影響を与えないようにしてください。
注:グリシンはTEV切断において最も効率的です。N末端またはC末端に単一のアミノ酸が位置すると、AMPの物理化学的性質、すなわち活性に影響を与える可能性があります。 - 5' XbaIおよび3' XhoI制限部位と共に、両側領域を含む合成遺伝子配列を合成します。アミノ酸配列は 表1 に示されており、図 1に概ね示されています。
- クローン
- pETベクターを適合する制限酵素を用いて消化します。
注:この場合、p15TVLプラスミド(pET15b誘導体、 Ampr、T7プロモーター)は XbaI、XhoI、 ScaI と共に消化され(不要な断片を切断しました)。 - 消化片の再連結を防ぐために、37°Cで10分間、子牛腸アルカリホスファターゼで処理します。 合成のHis-KSI-Mel4遺伝子を XbaI および XhoI と共に20μL反応で消化します。
- QIAquickのPCR精製キットを用いて、すべての制限酵素の断片を精製してください。または、ゲル電気泳動を行い、目的のベクター断片に関連するバンドを切断し、その後ゲル抽出キットで断片を抽出します。
注意:精製された断片は、ライゲーションを最適化するために分光光度法(NanoDrop)を用いて定量することを必ず確認してください。
- pETベクターを適合する制限酵素を用いて消化します。
- 結合と形質転換
- 消化された合成遺伝子をpETベクターに挿入します。インサートとベクターの比率が等モールであることを確認しましょう。
- 混合物をT4リガーゼと16°Cで一晩培養します。 それぞれ熱ショック法または電気穿孔法を用いて化学的または電気的に適合したDH5αへと変換します。
- 化学的に適格なDH5α 細胞をプラスミドDNAと優しく混合し、氷上で培養してDNA結合を可能にします。その後、DNAの取り込みを促進するために42°Cで30秒間熱ショックをかけ、氷の上で急速に冷却します。
- 抗生物質フリーの450μLロスブロス培地で37°Cで1時間回復後、適切な抗生物質を含む選択寒天に細胞をプレートします。
注:変形したコロニーは通常、一晩の孵化後に現れます。電気適格なDH5α細胞の場合、少量の精製済み塩分フリープラスミドDNA(通常10〜100 ngの1–2 μLを~50 μLの細胞に)を冷却した電気ポレーションキューベット内の細胞と混合します。 - 短い冷却の後、1回のパルスを投与します(一般的な設定:0.2cmのギャップキューベットで1.8 kV、時間定数~5 ms;デバイスやキューベットに合わせて調整)、脱塩DNAと氷冷剤を使ってアークを避けるよう注意してください。
- すぐに~450μLの予備温めたLBを加え、37°Cで1時間振って回収し、その後選択的寒天を盛ります。
- プラスミド精製キットを使ってLBブロスに一晩浸かってプラスミド分離。 表1 のプライマーを用いてPCRで最終プラスミド構成を検証し、サンガーシーケンスで配列を確認します。
- 検証済みのプラスミドを、上記の通り発現宿主(化学的または電気的適合性を持つ)である 大腸菌 BL21(DE3)に変換します。
- 遺伝子合成
- 最適化された発現体および包摂体(IB)生成
- 10 mLのLBブロス(100 μg/mL アンピシリン)を接種し、37°Cで一晩増殖します。これを使って100mLを接種し、その後1Lの生産培養を行います。
- 時間0=0.1で培養の光学密度(OD600)にLBで希釈します。LB培地に1%のグルコースと100μg/mLのアンピシリンを補給してください。
- 37°Cで培養し、ログフェーズ(OD600 0.5–0.6)に到達するまでモニタリングします。通常、低濃度のイソプロピルβ-D-1-チオガラクトピラノシドIPTGを0.1 mM誘導します。
包有体の形成を促進するために37°Cで16〜24時間維持します。 - 16〜24時間の孵化を続けます。細胞は遠心分離(5,000 x g、4 °C)で10分間採取し、ペレットは-80 °Cで保存します。
- 細胞溶解とタンパク質分画
- 細胞ペレットを氷上で解凍し、バグバスター試薬に再懸濁して化学溶解を開始します。溶解液を4,000 x g で4°Cで20分間遠心分離します。 上清液を可溶性タンパク質分画として採取します。
- 残りのペレットを洗い、10%(v/v)のBugbusterをMilliQ水に再懸浮させます。懸濁液を超音波処理で不溶性タンパク質分画(包有体)を完全に回復させます。
- サンプルには5%のβメルカプトエタノールを含む100μLのSDS-PAGサンプルバッファーを投与します。完全なタンパク質変性を確保するために、混合物を95°Cで5分間培養します。
- SDS-PAGE電気泳動
- 変性溶解液を15%のSDS-PAGゲルに複製して標準的な電気泳動分離を行います。
- ジェルを水で1時間洗います。GelCode Blue ステイン試薬で一晩ステインしてください。翌日、水で除去し、帯状の目がはっきり見えるまで続けます。
- Biorad Gel Doc機器とImage Labを用いて、染色ゲルを可視化・記録(図2A)で総タンパク質プロファイル(TCP)および分数分布を評価します。
- ウェスタンブロッティング(免疫検出法)
- 染色されていないゲル、ニトロセルロース膜、フィルターペーパー、スポンジをトランスファーバッファー(20 mM Tris-HCl pH 7.4、150 mM NaCl、0.1% Tween 20)で平衡させます。トランスファーサンドイッチを組み立て、100Vで1時間、周囲温度で転送を行います。
- 膜をブロッキングバッファー(TBSTに5%脱脂乳)で室温で1時間培養し、非特異的結合を防ぎます。
- 膜をマウス抗HisTag一次抗体(ブロッキングバッファーで1:1,000で希釈)を4°Cで一晩、穏やかに攪拌して培養します。
- 膜をTBSTで3回、それぞれ5分間洗います。膜をHRP共役抗マウスIgG(ブロッキングバッファーで1:5,000希釈)で室温で1時間インキュベートします。
- 最終ラウンドで3回のTBSTウォッシュを行います。膜に強化化学発光(ECL)基質を1分間塗布し、化学発光イメージャーやX線フィルムへの露光で可視化します。画像を記録してください( 図2B参照)。
- IBの分離と親和性精製
- 細胞ペレットを溶解バッファー(100 mM Tris·Cl、pH 7.0、5 mM EDTA、5 mM DTT(770 mg/リットル)、5 mM ベンザミジン·HCl(780 mg/リットル))および機械的溶解(例:フレンチプレス/ソニックテーション)を行います。遠心分離機(20,000 x g、4 °C、20分間)で不溶性KSI-Mel4 IBペレットを分離します。
- ペレットはウォッシュバッファー(100 mM Tris·Cl、pH 7、5 mM EDTA、5 mM DTT、2 M 尿素、2%(含水)Triton X-100)。ペレットは尿素2M以下に溶け込ませてください。
注意:IBを溶解させるために用いる尿素の濃度は、TEVプロテアーゼの作動範囲内であるべきです。 - メーカーの指示に従い、BCAキットを使って孤立したIBを定量化してください。
- ピアス試薬Bと試薬Aを1:50の体積対体積比で混ぜます。3回にして運用する標準物質とサンプルの数に基づいて必要な総体積を計算します。
- 牛血清アルブミン(BSA)を基準に、希釈を繰り返しして3,000 μg/mLから200 μg/mLまでの標準的な曲線を作成します。
- 96ウェルプレートを使い、各BSA標準およびサンプル(精製された上清液および再懸濁沈殿物を含む)をピペットでウェルに注入します。
- 標準またはサンプルを含む各井戸に、準備済みBCA作動試薬200μLを加えます。プレートを短く混ぜ、37°Cで1〜2時間孵化して色を現します。
- インキュベーション後、分光光度計を使って562 nmのプレートの吸収を測定します。BSA標準物質の吸収を既知濃度とプロットし、線形または二次標準曲線を生成します。
- His-KSI-Mel4または組換えMel4サンプルのタンパク質濃度を、生成された標準曲線と比較して決定します。TEV切断前後の濃度は 図3に示されています。
- 酵素による切断とタグ除去
- 切断反応:HisタグTEVプロテアーゼ(推奨モル比1:50から1:100 プロテアーゼ:融合タンパク質)。最大効率のために4°Cで16時間培養します。
- タグ除去および固定金属親和クロマトグラフィー(IMAC)精製:
- 切断反応混合物を新しいニッケル-ニトリロトアセリン酸(Ni-NTA)カラムに通します。結合バッファー(溶解バッファー)と平衡化したNi-NTA樹脂。
- 切断反応混合物を装填してください。Hisタグ成分(KSI断片およびTEVプロテアーゼ)は樹脂に結合します。
- TEV切断部位から残留するG、S、A、M、C、Hアミノ酸を含む非タグ組換えMel4ペプチドを含むフロースルーを収集します。
- この余分なアミノ酸がAMPの活性に影響しないように、化学的に合成されたMel4を対照としてMICアッセイを実施します。
- 結合したKSI断片とTEVプロテアーゼを、エリュションバッファー勾配(500 mMイミダゾール、500 mM NaCl、20 mMリン酸ナトリウムバッファー、pH8)を用いて希釈します。
- ステップ2.6.3で示されたBCAアッセイを実施します。
3. 抗菌活性
- メディア準備
- 製造元の指示に従って、製粉料[ミューラー・ヒントンブロス、カチオン調整(CAMHB)、トリプチカーゼ大豆ブロス(TSB)、D/E中和ブロス、トリプチカーゼ大豆寒天(TSA)] を調製してください。また、10個××濃縮PBSからリン酸塩緩衝生塩水(PBS)を1個調製します。その後、121°Cで15ポンド/2インチでオートクレーブ処理します。
- ペプチドストック調製
- AMPおよびミミックを高濃度(例:20 mMまたは少なくとも2 mg/mL)で溶解させます。ペプチドが不溶性の場合は、最終濃度0.01%の酢酸を含む滅菌水を使用し、16。プラスチック表面への吸着が予想される場合は、ブロッキング剤として作用する0.2%(w/v)BSAをストック溶液に補足してください。
注意:ジメチルスルホキシド(DMSO)は、水に溶けないペプチドやミミックの溶解にも推奨されます。20 mMや2 mg/mLなどの濃縮ストック溶液を準備します。 - 無菌条件下で0.22μmのシリンジフィルターを用いてペプチドストックをろ過滅菌します。
- AMPストックのアリコウトを準備し、-20°C(またはAMPの安定性に従って)で保存します。同じ溶剤コントロールを準備します。
- AMPおよびミミックを高濃度(例:20 mMまたは少なくとも2 mg/mL)で溶解させます。ペプチドが不溶性の場合は、最終濃度0.01%の酢酸を含む滅菌水を使用し、16。プラスチック表面への吸着が予想される場合は、ブロッキング剤として作用する0.2%(w/v)BSAをストック溶液に補足してください。
- 細菌接種物の製剤
- 細菌分離株をTSAのような栄養豊富な培地にストリークし、純粋でよく分離されたコロニーを得る。
- プレートを36 ± 1 °Cで18〜24時間好気的に孵化します。
- 無菌接種ループを用いて、培養皿から形態的に類似し、十分に分離された3〜5個のコロニーを選択します。5〜10mLのTSBまたはCAMHBを含む滅菌チューブに移管します。均一な懸浮液を得るために、傾いたチューブの内壁に細菌の菌群を優しく擦りつけて均一な懸濁液を得ます。
- ブロス培養を36±1°Cで180回転で振って18〜24時間孵化します。
- 培養液を3,000 x g で25°Cで10分間遠心分離し、細菌ペレットを滅菌1×PBSで3回洗浄します。
- 滅菌容器で1×PBSを2mL投与し、洗浄した細菌懸濁液を50〜100μL加え、均一化を目指すために5〜10秒ほど渦巻きます。
- 分光光度計を使って600 nm(外600)の光密度を測定します。簡単に言えば、96ウェルプレートに細菌懸濁液200μLとブランクと同じ体積の1×PBSを加え、OD600 を測定して0.1相当量を得る。これは約1–2 ×10 8 CFU/mLに相当する(TSAの有効なプレートカウントで確認)。
- 調整後の懸濁液をCAMHBで1:100希釈し、最終接種量106 CFU/mLを得ます。
- プレートの設置
- 無菌で平底の96ウェルプレートに細菌株、AMP名、日付、科学者のイニシャルをラベル付けしてください。プレートには、蓋にテストウェル、ブランクウェル、コントロールウェルの位置をマークしてください。
- プレートの第1カラムに200μLのAMP溶液(最高濃度)を注入します。残りの井戸には、2列から12列まで100μLのCAMHBを加えます。
- マルチチャネルピペットを使い、1列から10列までAMPを2回連続希釈し、10列目から100μLを廃棄します。
- 無菌対照(ブランク)を除く各ウェルに、準備済みの細菌接種剤(10 μL、6 CFU/mL)を加えます。これにより、試験井戸内の最終細菌濃度は約5×105 CFU/mLとなります。ブランクウェルにCAMHBを100 μL追加し、最終体積を200 μLにします。各濃度ごとに三重井戸を準備します。
注:CAMHBで希釈した際に沈殿するAMPの場合、0.1〜0.2%のBSAを含む酢酸を加えることで問題が解決することがあります。最適化には実証的な検証が必要になる場合があります。そのような場合には、CAMHBに加え酢酸および/またはBSAを含む溶媒制御井戸を設置してください。 - 同様に、AMPミミック(RK758)および比較抗生物質(例:コリスチン)に対してMICを実施します。
- プレートを蓋で覆い、蒸発を防ぐためにラップで密封し、36 ± 1°Cで18〜24時間培養します。
- 大 腸菌 の参照株(例: mcr-1を所持する 大腸菌 NCTC 13846)を並行させ、ペプチドまたはペプチド模倣と同様の処理を行います。
- 孵化後、MICを録音します。
- MICの判定
- 各井戸のOD600をマイクロプレートリーダーで測定します。未処理の成長コントロールに対する成長の減少率を計算します。MICは、成長対照と比較してOD600が少なくとも90%減少するAMP濃度の最低と定義されます。
- 少なくとも3つの独立した実験からMIC値を3回ずつ行います。結果は平均±標準偏差として報告し、再現性を確保してください。
注:対照 株の MICは、コリスチンの期待されるMICの2倍以内に収められるべきです。DMSO、酢酸、BSAを含む溶媒対照群が単独で阻害活性を持たないことを確認しましょう。
- 最小殺菌濃度(MBC)の決定
- MICの上およびその上のウェル、さらに1濃度下から、細菌懸濁液100μLを900μLのD/Eブロスに移し、連続希釈を準備します。
- 各希釈懸濁液をTSAに3割で20μLプレートし、有効な細菌数を測定します。
- 36±1°Cで24時間の一晩の培養後、コロニー数を数え、それぞれの希釈係数を掛けて、同じ方法で処理した成長対照井の菌株と生存可能な数を比較します。
- MBCは、標準条件19の下で24時間の培養(増殖制御)後の初期接種と比べて、生存可能な細菌個数が99.9%(≥ 3 log10)減少する抗菌剤濃度が最も低いと定義されます。
- 報告
- MICおよびMBCをμg/mLおよびμMで報告してください。
- μg/mLをμMに変換します。μM = μg/mL × 1,000/分子量(g/mol)を用いて
- 感染性廃棄物処理
- 生きた細菌培養物に接触したすべての物質、96ウェルマイクロタイタープレート、ピペットチップ、ファルコンチューブなどは、指定されたバイオハザード廃棄物袋に捨ててください。
- 収集されたバイオハザード廃棄物を121°Cで15〜20分間、15psi圧力で15〜20分間、機関のバイオセーフティガイドラインに従い完全に滅菌して処分後に処理します。
4. 細胞毒性
- 毒性分析のための細胞カウントとシーディング
- マウス線維芽細胞L929細胞などは、75cm²フラスコ内に、10%胎児牛血清(FBS)と1%抗生物質(ストレプトマイシン硫酸塩およびペニシリンG)を含む75cm2フラスコに、37°Cで5%CO2で維持します。
- 細胞を1xPBSで洗浄し、0.25%トリプシンEDTAでトリプシン化します。細胞数を50μLの細胞懸濁液と0.4%トリパンブルー50μL混合し、10μLをヘモサイトメーターに投与します。
- 4つの角の正方形で、活発(染色されていない)細胞と死んだ(青色)細胞を数え、総細胞数を次の方法で計算します:総細胞=(平均生きた細胞数×104 × 2 [希釈係数])。
- 生存可能性(%)=(生存 / [生存 + 死亡]) × 100を計算します。
- 最終的な細胞濃度を5×10⁴ cells/mL(DMEM培地では100 μLで5,000細胞/ウェルに相当)に調整します。
- 無菌96ウェルプレートの各ウェルに100μLの細胞懸濁液をシードします。37°Cで24時間、5%CO2 で潜入を促します。
- Mel4およびRK758試験溶液の調製
- Mel4/RK758の作動溶液を、FBSや抗生物質を含まない単純なDMEMで、最終ターゲット濃度(1,000、500、250、125、62.5、31.25、15.6、7.8、3.9μM)で、ステップ3.2で説明されたストック溶液を用いて準備します。
- 各ウェルから培地を取り除きます。対応する1× Mel4/RK758の作業溶液100 μLを井戸に直接添加します。
- 指定された負対照(NC)井戸に100μLのDMEMを追加します。
- 陽性コントロール(PC)指定ウェルに100μLのDMSOを加えます(DMSOのほか、Triton X-100などの細胞毒性薬をポジティブコントロールとして推奨)。
- 100μLの1×PBSをブランクコントロールとして加えます。
注意:すべての治療およびコントロールは三つずつ行ってください。DMSOは手袋と目の保護具をつけて扱いましょう。皮膚接触を避け、溶剤廃棄物は施設の手順に従って処分してください。
- 3-(4,5-ジメチルチアゾール-2-イル)-2,5-ジフェニルテトラゾリウム臭化物(MTT)アッセイ
- Mel4/RK758を24時間曝露した後、細胞を乱さずに試験媒体を慎重に吸引してください。
注意:抗菌化合物の治療期間は、具体的な実験設計によって異なる場合があります。 - 5 mg/mLのストック溶液を単純DMEM(最終濃度0.5 mg/mL)で1:9で希釈してMTT作業液を準備します。
- 各ウェルにMTT作業溶液を100μL加えます。プレートをアルミニウムホイルで覆い、光を遮り、37°Cで2時間培養し、紫色のフォルマザン結晶が形成されるまで待つ。
注意:MTTは光に敏感で有害です。手袋の扱いや廃棄物の処理は、機関のバイオセーフティ手順に従って行います。MTT試薬で処理する際は必ずライトを消してください。
- Mel4/RK758を24時間曝露した後、細胞を乱さずに試験媒体を慎重に吸引してください。
- フォルマザンの溶解と吸収測定
- 各井戸からMTT溶液を慎重に取り除きます。各ウェルに100μLのDMSOを加えてフォルマザンの結晶を溶解させます。
- 皿をシェイカーに5分間置いて完全に溶かします。マイクロプレートリーダーを使って570 nmの吸収を測定します。
- データ解析および細胞毒性濃度50%(IC50またはCC50)の決定
- すべての読み取り値からブランク吸収値(PBS)を差し引き、補正済みのブランクを計算に用います。
- 細胞生存率(%)は次の式で計算します:生存率(%) = (A 処理済み/A NC( 細胞)) × 100。
- GraphPadのPrismソフトウェアを使ってIC50 またはCC50 を計算してください。
注意:実験は三重に繰り返し、平均±標準偏差として報告してください。
結果
RK758の合成
中間7までの分析データが以前に発表されていました。RK758および中間8–9の解析データは以下の通りです。
テルトブチル(2-(3-フェニルチオウレイド)エチル)カルバマート(8):
産物8はオフホワイトの固体(1.89 g、87%)として得られました。風温167.4〜168.3°C;1H NMR(300 MHz、DMSO-d 6) δ 9.58(s, 1H)、7.71(s, 1H)、7.44–7.29(m, 4H)、7.11(t, J = 12.0 Hz, 1H)、6.88(br s, 1H)、3.55-3.53(m, 2H)、3.13(q, J = 4.0 Hz, 2H)、1.59(s, 9H);13C NMR(75 MHz、DMSO-d 6) δ 180.9、156.3、139.5、129.1、124.7、123.7、78.2、44.3、28.7;HRMS(ESI+):m/zでC14H21N3O2 SNa+ [M + Na]+: 318.1247、所見: 318.1252。
テルトブチル(S,Z)-(3-((1H-インドール-3-イル)メチル)-1-(2-(2-ナフタミド)-5-ブロモフェニル)- 1,4-ジオキソ-9-(フェニリミノ)-2,5,8,10-テトラアザドデカン-12-イル)カルバメート(9):
生成物9は白色固体(0.253 g、62%)として得られました。温度は173.4〜174.9°C;1H NMR(400 MHz、DMSO-d 6) δ 12.23(1時間、1時間)、10.86(1時間)、9.61(1時間)、9.27(d、J = 8.0 Hz、1時間)、8.57-8.54(m、2時間)、8.44(s、1時間)、8.11(d、J = 4.0 Hz、1時間)、8.06-8.03(m、3時間)、7.84(dd、J = 4.0、12.0 Hz、1時間)、7.78(d、J = 12.0 Hz、2時間)、7.69–7.60(m、2時間)、 7.36(t, J = 8.0 Hz, 2H)、7.27-7.23(m、5H)、7.01-6.97(m、3H)、4.82-4.78(m、1H)、3.14-3.13(m、10H)、1.32(s、9H);13C NMR(100 MHz、DMSO-d6) δ 172.3、167.8、165.1、156.3、154.4、138.9、136.5、135.4、134.9、132.6、131.7、129.9、129.1、128.7、128.4、128.2、127.6、127.6、126.4、124.8、124.1、123.6、122.8、121.4、118.9、118.7、115.1、111.8、110.9、78.4、55.2、42.3、41.9、39.4、38.3、29.5、28.6、27.9;HRMS(ESI+):m / z は C45H47BrN8O5 [M + H]+: 859.2926、検出: 859.2925。
(S,E)-N-(2-((1-((2-(2-(2-(2-(2-(2-アミノエチル)-2-フェニルグアニジノ)エチル)-3-(1H-インドール-3-イル)-1-オキソプロパン-2-イル)カルバモイル)-4-ブロモフェニル)-2-ナフタミド(RK758)(10):
RK758はオフホワイトの固体(0.039g、75%)として得られました。温度は240.0〜240.9°C;1H NMR(400 MHz、MeOD-d 4):δ 8.39(1時間)、8.27(d, J = 12.0 Hz、1時間)、7.98–7.95(m、3H)、7.88(d, J = 8.0 Hz、1H)、7.79(d, J = 4.0 Hz、1H)、7.71-7.60(m、4H)、7.40(t、J = 8.0 Hz、1H)、7.30-7.20(m、4H)、7.16(s、1H)、7.05-6.97(m、2H)、4.88-4.86(m、1H)、3.33-3.32(m、 3H)、3.27-3.24(男性、5H);13C NMR(100 MHz、MeOD-d 4):δ 174.3、168.5、166.4、154.6、137.1、136.7、135.1、134.7、131.4、132.6、131.3、130.8、129.8、128.9、127.97、127.8、127.9、127.6、127.5、127.2、126.8、125.6、123.5、123.24、123.2、118.6、117.8、116.1、111.1、109.6;HRMS(ESI+):m/zはC40H39BrN8O3 [M + H]+: 759.2401、発見: 759.2407。
RK758の合成は、Cbz-L-トリプトファンから7ステップで全体17%の収率で実施されました(図4)。このプロセスの総収率は、キー中間7に対して44%、RK758に対して19%でした。1HNMRデータは、最終化合物の高い純度を示し、主要な不純物は検出できませんでした。
コロニーPCRスクリーニングにより、Mel4およびHis-KSI-Mel4カセットが選択されたトランスポマントへの挿入に成功していることが確認されました(図5A)。ミニプレップ分離されたプラスミドのPCR解析は、発現のためのBL21(DE3)への変換前の正しい構成要素構成を支持する期待されるアンプリコンサイズをさらに検証しました(図5B)。
高カチオン性抗菌ペプチドMel4の組換え生産および精製
Mel4はAusPepペプチド社から最低純度90%で商業的に入手されましたが、SPPSによって合成され、再組換え手法も用いられてMel4を生物学的に生成しました。プロトコルの最後に、溶解細胞ペレットから抽出された全細胞タンパク質(TCP)のウェスタンブロット解析により、組換えのHIS-KSI-Mel4融合タンパク質の発現が確認されました。タンパク質サンプルはSDS-PAGEによって分離され、分子量基準としてタンパク質ラダーを用いて可視化されました。HIS-KSI-Mel4融合タンパク質の期待分子量に対応する明確なバンドが観察され、標的タンパク質の宿主細胞内での発現が成功していることが確認されました(図5B)。
選定モチーフのタンパク質配列から理論的なアミノ酸組成を計算し、精製したHIS-KSI-TEV-Mel4 IBペプチドから得られた実験アミノ酸解析結果と比較しました。比較では、予測されたアミノ酸比率と実験的に決定されたアミノ酸比率の間に良好な相関が認められ、発現ペプチド配列の正確性と包摂体組画における単離の成功が確認されました(表2)。
アスパラギンはアスパラギン酸に、グルタミンはグルタミン酸に変換されます。アミノ酸分析法はシステインやトリプトファンに感度がなく、これらはこの方法で分析されません。この点は結果を分析する際に考慮されなければなりません。
Mel4およびRK758の抗菌活性
RK758、Mel4、コリスチンの最小阻害濃度(MIC)を、2つのグラム陰性菌株、 K. pneumoniae JIE 2709および E. coli NCTC 13846と比較して評価しました(表3)。RK758は 肺炎球菌 および 大腸菌の両方に対して16 μg/mL(21 μM)のMICを示しました。比較すると、Mel4は K. pneumoniae で62.5 μg/mL(26.6 μM)、大 腸菌では125 μg/mL(53.2 μM)のMICを示し、RK758よりも低い効果を示しました。比較抗生物質としてコリスチンが使用され、 肺炎球菌に対して最低MICが1 μg/mL(0.87 μM)を示し、一方でコリスチン耐性大 腸菌 の参照株は8 μg/mL(6.9 μM)のMICを示しました。
Mel4およびRK758の細胞毒性効果
Mel4およびRK758の細胞毒性ポテンシャルは、連続濃度への24時間曝露後にMTTアッセイを用いてL929マウス線維芽細胞(ATCC CCL-1)で評価されました。両化合物は、GraphPad Prism(バージョン9.5.1)の「阻害剤対正規化応答-可変傾き」モデルを用いた非線形回帰で解析された典型的なシグモイド線量応答曲線を示し、細胞生存能力の濃度依存性阻害が確認されました。RK758はCC50値が172.6 μMを示したのに対し、Mel4は147.5 μMの細胞毒性効力がやや高く、RK758の約1.17倍の細胞毒性を示しました(図6および図7)。
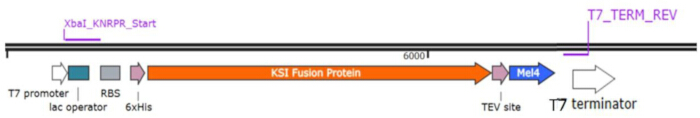
図1:p15TV-L-His-KSI-Mel4の式カセットの回路図。p15TV-L発現構成の概説的マップで、T7プロモーター、リボソーム結合部位(RBS)、6×His 精製タグ、ケトステロイド異性体化(KSI)融合パートナー、TEVプロテアーゼ切断部位、Mel4ペプチド配列、続いてT7転写終端因子を示します。この図の拡大版はこちらをクリックしてご覧ください。
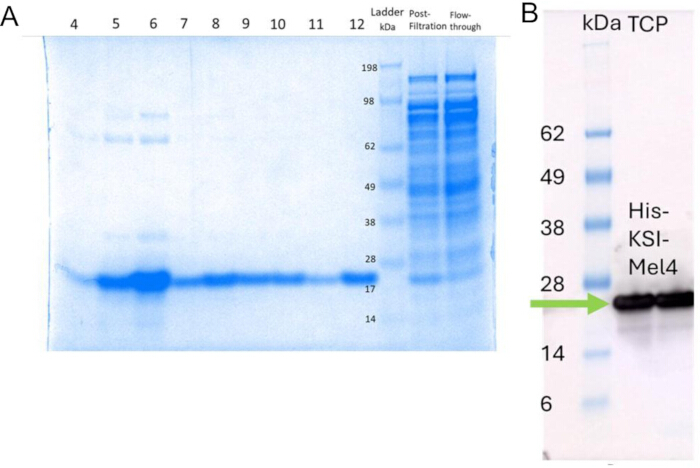
図2:組換えタンパク質発現のSDS-PAGEおよびウェスタンブロット解析。 (A)粗細胞溶解液のろ過およびフロースルー後の包摂体および全細胞タンパク質のSDS-PAGE。(B) 全細胞タンパク質のウェスタンブロット。緑色の矢印は、期待される分子量における目的のタンパク質の位置を示します。この図の拡大版はこちらをクリックしてご覧ください。
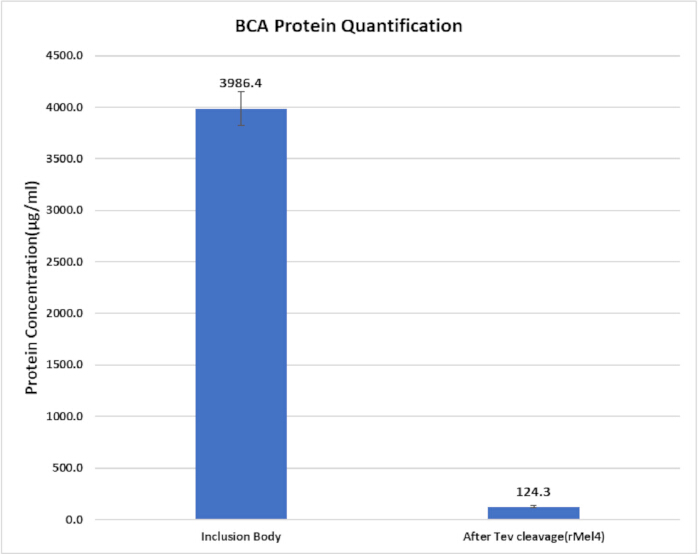
図3:TEV切断前後の組換えタンパク質の定量化。TBグラフは、TEVプロテアーゼ処理後に得られた分離された包摂体分率および切断された組換えMel4のBCAアッセイによるタンパク質濃度を示しています。誤差バーは測定間の実験的な変動を表します。この図の拡大版はこちらをクリックしてご覧ください。
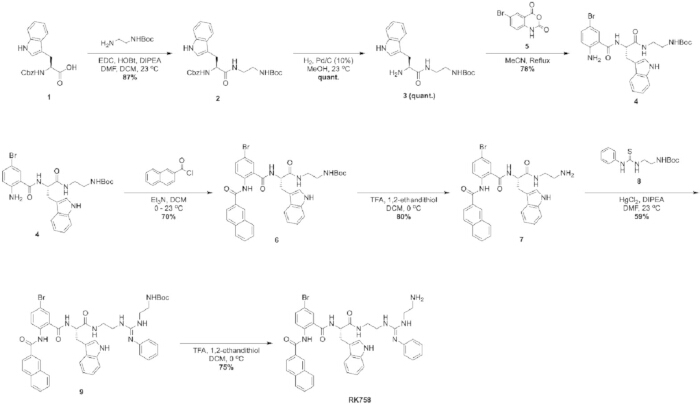
図4:RK758を得るための総合的な合成アプローチ。 Cbz-L-トリプトファンから始まるRK758の7段階化学合成を概説し、中間生成、官能基転換、最終脱保護を含む反応スキーム。この図の拡大版はこちらをクリックしてご覧ください。
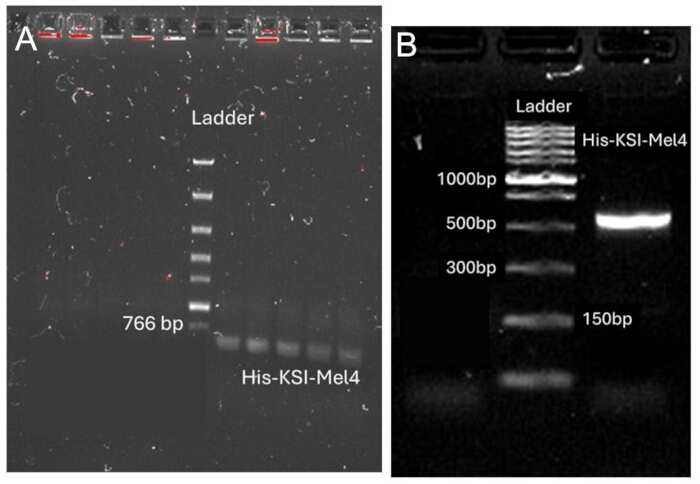
図5:組換えプラスミドのアガロースゲル電気泳動。(a) His-Mel4およびHis-KSI-Mel4の変質体コロニーPCR。 (B) ミニプレップ後のプラスミドのPCR確認。 この図の拡大版はこちらをクリックしてご覧ください。
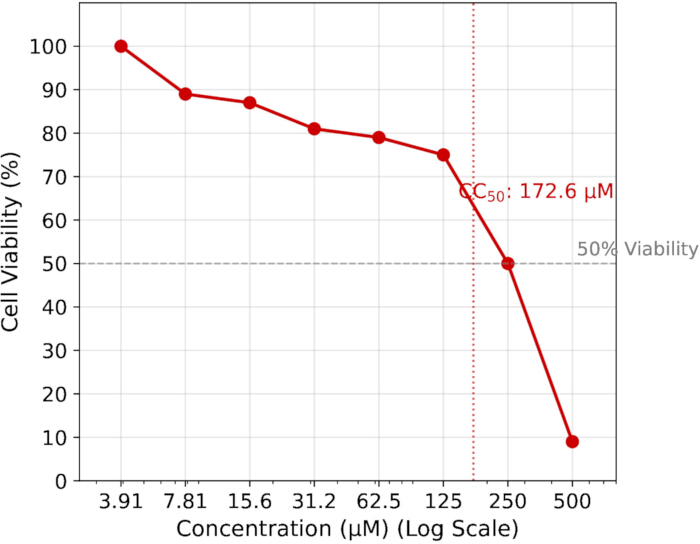
図6。RK758のL929線維芽細胞に対する細胞傷害性。 RK758が濃度増加する際の細胞生存率に与える影響を示す線量応答曲線。 CC50 値はGraphPad Prismの「阻害剤対正規化反応-可変傾き」モデルを用いた非線形回帰により算出され、細胞生存率の濃度依存性阻害が確認されました。データは3つの独立した生物学的複製の平均 ± SD を表しています。 この図の拡大版はこちらをクリックしてご覧ください。
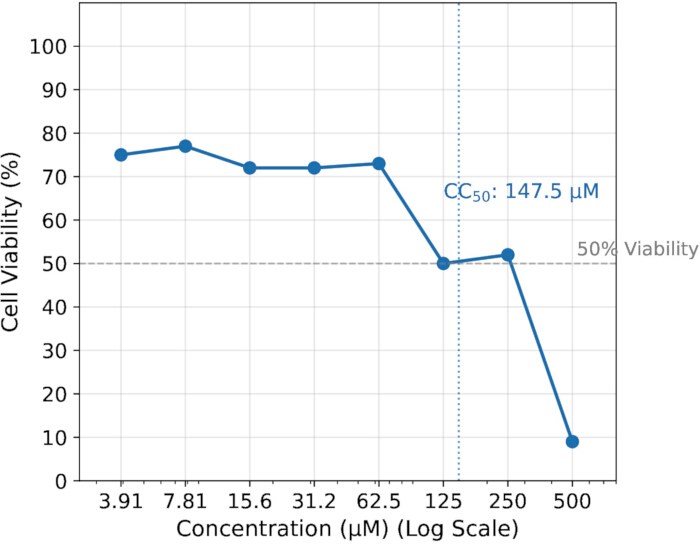
図7:L929細胞に対するMel4の細胞毒性。 Mel4が細胞生存率に与える濃度依存的な効果を示す線量応答曲線。 CC50 値はGraphPad Prismの「阻害剤対正規化反応-可変傾き」モデルを用いた非線形回帰により算出され、細胞生存率の濃度依存性阻害が確認されました。データは3つの独立した生物学的複製の平均 ± SD を表しています。 この図の拡大版はこちらをクリックしてご覧ください。
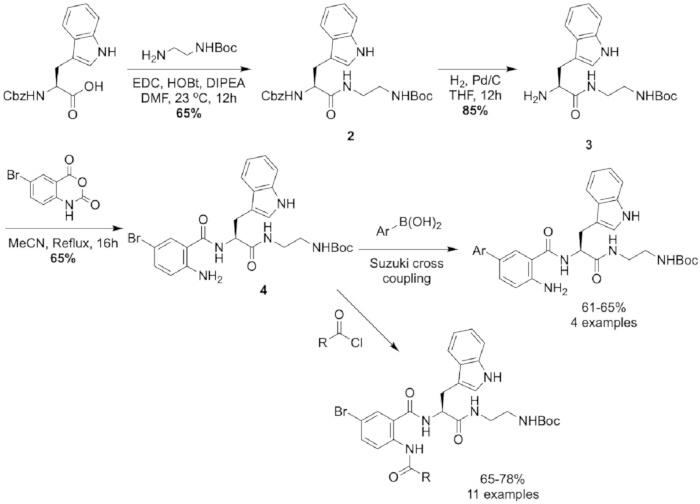
図8:Cbz-L-トリプトファンから始まった修正合成戦略。 Cbz-L-トリプトファンを用いたアントラニルアミド中間体の調製とその後の官能化ステップを示す代替合成経路。この図の拡大版はこちらをクリックしてご覧ください。
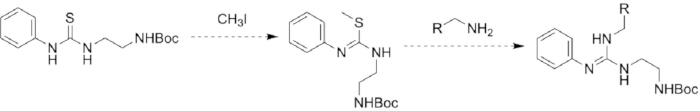
図9:チオ尿素のアルキル化後、アミン基質による求核置換。 チオウ尿素硫黄のアルキル化と、アミン基質による求核置換によるグアニジン含有生成の反応経路の提案。 この図の拡大版はこちらをクリックしてご覧ください。
| セクション | 名称/特徴 | 順序 | |||
| プライマー | XbaI_KNRPR_Start | 5'-TAGGGGAATTGTGAGGGGATAACAATTCCCCTCTAGAAATAATT-3' | |||
| T7_TERM_REV | 5'-CCAAGGGGTTATGTAGTTATTGCTCA-3' | ||||
| 遺伝子カセット | His-KSI-Mel4アミノ酸配列 | MDHHHHHHMIDETQRKATVLEYFERVNAKDLDGVKLF ATDAVVADPVGAPPVAGEEALRAYFQRVLHEFDTHDVGV PSGAQDGQSVALPLKATINNPQDPTGGVRLDVNLVSVFTIG EDGLISEMRAYWGLTDIAPAGASSGRENLYFQGKNKRKRRR グルル | |||
| DNA配列 | 5'-TAACAATTCCTCTAGAAATAATTTTTTTTTTAACTTTAAGAAGGA GATATACCATGGATCACCACCACCACCATCACATCATGATTGACGAGAGAG GCAACGTAAGCGACGGTCTTAGAGTATTTTGAACGGTGAATGCAA AAGACTTGGATGGCGTGTTAAACTCTTTGGACGGACGCCGTGT AGCCGACCCTGTGTGCACCACCAGTGGCTGGTGAGGAGGACACTC CGTGCCTACTTCCAGCGGTCTTGCATGAATTTGACACCCATGATGTCC CGGGCGTTCCATCTGGTGCTCAGGATGGCCAATCAGTCGCACTCCCAC TTAAAGCAACCATCAACAATCcCTCAAGATCACAGGCGGGGGGCCCC TTGATGTGAACTTAGTGAGCGTATTTCACGATTGGCGAAGGGGTTAAT CTCCGAGATGGTGGTCGTACTGGGGGTGTGTGACTGATTGCTCCGGAGGT GCAAGCAGTGGTCGCGAGAACTTGTACTTCCAAGGTAAGAAGACACGTA AGAGACGCCGGGCCGCCGGAGGAGGAGGAGGAGAGACGTCGCTAATCGAAC TCGAGATCCGGCT-3' | ||||
表1: PCR検証に使用されたプライマー配列および最終プラスミド構成体の全遺伝子カセット配列。
| アミノ酸 | 計算された | テスト |
| ヒスチジン | 4.70% | 4.70% |
| セリーヌ | 3.60% | 3.40% |
| アルギニン | 10.70% | 9.20% |
| グリシン | 9.50% | 11% |
| アスパラギン酸 | 11.30% | 11.50% |
| グルタミン酸 | 8.90% | 8.90% |
| スレオニン | 4.70% | 4.60% |
| アラニン | 9.50% | 9.70% |
| プロリン | 5.30% | 5.30% |
| リジン | 4.10% | 4.50% |
| チロシン | 2.40% | 2.20% |
| メチオニン | 1.80% | 1.90% |
| イソロイシン | 3.00% | 3.20% |
| ロイシン | 7.10% | 7.40% |
| フェニャラニン | 3.60% | 3.60% |
| ヴァリーヌ | 9.50% | 8.90% |
| トリプトファン | 0.60% | - |
表2:アミノ酸組成の分析。
| 細菌株 | MIC μg/mL(μM) | ||
| RK758 | メル4 | コリスチン | |
| 肺炎菌 JIE 2709 | 16 (21) | 62.5 (26.6) | 1 (0.87) |
| 大腸菌 NCTC 13846 | 16 (21) | 125 (53.2) | 8 (6.9) |
表3: グラム陰性菌に対するRK758、Mel4、コリスチンのMICです。
ディスカッション
ここで説明するプロトコルは、カチオン性AMP Mel4(他のAMP用に改変可能)およびペプチド模倣者RK758の産生および機能評価のための包括的な枠組みを提供します。このワークフローは、大 腸菌 における多段階の化学合成または組換え発現と抗菌および細胞毒性アッセイを組み合わせています。これらのアプローチの統合により、化学的に合成されたペプチドと生物的に生成されたペプチドの直接比較を可能にする多目的なAMP研究のプラットフォームが提供されます。このプロトコルのいくつかのステップは、ペプチド産生と活性評価の成功に特に重要です。
RK758はアントラニルアミドスキャフォールドに基づく合成ペプチド模倣体です。新規AMP模倣者の発見のための化合物スクリーニング段階では、イン シリコ スクリーニングで化合物ライブラリーの計画を行うことは困難です。したがって、これらのミミックは化合物ライブラリの多様性を可能にする足場に基づいて構築することが重要です。アントラニルアミド足場はこの理由で選ばれました。アントラニルアミド系足場の追加の利点として、RK758代謝物である5-ブロモアントラニル酸が抗菌特性を持つことが示されています。
RK758および類似体の構造と抗菌活性を最適化する以前の研究では、異なる合成手法が用いられていました。元の構造最適化研究では、異なるカチオン基および置換基がアントラニル系フェニル基に与える影響を調査しました。したがって、合成は L-トリプトファンメチルエステルとイサト系無水誘導体の環開孔から始まりました。その後、Kuppusamyらが示したように、生成は修飾可能である。その後の研究では、疎水性グループの構造と位置が調査されました。追跡研究では、ブロモ置換足場がナフチル位置でさまざまな疎水基を許容し、中間体4は図 8に示すようにブロモ位置で鈴木交差結合に適していることが示されました。
現在の研究では、従来のアプローチの問題点のいくつかに取り組んでいます。図4に示されたアプローチでは、中間体11の合成がジエチルエーテルによるトリチュレーションによる精製を報告しているにもかかわらず、この結果を再現しようとした結果、クロマトグラフィー精製を必要とするグミ状の不純混合物が生成されました。さらに、中間体6もこの方法を用いたクロマトグラフィー精製を必要としました。全体として、元の研究はL-トリプトファンメチルエステル塩酸塩から6段階で中間の7/21%の収率を得ました。2つ目のアプローチ15は収率は低め(Cbz-L-トリプトファン由来14%)ものの、より少ないステップで扱いやすい中間体を生み出しました。
この研究では、Cbz-L-TrpとN-Boc-エチレンジアミンの結合において、反応スケールアップの初期研究で観察されたように、生成物中に残留DMFが残らないよう最適化が必要であることが明らかになりました。DMFとDCMの比率が3:8(v/v)の混合溶媒系を使用することでDMFの量が減少し、ワークアップ時の除去が容易になりました。しかし、塩素化溶剤の代替は環境への影響に関する懸念を招く可能性があります。この修飾により収率も87%に向上し、これはDCM混合物中にEDCが沈殿する尿素副産物が反応の駆動力として作用したことが原因と考えられます。水素化はボトルネックとしても特定されており、これらの反応は通常>90%の確率を上げます。この研究では、メタノールの代わりにTHFを用いることで定量収率が3倍となり、従来の85%から減少し、反応時間も4時間に短縮されました。これは、元の研究で残留DMFが含まれていた可能性が高く、それがパラジウム触媒を毒害した可能性もあり、より純粋な出発材料が使用されたことに起因する可能性もあります。全体として、従来のアプローチと比較して、中間体7の収量はCbz-L-トリプトファンから5段階で48%に向上しました。以前の実験(前述)では全体の収率が21%で、追跡反応では14%でしたが、本研究では化合物7で48%の収率が得られ、適切に置換された異水物誘導体から合成可能な類似体の多様性を示しています。
アントラニルアミド4中の高度に不活性化されたアミン( 図8参照)は、効率的な反応のために塩化酸3当量を必要とします。化学量論量論のみを用いる場合、4から6への変換が不完全になり、中間体4および6のクロマトグラフィーおよび溶解度特性が似ているため精製が複雑になります。著者らはこれが足場の限界であることを認め、過剰な塩酸性塩化物を減らすための新しい方法論の開発に取り組んでいます。
チオウレア8をアミン7に結合させる最終反応には塩化水銀(II)が必要で、これは非常に有毒で環境に非常に有害であるため、大規模な合成にはこの方法が困難になる可能性があります。この手法は、水銀(II)媒介によるチオウレアの付着が室温で進行するため、現在の研究でも用いられています。チオウレア8を用いた別の方法としては、硫黄原子をアルキル化し、その後図9に示されるようにアミン基質による求核置換を行う方法があります。この種の反応は報告されていますが、多くの場合、高温と基質との副生成物形成につながる塩基条件が必要となります。あるいは、類似のメチル化チオウレア基質を用いた光触媒アプローチがSaetanらによって報告されています。この反応は、白色LEDからの光を照射した常温下で起こると報告しています。この反応は様々な一次および二次アミンで起こり、80%を超える生成物が得られると報告されています。最終反応では、ジエチルエーテルによるトリチュレーションと凍結乾燥を経て、通常は追加の精製を必要としない生成物が得られます(MeOD-d4で1HNMRで>95%純度)。主な不純物は残留する高沸点の1,2-エタンエチオールで、特徴的なキャベツのような臭いで容易に検出されます。Mel4の組換え発現には、最適な光学密度(OD600 0.5–0.6)での誘導と、細菌の生存性を保ちつつ包摂体形成を最大化するために誘導温度の慎重な維持が必要です22。
抗菌および細胞毒性アッセイには、正確で再現性の高い結果を得るために不可欠な手順も含まれています。細菌密度やペプチド溶解度のわずかな変動が測定されたMICおよびMBC値を大きく変える可能性があるため、正確な接種調製とペプチドの連続希釈が必要です16。MTT細胞毒性アッセイでは、正確な細胞計数、均一シーディング、完全なフォルマザン溶解が、信頼できる代謝指標を得るために重要です23。
プロトコルのいくつかの修正により、一般的な課題に対処できます。水溶性が限られているペプチドは0.01%酢酸16 に溶解でき、ペプチドやミミックはDMSO24 に溶解するか、MIC決定中のプラスチック表面への吸着を防ぐために0.1〜0.2%のBSA17 を補うこともできます。組換え包有体は、グアニジニウム塩化物または尿素濃度を調整し、その後段階的に透析することで溶解・再折りたたみが可能です。MTTアッセイでは、優しい振動とDMSOの完全な溶解により吸収度の変動を低減できます。
このプロトコルの重要性は、補完的な生産および評価戦略の統合にあり、標準的な単一手法に比べて優位性を提供します。多くの研究はペプチドやミミックの生成に単一の方法に焦点を当てていますが、すべての化合物に理想的な単一のアプローチはありません。ペプチド特性に基づいて適切な方法を選択することで、最適な収量と機能性を確保します。例えば、化学合成は非天然アミノ酸やペプチド模倣物4の精密な組み込みを可能にしますが、組換えシステムでは困難となる場合があります。逆に、組換え発現は化学合成中に凝集する可能性のある高カチオン性ペプチド25のコスト効率の良い生産を提供します。両手法を標準化された機能的アッセイと組み合わせることで、このプロトコルはAMP活性と細胞毒性の厳密な特性評価を可能にし、標準的なMICアッセイの範囲を超えています。
従来の単独アプローチと比較して、このプロトコルは抗菌ペプチドの研究および治療開発に広く適用可能です。構造と活性の関係を探求し、ペプチドの効力を最適化し、毒性を評価するために適応可能です。さらに、これらの手法はペプチドライブラリのハイスループットスクリーニング、細菌耐性機構の研究、従来型抗生物質との併用療法の評価にも役立ちます。抗菌用途を超えて、このワークフローは抗ウイルスや抗真菌ペプチド検査、感染制御のための表面コーティング、バイオフィルム破壊や免疫調節などの生物医学的応用にも応用可能です。
結論として、このプロトコルはAMPおよびペプチド模倣者の生産、精製、機能評価のための多機能かつ再現性の高いワークフローを提供します。重要な方法論的考慮事項に取り組み、トラブルシューティングの戦略を提供し、多様な応用を可能にすることで、抗菌および生物医学研究の強固な基盤を築いています。
開示事項
著者には利益相反を主張するものはありません。
謝辞
著者らはニューサウスウェールズ大学のマーク・ウェインライト分析センターおよび組換え製品施設(RPF)に感謝の意を表します。特に、HRMS分析のためのバイオアナリティカル質量分析施設とNMR機器へのアクセスのためのNMR施設です。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 1,2-エタンエディチオール | オークウッド | M03555 | |
| 100倍抗生物質 | シグマ・オルドリッチ | A5955-20ML | |
| 1-エチル-3-(3-ジメチルアミノプロピル)カルボジイミド塩酸塩 | コンビブロック | SS-7536 | 以下EDCと呼ばれます |
| 2-ナフトイルクロリド | コンビブロック | OR-0173 | |
| 酢酸 | アヤックス・ファネヘム | R18401O | |
| アセトニトリル | VWR | 20060.35 | |
| アルカリホスファターゼ | ニューイングランド・バイオラボ | M0525S | |
| 牛血清アルブミン(BSA) | シグマ・オルドリッチ | A1933年 | |
| 陽イオン調整済みミューラー・ヒントンブロス(CAMHB) | ベクトン・ディキンソン・アンド・カンパニー | 212322 | |
| Cbz-L-Trp | コンビブロック | QB-6691 | |
| コリスチン | シグマ・オルドリッチ | C4461 | |
| デイ・エングレー(D/E)の中和ブロス | オキソイド | R453042 | |
| 珪藻土(Celite 545) | シグマ・オルドリッチ | 102693 | 0.02-0.1 mm の粒子サイズ |
| ジクロロメタン(DCM) | VWR | 23366.327 | |
| ジエチルエーテル | ケムサプライ | EA036 | |
| ジメチルスルオキシド(DMSO) | ケムサプライ株式会社および | LCS-CHEM-0098 | |
| ジチオスレイトール(DTT) | サーモ・サイエンティフィック | J15397.03 | |
| DMEM培養培地 | サーモ・フィッシャー・サイエンティフィック | UCS-BIO-0058 | |
| 大腸菌 BL21(DE3) 宿主 | シグマ・オルドリッチ | 70235-M | |
| 電気孔孔器 | サーモ・サイエンティフィック | NEON1SK | |
| エチルアセテート | ケムサプライ | EA011-2.5L-P | |
| エチレンジアミネテトラ酢酸(EDTA) | サーモ・サイエンティフィック | 118432500 | |
| 胎児用牛血清(FBS) | シグマ・オルドリッチ | 12003C-500ML | |
| 彼のタグ付けはTEVプロテアーズ | シグマ・オルドリッチ | T4455 | |
| ヒドロキシベンゾトリアゾールハイドレート | ケム・インプレックス | 24755 | |
| イミダゾール | サーモ・サイエンティフィック | 288-32-4 | |
| イソプロピル&β;-D-1-チオガラクトピラノサイド(IPTG) | シグマ・オルドリッチ | I6758 | |
| ルリア・ベルターニ・ブロス(LB)、およびnbsp; | サーモ・サイエンティフィック | 12795027 | |
| 溶解緩衝剤 | サーモ・サイエンティフィック | 89822 | |
| 塩化水銀(II) | シグマ・オルドリッチ | 215465 | |
| メタノール(HPLCグレージ) | VWR | A452-4K | |
| MTT試薬 | シグマ・オルドリッチ | M2128-100MG | |
| N,N-ジイソプロピルチルアミン(DIPEA) | シグマ・オルドリッチ | 3440 | |
| N,N-ジメチルホルマミド(DMF) | ケムサプライ | RP1051 | |
| ナノドロップ | サーモ・サイエンティフィック | ND-ONE | |
| N-ボック-エチレンジアミン | コンビブロック | AM-1613 | |
| NTAアフィニティ樹脂カラム | シグマ・オルドリッチ | 70666 | |
| 炭素上のパラジウム | シグマ・オルドリッチ | 205699 | 10% w/w Pd |
| プラスミド精製キット | 奇アゲン | 27104 | |
| ポリプロピレンマイクロタイターチューブ | SARSTEDTとnbsp; | 72.690.008 | |
| フラッシュカラムクロマトグラフィー用のシリカゲル | シリサイクル | R12030B | シリカゲル60、230-400メッシュ |
| シリカゲル薄層クロマトグラフィープレート | メルク | 1055540001 | アルミニウム裏面に0.2mmの層厚、254nm蛍光指示器付き |
| リン酸ナトリウム、0.2Mバッファソルン | サーモ・サイエンティフィック | J63816。AP | |
| 無菌の平底96ウェルポリプロピレンマイクロタイタープレート(蓋付き) | コーニング | 3599 | |
| T4 DNAリガーゼ | ニューイングランド・バイオラボ | M0202S | |
| トリエチルアミン(Et3N) | ケムサプライ | TR02151000 | |
| トリフルオロアセチン酸(TFA) | シグマ・オルドリッチ | T6508 | |
| トリス-HCL | サーモ・サイエンティフィック | J62848。AK | |
| トライトン X-100 | サーモ・サイエンティフィック | A16046.AE | |
| トリパンブルー | MP バイオメディカルズ・オーストラリア Pty LTD | ||
| トリプシン-EDTA(0.25%) | シグマ・オルドリッチ | T4049-500ML | |
| トリプチカゼ大豆 寒天 & nbsp; | ベクトン・ディキンソン・アンド・カンパニー | 211043 | |
| 尿素 | サーモ・サイエンティフィック | 29700 | |
| ベクター(T7プロモーター) | - | 高コピー数プラスミド |
参考文献
- Naghavi, M., et al. Global burden of bacterial antimicrobial resistance 1990–2021: a systematic analysis with forecasts to 2050. Lancet. 404 (10459), 1199-1226 (2024).
- Antimicrobial resistance. , World Health Organization. Available at: https://www.who.int/news-room/fact-sheets/detail/antimicrobial-resistance (2023).
- Puri, B., Vaishya, R., Vaish, A. Antimicrobial resistance: Current challenges and future directions. Med. J. Armed Forces India. 81 (3), 247-258 (2025).
- Zhang, T., Jin, Q., Ji, J. Antimicrobial peptides and their mimetics: promising candidates of next-generation therapeutic agents combating multidrug-resistant bacteria. Adv. Biol. 9 (4), 2400461(2025).
- Pasupuleti, M., Schmidtchen, A., Malmsten, M. Antimicrobial peptides: key components of the innate immune system. Crit. Rev. Biotechnol. 32 (2), 143-171 (2012).
- Oliveira Júnior, N. G., et al. Antimicrobial peptides: structure, functions and translational applications. Nat. Rev. Microbiol. , (2025).
- Keshri, A. K., et al. LL-37, the master antimicrobial peptide, its multifaceted role from combating infections to cancer immunity. Int. J. Antimicrob. Agents. 65 (1), 107398(2025).
- Alzain, M., et al. Antimicrobial peptides: mechanisms, applications, and therapeutic potential. Infect. Drug Resist. , 4385-4426 (2025).
- Kuppusamy, R., Willcox, M., Black, D. S., Kumar, N. Short cationic peptidomimetic antimicrobials. Antibiotics. 8 (2), (2019).
- Xu, J. Peptides chemistry, manufacturing, and controls. Peptide Science: Chemical Ligation, Lead Generation, and Therapeutic Advances. , 471-508 (2025).
- Wang, Q., et al. Expression and purification of antimicrobial peptide buforin IIb in Escherichia coli. Biotechnol. Lett. 33 (11), 2121-2126 (2011).
- Cai, Z., et al. Peptide synthesis: a review of classical and emerging methods. Biofabrication. 18 (1), 012001(2026).
- Gentilucci, L., De Marco, R., Cerisoli, L. Chemical modifications designed to improve peptide stability: incorporation of non-natural amino acids, pseudo-peptide bonds, and cyclization. Curr. Pharm pseudo-peptide. Des. 16 (28), 3185-3203 (2010).
- Kuppusamy, R., et al. Tuning the anthranilamide peptidomimetic design to selectively target planktonic bacteria and biofilm. Antibiotics. 12 (3), 585(2023).
- Kuppusamy, R., et al. Guanidine functionalized anthranilamides as effective antibacterials with biofilm disruption activity. Org. Biomol. Chem. 16 (32), 5871-5888 (2018).
- Wiegand, I., Hilpert, K., Hancock, R. E. Agar and broth dilution methods to determine the minimal inhibitory concentration (MIC) of antimicrobial substances. Nat. Protoc. 3 (2), 163-175 (2008).
- Ji, S., et al. Adsorption and morphology analysis of bovine serum albumin on a micropillar-enhanced quartz crystal microbalance. J. Phys. Chem. B. 128 (41), 10247-10257 (2024).
- Yasir, M., Dutta, D., Willcox, M. D. Activity of antimicrobial peptides and ciprofloxacin against Pseudomonas aeruginosa biofilms. Molecules. 25 (17), (2020).
- Methods for the determination of susceptibility of bacteria to antimicrobial agents. terminology. Clin. Microbiol. Infect. 4 (5), 291-296 (1998).
- Saetan, T., Sukwattanasinitt, M., Wacharasindhu, S. A mild photocatalytic synthesis of guanidine from thiourea under visible light. Org. Lett. 22 (20), 7864-7869 (2020).
- Woodring, J. L., et al. Disrupting the conserved salt bridge in the trimerization of influenza A nucleoprotein. J. Med. Chem. 63 (1), 205-215 (2019).
- Terpe, K. Overview of bacterial expression systems for heterologous protein production: from molecular and biochemical fundamentals to commercial systems. Appl. Microbiol. Biotechnol. 72 (2), 211-222 (2006).
- Berridge, M. V., Herst, P. M., Tan, A. S. Tetrazolium dyes as tools in cell biology: new insights into their cellular reduction. Biotechnol. Annu. Rev. 11, 127-152 (2005).
- Deni, W. H., Gao, T., Wu, J. Protocol for reconstituting peptides/peptidomimetics from DMSO to aqueous buffers for circular dichroism analyses. STAR Protoc. 5 (1), 102850(2024).
- Lou, M., et al. Microbial production systems and optimization strategies of antimicrobial peptides: a review. World J. Microbiol. Biotechnol. 41 (2), 66(2025).
- Hancock, R. E., Sahl, H. G. Antimicrobial and host-defense peptides as new anti-infective therapeutic strategies. Nat. Biotechnol. 24 (12), 1551-1557 (2006).
再版と許可
