このプロトコルは、組織解離、逐次ろ過、プレプレート処理、定義された培養条件を通じて、成体および新生マウスの骨格筋から一次筋芽細胞を単離・濃集する標準化された方法を提供し、衛星細胞由来の筋肉芽細胞培養の確立と維持を可能にし、下流の実験応用を可能にします。
方法論記事
In vitro 筋形成研究のための骨格筋サテライト細胞の単離
* These authors contributed equally
この記事について
サマリー
要約
骨格筋の再生と成長は、筋肉組織の常駐幹細胞であるサテライト細胞に依存しています。現在、これらの細胞は自然な筋形成過程を最も正確に表すin vitro モデルとして機能しています。それでも、サテライト細胞の分離は技術的には困難であり、骨格筋内に少数しか存在せず、孤立した細胞集団の多様性も典型的に多様です。本研究では、成マウスおよび新生マウスの骨格筋から一次筋芽細胞を単離し、強化するための標準化された方法を記述します。この手順では、筋肉の剥離、酵素的解離、逐次ろ過、非筋原性細胞を制限するためのプレプレート工程、衛星細胞由来の筋芽細胞培養を確立するための定義された培養条件を概説しています。このプロトコルは、成功する文化を確立するためのタイミング、取り扱い、重要なステップに関する実践的な指針を提供します。このプロトコルで生成された一次筋芽細胞は、筋形成の研究、機能解析、遺伝子操作、生細胞イメージング、薬物試験など、さまざまな下流応用に利用できます。細胞は確実に融合し成熟するため、筋芽融合、筋肉の発達、骨格筋機能の回復のための再生機構、さらには代謝の研究に適しています。
概要
骨格筋の完全性が損なわれても再生する能力は、筋繊維沿いの衛星位置にちなんで名付けられたサテライト細胞(SC)と呼ばれる、筋原性前駆細胞の特殊な集団に根本に依存しています。これらは筋繊維層の下に局在し、多核筋繊維1、2、3に接続しています。SCは、対になったボックスタンパク質Pax7の発現によって特徴づけられ、これはヒト、マウス、サル、豚など複数の種で保存されています。Pax7は、静止状態および活性化状態の両方でSCsを検出できる最初のマーカーとして特定されており、SC4の発生と生存に不可欠です。通常の条件下では、SCsは静止状態(細胞周期のG0期)に保持され、代謝活動が低く転写的に不活性であることが特徴です5,6。筋肉の損傷や機械的ストレスを受けると活性化し、細胞周期を再開し、数を増やし、新しい筋繊維や損傷した筋維の修復に寄与するために分化します(7,8,9)。この過程で、一部のSCは自己更新を経て、幹細胞プールの長期的な完全性を維持するために静止状態(Pax7⁺)に戻ります。自己更新は、非対称分裂(一方の娘細胞が幹状の特徴を保持し、もう一方が筋形成的前駆細胞となる)または対称分裂(両娘細胞が幹様の同一性を維持または分化する)のいずれかで起こります。これは生理学的およびニッチな文脈によって10,11,12です。
SCは筋肉再生に重要な役割を果たしており、骨格筋生物学、再生医学、筋ジストロフィー研究の重要な焦点となっています。これらの細胞がどのように振る舞い、機能するかを理解することは、筋肉修復の基本的なプロセスを明らかにするだけでなく、筋肉萎縮状態の治療や再生促進のための治療法開発への道を開きます。
筋肉組織からSCsを単離することは、 in vitro 研究において重要なステップであり、その分子特性、増殖可能性、分化経路、さまざまな刺激への応答の調査を可能にします。しかし、このプロセスには筋肉の複雑な構造、他の細胞タイプに比べて衛星細胞の存在量が比較的少ないこと、そして分離時にその生存性と幹性を維持する必要性が求められるため、いくつかの技術的課題があります。
現在、SCの分離には主に3つの技術が用いられています:プレメッキ法、蛍光活性化細胞選別法(FACS)、磁気活性化細胞選別法(MACS)。それぞれの方法は、純度、収量、細胞の生存率、SCs保存の面で独自の利点と制限を持っています。
プレメッキ法は筋肉由来細胞の接着特性の違いを利用し、SCは最も粘着性が低い部類に入ります。骨格筋を酵素的に消化した後、得られた不均一な細胞懸濁液は通常、コラーゲンタイプIでコーティングされた培養プレートにプレートされます。37°Cで1〜24時間(プロトコルによります)の培養後、非接着細胞を採取し、マトリジェル被覆プレートに移してさらに培養します。その結果、通常、細胞層と線維芽細胞の両方に加え、少数の脂肪細胞や内皮細胞も含まれます(17,18)。成マウスから分離したSCsでは最大24〜48時間ごとに、新生児では最大2週間にわたりプレプレート処理を繰り返すことで、細胞集団の純度が向上します。この方法はコスト効率が高く技術的にも単純ですが、労力がかかり、しばしば組成が変動する培養物を生み出します。このプレプレート法はFACSやMACSを持たない研究室に適しており、衛星細胞をリッチしつつ生存率や幹状特性を保つ簡単な方法を提供します。したがって、この方法を追加の精製方法と組み合わせて細胞集団の純度を高めることが一般的に推奨されます。現在のプロトコルでは、コラーゲンコーティングプレートを使用し、モデルに応じてタイミングを調整してプレメッキステップを最適化しました。この差別接着により線維芽細胞の除去が加速され、プレメッティング期間が短縮され、成長因子が使われ、分離中の取り扱い時間と細胞ストレスが軽減されます。
FACSは、特定の表面マーカー(α7-インテグリン、CD34、CD29、β1-インテグリン、CXCR4)の発現に基づいて衛星細胞を分離する広く使われている方法であり、高い純度と特異性を可能にします19,20。しかし、技術的な複雑さ、抗体の高コスト、専門機器の必要性から、しばしば困難な作業となります。さらに、選別時にかかる機械的・生化学的ストレスは細胞の生存能力を損なう可能性があります。単一細胞の懸浮物質を生成する必要があるため、細胞損失が大きくなる可能性があり、特定の蛍光マーカーに依存すると衛星細胞の異質性が不完全に表されることがあります。さらに、細胞を解離させるために用いられる酵素的消化は、重要な表面抗原を分解し、正確な同定や分離に影響を及ぼす可能性があり、筋芽細胞の機能にも影響を及ぼす可能性があります。FACSは、特に正確な表現型解析が必要な場合、高純度の集団を短期間で分離することに適しています。しかし、この方法は、選別時にかかる機械的・生化学的ストレスや、専門機器を欠く研究室にとっては、無傷で生存可能な細胞を維持する場合にはあまり適していません。
一方、MACSは、線維芽細胞や全身免疫細胞の特定の表面マーカーに抗体に結合した磁気ビーズを衛星細胞の表面に結合させ、磁場を使って望ましくない細胞群から分離することで衛星細胞を分離する技術です。定常相からの負の選択の脱出が、関心のある衛星細胞集団です。MACSは比較的高い純度と拡張性を持つ衛星セルの効率的な濃縮を可能にし、FACSに比べて専門的な機器や技術的専門知識を必要としません。さらに、その穏やかな磁気分離プロセスは細胞の完全性を保ち、細胞培養、遺伝子発現解析、移植研究などの後続応用に適しています。しかし、複数のマーカーが必要な場合の純度の低さ、非特異的結合やビーズの持ち越しの可能性、マーカー発現23、24、25に関する定量的データの不足により制限されます。
骨格筋細胞の分離プロトコルが利用可能であるにもかかわらず、発生や組織特異的な変動により、再現可能かつ組成的に均一な一次培養を得ることは依然として困難です。新生児筋からのSC分離は成人筋肉ほど詳細に解析されておらず、発表されたプロトコルも比較的少なく、多くは技術的条件や実験目的に応じてさらなる最適化を必要としています(26,27,28)。酵素濃度、消化期間、培養条件などのパラメータ調整は、特に新生児において、分離された衛星細胞の最大収量、生存可能性、純度を達成するために、さまざまな発達段階でしばしば必要となります。本稿では、成マウスおよび新生マウスの骨格筋(出生後6〜14日、P6〜P14)から衛星細胞を分離するための最適化プロトコルを示し、プレメッディングとMACS選別を組み合わせ、プレメッディングのタイミングや培地組成の調整を組み合わせています。このプロトコルは、発生段階を超えた再現可能な細胞集団を提供し、単離細胞は高い純度と生存率を示します。免疫染色の結果、Pax7+細胞の割合は通常97%を超えることが示されています。さらに、これらのマイオブラストは強固な分化能力を示し、培養培地を分化培地に置き換えると多核筋管を効率的に形成します。分化した筋管は位相差顕微鏡で観察するか、成熟筋繊維を示すマーカーであるミオシン重鎖(MHC)の免疫染色によって確認できます。
プロトコル
本研究では、C57BL/6J × STOCKTyr cch Bmp5se+/+ Myo6sv/J遺伝子型の成体オスマウス(3か月齢)およびC57BL/6J x flox/MK5/flox遺伝子型の新生児オスマウス(出生後6〜14日、P6〜P14)の雄・雌の両方を用いました。マウスは、PASのネンツキ実験生物学研究所の動物施設内で病原体のない環境で飼育・繁殖されました。実験を通じて、マウスには従来の齧歯類の食事が与えられました。動物の世話と安楽死は、ポーランドで採択された欧州共同体理事会の指令(2015年1月15日、研究における動物利用に関する法律)に従って実施されました。すべての研究は動物の組織を用いて苦痛を生じさせなかったため、倫理委員会の承認は必須ではありませんでした。手技はネンツキ実験生物学研究所所長の監督と承認のもとで実施されました。以下の内部承認が付与されました:410P/2021/IBDおよび487W/2022/IBD。実験では、成体動物で以下の後肢筋(腓筋筋、比筋筋、長伸筋、前脛筋)が分析されました。新生児では、後肢と前肢の上腕三頭筋全体が検査されました。
マウスの後肢筋から一次筋芽細胞を単離・精製する手順の概略は 図1に示されています。
本研究で使用される試薬および機器に関する情報は 材料表に記載されています。
1. 筋の解離
- IACUC承認のガイドラインに従い、ネズミを安楽死させてください。
- バイオセーフティキャビネットの外側にある後肢の筋肉を解剖してください。後肢に70%エタノールをスプレーし、マウスを仰向けにします。
注:この工程では無菌技術は必須ではなく、オートクレーブ解剖器具と表面除染用の70%エタノールの使用を除きます。 - 筋肉の収集
- オートクレーブハサミで後肢の皮膚を慎重に剥がし、下の筋肉を露出させます。滅菌ハサミと鉗子を使い、背側の皮膚に切開をして後肢の筋肉を完全に露出させます。きれいな準備のために、見える脂肪組織や腱をすべて除去してください。
- 筋肉の腹部を囲む筋膜を慎重に剥がし、より均一な隔離と汚染を減らしましょう。組織を分離し、片方の後肢の筋肉を集め続けてください。直ちに筋肉を培養皿に移し、1%ペニシリンとストレプトマイシン(PBS + P/S)を含むリン酸緩衝生理食塩水1個を含みます。反対側の後肢の解剖を繰り返し、筋肉をPBS + P/Sを含む2枚目の培養皿に入れます。
注:新生マウスの最適な年齢範囲は出生後6日目(P6)から出生後14日目(P14)です。P6以下では筋肉の隔離が精度が低くなり、周囲組織からの汚染を引き起こし、培養の均質性が低下する可能性があります。P6からは、筋肉の腹部(起点から挿入腱まで)を分離することでよりクリーンになり、エクスプラントの全体的な質が向上します。新生マウスの場合、複数の動物の筋肉を1つのプレートにまとめることがあります。以降、すべての手順はバイオセーフティキャビネット内で無菌状態で行われ、特に指定がない場合は室温(RT)で行うべきです。
- プレートの外側に70%エタノールをスプレーしてから、無菌のバイオセーフティキャビネットに移してください。2組目のオートクレーブ鉗子を使い、培養プレートから6ウェルプレートの最初のウェルに筋肉を移し、PBS+P/Sを含む6ウェルプレートの最初のウェルに移し、その後2〜3滴のベタジン(100mg/mL)を加えて組織を除染します。10秒未満の優しく振った後、筋肉を新鮮なPBS + P/Sを含む2番目と3番目のウェルに素早く移し、ベタジンをしっかり洗い流し、残った毛髪や結合組織、その他のゴミを除去します。
注意:筋肉は長期間ベタジンに曝露すべきではありません。ベタジンは細胞に毒性を持つ可能性があります。
2. 筋肉の消化
- 2組目のオートクレーブ鉗子を使い、洗浄した筋肉を1.5mLの2本のチューブ(後肢の筋肉群に1本ずつ)に移します。オートクレーブ処理されたハサミで組織を細かく粉砕し、筋肉を約1〜2mmの小さく均一な断片に減らし、その後の酵素消化時に均一に曝露させます。
- コラーゲン酵素の消化
- 挽いた筋肉を、0.2%のコラーゲンを含み、0.2μmの孔隙フィルターでろ過したDulbecco's Modified Eagle Medium(DMEM)の組織解離チューブに移します。後肢の各筋肉群に対して解離チューブを1本ずつ使い、コラーゲン酵素溶液3mLあたり500mgの組織比率を維持します。
注意:コラーゲナーゼはプロテオリタン酵素で、吸入すると皮膚や目の刺激、呼吸器の感作を引き起こすことがあります。粉末は化学換気フードで取り扱い、適切な個人用防護具を着用してください。
この段階での筋肉組織の徹底的なミンチングは、最適な筋芽細胞収量を得るために非常に重要です。ただし、組織全体の質量が500mgを超える場合は、コラーゲン酵素の量を比例して増やしてください。過剰な組織は以下の酵素濃度で酵素の消化効率を損なう可能性があるためです。 - 37°Cで30分間培養し、酵素的消化を開始します。
- 挽いた筋肉を、0.2%のコラーゲンを含み、0.2μmの孔隙フィルターでろ過したDulbecco's Modified Eagle Medium(DMEM)の組織解離チューブに移します。後肢の各筋肉群に対して解離チューブを1本ずつ使い、コラーゲン酵素溶液3mLあたり500mgの組織比率を維持します。
- m_muscle_01プログラム(解離器上で制御された機械的攪拌からなる特定かつ事前定義かつ最適化されたプログラム)を用いて組織解離を行います。これは酵素的消化を促進しつつ細胞の生存能力を維持することを目的としています。組織の機械的破壊を促進するためにプログラムを2回適用します。
- 組織解離装置がない場合は、挽いた筋肉を20Gの注射器で何度か通し、大きな組織断片のない均質な懸濁液が得られるまで続けます。
あるいは、挽いた筋肉を0.2%のコラーゲンナーゼを含む15mLの円錐形チューブに移す方法もあります。
- 組織解離装置がない場合は、挽いた筋肉を20Gの注射器で何度か通し、大きな組織断片のない均質な懸濁液が得られるまで続けます。
- 消化プロセスを完了するために、サンプルをさらに37°Cで30分間キュベートします。
- 残りの組織の完全な機械的解離を確認するために、ステップ 2.3 をもう一度繰り返します。
注意:この段階での筋肉の消化を注意深く観察してください。組織はほぼ完全に解離しており、目に見える断片は最小限に抑えられ、消化培地は濁っているように見えるべきです。過度の潜伏は細胞を損傷させます。
3. 細胞ろ過
- 50 mLの円錐形チューブの上に100μmのセルストレーナーを置きます。ストレーナーに、高グルコースDMEMを含む予温(37°C)の中和培地1ml、胎児用牛血清(FBS)、P/S1%を含みます。
- 消化した筋肉懸濁液を、事前に湿らせた100μmのストレーナーに注ぎます。残留組織の残渣を除去するために、さらに1mLのNMでストレーナーを洗い流します。
- 新しい50 mLの円錐形チューブに70 μmのセルストレーナーを置き、NM培地1 mLで事前に湿らせます。100μmの濾材を、事前に湿らせた70μmの濾し液を通して、マクロファージを含む大きな浸透細胞をさらに除去します。70μmのストレーナーをNM1mLですすぎて、残った細胞を回収します。
- 新しい50 mLの円錐形チューブに40 μmのセルストレーナーを置き、セル混合物を事前に湿らせた40 μmストレーナーに通します。40μmのストレーナーを1 mLのNMですすぎて、残った細胞を回収します。
- 15 mLの円錐形チューブに30 μmのセルストレーナーを準備し、NMを1 mLで予湿らせます。40μm濾し液から濾液を事前に湿らせた30μm濾し液に通し、セル懸濁液をさらに精錬します。細胞回復を最大化するために、30μmのストレーナーを1mLのNMで洗浄してください。
- 収集した細胞を300 × g で15分間RTで遠心分離。チューブの底に白血球ペレットが見えるか確認してください。無菌のバイオセーフティキャビネットの下で作業し、上澄液(消化培地)を慎重に取り除き捨てます。
注:遠心分離後、細胞ペレットは筋芽細胞増殖培地(MPM)に再懸浮させ、筋芽細胞増殖のために直接 セクション5 に進むか、任意で磁気活性化細胞選別(MACS、以下で説明)を受けて筋芽細胞集団の純度をさらに高めることもできます。
4. (任意)磁気作動セルの選別
- ステップ 3.6 で得られた細胞ペレットを、1xPBS(pH 7.2)、0.5% FBS、2 mM EDTAからなる新たに準備されたMACS選別バッファーに再懸浮します。元の組織1グラムあたり80μLのバッファーを使用してください。
注意:手順中はMACSソーティングバッファを2〜8°Cに保ち続けてください。 - 最大1gの組織に対して、衛星細胞分離用に20μLの磁気標識試薬を加えます。
注意:1 g未満の試料については、1 gで示されている同じ試薬量を使用してください。1gを超えるサンプルの場合は、すべての試薬体積を比例的にスケールしてください(例:2gの組織に対して試薬体積の2倍を使用)。 - サンプルを優しく混ぜて均一な標識を得て、氷の上で2〜8°Cで15分間培養します。
- インキュベーション後、最大5gの組織から抽出されたサンプルに対してMACSソーティングバッファーを用いて総体積を500μLに調整します。組織量が多い場合は、最適な分離効率を維持するために懸濁液を複数のチューブに均等に分けてください。
- 磁気分離および衛星セルの収集
注意:磁気分離はメーカーの指示に従って磁気セル分離システムを用いて行ってください。- 磁気セパレーターの磁場中に分離カラムを設置します。サンプル散布前に分離カラムを3 mLの選別バッファーで洗い、平衡させます。
- 標識された細胞懸濁液をカラムに塗布し、衛星細胞に富んだ集団を含む溶出液を採取します。
- カラムを1mLのソーティングバッファーを2回連続で洗浄します。各アリコートは、柱の貯水池が空になった後に加えてください。通過するセルを集め、ステップ 4.5.3の溶出液と組み合わせます。
- 複合セル懸浮液をRTで300× g で10分間遠心分離し、分離した衛星セルにMPMでペレット状処理します。
5. マイオブラスト浄化(前めっ込み工程)
- コラーゲンコーティングされたプレートを用意してください。
- タイプIラットコラーゲンを20 mMの酢酸(滅菌蒸留水に溶解)に希釈し、作動濃度50 μg/mLにして培養容器に加えます。RTで1時間孵化させてください。
注:表面積≈80 cm²の100 mmプレートをコーティングするには、約50 μg/mLのコラーゲン5mLが必要です。 - プレートから溶液を慎重に吸引してください。
- プレートを同じ量の滅菌PBS1xで3回しっかり洗い流し、残った酸をきれいにします。
注意:プレートは即座に使用可能で、必要に応じて2〜8°Cで自然乾燥して保存することも可能です。
- タイプIラットコラーゲンを20 mMの酢酸(滅菌蒸留水に溶解)に希釈し、作動濃度50 μg/mLにして培養容器に加えます。RTで1時間孵化させてください。
- ステップ 3.6 または ステップ4.5.4 で得られた細胞ペレットを、37°Cに予温された10 mLの筋芽細胞増殖培地(MPM)に再懸濁します。
- 成マウスのマウス筋芽細胞用MPMを、高グルコースDMEM、20%FBS、10%馬血清(HS)、0.5%の鶏胚抽出物(CEE)、20 ng/mLの塩基線維芽細胞(滅菌蒸留H2Oに溶解)、および1%のP/SまたはMPMを含むMPMを新生マウスマウスのF10培地含有で準備します(新生児培養においてより制御的かつ選択的な増殖を支援します)。 線維芽細胞の割合が高い)、FBS 20%、HS 10%、CEE 0.5%、bFGF 20 ng/mL、P/S 1%。
注意:bFGFを培養培地に直接添加し、最終濃度は20 ng/mLにします。bFGFは、未分化の筋芽細胞を保存し、その増殖を促進するために不可欠です29。
CEEはまた、筋芽細胞の増殖と増殖を促進し、自然発生性筋芽細胞融合を防ぐことで健康な筋芽細胞培養を維持する重要な役割を果たします。 - 培養が筋原純度の向上(通常は3回の経過後)に達すると、新生児のマイオブラスト中の培地は高グルコースDMEMとF10の1:1混合からなるMPMに移行し、その後成マウスのマイオブラストで用いられる標準的なMPM製剤に移行します。
注意:培地の変更により、筋芽細胞が線維芽細胞よりも選択的に成長する利点が失われるため、初期純度を事前に確認することが重要です。 - セルをプレプレート。
- 最初のプレメッキ
- 成虫の筋芽細胞:コラーゲン被覆プレート上の種子細胞。プレートは37°C、CO2 のインキュベーターで24時間保管してください。
- 新生児の筋芽細胞:細胞をコラーゲンコーティングされた皿に盛り込み、24時間培養します。特に指定がない限り、F10培地を補足したMPM培養を維持してください(セクション 5.4参照)。
注:この段階では顕微鏡検査により、筋肉断片と細胞の不均一な混合が明らかになります(図2A)。
新生児線維芽細胞は、高い増殖能力、細胞骨格の柔軟性向上(アクチン-ミオシンネットワークの硬性が低い、局所癒着の回転がより動的であることが特徴)、成人線維芽細胞と比べて独自のインテグリン発現プロファイルを示します32,33。これらの特性により、コラーゲンなどの外因性細胞外マトリックスコーティングがなくても培養表面への効率的な接着が可能となります。したがって、新生児のミオブラストに対しては、コラーゲン被覆プレートを標準的な未コーティング組織培養プラスチックの代わりに使うことが可能ですが、これにより必要なプレプレートの数が増加する可能性があります。
- 2回目のプレメッティング
- 成人の筋芽細胞:10mLの血清学的ピペットを使い、MPMにまだ懸濁している細胞を37°Cに予温されたコラーゲン被覆プレートに優しく移します。 元のプレートを温かいMPMで1〜2mL洗浄し、残った未結合細胞を回収します。プレートは37°CのCO2 インキュベーターで6〜8時間保管します。
注:このプロセスは位相差顕微鏡で厳重に監視され、筋形成細胞の全スペクトルを代表する非接着細胞が収集され、新しい培養皿に移されることを確認する必要があります。 - 新生児の筋芽細胞:コラーゲン被覆プレートでさらに16時間、元のプレートを温かいMPM F10で洗浄し、残った未結合細胞を回収します。
注:主に線維芽細胞を含む大きな細胞は、コラーゲン被覆プレートの底部に付着したまま残ります(図2B および 図3参照)。
- 成人の筋芽細胞:10mLの血清学的ピペットを使い、MPMにまだ懸濁している細胞を37°Cに予温されたコラーゲン被覆プレートに優しく移します。 元のプレートを温かいMPMで1〜2mL洗浄し、残った未結合細胞を回収します。プレートは37°CのCO2 インキュベーターで6〜8時間保管します。
- 最初のプレメッキ
- マトリジェル被覆プレート上のプレートプレート
- 冷たいDMEMで薄めて10%のマトリゲル溶液を準備します。ディスペンサーチップを使って、皿の表面を均一に塗り、完全に覆い尽くします。マトリジェルを37°Cで15分間重合させます。
注意:マトリジェルコーティングは氷上で行うべきであり、RTで急速に重合するためです。 - コラーゲン被覆プレートからマトリジェル被覆プレートに非接着細胞を移します。コラーゲン被覆プレートを温かいMPMで1〜2mL洗い流し、残った細胞を回収します。プレートはCO2 インキュベーターで37°Cで72時間保管してください。
- 成虫の筋芽細胞については、72時間後に主に付着した小さく丸みを帯びた筋芽細胞が含まれるか確認してください(図2C)。大きな三角形の線維芽細胞もいくつか存在することがありますが、非常に少ないです。マトリゲルに種まけた後も多数の線維芽細胞が残っている場合は、線維芽細胞の存在量に応じて2〜6時間のプレプレート作業を繰り返します。
- 新生児の筋芽細胞については、線維芽細胞を除去し、初期の異質培養から徐々に筋肉芽細胞集団を豊化させるために、追加の通過とプレプレート工程を組み合わせて実施します。
- 冷たいDMEMで薄めて10%のマトリゲル溶液を準備します。ディスペンサーチップを使って、皿の表面を均一に塗り、完全に覆い尽くします。マトリジェルを37°Cで15分間重合させます。
6. 筋芽細胞の維持と拡大
- 精製された筋芽細胞を培養に保ち、MPMで培養し、培地を隔日で交換します。
注意:細胞のコンバーシティが60〜70%を超えることは避けてください。密度が高いと自然な筋芽細胞融合を引き起こし、分化を開始する可能性があります。 - 必要に応じて、細胞を10%マトリゲルでコーティングした複数のプレートに分割して培養を拡大します。
注意:成体の筋芽細胞:一般的に2〜3回の通過が推奨されます。追加の通過は細胞の伸長と自然融合を促進するためです。新生児の筋芽細胞は通常、著しい自然融合なしに5〜6回の通過を経験できます。- 筋芽細胞集団を増やすには、線維芽細胞汚染が大幅に減少した後、3番通路からMPM中に高グルコースDMEMとF10の1:1混合を用います。4節までに、この文化は通常ほぼ純粋なマイオブラス(筋芽細胞)集団で構成されている。新生児マウスの筋芽細胞はMPMに切り替えてください。
7. 筋芽細胞分化
- 顕微鏡で細胞を視覚化してみてください。細胞が比較的均一で小さく、丸いまたは紡錘状で、活発に増殖し、過密でないことを確認しましょう。これにより、文化が差別化に備えられることを保証します。
- 実験設計に適した組織培養表面に10%マトリゲルを塗布し、 5.6.1節に記載されています。
注:ガラス表面では画像画質が優れているものの、筋原性細胞はガラスチャンバーでの付着と生存率が低下し、これは組織培養プラスチックに比べてマトリゲルタンパク質の付着が低いためと考えられます。 - 細胞を2mLの0.25%トリプシンEDTAに加え、CO₂インキュベーターで37°Cで2〜5分間培養します。
- 培養物を顕微鏡で調べて、すべての細胞が剥離しているか確認してください。剥離が完了したら、中和培地2mLを加えます(セクション 3.1参照)。
- 細胞懸浮液を300× gの離心分離液でRT で 10分間分離し、細胞にペレットを送り出します。
- 一次筋芽細胞をマトリゲル被覆培養皿に再懸浮・シードし、CO₂インキュベーターで37°Cで24時間培養します。
- 翌日、MPMを高グルコースDMEM、5%HS、1%P/Sを含む筋芽細胞分化培地(MDM)に置き換えます。
注意:高品質な筋管形成を達成するには、分化培地に切り替える前に、筋芽細胞が80〜90%の合流率に達することを確認してください。翌日に望ましい合流点に達しなければ、最適な密度が得られるまで潜伏を続けます。
8. 筋芽細胞および筋管の免疫染色
- 残留培地を除去するために、セルを1倍のPBSで2回洗ってください。
- 細胞を4%パラホルムアルデヒド(PFA)に1xPBS浸し、RTで15分間固定します。特に明記がなければ、RTで追加の措置が実施されます。
注意:PFAは有毒です。PFA溶液は必ず化学換気フードで取り扱い、手袋、白衣、目の保護具を着用してください。皮膚や目に直接触れることは避けてください。PFA含有廃棄物は、機関の化学物質およびバイオハザード規制に従って処分してください。 - 固定セルを50 mM塩化アンモニウム(NH₄Cl)で30分間RT(できればシェーカーで50〜100rpm)培養し、遊離アルデヒド基を消滅し、その後の染色工程での非特異的結合を減少させます。
- セルをRTで3回5分洗い、PBSを1回(シェーカーで50〜100rpm)洗います。
- 0.2%トリトンX-100を1x PBSに10分間(シェーカーで)細胞の透過化を行います。
- セルを2〜3回、各5分ずつ、1種類のPBSで洗い(シェイカーで)してください。
- 非特異的抗体結合を阻害し、細胞をブロッキング溶液(2%の馬血清を1xPBSに含む0.02%トリトンX-100を含む)で1.5時間、RT(シェーカー、50-100rpm)で培養します。
- 細胞を4°Cで一晩、一次抗体を希釈した状態で培養します(Pax7 - 1:100;MHC - 1:50)ブロッキング溶液(シェーカーで、50〜100rpm)に含まれます。
- セルを3回10〜15分洗い、1回は0.02%トリトンX-100入りPBSを1回(シェーカーで50〜100rpm)洗浄します。
- 適切な二次抗体を1:250で希釈したブロッキング溶液で1〜1.5時間、RT(シェーカーで光から保護)でキュベートします。
- セルを3回10〜15分洗い、1回は0.02%のトリトンX-100を含むPBSを1回(シェーカーで50〜100rpm)洗浄します。
- 実験設計で指定された適切な取り付け媒体とカバースリップを使って試料をマウントします。
- 長期保存のため、埋め合わせサンプルは4°Cの温度で光から保護して保管してください。
結果
このプロトコルの成功により、成マウスおよび新生マウスの後肢筋から得られる形態学的に異なる一次筋芽細胞培養が非常に有効で形態的に異なる培養が得られます。孔径の小さい細胞ストレーナーによる逐次ろ過と、任意の磁気活性細胞選別(MACS)を組み合わせることで、このプロトコルにより高度に精製された筋芽細胞集団の分離が可能になります。分離されたPax7+セルの純度をさらに向上させるため、最適化されたプレメッキ工程が導入されました。このステップ(プロトコルセクション5)の後、ほとんどの線維芽細胞やその他の非筋原性細胞は初期のコラーゲン被覆表面に付着したまま残ります(図3)一方、筋芽細胞は懸濁状態に残り、その後マトリジェル被覆プレートに付着します(図2B)。高血清濃度、bFGFおよび鶏胚エキス(CEE)の補完、マトリジェルコーティングの使用など、筋芽細胞増殖培地(MPM)の特定の成分の既に実証された効果を基に、当社が最適化したこの製剤は、非筋原性細胞に比べて筋芽細胞に明確な増殖優位性をもたらします 14,30,31,35.したがって、MPM培養から72時間以内に、核対細胞質比の高い小型丸型から紡錘状の筋芽細胞が優勢であるはずです(図2C)。大きく平らな線維芽細胞の少数集団が残ることがあり、通常は培養全体の3%未満を占めます。
このプロトコルを用いた分離後72時間後の細胞収量は、ドナー動物の年齢に依存します。成マウス1匹から分離した筋芽細胞は、両脚の4つの後肢筋(腓腹筋、足目筋、前脛筋、長伸筋)を用いて取得した場合、典型的な1個体あたり約2〜4個×10⁶細胞が得られます。成マウス(**p < 0.01)および新生マウス(***p < 0.0001)から分離された細胞の97%以上が筋原性前祖細胞であり、Pax7+発現(図4A,B)により筋原性前身細胞が高濃度であることが確認されました。このPax7ベースの純度評価は、プレメッキの後にMACSや膨張を含む完全な濃縮ワークフロー完了後に実施され、初期の接着プリプレート分画には適用されませんでした。
新生児のマイオブラストはMACSの有無にかかわらず高い純度を達成しており(図4A,B)、このプロトコルは技術支援のレベルが異なる検査室に適しています。しかしMACSを省略すると、同等の純度を得るために追加のプレメッキ工程が必要です。
成人の筋芽細胞については、MACS分類された集団と未分類集団の直接的な統計比較は行われませんでした。しかし、増殖能力が低く、差別化への取り組みが大きいため、MACSはプレプレート単独に比べて濃縮を高めると期待されています。
80〜90%の合流度に達した後、分化培地(MDM)に切り替えると、筋芽細胞は効率的に融合し、48〜72時間以内に細長い多核筋管を形成します。これらのマイオチューブは位相差顕微鏡(図2D)で容易に確認でき、ミオシン重鎖(MHC)の免疫染色によってさらに確認できます(図5A,B)。分化した筋管に組織化されたサルコメリック構造が存在すること(図5B)は、これらの培養条件下での筋生成分化と一致する構造的成熟を示しています。
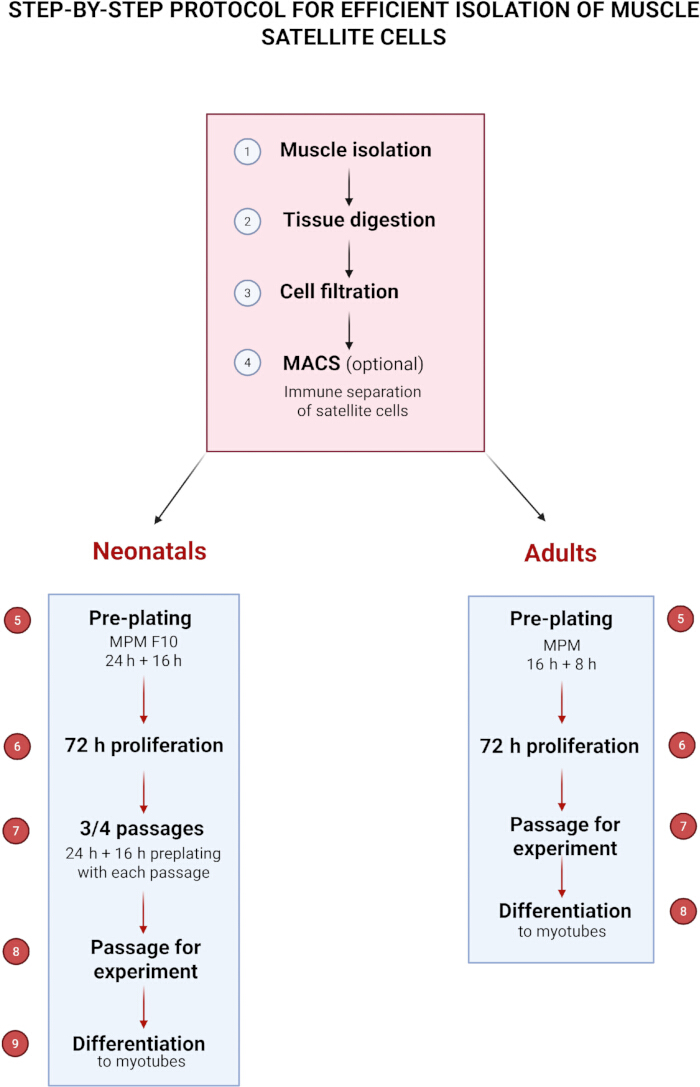
図1:筋衛星細胞の効率的な分離のためのステップバイステッププロトコル。この図の拡大版はこちらをクリックしてご覧ください。
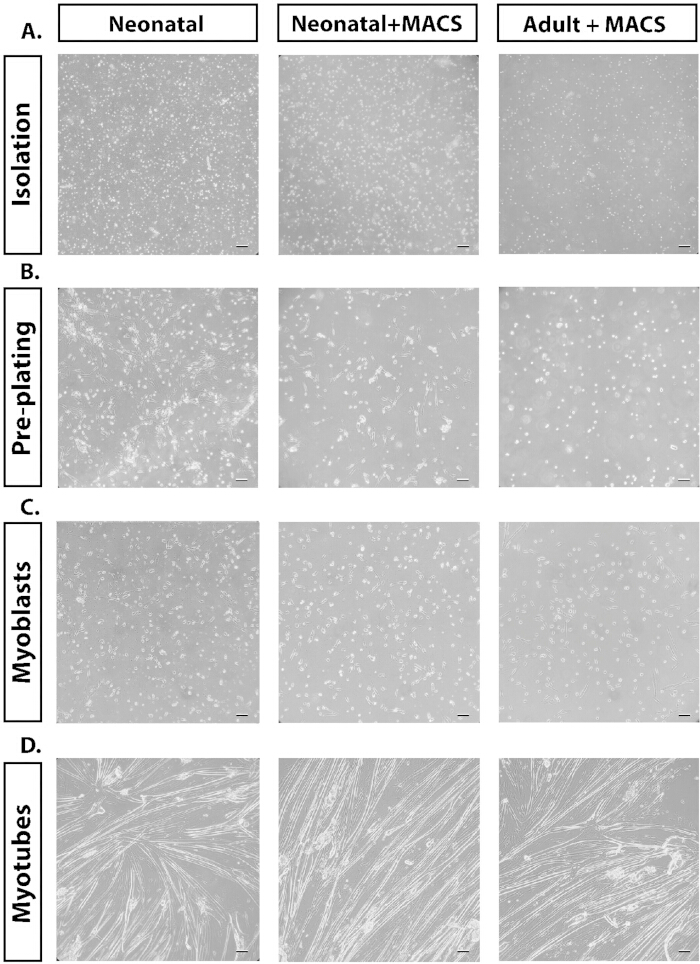
図2:本文で論じた異なる方法論の代表的な位相差顕微鏡画像。 (A) 消化後の細胞分離の位相差(20倍)画像。(B)結合した線維芽細胞と未結合の筋芽細胞を含む培養のプレプレートの位相対比(20倍)。(C) 付着した増殖する筋芽細胞の位相差(20倍)。(D) 分化した筋管の位相差(20倍)。スケールバー=50μm。 この図の拡大版はこちらをクリックしてご覧ください。
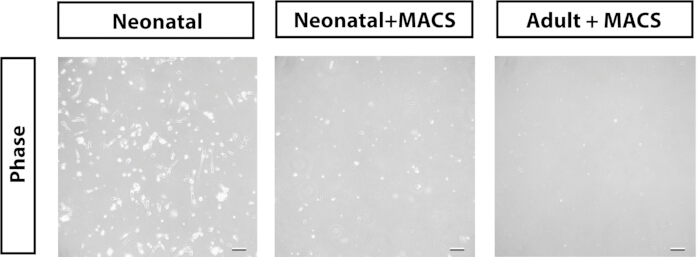
図3:最初のプレプレート工程後に付着した細胞の代表的な位相差顕微鏡画像(20枚×)。 スケールバー=50μm。 この図の拡大版はこちらをクリックしてご覧ください。
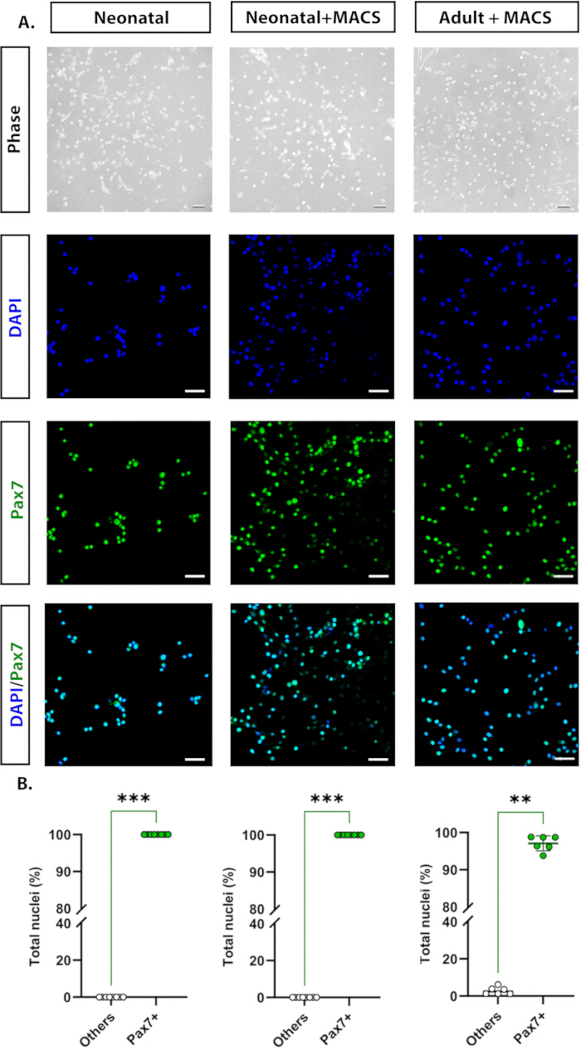
図4:位相差顕微鏡(20倍)および免疫細胞化学(40倍)で撮影した代表的な画像。 (A) Pax7+ (緑色)とDAPI(淡い青色)で染色された核、そして融合したチャネルにおけるそれらの共局所化。(B) 筋芽細胞培養の純度解析、取得されたフィールドあたりの核に正規化されたPax7+ 細胞の割合(少なくとも6つのウェルで1つのフィールド)を定量化すること。免疫染色は少なくとも3回繰り返し行われ、1実験あたり2〜3回の技術的再現が行われました。**p < 0.01、***p < 0.0001(統計的有意性はマン・ホイット ニーU 検定で解析)。スケールバー=50μm。 この図の拡大版はこちらをクリックしてご覧ください。
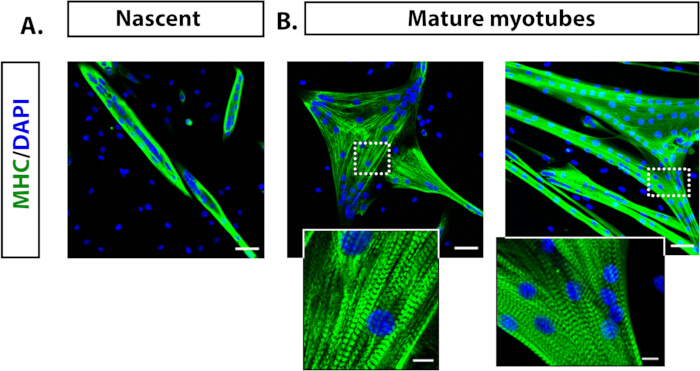
図5:成マウスの筋芽細胞から分化したマイオチューブを示す代表的な免疫蛍光画像。 (A) 新生のマイオチューブ(培養中3日間)、20倍のMHC(緑色)で画像化し、核はDAPI(淡い青色)で染色。(B) 成熟したマイオチューブ(培養後6日目)を20倍で画像化し、ミオシン染色によって定義されるサルコメリックパターンの構造の詳細。免疫染色は少なくとも3回繰り返し行われ、1実験あたり2〜3回の技術的再現が行われました。スケールバー=50μm;ズームインスケールバー=10μm。 この図の拡大版はこちらをクリックしてください。
ディスカッション
サテライト細胞(SC)は、骨格筋の成長、修復、再生を担う主要な筋原幹および前駆細胞集団を構成しています36,37。細胞周期に再入りし、成熟した筋繊維へと分化する能力は、骨格筋生物学の研究に欠かせない存在です。定義されたin vitro条件下で分離・培養すると、SCsはマイオブラストとして増殖し、分化して多核筋管に融合させることが可能で、生体内で観察される筋形成の重要な側面を再確認します。
この手法は、酵素濃度、消化期間、培養条件などの重要なパラメータを慎重に調整することで、特に新生組織に適した高生存性で均質な細胞集団の回復を可能にします。酵素解離と機械的解離の組み合わせ、多段階ろ過、オプションの磁気活性化細胞選別(MACS)、およびプレメッキ処理により、高い細胞収量と純度が保証されます。重要なのは、このプロトコルにより、通常97%を超えるPax7+ 筋原性前身を持つ培養が可能となり、下流の分化アッセイや分子研究に適しています。
プレメッキ技術は線維芽細胞とSCsの接着特性の違いに依存しています 16,38,39。この工程は培養純度の決定に特に重要であり、タイミングや洗浄のわずかなずれが線維芽細胞の汚染や筋芽細胞の回復低下につながることがあります。正確なタイミングを合わせたプレプレート工程の導入は特に有利であり、筋原性細胞を線維芽細胞やその他の非筋性集団から効率的に分離できます。この方法は磁気分離装置がない場合や、筋芽細胞培養の純度をさらに高めるための追加手段として用いられます。私たちのプロトコルでは、コラーゲン被覆プレートと正確なタイミングでプレプレートを用いることで、筋原性細胞を線維芽細胞やその他の非筋原性集団から効率的に分離することで、このステップを最適化しました。
現行プロトコルのもう一つの方法論的進歩は、成人細胞と新生児細胞の両方に最適化された定義された筋芽細胞増殖培地(MPM)の使用です。高血清濃度、鶏胚抽出物(CEE)、塩基線維芽細胞成長因子(bFGF)の組み合わせにより、未分化表現型の持続的な増殖と維持が支えられます。特にCEEは、筋芽細胞の生存率を高め、自然融合を遅らせる成長促進因子を寄与し、一方bFGFは標準的なシグナル伝達経路の活性化を通じてSCの同一性を維持します29,31。マトリジェル被覆面の使用は細胞の接着と増殖効率をさらに向上させ、分離後72時間以内に観察される高い生存率と形態的均質性に寄与します。
分化培地に移行すると、精製されたマイオ芽細胞は多核収縮性のミオニューチューブに容易に融合し、ミオシン重鎖(MHC)を発現し、筋生成ポテンシャルと構造的成熟が保たれていることを示します。得られた培養は、骨格筋再生、細胞シグナル伝達、転写調節、疾患モデルの研究に非常に適しています。コンフルエンスは重要な要素であり、非常に低いコンフルエンスの培養は進行に失敗し、過度に高いコンフルエンスはマイオブラス融合や分化を誘発します。ミオブラストは、合流の有無にかかわらず、同じ培養皿に5日以上置くべきではありません。長時間の潜伏は分化を促進する可能性があるためです。
これらの利点にもかかわらず、特定のステップは失敗に敏感なままです。酵素的消化は、組織解離と細胞生存率のバランスを慎重に調整しなければなりません。プレメッティングのタイミング、分化前の細胞密度、解離時の優しい取り扱いはすべて収量、純度、融合ポテンシャルに強く影響します。持続的な線維芽細胞汚染、低収量、早期分化、不良な接着、弱い筋管形成などの一般的な問題は、プレプレート、メディウムサプリメント、またはプレート技術の軽微な調整で対処できることが多いです。
トラブルシューティングと実用的な注意点:
分離純度や酵素的消化には注意が必要です。酵素の種類、濃度、培養時間、組織の粉砕の違いが細胞収量や培養純度に大きく影響するからです。消化不足は組織を部分的に残し、SCの放出を減らし、次の段階でストレーナーを詰まらせることがありますが、過剰消化はバイオフィルムのように見えることがあり、細胞の生存能力を損なう可能性があります。したがって、再現可能な結果を得るためには慎重な最適化が不可欠です。
ろ過やストレーナーの使用も重要で、未完全または効率の低いろ過は細胞懸濁液中に組織の残渣や集合体を残し、細胞の付着を妨げて培養純度を低下させる可能性があります。適切なサイズのストレーナーを使用し、サスペンションを優しく通し、フィルターを事前に湿らせることで、汚れの除去を促進しつつ、セルへの機械的負荷を最小限に抑えます。もし大きな組織断片がフィルターを詰まらせた場合は、細胞がフィルター表面に閉じ込められて収量が減少する可能性があるため、無理やり懸濁液を通すのではなく、新しいストレーナーに交換すべきです。必要に応じて新しいフィルターで繰り返しろ過することで、生存可能な筋芽細胞の回復をさらに促進できます。
早期または失敗した分化は、培養が過度に密度化することで起こり、自然分化や早期融合を引き起こし、実験タイミングを損なう可能性があります。したがって、分化前に細胞密度の監視や種子密度や培地の体積を調整することが極めて重要です。過剰な合流の場合、部分的な分割や穏やかな再播種によって、意図しない筋管形成を誘発せずに増殖を維持することができます。逆に、分化開始前に望ましい合流点に達しない場合は、効果的な分化を確保するために最適な密度が得られるまでインキュベーションを続けるべきです。推奨期間(>5日)を超えて筋芽細胞を維持することは、初期の合流に関わらず自然分化のリスクを高め、増殖能力を低下させます。細胞形態の定期的な評価、培養タイムラインの遵守、適時の培地交換は、生存率と分化の可能性の両方を維持するために不可欠です。
持続的な線維芽細胞汚染は、筋剥離時に結合組織や脂肪組織を慎重に除去するなど、綿密な組織処理によって最小限に抑えられます。特にプレメッキの最適化は重要です。なぜなら、急速に付着する線維芽細胞はコーティングされていない表面に付着し、SCは懸濁状態に残るからです。コラーゲン被覆培養プレートと、bFGFを補足した定義された筋芽細胞増殖培地の使用は、選択的な筋芽細胞の拡大を促進しつつ線維芽細胞の成長を抑制します。さらに、MACSなどのネガティブ選択戦略によって線維芽細胞の個体数を減少させることも可能です。定期的な顕微鏡観察は、線維芽細胞の過剰増殖を早期に発見し、適時介入を可能にするために不可欠です。
まとめると、このプロトコルは逐次精製、最適化された培養条件、適応可能な精製オプションを統合することで、一次筋芽細胞分離の再現性と効率を向上させます。重要なのは、高濃度のPax7+ 細胞を安定して産出できることであり、これはSCの生物学、筋形成性、分化動態の制御研究にも利用可能です。
細胞の挙動を変化させ筋原性や融合能力を低下させる長期連続増殖に最適化されたプロトコルとは異なり、本法は強靭な筋原性と高い融合能力を持つ細胞を意図的に保存するよう設計されています。この焦点は、生理学的関連性、効率的な筋原性分化、そして筋原性分化の定義特性の保持が求められる応用、特に筋原性分化と再生を研究する実験において有利です。
開示事項
著者には利益相反を主張するものはありません。
謝辞
共焦点イメージングは、ネンツキ実験生物学研究所のイメージング中核施設として機能し、ポーランドのユーロバイオイメージングノードのインフラの一部である組織構造・機能イメージング研究所で実施されました。
この作業はポーランド国立科学センター(ソナタ助成金2022/47/D/NZ3/02737、リリャ・レーカへのソナタ助成金2020/38/E/NZ4/00314)および科学高等教育省からの法定資金(グジェゴシュ・スマラ)によって支援されました。この作業は、教育科学大臣が契約番号2022/WK/05(ポーランドのユーロバイオイメージングノード「先進光学顕微鏡ノードポーランド」)に基づき資金提供したプロジェクトによって支援されました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 0.25%トリプシン-EDTA | ギブコ | 25200-056 | |
| 100 & マイクロ;M細胞ストレーナー | VWR | 732-2759 | |
| 30 & micro;M ストレーナー | ミルテニ・バイオテック | 130-041-407 | |
| 40 & micro;M細胞ストレーナー | VWR | 732-2757 | |
| 70 & マイクロ;M細胞ストレーナー | VWR | 130-095-823 | |
| 酢酸 | ポッチ | 568760114 | dH2Oに溶解し、最終濃度20 mMで0.2 & microで滅菌;Mフィルター |
| Alexa Fluor 488、ロバの反ウサギ | インビトロジェン | A21206 | ブロッキング溶液(セクション8.7参照)で1:250の希釈で溶解 |
| Alexa Fluor 488、ヤギの対ネズミ | アブカム | AB150113 | ブロッキング溶液(セクション8.7参照)で1:250の希釈で溶解 |
| 塩化アンモニウム(NH4Cl)およびnbsp; | バイオショップ | AMC303.500 | 最終濃度50 mMで水に溶けます |
| アンチフェードマウンティングメディア | ベクタシールド | H-2000-10 | |
| 抗PAX7抗体 | アブカム | AB187339 | ブロッキング溶液(セクション8.7参照)で1:100の希釈で溶解 |
| 基本的な線維芽細胞成長因子 | コーニング | 354060 | 滅菌dH2Oに溶解し、10 & Microの濃度にします。g/mL |
| ベタジン、100 mg/mL | EGISファーマシューティカルズ | ||
| 細胞培養プレート、6ウェル、Cell+ | サーステット | 83.3902.300 | |
| 鶏の胚抽出物 | MPバイオメディカル | 2850145 | |
| コラーゲンI、ラットテール | ギブコ | A10483-01 | 20 mM酢酸に溶解し、nbsp; |
| コラーゲナーゼ、タイプI | シグマ | C0130-500MG | DMEMに溶解し、0.2 & microで滅菌;Mフィルター |
| 解離チューブ(gentleMACS Cチューブ) | ミルテニ・バイオテック | 130-093-237 | |
| ダルベッコのモディファイドイーグル中型、高グルコース | ギブコ | 31966-021 | |
| EDTA | インビトロジェン | AM9260G | |
| ファルコン円錐遠心分離機管、15 mL | コーニング | 352096 | |
| ファルコン円錐遠心分離機チューブ、50 mL | コーニング | 352070 | |
| 胎児用牛血清 | ギブコ | 10082147 | |
| 馬用血清 | ギブコ | 26050088 | |
| 磁気標識試薬(サテライトセルアイソレーションキット) | ミルテニ・バイオテック | 130-104-268 | |
| 磁気セパレータ(MidiMACSセパレーター) | ミルテニ・バイオテック | 130-042-302 | |
| マトリゲル | コーニング | CLS356234 | DMEMに溶解して10%の濃度にし、nbsp; |
| パラホルムアルデヒド、PBS中の4% | サーモフィッシャー・サイエンティフィック | J61899。AK | |
| ペニシリン・ストレプトマイシン | ギブコ | 15140122 | |
| リン酸緩衝塩水 | VWR | 392-0334 | |
| 分離柱(LS柱) | ミルテニ・バイオテック | 130-042-401 | |
| 骨格筋ミオシン抗体(MHC) | サンタクルーズ | SC-32732 | ブロッキング溶液に溶けて1:50の希釈で溶解(セクション8.7参照) |
| TCディッシュ、100 x 20 mm | サーステット | 83.3902 | |
| 組織解離器(GentleMACS 解離器) | ミルテニ・バイオテック | 130-093-235 | |
| トリトン X-100 | シグマ・オルドリッチ | X100-1L |
参考文献
- Yeh, C. -J., Sattler, K. M., Lepper, C. Molecular regulation of satellite cells via intercellular signaling. Gene. 858, 147172(2023).
- Gonzalez, M. L., Busse, N. I., Waits, C. M., Johnson, S. E. Satellite cells and their regulation in livestock. J Anim Sci. 98 (5), skaa081(2020).
- Mauro, A. Satellite cell of skeletal muscle fibers. J Biophys Biochem Cytol. 9 (2), 493-495 (1961).
- Yin, H., Price, F., Rudnicki, M. A. Satellite cells and the muscle stem cell niche. Physiol Rev. 93, 23-67 (2013).
- Kahn, R. E., Dayanidhi, S., Lacham-Kaplan, O., Hawley, J. A. Molecular clocks, satellite cells, and skeletal muscle regeneration. Am J Physiol Cell Physiol. 324 (1), C1332-C1340 (2023).
- Abreu, P., Mendes, S. V. D., Ceccatto, V. M., Hirabara, S. M. Satellite cell activation induced by aerobic muscle adaptation in response to endurance exercise. Life Sci. 170, 33-40 (2017).
- Dueweke, J. J., Awan, T. M., Mendias, C. L. Regeneration of skeletal muscle after eccentric injury. J Sport Rehabil. 26 (2), 171-179 (2017).
- Michele, D. E. Mechanisms of skeletal muscle repair and regeneration in health and disease. FEBS J. 289 (21), 6460-6462 (2022).
- Domingues-Faria, C., Vasson, M. -P., Goncalves-Mendes, N., Boirie, Y., Walrand, S. Skeletal muscle regeneration and impact of aging and nutrition. Ageing Res Rev. 26, 22-36 (2016).
- Tierney, M. T., Sacco, A. Satellite cell heterogeneity in skeletal muscle homeostasis. Trends Cell Biol. 26 (6), 434-444 (2016).
- Troy, A., et al. Coordination of satellite cell activation and self-renewal by Par-complex-dependent asymmetric activation of p38α/β MAPK. Cell Stem Cell. 11 (4), 541-553 (2012).
- Dumont, N. A., Wang, Y. X., Rudnicki, M. A. Intrinsic and extrinsic mechanisms regulating satellite cell function. Development. 142 (9), 1572-1581 (2015).
- Danoviz, M. E., Yablonka-Reuveni, Z. Skeletal muscle satellite cells: background and methods for isolation and analysis. Myogenesis. DiMario, J. X. 798, Humana Press. 21-52 (2012).
- Gharaibeh, B., et al. Isolation of a slowly adhering cell fraction containing stem cells from murine skeletal muscle by the preplate technique. Nat Protoc. 3 (9), 1501-1509 (2008).
- Benedetti, A., et al. A novel approach for the isolation and long-term expansion of pure satellite cells based on ice-cold treatment. Skelet Muscle. 11 (1), 7(2021).
- Yoshioka, K., et al. A modified preplating method for high-yield and high-purity muscle stem cell isolation. Front Cell Dev Biol. 8, 793(2020).
- Uezumi, A., Fukada, S., Yamamoto, N., Takeda, S., Tsuchida, K. Mesenchymal progenitors distinct from satellite cells contribute to ectopic fat formation. Nat Cell Biol. 12 (2), 143-152 (2010).
- Christov, C., et al. Muscle satellite cells and endothelial cells: close neighbors and privileged partners. Mol Biol Cell. 18 (4), 1397-1409 (2007).
- Elizalde, G., Munoz, A. Z., Almada, A. E. Protocol for the isolation of mouse muscle stem cells using fluorescence-activated cell sorting. STAR Protoc. 4 (4), 102656(2023).
- Pasut, A., Oleynik, P., Rudnicki, M. A. Isolation of muscle stem cells by fluorescence-activated cell sorting. Myogenesis. DiMario, X. 798, Humana Press. 53-64 (2012).
- Lee, J. D., Sinha, B. C., Larkin, L. M., Vandenburgh, H. H. Isolation and purification of satellite cells for skeletal muscle tissue engineering. J Regen Med. 3 (2), (2015).
- Llufrio, E. M., Wang, L., Naser, F. J., Patti, G. J. Sorting cells alters their redox state and cellular metabolome. Redox Biol. 16, 381-387 (2018).
- Cusmano, A. A., et al. Efficient isolation and ex vivo differentiation of murine satellite cells. Stem Cell. Turksen, K. 2939, Springer. 37-54 (2025).
- Park, Y. G., Moon, J. H., Kim, J. A. Comparative study of magnetic-activated cell sorting and preplating for myoblast purification. Yonsei Med J. 47 (2), 179-186 (2006).
- Park, Y. G., Baek, A., Kim, S. Myoblast purifying by magnetic-activated cell sorting. Methods Cell Biol. 112, Elsevier. 439-447 (2012).
- Lee, H., Han, N. R., Kim, S. J., Yun, J. I., Lee, S. T. Development of a high-yield isolation protocol for active muscle satellite cells. Int J Stem Cells. 15 (3), 283-290 (2022).
- Cui, Y., et al. An easy and practical method for isolation, culture and identification of mouse skeletal muscle satellite cells. Int J Clin Exp Med. 9, 19424-19431 (2016).
- Ding, S., et al. Characterization and isolation of highly purified porcine satellite cells. Cell Death Discov. 3, 17003(2017).
- Pawlikowski, B., Vogler, T. O., Gadek, K., Olwin, B. B. Regulation of skeletal muscle stem cells by fibroblast growth factors. Dev Dyn. 246 (5), 359-367 (2017).
- Shahini, A., et al. Efficient and high-yield isolation of myoblasts from skeletal muscle. Stem Cell Res. 30, 122-129 (2018).
- Lee, D. H., Kwak, K. B., Park, Y. C., Chung, C. H., Ha, D. B. Purification and characterization of myoblast fusion inhibitor. Mol Cells. 1, 177-182 (1991).
- Moulin, V., et al. Fetal and adult human skin fibroblasts display intrinsic differences in contractile capacity. J Cell Physiol. 188 (2), 211-222 (2001).
- Wilson, C. G., et al. Age-dependent expression of collagen receptors in rat cardiac fibroblasts. Microsc Microanal. 17 (4), 555-562 (2011).
- Kohen, N. T., Little, L. E., Healy, K. E. Characterization of Matrigel interfaces during defined hESC culture. Biointerphases. 4 (4), 69-79 (2009).
- Wang, Z., et al. In vitro culture system supporting robust expansion of myogenic progenitors. BioRes Open Access. 3 (3), 79-87 (2014).
- Péault, B., et al. Stem and progenitor cells in skeletal muscle development and therapy. Mol Ther. 15 (5), 867-877 (2007).
- Le Grand, F., Rudnicki, M. A. Skeletal muscle satellite cells and adult myogenesis. Curr Opin Cell Biol. 19 (6), 628-633 (2007).
- Rando, T. A., Blau, H. M. Primary mouse myoblast purification and transplantation. J Cell Biol. 125 (6), 1275-1287 (1994).
- Hindi, L., McMillan, J., Afroze, D., Hindi, S., Kumar, A. Isolation, culturing, and differentiation of primary myoblasts. Bio Protoc. 7 (9), (2017).
再版と許可
