このプロトコルの目的は、リボグロウプローブの定量的な蛍光寿命測定を、vitro、生体哺乳類細胞、三次元細胞モデルでの再現可能なRNAイメージングワークフローを可能にすることです。サンプル準備、プローブ投与、データ取得、定量解析のワークフローを概説し、バイアスなし蛍光寿命測定を抽出します。
方法論記事
生体哺乳類細胞および三次元細胞モデルにおける蛍光寿命イメージングの基礎としてのリボグロウプローブのin vitro 特性解析
* These authors contributed equally
† These authors contributed equally
この記事について
サマリー
要約
ヒトゲノムの約80%がRNAに転写され、タンパク質をコードするのは2%未満であり、哺乳類の転写産物の大多数は非コードであり、多様な調節過程に関与していることを示しています。したがって、生きた哺乳類細胞系におけるRNA分子を定量的に感知・可視化することは、RNAの動態や相互作用を理解する上で極めて重要ですが、特に複雑な細胞環境では技術的には依然として困難です。リボグロウは、短いRNAアプタマーが小分子プローブに結合し、蛍光寿命の活性化を定量的に生成し、蛍光寿命のイメージング顕微鏡(FLIM)で検出できる遺伝子コードされたRNAバイオセンサーです。ここでは、サンプル準備、画像取得、FLIMデータセットの定量解析を含むRiboglow-FLIMの詳細なワークフローを紹介します。このプロトコルの目的は、制御された生細胞環境においてリボグロウを用いた定量蛍光寿命ベースのRNA検出を可能にすることです。このプロトコルは、RNA依存的な寿命変化を測定するin vitroおよび生体哺乳類細胞でFLIM獲得、関心領域選択、サブセル解析が確立される実験で実証されています。成功する実装には、実験および取得パラメータの慎重な管理が必要です。再現可能な実装に関する重要な考慮事項が強調されています。このプロトコルは、リボグロウ-FLIMの実装や生細胞におけるRNA可視化の定量的評価のための実用的な参考資料となります。
概要
近年、細胞機能におけるRNAの役割の理解が進むにつれて、特に疾患状態における生細胞内のRNAの可視化の必要性が高まっています。しかし、自然に蛍光RNAが存在しないため、しばしば外因性の蛍光プローブと組み合わせた人工的標識システムが必要です。その結果、RNAの局在、動態、相互作用を生物系内で可視化するために、幅広いRNAイメージング手法が開発されています。
RNAイメージング手法の主要なクラスの一つは、遺伝子コードされたタグに依存しています。フルオロフォアプタマー系や、MS2バクテリオファージコートプロテイン(MCP)システムなどのタンパク質ベースのタグ付け戦略は、現在も広く利用されています1,2。MS2システムでは、RNA幹ループが蛍光タンパク質と融合したバクテリオファージコートタンパク質によって結合し、生細胞内の転写を追跡します。この方法は有用ですが、比較的大きなRNAタグと追加のタンパク質成分の生成が必要であり、これがネイティブRNAの挙動を乱すことがあります1,2,3。ほうれん草4やその後の変異種であるブロッコリー5、コーン6、マンゴー7、ペッパー8などの蛍光アプタマーシステムは、リガンド結合時に直接蛍光活性化を可能にし、タグサイズを小さくします。しかし、これらのシステムは信号強度の制限、背景蛍光、複雑な細胞環境での多重化の課題に悩まされることがあります3。
代替戦略としては、フルオロフォアクエンサー系やハイブリダイゼーションベースのアプローチがあります。RhoBASTを含むフルオロフォアクエンサー系は、RNA結合後のクエンチングの破壊時に蛍光を発生させますが、プローブ濃度に対する背景信号や感度を示すことがあります3,9。smFISHや分子ビーコンなどのハイブリダイゼーションベースのRNAイメージング法は高い特異性を提供しますが、プローブ送達を必要とし、結合速度論やオフターゲット相互作用(10,11,12)のため長期のライブセルイメージングにはしばしば制限があります。これらのアプローチは、生細胞RNAイメージングにおける主要な課題を浮き彫りにしています 3,13,14。これらの進歩にもかかわらず、複雑な生物系における定量蛍光寿命ベースのRNAイメージングの標準化されたワークフローは不足しています。
リボグロウはこれらの制約の多くを克服しようと試みています。リボグロウは、リボスイッチ由来の短いRNAアプタマー「タグ」と合成小分子コバラミン(Cbl)-フルオロフォア「プローブ」を組み合わせた遺伝子コードされたRNAタグ付けシステムであり、生細胞RNAの可視化を可能にします。自然の消光剤であるCblはタグ結合時に蛍光分子から空間的に分離し、強度15で定量可能な蛍光「ターンオン」を生じます。リボグロウを蛍光寿命用顕微鏡(FLIM)に拡張したことで、蛍光素濃度や励起強度にほぼ依存せず、プローブの送出変動やユーザー間の違いを緩衝する結果が得られました16,17。さらに重要なのは、RNAアプタマーを変化させることで、FLIM16で可視化されるように、独自の蛍光寿命が得られることです。これらの直交寿命により、多重化されたRNAイメージングが可能となり、単一の蛍光体16で2つのRNAを可視化することが可能になります。このプラットフォームは、U-2 OS、HeLa、MDA-MB-231、HOS細胞など多様な哺乳類モデルで検証されており、ACTB mRNAとNORAD lncRNA15、16、17の同時可視化も行っています。近年では、リボグロウは生きた動物胚のRNAを可視化するために用いられています。これらの研究を総合すると、Riboglowは定量的多重RNAイメージングのためのコンパクトで多用途なシステムであることが確立されました。
生物系において、FLIMは局所的な分子環境への感度と実験的変動に対する比較的堅牢性から、生物系における分子相互作用、代謝、細胞動態の研究に広く応用されています19。FLIMは蛍光試料から励起状態の崩壊率を測定し、通常は時間相関単光子カウント(TCSPC)を用います。TCSPCは、試料のレーザー励起から放出光子が検出器に到達するまでの時間を測定し、獲得された光子寿命を各測定ごとに光子到達時間の分布にまとめます。寿命ベースのイメージングは、細胞にロードされたプローブ、RNA発現レベル、光経路変動など、蛍光生成成分の濃度依存を減らすという重要な利点を提供します。しかし、FLIM実験は概念的にも技術的にも要求が高く、光子の取得、モデルのフィッティング、解析ワークフローの慎重な制御が必要です。
ここでは、リボグロウ-FLIMの詳細なプロトコルを示し、サンプル準備、画像取得、蛍光寿命データセットの定量解析のワークフローを説明しています。本研究の目的は、生物系全体にわたる定量的なリボグロウ-FLIMイメージングの再現可能なワークフローを確立することです。リボグロウ-FLIMは定量的比較に最適であり、FLIMの専門的なハードウェアと解析の専門知識が必要です。このプロトコルは、RNA依存的な寿命変化を測定する vitro実験や、リボグロウプローブを用いてFLIM取得、関心領域選択、定量的な寿命抽出が確立される生体哺乳類細胞や3D細胞系で実証されています。このプロトコルは、定量的かつ偏りのないFLIMデータ分析のためのFLIM取得ワークフローと原則を確立する重要な基盤を築き、Riboglow-FLIMやその他のFLIMベースのシステムへの将来の応用を可能にします。実験デザインの選択、偏りのないデータ収集、FLIMの取得および解析時に直面する一般的な課題に重点を置いています。トランスフェクトされたリボグロウタグ付き構造体を用いた細胞内でRNA検出の実証は以前に報告されていますが、特に2Dおよび3Dシステム全体で段階的な取得および解析ワークフローを提供するものはありません。これらの研究は、リボグロウ-FLIMを生細胞RNAイメージングのツールとして実装するためのリソースを提供します。
プロトコル
1. RNAの製剤および精製
- in vitro RNA合成キットの製造指示に従い、無菌の1.6 mLマイクロ遠心分離管内でin vitro転写反応成分を組み立てます。
注:これらの実験に使用されたRNAは、TranscriptAid T7高収量転写キット(Thermo Fisher Scientific)を用いて合成されました。RNA合成は、以前に示されたように、他の市販キットを含むあらゆる確立されたプロトコルを用いて行うことができます。- 簡単に、転写反応バッファー、NTP、酵素ミックス、テンプレートDNA、ヌクレアーゼフリー水を合計20μLにします。
- チューブと中身を37°Cのインキュベーターに入れ、少なくとも4時間以上、一晩まで入れます。RNAクリーンアップキットの製造説明に従って、RNAクリーンアップカラムを使って合成RNAを精製してください。
注:これらの実験で使用されたRNAクリーンアッププロトコルは、Monarch RNA Cleanup Kit(ニューイングランドバイオラボ)でした。RNAクリーンアップは、精製RNAが得られる確立されたプロトコル(ここではA260/A230およびA260/A280値が2.0以上で定義される)を用いて行うことができ、以前に示された17、20、21の他の市販キットも含まれます。特に指定がない限り、RNAカラムのクリーンアップのための遠心分離機のステップは1分間、16,000 x g で行われます。- 簡単に、ヌクレアーゼフリー水で合成RNAの総体積を50μLまで増やし、その後100μLの結合バッファーを加え、さらに100%エタノール150μLを加えます。
- 300μLすべてをカラムに注入し、収集チューブに挿入します。カラムを遠心分離し、流れる部分を廃棄します。
- 500μLの洗浄バッファーをカラムに加え、遠心分離機で行います。フロースルーは捨てましょう。
- ステップ1.2.3をもう一度繰り返します。
- 収集チューブをカラムから取り外し、無菌の1.6 mLマイクロ遠心分離機チューブを取り付けます。
- カラムにヌクレアーゼフリー水15μLを加え、室温で1分間置きます。
- 遠心分離でマイクロ遠心分離機チューブに溶出し、カラムを廃棄します。
- マイクロボリューム分光光度計を用いて、精製されたRNAの濃度と純度を測定します。
- ヌクレアーズフリー水1μLで分光光度計をブランクします。
- 精製済みRNAサンプル1 μLをサンプル台座に載せて測定します。
- A260/A230およびA260/A280の値で示されるサンプル濃度と純度を記録してください。
- 精製したRNAは-80°Cで保存します。
2. リボグロウプローブ
注:この方法に含まれるすべてのリボグロウプローブの合成手順は、既に発表された文献21に記載されています。
- プローブストック(95μM)は、使用しないときはRNaseを含まない光保護マイクロチューブに-20°Cで保存します。
- 使用直前に解凍し、RNAバッファー(100 mM KCl、10 mM NaCl、1 mM MgCl₂、40 mM HEPES、pH 8.0)で4.5 μMに希釈し、イメージング実験に用いられます。
3. 体外 サンプルの調製
注:精製RNAに関わるすべての工程は、RNase変性剤で定期的に処理されたフームフードなど、RNaseを含まない環境で行うべきです。
- RNAとリボグロウプローブの in vitro 溶液を準備します。
- RNaseフリーマイクロ遠心分離管内で、精製済みRNAサンプルをリボグロウプローブ(Cbl-3xGly-ATTO590またはCbl-5xGly-ATTO590)と結合し、最終濃度はRNAバッファー(100 mM KCl、10 mM NaCl、1 mM MgCl2、40 mM HEPES pH 8.0)に結合します。ピペットで優しく混合して均質化します。
注意:プローブがRNAで飽和していることを保証するためには、リボグロウプローブよりも溶液中のRNA濃度が高いことが重要です。RNAやプローブの濃度が疑わしい場合は、飽和を確保するためにRNA濃度を上げたり、プローブ濃度を下げたりすることができます。
- RNaseフリーマイクロ遠心分離管内で、精製済みRNAサンプルをリボグロウプローブ(Cbl-3xGly-ATTO590またはCbl-5xGly-ATTO590)と結合し、最終濃度はRNAバッファー(100 mM KCl、10 mM NaCl、1 mM MgCl2、40 mM HEPES pH 8.0)に結合します。ピペットで優しく混合して均質化します。
- チューブまたはチューブラックをアルミホイルで包み、室温で少なくとも20分間培養します。孵化後すぐに FLIM画像検査 (ステップ6)に進みます。
4. 細胞培養
注:これらの実験ではHeLaおよびU-2 OS細胞株の両方が使用されます。培養およびプローブローディングプロトコルは同一です。細胞培養作業は、BSL-2実験室環境の標準および手順で定義された標準無菌技術を用いたバイオセーフティキャビネット(BSC)内で行うべきです。
- 凍結細胞を37°Cのクライオチューブで急時解凍し、細胞培養培地を37°Cの水浴に入れます。
- クライオチューブに同じ量の温めた細胞培養培地を加えます。ピペットを優しく上下に動かして細胞を懸浮させます。
- 細胞懸濁液を90mmの組織培養皿に加え、細胞培養培地の総容量を10mLにします。細胞を37°C、CO25 %の加湿インキュベーターで少なくとも一晩培養し、細胞が付着します。
- 細胞を光学顕微鏡で観察し、接着性と結合度を判断します。
- コンフルエンスが80〜90%に達すると、通過細胞が存在します。
- 90mmプレートから細胞培養培地を吸引します。細胞を洗浄するには、リン酸塩緩衝生理食塩水4mL(PBS1×1)を加え、皿を優しく左右に揺らして細胞全体に塗布します。
- PBSを吸引し、解離試薬2mLを加えます。プレートを加湿インキュベーターに戻し、細胞を5〜10分間分離させます。
- 細胞が培養されている間、細胞培養培地を8mL追加して少なくとも1枚の新しいプレートを準備してください。プレートに日付、細胞株、パッセージ番号をラベル付けします。
- 5〜10分後に、光学顕微鏡で剥離を視覚化します。剥離細胞は培地内で移動するはずです。
- 剥離した細胞のプレートを取り出し、ほぼ同量の新鮮細胞培養培地をプレートに移します。将来の実験目標に応じて、1〜3mLの懸浮細胞を新しい皿に移します。
注意:細胞株によって成長期間や感度が異なります。HeLaおよびU-2 OS細胞の場合、完全に結合したプレートから新しいプレートに~1mLの細胞懸濁液を移すと、完全に結合に戻るまでに約4日かかります。
- 細胞イメージングでは、細胞を35mmイメージングプレートに通過させ、上記の方法で洗浄・通過します。
5. リボグロウプローブビーズローディング
- 細胞が適切な画像接続に達したら、35mmイメージングディッシュをインキュベーターから取り出し、培地を吸引します。上記の通り1X PBSを1mLでT型モーションで洗浄し、PBSを吸引します。
- 30μMリボグロウプローブを3μLの均等に分布した3滴として細胞に加えます。プローブ溶液を細胞表面に均等に分布させるためにプレートを回転方向に傾けます。
注:リボグロウのプローブ濃度は5〜30μMの範囲です。ここで述べる実験では、30μMのストックが使用されました。しかし、5μMはトランスフェクト細胞サンプルには一般的に使用されています。 - ビーズディスペンサーを使って皿に薄くガラスビーズを重ねます。
注意:ビーズが細胞の上に一層を形成し、過剰に加えすぎないように注意してください。ビーズは取りにくくなることがあります。 - ビーズの積み込みを容易にするために、皿の底をベンチの表面に8〜10回強く叩きます。
- 素早くプレートを蓋を開け、新しい細胞培養培地を加えます。プレートを加湿インキュベーターに戻し、10分間プローブが細胞内に入ります。
- 10分後にプレートを取り出し、細胞培養培地を吸引し、できるだけ多くのガラスビーズを除去します。
- プレートをPBSで繰り返し洗って、残ったガラスビーズを取り除きます。
- 皿を斜めに持ち、皿の上部に少量のPBSを注ぎ、流れながらビーズを集めます。皿の底にビーズでPBSを吸引します。必要なだけ3〜5回繰り返し、ほとんどのビーズを除去します。
注意:この段階ではPBSジェットを強く使わないでください。接着細胞が剥離する恐れがあります。数回洗ってもビーズが残る場合は、誤って多くの細胞を洗い流すよりも、画像診断を試す方が良いでしょう。
- 皿を斜めに持ち、皿の上部に少量のPBSを注ぎ、流れながらビーズを集めます。皿の底にビーズでPBSを吸引します。必要なだけ3〜5回繰り返し、ほとんどのビーズを除去します。
- 10%FBSを補足した透明なイメージング培地1mLを加え、10分間培養します。 FLIM画像 検査(ステップ6)に進みます。ビーズローディングから3時間以内に画像診断を行う必要があります。
注:付着する哺乳類細胞に蛍光分子を導入するためのビーズローディング手順は、他の資料で説明されたプロトコルを応用したものです。
6. FLIMイメージング
注:このプロトコルは、FLIM/FCSハードウェアとNIS-Elementsソフトウェアを搭載したNikon Ti2 Eclipse AX共焦点顕微鏡(詳細は材料表参照)で使用できるように適応されています。
- 顕微鏡の電源は以下の順序で進みます:共焦点レーザー走査顕微鏡、顕微鏡制御ユニット、そしてレーザー結合ユニット、光電子増倍管検出器、イベントタイマーを含む時間相関単光子カウント(TCSPC)ベースのFLIMシステム。
- 顕微鏡の起動後、デスクトップコンピュータの電源を入れ、画像取得および解析ソフトウェアを開きます。
- 起動オプションで「AX with PicoQuant」を選択してください。画像取得や解析ソフトが起動するのを待ちましょう。
- 起動したら「AX FLIM and FCS」を選択してください。
- 蛍光寿命データ取得用の顕微鏡を設置する。
- AXパッドのセクションについて:
- ガルヴァーノが選ばれているか確認してください。
- 平均を1に設定。
- Dwell時間を2に設定。
- レーザーパワーセクションについて:
- 個々のレーザースライダーを3〜4%まで下げてください。
- すべてのレーザースライダーをゼロに設定してください。
- TI2パッドについて:
- 20倍の目標が選択されていることを確認してください。
- スキャンエリアで 512 x 512を選択してください。
- 正しい検知器が点灯しているか確認してください。2レーザーシステムの例:
- 560 nmレーザーの検出器1。
- 640 nmレーザー用の検出器2。
注:実験によっては、1つ以上のレーザーが使用される場合があります。検出器を右クリックしてオン/オフを切り替えます。
- データファイルパスを定義します。
- コントローラーセクションの一番下に行き、「設定」をクリックしてください。
- PicoQuant/FLIM FCSタブに行ってください。
- 「ワークスペースパス」の右側にあるフォルダのシンボルをクリックしてください。
- 場所を選び、その日の実験用の新しいフォルダを作成します。
- 構成セクションを閉じてください。
- AXパッドのセクションについて:
- 画像取得ウィンドウが表示されるまで 「ライブ」を選択し、その後再度「ライブ」を選択してフォトンコレクションを一時停止します。
- FLIMのデータ収集ウィンドウの設定を開始してください。
- ライブ画像ウィンドウを右クリックして「PicoQuant Plugin」をクリックします。
- 有効化:
- ショー・デケイ・カーブ
- 時間トレースを表示
- FLIM統計を表示
注意:これら3つのウィンドウすべてで、ライブ画像を毎回右クリックする必要があります。
- 画像化されるサンプルの種類に応じて、適切なプロトコルサブセクションに進みます。
7. in vitro データ収集
- in vitro FLIMサンプルをロードします。
- 黒いスライドパッドとカバースリップを用意してください。スライドパッドにカバースリップを貼ります。
- 5〜20μLの in vitro サンプルの液滴をカバースリップに置きます。
- スライドパッドを顕微鏡ステージに載せます。
注意:蒸発に時間がかかるため、小さい液滴より大きな~20μLの方が好ましい。蒸発は、滴を小さなキャップや似た形の物体で覆うことでさらに遅らせることができます。 - ジョイスティックを使って、目視的に目標を水滴の中心に動かします。
- 「ライブ」を選択し、タイムトレースパッドを見てください。検出器が受信している光子の数を、ある時点で表示します。
- サンプル液滴の正しいZ高度を見つけてください。
- Z高度を調整し続け、タイムトレース信号が最大値に達するまで続けます。
- 検出器スライダーのカウント速度を見ながらレーザー出力を上げ始めます。ターゲット数/秒(CPS)は変動しますが、1フレームあたり1,000〜10,000光子を取得するのが望ましいです。
- Zハイトを下げてから戻し、最大タイムトレースを再度確認します。これはスライド-ドロップレット界面を表します。
- 右下隅の絶対Z軸高さを見て、落下の中心に焦点を移すために~20μm上げます。タイムトレース信号はやや減少し、その後安定するはずです。
注意:正しいZ軸高度にある場合、わずかに高さを上げたり下げたりしても、タイムトレースやライブ画像の平均色には大きな変化はありません。さらに、ライブウィンドウ上部の「マウスXY」ボタンを選択して画像を動かすことで、ドロップレットの境界線も確認できます。
- 取得設定を決める。
- 崩壊曲線を見て、どの光子がピークに達するかを見てみましょう。これは3フレームで獲得された光子の総数を表します。この数値を使って、1回の取得に必要なフレーム数を決定します。 in vitro FLIM解析では、合計10個の5 光子が望まれます。1回の取得で10〜15フレームで十分でしょう。
- 決められたフレーム数に基づいて「キャプチャ」値を設定します。
- 各キャプチャの際、ライブ画像を一時停止し、「キャプチャ」を選択し、データ収集を待ってから再度「ライブ」ボタンを押して「マウスXY」ボタンで新しい場所へ移動します。
- 十分なデータが収集されるまで、技術的なレプリケートのために ステップ7.5 を繰り返します。
注:各個別の捕獲は最終的にそのサンプルに対して1つの蛍光寿命値をもたらします。生涯15ポイントのデータポイントを収集するには、ステップ7.5を合計15回行います。 - すべてのデータが収集された後、画像取得・解析ソフトウェアを閉じて蛍光生涯イメージング顕微鏡(FLIM)データをエクスポートします。
- ファイルエクスプローラーを開き、以前に指定されたデータの場所に移動します。
注意:すべてのFLIMデータ収集セッションは、そのセッションのすべてのデータをまとめた単一の.sptwフォルダにつながります。NIS Elementsは実験の日付を使って自動的にフォルダ名を付け、個々の取得は取得時刻で名前を付けます。 - .sptwフォルダをエクスポートしてFLIM処理に進みます。
- ファイルエクスプローラーを開き、以前に指定されたデータの場所に移動します。
8. 2Dセルデータ収集
- もしまだ行われていなければ、細胞実験に適したレーザー配置をセットアップしてください。
- ページ右上のレーザーの横にある「実験設定」へ行ってください。
- マルチチャンネル染料ボックスの横にある「追加」をクリックしてください。
- 希望の染料を加えます。
注:リボグロウのプローブの大半はATTO 590蛍光色素を使用しているため、ほとんどのリボグロウ実験ではこの染料を添加すべきです。 - エキスパートモードをクリックします。
- ここで、どの検出器がどの発光スペクトルを受信するかを調整します。理想的には、励起/放出が重なる発光スペクトルは異なる検出器に配分されるべきです。MA検出器は調整可能でないため、GaAsP検出器がMA検出器より優先されます。
- 左側では、励起・放出が重なる染料間のクロストークを最小限に抑えるために通過順序を変更します。
- 設定を保存し、新しいレーザー設定に名前を付けます。実験のために選択してください。
注意:このステップはプロファイルごとに一度だけ行う必要があり、今後の実験のためにユーザープロファイルに保存されてください。
- XYZ概要ウィンドウは、XYZ概要の「取得コントロール>表示」>ナビゲーションから開きます。 このビューは各画像が撮影された場所を舞台上で表示し、誤って重複を防ぐのに役立ちます。
- サンプルの装填に進め。
- イメージングディッシュを装填する前に、生細胞核染色剤が添加されていることを確認してください。染料は細胞に浸透するのに~30秒かかり、核を可視化します。
- イメージングアンテナを顕微鏡に置きます。顕微鏡ステージの皿をできるだけ左下に押し出します。非空気対物レンズを使う場合は、試料をステージにテープで固定してXYドリフトを防ぎましょう。
注意:非空気対物レンズを使用する際にアンテナが動かないように、試料を顕微鏡ステージにテープで固定する必要があります。 - DAPIチャンネルに切り替え、コントローラーの側面のノブを使ってZの高さを上げ始めます。細胞核がはっきり見えるまでゆっくり進めてください。
- 顕微鏡コントローラーの「ニンジン」を調整して、Zハイトノブの感度を調整してください。
- 細胞が見えない場合は、核のあるプレートの領域に合わせてXY座標を調整する必要があるかもしれません。
- 顕微鏡のコントロールパネルでPFS自動フォーカスを「オン」に設定してください。
- AXパネルの右側で、PFSボタンの隣にある 虫眼鏡 を選択します。顕微鏡はZ軸の高さを正規化するために調整を始めます。完成後、PFSボタンが点灯し、「フォーカス中」と表示され、PFSがオンであることを示します。
注意:パーフェクトフォーカスシステム(PFS)は、XYステージの動きや長時間の実験によるZドリフトを最小限に抑えます。PFSを選択している場合、Z軸の高さ調整には2つの速度を使いましょう。PFSは小さな調整を自動的にカウンターします。
- AXパネルの右側で、PFSボタンの隣にある 虫眼鏡 を選択します。顕微鏡はZ軸の高さを正規化するために調整を始めます。完成後、PFSボタンが点灯し、「フォーカス中」と表示され、PFSがオンであることを示します。
- セルデータ収集を開始する前に、AX検出器がセルの探索に使われており、FLIM/FCS検出器ではなく使用されていることを確認してください。
- セルを探す際は、DAPIチャネルでセルの領域を探し、その後ATTO 590チャネルに切り替えて、ビーズ負荷が効果的に施されたセルを探します。
注意:ビーズローディング効率は核染色効率よりも有意に低く(私たちの手では約30%のセルがビーズ充填されている)、蛍光核を持つすべての細胞にATTO 590が含まれているわけではありません。 - セルが特定されたら、それをダブルクリックしてフレームの中央に合わせます。あるいは、取得ウィンドウを右クリックして「この点を中心に移動」をクリックしてください。
- セルが中央に揃ったら、「AX FLIM and FCS」に切り替えます。
- 画面右下で「512 x 512」を選択していることを確認してください。
- 右下の小さなウィンドウで、角をクリックしてドラッグしてフレームを調整します。新しくサイズのフレームを赤く変えましょう。フレーム内で右クリックするか、「Live」を選択し、フレームが緑色に変わるまでキープし、調整が完了したことを示します。
- 捕獲回数を希望の値に調整します。
注:細胞実験には少なくとも10個の4 個の光子が理想的です。細胞内実験では、関心領域(ROI)が定義されると多くの光子が除外されるため、合計光子が10個、5 個以上が理想的です。512×512フレームの場合、通常~30フレームでセルラー取得に十分です。捕獲数を増やすか少ないかは、それぞれ解像度や捕獲速度を向上させます。 - 「キャプチャ」を選択してください。キャプチャが入ると新しいウィンドウが現れるはずです。画面右側のキャプチャ進行状況ボックスはキャプチャ入力ボックスの近くに表示されるはずです。
- その間に、蛍光寿命イメージング顕微鏡(FLIM)解析ソフトを開き、正しいファイルパスへ移動してください。FLIM取得は自動的にFLIM解析ソフトウェアのウィンドウに入力され、取得に応じて名前を変更することができます。
- キャプチャが完了したら、再びAX検出器に戻り、「ライブ」を選択して新しいセルを探します。AX FLIM/FCSウィンドウのサイズは、セルの大きさや小ささを考慮していつでも調整可能です。
- 3時間の撮影期間中に新しい細胞を引き続き取得してください。
- 完了したら、「In Vitro Data Collection」のステップ7に従って作成した.stwファイルをエクスポートしてください。
- 完了したら FLIM処理 に進みます。
9. 3D ZスタックセルラーFLIMデータ収集
- 2Dセルデータ収集のステップ8.1から8.12に記載された完全なレーザー設定、Z高度調整、セル探索。
- 設定エリアの上部で「ND Acquisition」タブに切り替えてください。
- 「XY」チェックボックスをクリックすると、表が表示されます。
- 表に座標がある場合は、表の右上の「値をクリア」をクリックします。
- テーブルの上部にある「追加」をクリックしてセルをテーブルに追加してください。
- これにより、ステージの現在のXY座標とZ値/PFS値が入力されるはずです。
- テーブルの上の「Z」チェックボックスをクリックしてください。
- ライブキャプチャと顕微鏡コントローラーを使って、プレート近くのセルの最下部までスクロールします。セルの下部を見つけたら、キューブの隣にある黄色い「下」ボタンをクリックして、このZ高をセルの下部として使います。
- このプロセスをセルの上部で繰り返し、顕微鏡コントローラーでセルの上部に移動した後、「トップ」ボタンをクリックします。
- キューブの下に「ステップ」 ボックスの横にあるボタンをクリックします。これにより、定義されたZ高に合った推奨ステップ数がステップボックスに入力されます。
注意:ステップ数を増やすと、Z軸の最終解像度と取得時間が増加します。セルの各スライスを個別に解析してセル全体の寿命の地形を決定するため、この画像解析時間もセルあたりのステップ数を決定する際に考慮すべきです。Zスタック実験のステップ数を決定する前に、FLIMフィッティングプロセスの詳細については「サブセクション:セルラーFLIM処理」を参照してください。 - 「取得」タブに戻ると、フレーム数を通常の約半分に減らします。
注:これは主に時間を節約するためで、個々のZスタックスライスの品質は最終画像の品質にあまり影響しません。厳密な画質を維持するために、1スライスあたりの通常の、あるいはそれ以上の撮影数を選択してください。これにより取得期間が長くなります。 - 「ND取得」テーブルに戻って、「今すぐ実行」を選択してください。
- 顕微鏡で細胞のすべてのスライスを取得します。取得時間は、選択されたスライス数や各スライスあたりのキャプチャ数によって異なります。
- 画像が収集されたら、.nd2ファイルとして保存し、取得ウィンドウ上部の「ボリューム表示」ボタンを使って3Dで可視化します。
- セルラーZスタック用の共焦点画像を取得する必要がある場合は、AX検出器を使ってセルの同一画像を取得します。
- コントロールパネル上部近くの「AX」を選択してAX検知器に切り替えます。
- 「ND取得」テーブルに戻って、「今すぐ実行」を選択してください。 共焦点画像はFLIM画像に比べて取得に非常に短い時間で済みます。
- 完了したら、「In Vitro FLIMデータ収集」セクションのステップ7に従って作成した.stwファイルをエクスポートしてください。
- 共焦点画像は.nd2ファイルとしてエクスポートでき、コンピュータの既知の場所に保存できます。
- 完了したら「FLIM処理」 に進みます。
10. FLIM処理
- 一般/In Vitro FLIM処理
注意:ROIの選択など、セルラーFLIMデータに特有のプロトコル変更については、セルラーFLIM処理(ステップ10.2参照)を参照してください。- FLIM解析ソフトウェアを起動します。
注:FLIM解析ソフトウェアキーが顕微鏡と同じコンピュータに接続されている場合、ソフトウェアが起動するには顕微鏡が完全にオンになっている必要があります。ソフトウェアキーが別のコンピュータにある場合、ソフトウェアは「Device bootup failed.」というエラーメッセージを表示することがあります。「TCSPC」に接続できません」と言われ、これは安全に無視できます。 - FLIM解析ソフトウェアで以下のいずれかの方法を用いてFLIM .sptwファイルを開きます。
- 画面上部で「 ファイル>オープンワークスペース」>[.sptwファイル場所を選択し]に移動してください。
- 保存済みの場所から.sptwファイルをクリックしてドラッグし、ウィンドウ左側の大きな白いボックスにあるFLIM解析ソフトウェアのウィンドウに置きます。
注意:FLIM解析ソフトウェアがFLIMフォルダを認識するには、フォルダの末尾が「.sptw」で終わり、WSLogファイルを含む必要があります。データフォルダの名前変更や移動時にこれらの識別子が削除されないようにしてください。読み込みが成功すると、左側のウィンドウに小さな緑色の四角が表示され、個々のデータ取得を表します。
- 緑色の獲得アイテムの一つをワンクリックで選ぶ。
- FLIM>画像解析>に移動し、「スタート」を選択してください。FLIMファイルが読み込みを開始します。
- 読み込み後、サンプルウィンドウを右クリックして「スケールバーを表示」オプションを外すことで自動生成スケールバーを解除できます。
- 「朽ち込み」タブで以下のドロップダウンオプションを選択してください:
- フィッティングモデル: n指数リコンボリューション
- 腐敗: 全体的な衰退
- IRF: 計算されたIRF
注:in vitro FLIM画像は通常均質であり、ROIを必要としません。しかし、省略すべき望ましくない画像特徴が存在する場合もあります。もしそうなら、サンプルウィンドウを右クリックして、さまざまなROI描画オプションのいずれかを選択してROIを定義してください。エリアを定義するにはクリックして長押しします。除外された値はモノクロになり、選択した値はカラフルなままであるべきです。一貫性のために計算されたIRFが使われます。しかし、測定されたIRFは特定の実験条件下で精度を向上させる場合があり、利用可能な場合は検討すべきです。
- 下部でオレンジ色の「初期フィット」ボタンを選択してください。ソフトウェアは最適フィット線を計算し、緑の減衰曲線データの隣に黒でプロットします。
- フィットとその結果の残差を分析し、フィットの質を判断します。
- 減衰曲線の下で、生成される残差を見てフィットの品質を判断します。ランダムでノイズのような残差は良好な適合を示し、明確な線の特徴や滑らかな傾斜は適合不良を示します。
- フィットの品質を評価するためのχ2 の値はフィッティングテーブルの右下にあります。フィットが改善するにつれてχ2 は1に近づきます。
注:残差プロットは計算された減衰曲線(黒線)と測定された減衰曲線(緑)の重なりの線形表現に過ぎません。つまり、2つの曲線がどれだけ合っているかを見て、フィットの質を判断できます。FLIMデータのフィッティングに関する詳細は、最近の出版物23で提供されています。
- 必要に応じてパラメータの数を調整してフィットの品質を向上させます。
- 「モデルパラメータ」の隣で、nの値を1に増やし、「初期適合」を選択します。新しい曲線が計算され、残差とχ2 の値が表示されます。
- この新しいフィットの質を評価し、追加のパラメータが必要かどうかを判断してください。
- ステップ10.1.9.1を繰り返します。to 10.1.9.2.モデル化された崩壊が最適な品質に達するまで。
注意:パラメータの数は最小限に抑えつつ、可能な限り最高の適合品質を達成する必要があります。2つのパラメータがほぼ同じフィット特性を生む場合は、少ないパラメータ数を用いるべきです。理論的には、モデルパラメータの数はサンプル内の生涯生産種の数に対応します。実際には、可視化されるシステムの複雑さが増すにつれて理想的なパラメータ数は増加します。 - 最終的なパラメータ数が決定された後、衰減フィッティング表からτAvAmp 加重寿命(τ AvAmp [ns])を記録しることができます。
注:タウ平均振幅(τAvAmp)と平均タウ強度(τAvInt)は、どちらもサンプルの平均蛍光寿命を示す指標です。しかし、各値を決定するための計算方法は異なり、両者は互換性がありません。一般的に、τAvAmp は生物系23に対してより正確な指標です。 - 試料のフィットされたFLIM画像を取得するには、フィットしたデータを用いて背景引き算を行い、FLIMフィットを行います。
- 衰えフィッティング表の白いチェックボックスについては、τn[ns]ボックス以外のすべてのチェックボックスをオフにしてください。τn[ns]ボックスの数は、決定されたフィッティングパラメータの数に対応します。
- BkgrDec[Cnts]の値をゼロに変更してください。
- サンプルウィンドウのすぐ左で「FLIM Fit」を選択してください。ソフトウェアがサンプルを適合し始めます。
- フィッティング後、サンプルウィンドウの右側にある凡例を修正することで、偽色スケールと強度表示設定を調整できます。
- サンプル画像は、ビットマップ>エクスポートまたはカラースケール付きビットマップ>右クリックすることでビットマップとしてエクスポートできます。
- FLIM解析ソフトウェアを起動します。
- セルラーFLIM処理
- 全般/体外 FLIM処理のステップ10.1.1 - 10.1.5。
- サンプル表示ウィンドウを右クリックし、ROI描画オプションのいずれかを選択してセルラーROIを定義します。
注意:形状が不規則なため、Free ROIオプションを使うのがセルの定義に最適です。ROIのエリアをCTRLキーで押しながら定義することで除外できます。すでに選択されているROIに追加のエリアは、SHIFTを押し続けることで追加できます。細胞内区画を解析する際、共焦点画像で見える蛍光染色が、後のFLIM画像では見えない場合があります。このような状況では、FLIM画像のROIを描画する際の参照として共焦点画像を使用することが望ましいです。 - 「朽ち込み」タブで以下のドロップダウンオプションを選択してください:
- フィッティングモデル: n指数リコンボリューション
- 減衰: ROI
- IRF:計算されたIRF
- 一般/In Vitro FLIM処理の残りの手順、ステップ7から13までを完了します。
結果
実験ワークフローの完全なグラフ概要は 図1に示されています。実験バイアスを最小限に抑えるために、データセットはブラインド解析を行うことがあります。この目的の例として、データ収集および処理の過程ですべてのサンプル識別は研究者から隠されていました。そのため、実験グループは割り当てられた識別子(グループA、グループBなど)でラベル付けされ、その真のアイデンティティはテキストや図のキャプションで定義されます。
RNA Aタグの精製後、RNA Aタグの有無にかかわらず、2つのリボグロウプローブ、Cbl-3xGly-ATTO590(3xGly)およびCbl-5xGly-ATTO590(5xGly)のin vitro蛍光寿命が測定されました。プローブ3xGlyと5xGlyは、リンカーセグメント内のグリシン単量体リピートの数を除き同一であり、3xGlyは3つ、5xGlyは5つです(図2D)。前述の方法でin vitro蛍光寿命を収集・解析し、全体の崩壊はROI選択なしに解析されました(図2E-2G)。n指数リコンボリューションの後、τAvAmpの値を抽出し、実験グループによってプロットしました(図3B)。各グループに対して正規化された偽色スケールを用いた代表的なFLIM取得ウィンドウが作成され、特定のサンプルタイプに対応するτAvAmp値と整合していることが示されました(図3Aおよび3B)。予想通り、RNA Aタグを含むin vitro寿命サンプル(グループBおよびC)は、RNA Aタグを持たないもの(グループAおよびD)よりも有意に高い蛍光寿命値を示しました。各実験群の代表的な崩壊曲線は、RNA Aタグの存在がin vitroで抽出される寿命を延ばすことを示しています(図3C)。RNA Aタグのないサンプルは、崩壊曲線が左にシフトされ、RNA Aタグを持つサンプルに比べて平均寿命が短いことを示しています。
生細胞の蛍光寿命を調べるため、前述のようにRiboglow 3xGlyおよび5xGlyプローブを用いて付着したHeLa細胞のビーズローディングが行われました(図4A)。FLIM解析を用いて、異なるリボグロウプローブが生細胞内で独自の生涯シグナルを生じさせるかどうかを調べました。FLIM測定のために、活性化リボグロウプローブの有無と細胞の全体的な健康状態を基に細胞が選定されました。細胞は、蛍光寿命の結果とは無関係に、プローブ負荷が確認され、正常な形態を基準にライフタイム解析に基づき選定されました。収集されたFLIMデータはROIを用いてオフターゲット蛍光信号を制限するために解析されました(図2H、図4B)。結果は、3xGlyをビーズロードした細胞(グループE)の細胞蛍光寿命が5xGlyを負荷した細胞(グループF、図4D)よりも有意に短かったことを示しました。この傾向は、2つのサンプル群の代表的な崩壊曲線を通じてさらに可視化でき、3xGlyを負荷したセルは5xGlyを充填したセルに比べて左シフトの崩壊曲線を持ち、平均蛍光寿命が低いことを示しています(図4C)。これらの結果は、2D細胞画像からリボグロウプローブの細胞寿命を抽出する際に記載されたプロトコルの有用性を示しています。
次に、リボグロウ-FLIMを細胞内区画内で分離することを目指しました。例として、核系 と 細胞質型のFLIM信号を選びました。細胞核の寿命を収集し、細胞質の寿命と比較して細胞区画間の寿命変動を調べました(図5)。青色核染色を持つ細胞の共焦点画像をFLIM画像と併用し、核および細胞質のROIを測定するために用いられた(図2J、 図5C)。3xGlyおよび5xGlyを充填した細胞核および細胞質のFLIM解析により、両群の細胞内区画間に有意な寿命差が見られました(図5F)。前述の観察と一致すると、リボグロウプローブを充填した細胞核は、同じ細胞の細胞質よりも一貫して蛍光寿命が長いです。核寿命は平均して3xGlyと5xGlyの細胞質より0.18nsと0.13ns長くなっています。重要なのは、偽色スケールの取得ウィンドウ、崩壊曲線、抽出されたτ AvAmp 値がすべて同じ蛍光寿命の傾向を示していることです(図5C-図5F)。核寿命 と 細胞質寿命の違いは小さいものの、堅牢なデータ解析ワークフローを通じて一貫して検出されました。
ますます複雑化するシステムにおけるFLIMの有用性を示すため、3DセルラーZスタックが収集・解析されました。合計4つのセルがZスタックスライスを用いて3次元で画像化され、スライスの数は1セルあたり10〜15個の範囲でした。各細胞スライスに対して、核と細胞質のROIを収集し、抽出されたすべてのスライスのτAvAmp 値をプロットし、ペアt検定(図5A and 5B, 5G)を用いて解析しました。すべての実験結果は、これらの細胞における核と細胞質の寿命に有意な差は見られませんでした。これはZスライスあたりの光子数の減少とサンプルサイズの制限が原因で、3D解析における統計的検出力や寿命分解能が低下する可能性があります。これらのデータは、FLIMデータ収集におけるサンプルサイズと光子数の重要性を強調しています。複数の細胞解析で1回の捕獲で光子数が多い場合、単一セルの低光子実験では見えない寿命の違いが明らかになります(図5Fおよび5G参照)。
これらの結果は、リボグロウシステムによって生成されるFLIMデータの収集・解析において、いくつかの関連する生体分子文脈において、記載されたプロトコルの有用性を示しています。
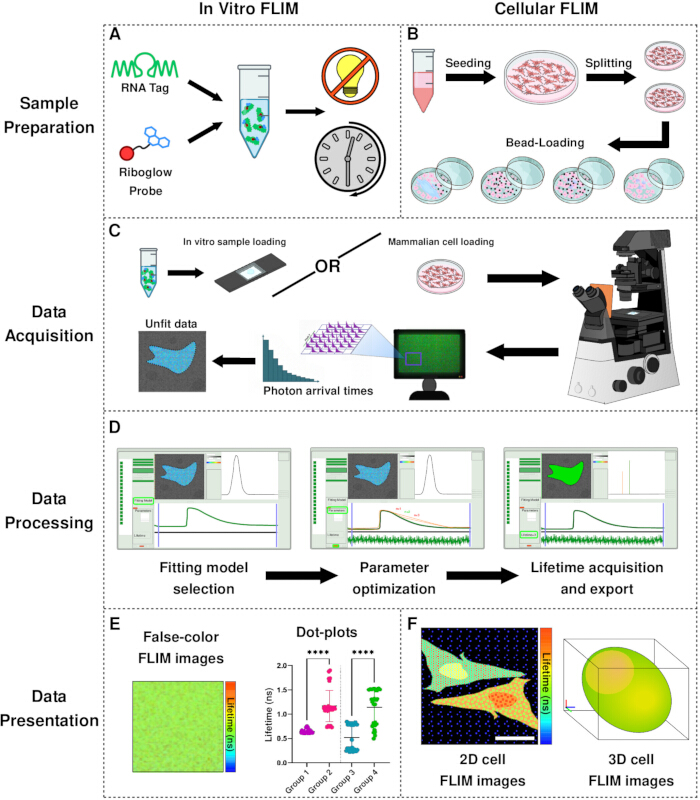
図1:実験ワークフローの概要。A-B) in vitro(A)および哺乳類細胞(B)サンプルのサンプル準備ワークフロー。C) FLIMデータ取得ワークフロー。 D) FLIMデータ処理ワークフロー。収集されたデータはn指数リ畳み込みを用いてフィッティングされ、各取得ごとにフィッティングパラメータの数が決定され、最終的なライフタイム値が決定されてエクスポートされます。 E-F) FLIMデータ表示。in vitroデータ(E)は偽色FLIM画像またはライフタイムドットプロットとして提示され、セルラーデータ(F)は2Dまたは3DセルFLIM画像として提示されます。この図の拡大版はこちらをクリックしてご覧ください。
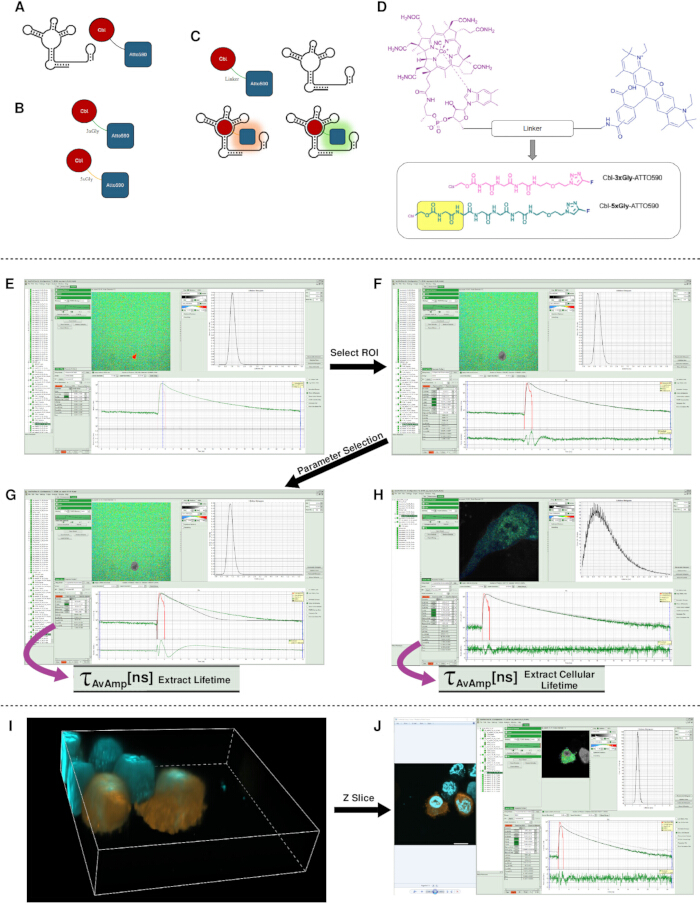
図2:Riboglowプラットフォーム、リンカーシリーズ、FLIMフィッティングワークフロー。A-B) リボグロウプローブとRNAタグの漫画。C) リボグロウプローブがRNAアプタマータグ(Aタグ)に結合し、複合体形成時に蛍光強度と寿命が増加する図示。D) 本研究におけるリボグロウリンカー系列。Cbl(プラム)は可変化学連結剤を介して蛍光層(青色)と共有結合されています。5xGlyには黄色で強調されているように、さらに2つのグリシン残基が含まれています。E-J)SymPhoTime 64を経由したFLIMデータ処理。E-G) FLIMデータはSymPhoTime 64(E)にインポートされます。クリーンな関心領域(ROI)を選択し(F)、その後、n指数リ畳み込みモデル(G)を用いて減衰曲線をフィッティングします。最適適合を用いて振幅加重平均寿命(τAvAmp)を得る。H) U-2 OSセル中のクエンチングされた3xGlyの2次元細胞FLIM解析で、n=3でのフィッティングが示されました。I) 5xGlyとDAPIで標識されたHeLaセルの3D体積レンダリング。J) 核と細胞質FLIM分析のZスタックワークフロー。対応する共焦点zスライスが区画特異的なライフタイムフィッティングにおける正確なROI配置を導くことを示す。この図の拡大版はこちらをクリックしてご覧ください。
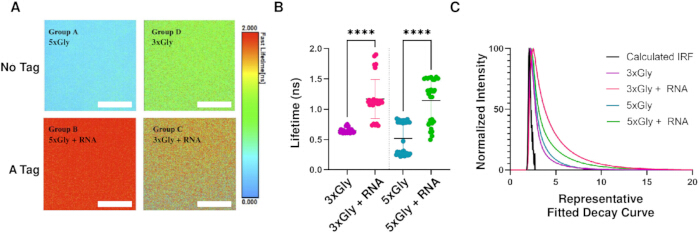
図3:2つのプローブ変異体の蛍光寿命をin vitro +/- RNA評価。A) RNA Aタグの有無にかかわらず、蛍光寿命イメージング顕微鏡(FLIM)を用いたリボグロウプローブの定量的可視化。スケールバー=50μm。B)3xGlyおよび5xGlyのin vitroサンプルのτ AvAmp値をプロットし、RNA Aタグの有無。各ポイントは1つのFLIM獲得を表します。誤差バーは平均と標準差を表します。事後Tukey HSDを用いた一方向ANOVAでは寿命に有意な差(****p < 0.0001)が明らかになります。C) RNA-A有無の5xGlyおよび3xGlyプローブの代表的なin vitro崩壊曲線。この図の拡大版はこちらをクリックしてご覧ください。
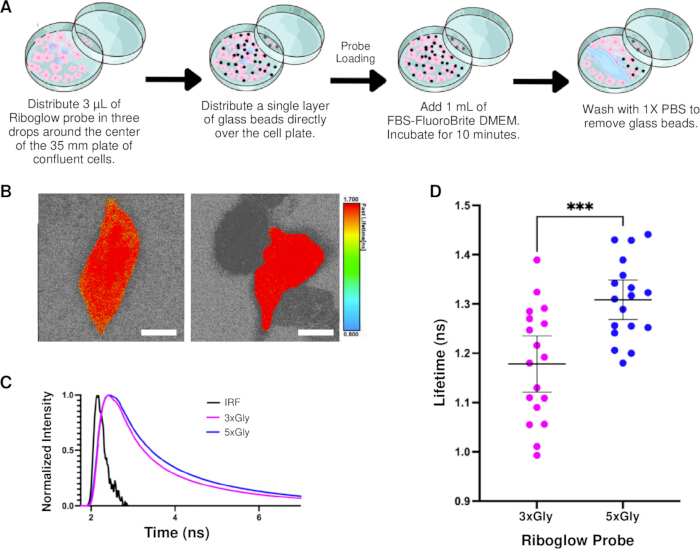
図4:3xGly(グループE)および5xGly(グループF)リボグロウプローブを用いたHeLa細胞の蛍光生涯イメージング。(A) プローブローディングプロセスの概要。(B) グループE(左)およびF(右)のセルラー取得画像。スケールバー=10μm。(C) グループEおよびFから抽出し、IRFでプロットした適合した寿命減衰曲線。(D) HeLa細胞におけるE群(n=18細胞)およびF群(n=18細胞)の蛍光寿命(平均誤差と95%CI誤差バーを示している)。対対なしのt検定は、3xGlyと5xGlyを充填した細胞の寿命に有意な差を示し、*** p < 0.0005。この図の拡大版はこちらをクリックしてご覧ください。
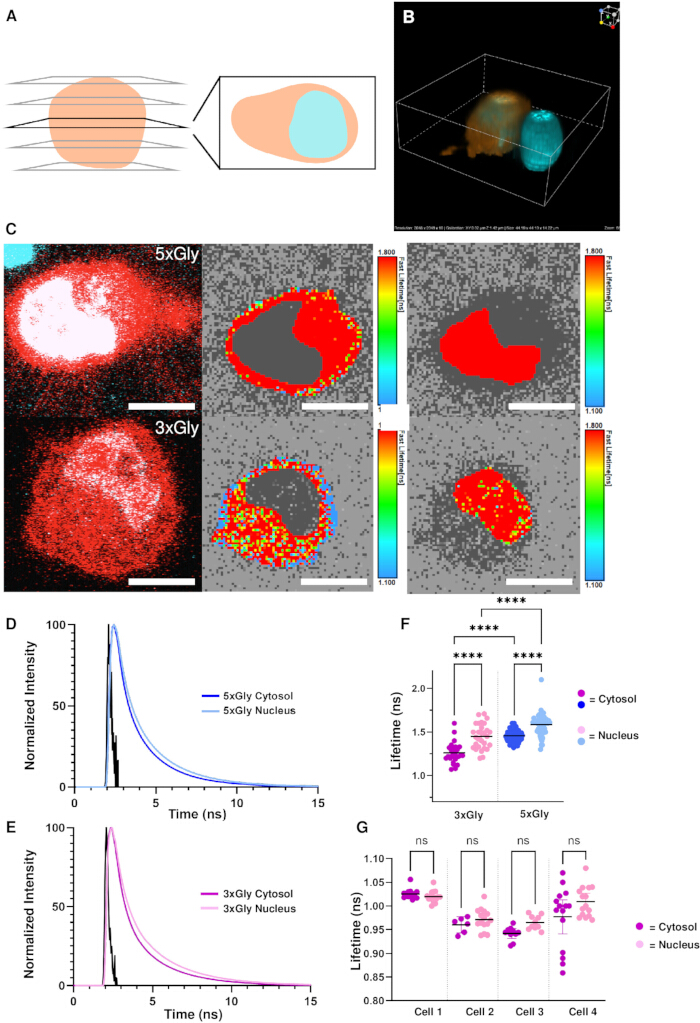
図5:3xGly(グループL)および5xGly(グループM)リボグロウプローブを用いた細胞内区画のFLIM解析。(A) Zスタックイメージングの回路図表現。(B) 共焦点Zスタック画像で取得したHeLaセルの3Dレンダリング画像。HeLa細胞は青色の核染色(シアン)を含み、リボグロウプローブ(オレンジ色)を充填していました。 (C) ビーズ装填HeLaセルのFLIM解析。共焦点画像(左列)はROI選択の参考資料として使用されました(中央、右の列)。スケールバー=10μm。(D-E) ( D) 3xGlyまたは (E) 5xGlyのいずれかを充填したHeLa細胞の核および細胞質ROIから抽出された代表的な蛍光崩壊曲線。 曲線は正規化された光子数と崩壊時間の比較を示し、各崩壊には計測器の応答関数(IRF、黒)が重ねられています。(F) 2つの実験群における核対細胞質ROIの蛍光寿命を定量化した点図。各ポイントは単一のセルラーROIを表しています。事後のTukey HSDを用いた一方行ANOVAは、両群における核と細胞質の寿命に有意な差を示し(****p < 0.0001)。(G) 蛍光寿命Zスタックの4細胞の点図。各ポイントはセルラーZスタックの1スライスから取られた単一のROIを表します。同一細胞から派生した複数のROIは、完全に独立した生物学的複製ではないため慎重に扱われました。すべてのROIは共焦点画像を基準に定義されました。対対t検定では、すべての細胞Zスタックにおいて核と細胞質の寿命に有意な差は示されていません(ns p > 0.05)。この図の拡大版はこちらをクリックしてご覧ください。
ディスカッション
リボグロウ-FLIMは、蛍光寿命の測定値を活用することで定量的なRNAイメージングの枠組みを提供します。このプロトコルの成功した適用は、光子獲得の慎重な制御、崩壊フィッティング、そして偏りのないサンプリングに大きく依存しています。光子カウントは、検出器の飽和、積み重ね効果、抽出寿命を人工的に短縮する光漂白を避けるために、信頼性の高いn指数リコンボリューションのための十分な統計を確保するためにバランスを取る必要があります。実際には、光子数が不足するとフィットに失敗することが多いです。特に細胞イメージングで小さな細胞区画の解像を試みる小さなROIを使う場合に顕著です。一方、過剰な光子フラックスはTCSPC検出のビニング制限により崩壊曲線を圧縮します。したがって、実験目標に基づいて適切な滞留時間、フレーム番号、レーザー出力の選択が不可欠です。滞留時間とフレーム数は、それぞれ各ピクセルのサンプリング時間と視野の再訪回数を制御することで、総光子予算を決定します。一方、レーザー出力は励起率を設定し、したがって滞留期間あたりの光子収率を決定し、信号対雑音比、光漂白、積み重ねに直接影響します。同様に重要なのは、モデルパラメータを最小化しランダム残差を確認することで崩壊曲線の過学習を防ぐことです。過パラメータ化は生涯値を体系的に下に偏らせます。ライフタイム指標の選択は重要な分析的考慮事項であり、振幅加重(τAvAmp)と強度加重(τAvInt)平均は多指数減衰の異なる側面を反映し、互換性がない。前回の指針に沿って、τAvAmp は生涯成分の分数的寄与をより直接的に表現し、異種生物環境の解消により適しているため、ここで使用されています。機器応答関数(IRF)の正確な測定は、特に寿命の短い成分を解決する際に信頼性の高いリコンボリューションフィッティングのために必要です。計算されたIRFは、時間経過で実験的なフィッティングの一貫性を維持するために用いられますが、実際の機器応答から逸脱すると系統誤差が生じる可能性があります。測定値と計算されたIRFの一致を確認するために、ヨウ化カリウム標準を用いたIRFの定期的な測定を行うべきです。細胞実験において、バイアスなしサンプリングは生涯抽出前に細胞の健康状態とプローブ負荷の評価を必要とし、生涯結果に基づく事後除外は選択バイアスを生じさせます。ビーズローディングは細胞の生存能力にさらなる変動をもたらし、明視野または共焦点イメージングで判断される正常な形態と安定した蛍光信号を持つ細胞のみを解析に含めるべきです。丸みを帯びる、ブレブ(滴点)、暗い細胞などの不規則な構造は除外すべきです。私たちの経験では、細胞ストレスを最小限に抑えるために、ビーズロードから約3時間以内に画像化を行うのが最適であり、これにより蛍光寿命の測定結果が時間とともに変化する可能性があります。
崩壊曲線フィッティングは、リボグロウ-FLIM実験における最も一般的なトラブルシューティングの課題です。フィクション失敗は、負のフィット振幅(FLIM解析のフィッティングではn <0)、フィッティングされた減衰と測定された減衰の重なりが不十分、構造化残差など、非物理的パラメータによって識別できます。多くの場合、時間的適合境界を調整し、低信号や遅い時間ノイズを除外しつつ、対数スケール上の減衰の線形領域を保持することでフィッティング品質を向上させることができます。この方法はライフタイム解像度をわずかに低下させますが、抽出された平均ライフにはほとんど影響を与えず、他に利用可能なデータセットを保持することを可能にします。十分な光子数と境界最適化があってもフィッティングの失敗が続く場合は、獲得を除外することが正当化されます。大規模な細胞研究では、共焦点イメージングによる細胞の事前選択や多点FLIM取得の自動化などのプロトコル変更によりスループットが大幅に向上できますが、これらの手法は長時間の撮影セッション中にZドリフトを最小限に抑えるために顕微鏡のパーフェクトフォーカスシステムを用いた安定したフォーカス制御が必要です。このプロトコルは、PicoQuant TCSPCハードウェアを搭載したNikon Ti2 Eclipse AXシステムで実証されていますが、光子カウント、タイミング分解能、検出器構成の同等な制御が維持されれば、一般的な取得および解析の原理はLeica SP8やAbberior STEDYCONシステムなど他のFLIMプラットフォームにも応用可能です。ここでは解析にはSymPhoTime 64が使用されますが、エクスポートされたFLIMデータセットはTCSPCベースのフォーマットをサポートする他の解析ソフトウェアパッケージと互換性があり、ユーザーはそれに応じてワークフローを適応させることができます。
実験設計時にこの手法のいくつかの制限を考慮する必要があります。まず、共焦点イメージングで定義された関心領域はFLIM解析ソフトウェアに直接転送できず、各FLIMデータセットごとに手動で再作成しなければならず、追加の解析時間とユーザー依存の変動が生じる可能性があります。さらに、現在のFLIM処理ワークフローでは、SymPhoTime 64では体積寿命フィッティングがサポートされていないため、Zスタックスライスの個別解析が必要となり、解析時間が増加し、スライス間で光子統計が断片化されます。この断片化は測定ごとの有効光子数を減少させ、暗い領域や狭い区画でのフィッティング精度を低下させる可能性があります。この制限は、スライスあたりの光子数の減少とシステムの複雑さの増加により、寿命分解能が低下する3Dセルラーイメージングにおいて大きな影響を及ぼします。複数のROIが同一細胞からスライスごとに抽出されることが多いため、これらの測定値は完全に独立しておらず、有効生物学的反復数が減少し、統計的解釈の際に考慮されるべきです。この制約に沿って、3D実験でのサンプルサイズが小さいため、定義されたROI内の光子数の減少により、単一細胞や2D解析で明らかになる生物学的に意味のある生涯差が見えにくくなることがあります。さらに、非常に小さく薄暗い細胞内局在化は、空間分解能や光子密度が不十分な場合に信頼性を保つことが難しく、試料の複雑さが増すにつれて空間的詳細と生涯精度のトレードオフがさらに強調されます。
これらの制約にもかかわらず、このプロトコルはサンプルタイプ全体でRiboglow-FLIMを実装するための詳細かつ標準化されたワークフローを提供することで、未充足のニーズに対応しています。リボグロウはこれまで強度ベースの測定で応用されてきましたが、リボグロウ-FLIMはプローブ濃度やRNA発現レベルにほぼ依存しない定量的かつ環境感受性の読み取りを可能にします。蛍光寿命は、強度ベースのアプローチに比べてプローブ濃度の感度低下、光漂白、光経路の違いの低下など、過去の研究で報告されています。重要なのは、リボグロウ-FLIM取得および解析に関する標準化されたプロトコルはこれまで公表されておらず、ここで示した詳細なワークフローは、in vitro、cellular、3Dシステムにおける偏りのないデータ収集、適合、解釈のための実験的考慮事項を確立している点です。
検証済みのリボグロウ-FLIMプロトコルの利用は、生細胞におけるRNAの動態、局在、調節を研究するための実験ツールキットを拡充します。この手法は、細胞内区画、時間点、実験条件を横断した定量比較を必要とする実験や、直交寿命署名を用いた多重RNAイメージングに適しています。基礎的なRNA生物学を超えて、このプロトコルはますます複雑化する生物学的モデルにおけるRNA処理、輸送、ストレス応答、転写制御の研究にも容易に応用可能です。FLIMの計測および解析ソフトウェアが進化し続ける中で、ここで確立された手法は、生涯単位のRNAイメージングを高次元および生体内システムに拡張するための基盤を提供します。
開示事項
著者には開示すべき利益相反はありません。
謝辞
ブラゼルマン研究室の研究は、国立衛生研究所(R35GM150823からE.B.)、ルース財団(E.B.)、ジョージタウン大学化学科(L.K.S.へのエスペンシャイド奨学金)によって支援されています。この研究はジョージタウン大学の実験コースCHEM 4505の一部でした。CHEM 4505に在籍したすべての学生は、この論文のデータ収集、分析、開発に参加し、共著者として記載されています。すべての著者は、この原稿の制作過程で支援してくださったサヌジャ・モハナラージ氏とロドリゴ・マイラード博士に感謝申し上げます。著者たちはまた、技術的なフィードバックをいただいたエマーソン・ボッグス博士とクレイトン・ヘイズレット博士にも感謝しています。
データの利用可能性
すべてのデータセットおよび解析ファイルは、出版時にリポジトリ(本原稿を参照した公開可能なBoxフォルダー)で公開されます。
材料
```html
```
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 15 mL遠心管 | Abdos | P10402 | 細胞培養やビードローダーの構築に使用 |
| Cbl-3xGly-ATTO590 | N/A | N/A | RiboglowシステムでのRNA検出に使用、合成情報はここから入手可能: https://doi.org/10.1021/acschembio.5c00917 |
| Cbl-5xGly-ATTO590 | N/A | N/A | RiboglowシステムでのRNA検出に使用、合成情報はここから入手可能: https://doi.org/10.1021/acschembio.5c00918 |
| 細胞剥離培地 | Gibco | 12605-28 | 細胞の分裂と移植に使用 |
| 細胞イメージング皿 | Ibidi | 81218-200 | 生きた細胞のイメージングに使用 |
| 細胞顕微鏡用DMEM | Gibco | A1896701 | 生きた細胞のイメージングに使用 |
| 共焦点顕微鏡システム | Nikon | AX | 細胞の共焦点イメージングに使用 |
| DMEM | Gibco | 1195-092 | 哺乳類細胞培養に使用 |
| FBS | Cytiva | SH30910.03 | DMEMの血清補充に使用 |
| 蛍光寿命イメージング(FLIM)分析ソフトウェア | PicoQuant | SymPhoTime 64、バージョン2.9、ビルド5818 | FLIM分析に使用 |
| ガラスビーズ | Millipore Sigma | G4649 | Riboglowプローブを生きた細胞にビードロードするために使用 |
| ガラスカバースリップ | VWR | 48368 062 | インビトロイメージングに使用 |
| HEPES | Sigma | H3375 | RNAバッファーを作るために使用 |
| 高収率RNA合成キット | Thermo Scientific | K0441 | RNA転写キット |
| ハイブリッド光増倍管検出器 | PicoQuant | PMA Hybrid Series | 蛍光寿命測定のための時間単位光子検出に使用 |
| KCl | Fisher Scientific | BP366 | RNAバッファーを作るために使用 |
| 生細胞核染色 | Invitrogen | R37605 | 生細胞イメージング中の細胞核の染色に使用 |
| 哺乳類細胞凍結チューブ | Fisher Scientific | 12-567-501 | 哺乳類細胞の保管に使用 |
| MgCl2 | Sigma | M8266 | RNAバッファーを作るために使用 |
| マイクロ遠心管 | Thermo Scientific | 90410 | 一般的なインビトロおよび細胞培養作業で使用 |
| 顕微鏡台 | Nikon | Ti2 Eclipse | インビトロおよび細胞イメージングに使用 |
| 顕微鏡対物レンズ | Nikon | N Plan Apochromat | インビトロおよび細胞イメージングに使用 |
| 顕微鏡操作ソフトウェア/イメージ取得および分析ソフトウェア | Nikon | NIS-Elements、バージョン6.20.02 | |
| マイクロボリューム分光光度計 | Thermo Scientific | ND-2000 | DNAおよびRNAの濃度と純度測定に使用 |
| 多チャンネルイベントタイマー | PicoQuant | MultiHarp 150 | TCSPCを使用してインビトロおよび細胞サンプルから蛍光寿命を抽出 |
| NaCl | Fisher Scientific | BP358 | RNAバッファーを作るために使用 |
| PBS, 1X | Corning | 21-040-CV | 細胞洗浄とビード除去に使用 |
| パルスダイオードレーザーとレーザー結合ユニット | PicoQuant | Sepia PDL 828、PicoQuant LCU | インビトロおよび細胞サンプルのレーザー励起に使用 |
| RNAクリーンアップキット | New England Biolabs | T2050L | RNAクリーンアップキット |
| RNAse変性剤 | Invitrogen | AM9780 | RNAseフリー環境の準備に使用 |
| 組織培養皿 | Fisher Scientific | FB012923 | 一般的な細胞培養と維持に使用 |
参考文献
- Bertrand, E., Chartrand, P., Schaefer, M., Shenoy, S. M., Singer, R. H., et al. Localization of ASH1 mRNA Particles in Living Yeast. Molecular Cell. 2 (4), 437-445 (1998).
- Johansson, H. E., Liljas, L., Uhlenbeck, O. C. RNA Recognition by the MS2 Phage Coat Protein. Seminars in Virology. 8 (3), 176-185 (1997).
- Braselmann, E., Rathbun, C., Richards, E. M., Palmer, A. E. Illuminating RNA Biology: Tools for Imaging RNA in Live Mammalian Cells. Cell Chemical Biology. 27 (8), 891-903 (2020).
- Paige, J. S., Wu, K. Y., Jaffrey, S. R. RNA Mimics of Green Fluorescent Protein. Science. 333 (6042), 642-646 (2011).
- Filonov, G. S., Moon, J. D., Svensen, N., Jaffrey, S. R. Broccoli: Rapid Selection of an RNA Mimic of Green Fluorescent Protein by Fluorescence-Based Selection and Directed Evolution. Journal of the American Chemical Society. 136 (46), 16299-16308 (2014).
- Song, W., et al. Imaging RNA polymerase III transcription using a photostable RNA–fluorophore complex. Nature Chemical Biology. 13 (11), 1187-1194 (2017).
- Dolgosheina, E. V., et al. RNA Mango Aptamer-Fluorophore: A Bright, High-Affinity Complex for RNA Labeling and Tracking. ACS Chemical Biology. 9 (10), 2412-2420 (2014).
- Chen, X., et al. Visualizing RNA dynamics in live cells with bright and stable fluorescent RNAs. Nature Biotechnology. 37 (11), 1287-1293 (2019).
- Sunbul, M., et al. Super-resolution RNA imaging using a rhodamine-binding aptamer with fast exchange kinetics. Nature Biotechnology. 39 (6), 686-690 (2021).
- Chen, M., et al. A molecular beacon-based approach for live-cell imaging of RNA transcripts with minimal target engineering at the single-molecule level. Scientific Reports. 7 (1), 1550(2017).
- Raj, A., Van Den Bogaard, P., Rifkin, S. A., Van Oudenaarden, A., Tyagi, S. Imaging individual mRNA molecules using multiple singly labeled probes. Nature Methods. 5 (10), 877-879 (2008).
- Bratu, D. P., Cha, B. -J., Mhlanga, M. M., Kramer, F. R., Tyagi, S. Visualizing the distribution and transport of mRNAs in living cells. Proceedings of the National Academy of Sciences. 100 (23), 13308-13313 (2003).
- Zuo, F., et al. Imaging the dynamics of messenger RNA with a bright and stable green fluorescent RNA. Nature Chemical Biology. 20 (10), 1272-1281 (2024).
- Grün, F., et al. Super-Resolved Protein Imaging Using Bifunctional Light-Up Aptamers. Angewandte Chemie International Edition. 63 (51), e202412810(2024).
- Braselmann, E., et al. A multicolor riboswitch-based platform for imaging of RNA in live mammalian cells. Nature Chemical Biology. 14 (10), 964-971 (2018).
- Sarfraz, N., Moscoso, E., Oertel, T., Lee, H. J., Ranjit, S., et al. Visualizing orthogonal RNAs simultaneously in live mammalian cells by fluorescence lifetime imaging microscopy (FLIM). Nature Communications. 14 (1), 867(2023).
- Sarfraz, N., Shafik, L. K., Stickelman, Z. R., Shankar, U., Moscoso, E., et al. Evaluating Riboglow-FLIM probes for RNA sensing. RSC Chemical Biology. 5 (2), 109-116 (2024).
- Sarfraz, N., et al. Establishing Riboglow-FLIM to visualize noncoding RNAs inside live zebrafish embryos. Biophysical Reports. 3 (4), 100132(2023).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: fundamentals and advances in instrumentation, analysis, and applications. Journal of Biomedical Optics. 25 (07), 1(2020).
- Stickelman, Z., Sarfraz, N., Rice, M. K., Lambeck, B. J., Milkovich, S., et al. Expanding the Riboglow-FLIM Toolbox with Different Fluorescence Lifetime-Producing RNA Tags. Biochemistry. 64 (11), 2429-2438 (2025).
- Shafik, L. K., et al. Evaluating Linker Architecture in RNA-Detecting Riboglow Probes and Effects on Fluorescence Turn-On. ACS Chemical Biology. 21 (2), 371-379 (2026).
- Cialek, C. A., Galindo, G., Koch, A. L., Saxton, M. N., Stasevich, T. J. Bead Loading Proteins and Nucleic Acids into Adherent Human Cells. Journal of Visualized Experiments. (172), e62559(2021).
- Sarfraz, N., Braselmann, E. Practical guide to fluorescence lifetime imaging microscopy. Molecular Biology of the Cell. 36 (6), tp1(2025).
再版と許可
