ここでは、用量増加アプローチを用いた化学抵抗性細胞の生成プロトコルを提示し、その後、エピジェネティック修飾因子を標的としたCRISPR/Cas9ベースのスクリーニングを実施し、獲得化学抵抗性の調節因子を特定するために焦点を絞ったsgRNAライブラリーを用います。また、化学抵抗性細胞モデルに合わせた複数の最適化ポイントも提供し、耐性機構を調査する研究者にとって堅牢な枠組みを提供します。
方法論記事
化学抵抗性細胞に対するエピゲノム全域のCRISPR-Cas9ベースのノックアウトスクリーニング
* These authors contributed equally
この記事について
サマリー
要約
化学療法耐性は、がん細胞が適応特性を獲得し、シグナル伝達経路を再配線し、クロマチン構造を変化させて薬剤誘発性の細胞毒性を回避する能力によって、依然として大きな課題となっています。これらのプロセスはクロマチンの組織や転写可塑性を調節するエピジェネティック機構に大きく依存するため、エピジェネティック調節因子が化学療法耐性の重要な要因として浮上しています。トリプルネガティブ乳がん(TNBC)で最も広く用いられている化学療法薬の一つであるパクリタキセルに対する耐性を調査するため、クロマチン調節に関与する遺伝子を体系的に破壊するために設計されたエピゲノム焦点ノックアウトライブラリ(EPIKOL)を用いたCRISPR-Cas9ベースのライブラリーを用いました。化学抵抗性細胞株は、臨床的に関連性の高い薬物適応を再現する段階的用量増強プロトコルによって生成されました。しかし、これらの耐性細胞は多剤耐性(MDR)表現型を示し、効率的なウイルス伝達や安定した細胞集団の選定に大きな課題をもたらします。本研究では、高効率なレンチウイルスのトランスダクションと選択を達成するための主要な方法論的ステップを説明し、EPIKOL CRISPRスクリーニングを化学抵抗性TNBCモデルに成功裏に適用できるようにします。記載されたプロトコルに従い、化学抵抗性TNBC細胞に対してエピゲノム全体にわたるCRISPRスクリーニングを実施し、化学抵抗性の新規エピジェネティック調節因子が同定されました。このプロトコルは、CRISPRベースの機能喪失アプローチを用いて、獲得性パクリタキセル耐性に寄与するエピジェネティックな調節因子を特定するための堅牢な枠組みを提供します。
概要
トリプルネガティブ乳がん(TNBC)は、乳がんのサブタイプであり、全乳がんの12〜17%を占めています。この治療法は、エストロゲン受容体(ER)、プロゲステロン受容体(PR)、およびヒト表皮成長因子受容体-2(HER2)の発現が障害されていることを特徴とし、標的治療の選択肢が大幅に制限され、従来の化学療法が主要な治療法となっています。タキサン類やアントラサイクリン系はTNBC治療に一般的に使用されています。しかし、患者は通常、抵抗性を発症します。化学抵抗性の獲得は、遺伝的、代謝的、転写的、エピジェネティックな適応の両方を含む複雑かつ多次元的なプロセスです2,4。エピジェネティックな変化は細胞可塑性の中心的な調節因子として浮上し、がん細胞が化学療法誘発性の毒性に耐えられる動的な転写再プログラミングを促進しています5。
タキソール(パクリタキセル)はタキサン類の一員であり、微小管の動態を損なうことで細胞死を引き起こし、抗有糸分裂剤として機能します。TNBC患者は当初タキソールを含む化学療法に反応しますが、耐性は通常時間とともに発症します。獲得性タキソール耐性は、ATP結合カセット(ABC)トランスポーター、特にABCB1(MDR1、P-糖タンパク質)の過剰発現と一般的に関連しており、これらはタキソールの薬物排出を媒介し、細胞内薬物毒性の低下をもたらします7。これらのABCトランスポーターの基質は幅広い化学療法薬であるため、それらのアップレギュレーションにより他の化学療法薬の使用が制限され、多剤耐性表現型(MDR)が生じます8。ABCトランスポーターの阻害は、臨床現場での多剤耐性克服戦略としてはほとんど成功していません。主な理由は、ABCの広範な発現と、幅広い内因性および外因性基質の輸送における重要な役割を担っているためです。第一世代ABCB1阻害剤であるベラパミルは臨床的利益が限定的または全くなく、臨床試験では有意な毒性と関連していましたが、MDRの in vitro モデルにおける選択効率向上のための貴重な実験ツールとして依然として有用です。
MDR表現型は、主にストレス状態時に現れる動的かつ適応的なプロセスです。ABCトランスポーターの発現は、突然変異イベントよりも転写およびエピジェネティックな調節機構によって主に制御されます5,11。ABCトランスポーターを直接標的化できないことは、これらのタンパク質の上流調節因子を耐性細胞特有の脆弱性として特定する必要性を強調しています。したがって、エピジェネティック因子の体系的な調査は、化学療法耐性の新規調節因子を特定し、これらの脆弱性を標的とした併用療法の開発において重要な戦略となっています。
CRISPR-Cas9ベースの機能的ノックアウトスクリーンは、偏りのない系統的なゲノム全体の乱れを可能にし、ゲノムスケールでのがんにおける遺伝子喪失の影響を研究します。しかし、ゲノムワイドCRISPRライブラリは、遺伝子ごとの単一ガイドRNA(sgRNA)表現が限られており、焦点を絞ったライブラリと比べて感度が低下します13。重要なのは、ロバストスクリーンは摂動の質だけでなく、適切なモデルと最適化された実験プロトコルにも依存するということです。この文脈では、薬剤耐性のような動的かつ複雑なプロセスを研究するには、カスタマイズされたプロトコル13を用いた焦点を絞ったライブラリが有益である可能性があります。以前の研究では、クロマチン調節因子を標的とするエピゲノム型CRISPR-Cas9ノックアウトライブラリーを生成しました。他の公開されているエピゲノム中心型CRISPRライブラリと比較して、エピジェネティックノックアウトライブラリ(EPIKOL)には779の遺伝子が含まれており、クロマチンリーダー、ライター、消しゴム、関連タンパク質からなり、それぞれ10個のsgRNAを標的としています。これにより、遺伝子ごとの深みを増やし、クロマチンに焦点を当てた機能的スクリーニングの堅牢性と再現性の向上が可能となります14.EPIKOLは、Cas9を異なるベクターから発現するLentiGuideシステムと、Cas9を含むLentiCRISPRシステムの両方で利用可能で、細胞株に応じて柔軟性を提供します。十分なライブラリーカバレッジ(sgRNAあたり平均細胞数(例:500×〜1000×)を達成することは、ゲノムワイドライブラリーと比較して容易であり、成長の遅い化学抵抗性細胞株の研究において有利です。
CRISPRスクリーニングは化学抵抗性メカニズムを調べる強力なアプローチを提供しますが、標準的なプールスクリーニングワークフローは活性薬物排出を持つ抗がん耐性細胞には最適化されていません。プロマイシンはレンチウイルスCRISPR系でよく用いられる選択抗生物質であり、主にABCトランスポーター(主にABCB1)によって耐性細胞から排出され、誘導細胞の選抜を妨げます15,16。この制限は細胞集団の不均一性、背景ノイズの増加、最終的にはデータの品質を損なう原因となります。この課題に対処するため、ベラパミルで一時的にABC介在薬物排出を阻害し、sgRNA感染細胞の効率的な濃縮を可能にしてプロマイシン選択ステップを最適化しました。この戦略を用いて、TNBC17におけるABCB1発現およびタキソール耐性の調節因子としてブロモドメインおよびPHD Finger Containing 1(BRPF1)を特定しました。BRPF1阻害は遺伝的または薬理学的により、耐性細胞のタキソール感受性を回復させ、この最適化プロトコルが化学抵抗性の実践的標的同定に有用であることを示しました。
ここでは、化学抵抗性モデルにおけるネガティブ選択CRISPRスクリーニングの主要なステップを概説し、特に多くの化学抵抗性やCRISPRスクリーニングプロトコルで見落とされがちな技術的課題に焦点を当てます。プロトコルはまず化学抵抗性細胞の生成のための段階的な投与量増加法を示し、その後ウイルスの送達と選択条件を最適化してABCトランスポーター介在の薬物排出を克服します。これらの最適化により、CRISPRスクリーニング中にsgRNA陽性細胞の効率的な濃縮が保証され、非トランスデュース細胞も効果的に排除され、化学抵抗性TNBC細胞におけるトランスダクションと選択において堅牢かつ効率的な戦略が提供されます。最後に、次世代シーケンシングとバイオインフォマティクス解析を通じてCRISPRスクリーニングのヒットを特定する基本を強調します。 このプロトコルを組み合わせることで、耐性を克服するための潜在的な治療標的を特定するためのEPIKOLスクリーニングプラットフォームの効果的な実装が可能となります。
プロトコル
本研究で使用されるすべての試薬および機器は 材料表に記載されています。
1. タキソール耐性三重陰性乳がん細胞株の生成
- 細胞の薬剤感受性を判断するには×SUM159PT、96ウェルの黒い透明底板で、Ham's F12栄養混合物に5%胎児牛血清(FBS)、1%ペニシリン-ストレプトマイシン、5μg/mLインスリン、10 mM HEPES、1 μL/mLヒドロコルチゾンを補足し、16時間細胞を37°Cの細胞培養インキュベーターで16時間培養し、5%CO2を投与します。
- ジメチルスルホキシド(DMSO)に溶解したタキソールストックを準備します。細胞処理には、培養培地でタキソールを連続希釈し、0.3 nMから10 μM(例:0.3 nM、1 nM、3 nM、10 nM、30 nM、10 nM、300 nM、1μM、10 μM)を製造し、DMSO単独をバリアコントロールとして使用します。
- タキソールを増量する200 μL(ステップ1.2で調製)を三重化として処理し、プレートを細胞培養インキュベーターで37°C、5%CO2で72時間放置します。
- 72時間の薬物治療後、発光基アデノシン三リン酸(ATP)定量細胞生存率アッセイで細胞生存能力を測定します。マイクロプレートリーダーを使って発光を測定し、値をDMSO制御に正規化します。適切な統計ソフトウェアで4パラメータのロジスティック線量応答モデルを用いて非線形回帰により、10%阻害濃度(IC10)およびIC50値を計算します。
- 化学耐性細胞の生成を始めるには、6ウェルプレートに1ウェルあたり10個×5個SUM159PT細胞をシードします。CO25%で37°Cで一晩培養します。
- 翌日、IC10またはIC50値のタキソールを2mLの培地で72時間処理し、開始濃度として処理します。
- 細胞が現在の薬物濃度に耐えられる場合は、2つのウェルに分けます。1本の井戸を新培地のバックアップ制御として維持し、2本目の井戸の培地を前のタキソール濃度の2倍を含む培地に置き換えます。
注意:異常な細胞投射、広範な丸みつきや剥離、増殖の著しい減少など、ストレス誘発による形態変化で細胞が回復を必要とする場合は、薬物を使わない培地に保管し、細胞が健康で結合するまで待ちます。その後、ステップ1.7から始める手順を繰り返します。 - 耐性細胞を生成する際に、DMSO含有培地を対照として親細胞に配管します。DMSOの量を調整して、対応するタキソール処理に含まれるDMSO量に合わせます。
- 3〜4週間ごとにステップ1.2–1.4のように細胞生存率を測定し、この手順を継続して、親細胞株と耐性細胞株のIC50値の間に有意な差(p<0.05倍または10–50倍の薬剤によって)が得られるまで続けます。用量増量の手順は通常、使用する薬剤により6〜9ヶ月かかります。
- 安定した耐性細胞が得られた後は、耐性表現型を保存するために培養しながら、維持用量(最後の投与量)に維持します。
注:投与量増強法による化学抵抗性細胞生成は時間がかかり、所要時間は細胞株、内在増殖速度、使用される化学療法剤など複数の要因に依存します。一般的に、臨床的に関連した抵抗レベルによりますが、6〜9ヶ月かかります。耐性レベルの有意な違いを判断する別の方法として、耐性細胞は生存し、親細胞は生き残らない最低薬剤濃度を評価する方法があります。 - 耐性細胞の特徴付け:RNAシーケンシング、ウェスタンブロッティング、定量ポリメラーゼ連鎖反応(qPCR)、および薬物処理(例:コロニー形成アッセイ)と組み合わせた細胞生存能力アッセイを実施し、耐性細胞の表現型を特徴付けます。数回のパクティング後に耐性表現型を再評価し、IC50表現型の上昇が時間経過で安定していることを証明してください。
2. レンチウイルスの生成
- 第0日目:細胞HEK293T 100mmあたり4 ×10⁶ 個の細胞を、10% FBSおよび1%ペニシリン・ストレプトマイシンを補足して、翌日に90%のコンバーン率を達成しました。
- 1日目:ポリエチレニミン(PEI)とDNA混合物を、各ウイルスごとに別々に血清フリーDMEM(-/-)で準備します。 表1 と 表2 を用いて、希望するウイルス収量に応じてPEIおよびDNAの体積と濃度を調整してください。
注:PEIはDNAの総μgの4倍(例:100mmプレートでは30μLのPEIで合計7.5μg)使用されます。このプロトコルでは100mmアンテナでのウイルス生成が行われ、5〜10個の100mmアンテナから得られたウイルスは複数のスクリーニングを可能にします。検証実験や小規模感染には、6ウェルプレートまたは60mm皿の単一ウェルで十分です。線状ポリエチレンミン塩酸塩は有毒なトランスフェクション剤であるため、トランスフェクション時の細胞コンフルエンシーが90%であることを確認しましょう。- よく混ぜた後、DNA混合物をPEIチューブに加えます。よく混ぜて、PEI-DNA複合体を室温で30分間静置させます。
- 次に、PEI-DNA複合体600μLをHEK293Tに滴ごとに添加します。5%のCO2で37°Cで16時間、ウイルスインキュベーターにプレートを置きます。
- 2日目:感染細胞の培地をPEIおよびウイルス含有培地を吸引し、100mm組織培養皿ごとに8mLの完全なDMEMを追加します。細胞を培養してウイルスの産生を可能にします。
- 3日目:最初のウイルス採取を行い、8mLの上清液を適切なサイズの遠心分離機チューブに優しく取り出し、4°Cで保存します。 ウイルス生成用の複数のプレートがある場合は、上清液を組み合わせてください。次に、各皿に新鮮な完全なDMEM8mLを加え、プレートをウイルスインキュベーターに戻します。
- 4日目:採取手順を繰り返し、3日目から上清液と結合します。
- 50%(w/v)ポリエチレングリコール(PEG)-8000溶液をリン酸塩緩衝生塩水(PBS)に浸して5×PEGストック溶液を取得します。溶解して滅菌するためのオートクレーブ。
- 300 x g で集めたウイルス上清液を5分間遠心分離し、残留細胞をペレット化し、その後ろ過に進みます。
- 0.45μmフィルター(シリンジまたは50 mL真空フィルター)を用いて、4 mLのPEG溶液入ったチューブに16 mLのウイルス上清液をろ過し、最終的な1× PEG濃度と残った残渣や細胞を除去します。
- チューブにキャップをして、インバージョンでミックスします。この手順はすべてのウイルス製剤で繰り返します。夜間4°Cの暗闇で保存し、必要に応じて優しくかき混ぜることもできます。
- 翌日には目に見える降水が見られるはずです。チューブを1400 x g で4°Cで20分間遠心分離します。
注:PEG沈殿ウイルスペレットは遠心分離の最大5日前まで4°Cで保存可能です。しかし、長期の潜伏期間でウイルス価が低下することがあります。 - 遠心分離後、上清液を慎重に捨て、ペレットを乱さないようにチューブ内に約100μLの少量を残します。
- チューブを300 x g で5分間遠心分離し、チューブの側面からできるだけ多くの液体を集めます。その後、残った上清液を慎重に捨てます。
- ウイルスを100倍濃縮するには、ウイルス上清液の初期体積の1/100にPBSをペレットに加え、ピペッティングでペレットを再懸浮させます(例:16 mLのウイルス上清液から始める場合は、ペレット体積を考慮して120〜140 μLのPBSをペレットに加え、最終体積160 μLにします)。激しいピペッティングは避けてください。ウイルスを一括で。
注:PEG濃度後の期待抗体価は、LentiGuideシステムで10×8 mL(ip/mL)で>1、LentiCRISPRシステムでは> 1 × 10 7です。1桁低いタイターでも許容される場合がありますが、標的細胞株の感染力や必要なウイルス量と照合して検証する必要があります。 - ウイルス濃度が不要な場合は、凍結・融解サイクルを最小限に抑えるためにウイルスを分割してください。濃縮または非濃縮ウイルスは-80°Cで保存してください。 漂白剤とゴミ箱。
注:レンチウイルスの産生および取り扱いについてより詳細な説明については、確立されたプロトコル20を参照してください。レンチウイルス生成中によく見られる問題については、 補足表1を参照してください。
| 6ウェルプレート1井戸 | 60mmプレート | 100mmプレート | 150mmプレート | |
| PEI(標準1 mg/mL)容量 | 6 μL | 9 μL | 30 μL | 60 μL |
| DMEM(-/-)ボリューム | 54 μL | 100μL | 270 μL | 540 μL |
表1:PEI混合物の異なるプレートに必要なPEIおよびDMEM体積。
| 6ウェルプレート1井戸 | 60mmプレート | 100mmプレート | 150mmプレート | |
| VSV-G | 75 ng | 150 ng | 375 ng | 750 ng |
| ギャグ・ポール | 675 ng | 1350 ng | 3375 ng | 6750 ng |
| ターゲットベクトル | 750 ng | 1500 ng | 3750 ng | 7500 ng |
| DMEM(-/-)は最終音量を調整します。 | 60 μL | 100μL | 300 μL | 600 μL |
表2:DNA混合物の異なるプレートに必要なプラスミドおよびDMEM体積。
3. MDR細胞に対する最適化されたプロマイシン選択の確立
注:ABCB1過剰発現を示す化学抵抗性細胞では、ABCB1媒介によるプルマイシンの活性排出によりプロマイシン選択が失敗し、sgRNA感染細胞の効果的な選択が妨げられます。この制限を克服するために、ベラパミルはプロマイシンと併用して一時的にABCB1媒介の排出を阻害し、細胞内でのプルマイシン蓄積を可能にし、感染していない細胞を効率的に除去します。
- ABCB1媒介薬物排出をブロックしつつ細胞の生存率に影響を与えないベラパミル濃度を決定します。これには、耐性を得た化学療法薬(この場合はタキソール)を、ベラパミルの用量を増やして使用します。
- 種子SUM159PTタキソール耐性および親細胞を、3倍の3セルで2×10個3個のウェルで96ウェルの黒い透明底板に形成。細胞を37°Cで5%のCO2で一晩培養します。
- 細胞に対してベラパミルの連続希釈(0、1.25、2.5、5、10、20、40、80μM)を投与し、すべての条件下でタキソール濃度(例:維持用量)を一定に保ちます。
- 72時間の治療後、発光を用いたATP定量細胞生存能力アッセイで細胞生存能力を評価します。ベラパミル濃度を決定し、その濃度は単独で生存率を低下させず(未処理対照群と比較して≥90%–95%の生存率)、しかし耐性細胞の感度を回復させるもの。
- ベラパミルと併用するプロマイシン濃度を見つけるために、タキソール耐性細胞SUM159PT 2 ×10 3セルの96ウェルプレートにシードします。プレートを37°Cで16時間、5%のCO2で孵育します。
- 事前に決定したベラパミル濃度を含む培地で、プロマイシンの連続希釈(0、0.625、1.25、2.5、5、10、20、40 μg/mL)を準備し、それに応じて細胞を処理します。
- 72時間後、発光を用いたATP定量細胞生存能力アッセイで細胞生存能力を測定し、ベラパミルの存在下ですべての細胞を除去する最低濃度(≤5%の生存率)を決定します。この濃度はCRISPRスクリーニングの選定に使用されます。
注:これらの薬物濃度最適化ステップは細胞株および文脈に依存します。薬剤感受性、ABCトランスポーター発現レベル、成長速度などの要因が有効濃度に影響を与えることがあります。したがって、新しい細胞株および耐性モデルごとにこの最適化を行います。(参考までに、本研究で使用されたタキソール耐性細胞には5 μg/mLのプロマイシンと20 μMのベラパミルが併用されています17。)プロマイシン+ベラパミルの選択に関するトラブルシューティングについては、 補足表1を参照してください。
4. ウイルス滴定および感染多重度(MOI)計算
- 1日目:6ウェルプレートの各ウェルに2個×10個5個ずつ、完全なHam's F12栄養混合物を使い、タキソール耐性細胞SUM159PTシード。
- 0日目:プロタミン硫酸塩(PS)を含むHam's F12栄養混合物でウイルスを8μg/mLで4回連続希釈します。(濃縮ウイルスの場合は、1μLから始め、希釈ごとに10倍ずつ希釈し、10>10>2>103にします。非濃縮ウイルスの場合は、体積を調整してください(例:100 μL > 1 μL > 1 μL > 0.1 μL)。
- 4つのウェルそれぞれに1mLのウイルス含有培地を投与します。1本はプロマイシン選択対照として、もう1本は未処理対照として残します。
- 1日目:感染後16時間後にウイルス培地を2mLの新しい培地に置き換えます。
- 2日目:各ウェルの細胞内容物を、ステップ3.2で決定した濃度でプロマイシン+ベラパミルを含むHam's F12栄養混合物を100mmの細胞培養皿に移します。選択されていないセルが過剰に合流する場合は、定義された割合(例:1/2)をシードし、最終計算時にこれを考慮します。
注意:必要に応じて、コントロールプレート内のすべての細胞が死ぬまで、必要に応じて新鮮なプロマイシン+ベラパミルを培地で補充してください。 - 4〜5日目:対照プレートの細胞が死んだら、カウントに十分な細胞があるプレートを決定します。細胞をトリプシン化し、数え、細胞数を測定します。
- 生存細胞を数えた後、伝達効率および感染増殖率(MOI)を次のように計算します(補 足表2 をテンプレートとして使用)。
- 以下の式を用いて転移率(感染細胞の割合)を計算します
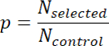
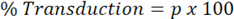
N 選択:感染したウェルにおけるプロマイシン選択後の細胞総数
Nコントロール:未トランスデューションで選択されていないコントロールウェル内の細胞の総数
p: 転存率(感染細胞の割合)。
注:未処理の対照細胞の一部のみがシードされていた場合、N制御を計算する際にこれを考慮してください - MOIを計算してください。レンチウイルス伝達中、感染事象はポアソン分布に従います。したがって、少なくとも1つのウイルスに感染した細胞の割合は次のように定義されます。
p =1- e -MOI
したがって、MOIは次のように計算されます:
MOI = - ln(1-p) - 感染細胞数に基づいてレンチウイルス抗体価(感染粒子/ミリリットル、IP/mL)を計算します。
抗体価(IP/mL)=(開始時MOI x N)/ウイルス体積
N開始:感染のためにシードされた細胞の数
ウイルスの体積:1井戸あたりのウイルス添加体積(mL単位)
注意:各感染のレンチウイルス抗体価を別々に計算し、ウイルス量と抗体価の比例を示すウェルの平均を取って最終的な抗体価を算出してください。飽和度や比例尺度からの逸脱を示すウェルは、タイター計算から除外すべきです。
- 以下の式を用いて転移率(感染細胞の割合)を計算します
5. Cas9発現の安定細胞株の生成および/または検証
注意:このステップはLentiGuide_EPIKOLを使用する際に必須です。検証済みのCas9安定線がすでに利用可能、またはLentiCRISPR_v2_EPIKOLが使用されている場合は、直接セクション6へ進みます。
- 第2節で説明したLentiCas9_blastベクターを用いてCas9レンチウイルスを生成します。
- 翌日、細胞に感染させ、MOIは10を標的とします。第4節の意図されたMOIに従ってウイルス量を計算し、そのウイルス体積を用いて、8 μg/mL硫酸プロタミン(PS)を含む培地を含むプレートの細胞に直接投与します。
- 感染後16時間後にウイルス培地を新鮮培地に置き換えてください
- 翌日、細胞に事前に決定されたブラストシジン濃度(第3節で述べる細胞生存性アッセイで最終濃度が決定)を含む培地を与え、未感染細胞が除去されるまで(通常6〜7日)ブラストシジン選択を適用します。
注意:Cas9発現細胞をスクリーニング前に長期間培養する場合は、Cas9陰性細胞を除去するためにブラストシジン選択を繰り返し行ってください。 - Cas9の検証(推奨):必須遺伝子を標的とした対照sgRNA(sgRNA配列はEPIKOLライブラリ内に入手可能;補足表3参照)や緑色蛍光タンパク質(GFP)などのリポーターシステムを用いてCas9活性を検証し、ノックアウト効率と動力学を評価します。詳細な検証方法は以前の研究に記載されています。
6. エピゲノム全体にわたるCRISPRノックアウトレンチウイルスライブラリ感染とスクリーニング
注:正確な遺伝子型から表現型へのマッピングを確保するために、プールされたCRISPRスクリーニングは、低MOI感染と十分なライブラリカバレッジ(通常500×〜1000)を必要とします。これは実験の厳密性や細胞株の挙動によって異なります。プールされたゲノムワイドCRISPRスクリーニングワークフローの一般原則、ライブラリ設計や実験セットアップについては、既に公開されたプロトコル21,22を参照してください。EPIKOLの場合、スクリーニング全体で>500倍のカバレッジを維持することが強く推奨されます。この閾値を下回ると、特に薬物治療部門のスクリーニングで確率的なsgRNAドロップアウトのリスクが高まります。以下の計算は、EPIKOLトランスダクションが低MOI感染をライブラリーの複雑さを損なうことなく行うために必要な初期細胞数、トランスダクション効率、ウイルス体積を決定するために必要です。
- 1日目:下記で計算された細胞の総数を、100mmまたは150mmの細胞培養皿に適切な数の細胞を1皿あたりの細胞数で播種します。
- 所望のライブラリカバレッジに達するために成功した感染細胞の数を計算します( 補足表2 をテンプレートとして使用):
感染N=(sgRNAの数)×(標的カバレッジ) - 低MOI(0.3–0.4)感染時の未感染細胞の割合を補正するため、複製ごとの開始細胞数を計算します。
N開始 = N感染/p
ここでpはポアソン分布に基づいて決定されるトランスダクション率(感染細胞の割合)です(ステップ4.6参照)。
注:この調整により、低MOI感染時にプール内に十分な数の単一sgRNA感染細胞が存在し、望ましいライブラリカバレッジに達することが保証されます。
- 所望のライブラリカバレッジに達するために成功した感染細胞の数を計算します( 補足表2 をテンプレートとして使用):
- Day 0 - トランスダクション
- 1回目のレプリケートに必要なウイルス量を計算してください
必要なウイルス体積 = (MOI×N開始 ) / (ウイルス価(以前に測定されたip/mL))
注:ターゲットMOI範囲0.3–0.4でのトランスダクション効率はおおよそ
選択前に26%–33%のプロマイシン耐性細胞。 - 計算されたウイルス体積を8μg/mL硫酸プロタミン酸(PS)を含む完全な培養培地で細胞に感染させます。感染時のウイルスと細胞の接触を増やすために培地容量を減らします(例:100mmプレートなら10mLではなく8mLに)
- 各生物複製ごとに独立した感染混合物を準備します。
注:少なくとも2つの生物学的複製が推奨されます。3つが望ましいです。生物学的複製は別途誘導、選択、維持(培地交換や継接を含む)でなければならず、シーケンス前のいかなる段階でもプールしてはいけません。
- 1回目のレプリケートに必要なウイルス量を計算してください
- 1日目 - 16時間後にウイルス培地を新鮮培地に置き換え、37°Cで5%CO2で培養
- 2日目 - 転生細胞の選択:ベラパミル(ステップ3.2で決定)の存在下でプロマイシン選択を適用し、SUM159PTタキソール耐性細胞のsgRNA感染細胞を濃縮します。未感染の対照プレート内のすべての細胞が除去されるまで選択を続けます(通常~3日です)。
- 5日目 - T0 参照サンプリング:プロマイシン+ベラパミル選択完了後、細胞をトリプシン化し、トランスダクション時に決定したカバレッジレベルに対応する各生物複製から初期 タイムタイムゼロ (T0)細胞ペレットを採取します。初期ライブラリ配布の参考となるため、細胞の喪失が起こる前に選択が完了した時点で細胞ペレットを採取してください。常にカバレッジを保つために十分な携帯番号を播種してください。
注:プロマイシン+ベラパミル選択後、存続する遺伝子型質移行細胞の数は、細胞株の倍増時間や達成されたトランスダクション効率によって変動します。生存集団は通常、選択完了時に初期の種子密度に回復し、成長の速い細胞株ではそれを超えることもあります。生き残ったセル番号が許す場合は、複数のT0 ペレットを集め、バックアップサンプルを-80°Cで凍結してください。 さらに、EPIKOL感染細胞は液体窒素で凍結保存しつつ、被覆性を保つことができます。これらのバックアップストックは、予期せぬスクリーニング失敗や将来の代替実験的アプローチ(例:追加薬物治療の試験)に備えて解凍することができます。感染していないコントロールプレートを使ってトランスダクション効率を確認し、意図した伝達効率が達成されているか確認してください(第4節参照)。観測されたトランスダクション効率が予想より高い場合は、実験を再開してトランスダクションが低MOIで行われるようにし、細胞ごとに複数のsgRNA統合を防ぐ。 - スクリーニング実行:Cas9介在ゲノム編集が完了した後、セクション5で決定された期間内、細胞を処理グループに分割します。
注:この過程は通常、トランスダクション後7〜9日で、最大のノックアウト効率は約7日目23日目に到達します。エピジェネティック標的の場合、9日間のウィンドウは薬剤選択開始前のクロマチンレベルの変化も可能にします。- 細胞を実験群に分割しつつ、カバー範囲を保つ。1つはDMSOを投与する基準状態の対照群、もう1つはタキソールを受けている治療群である。
- 14〜16倍の個体数倍増まで培養を維持してください。人口倍増レベル(PDL)は次のように計算されます:
PDL = PDLs + 3.322(log Cf – log Ci)
PDLs = 開始人口倍増レベル
Ci = 初期のセル番号
Cf = 成長期間終了時の細胞総数 - 各通過で生存率と成長速度論を監視し、十分な細胞数を維持することでボトルネックを避けましょう。過剰な細胞死が発生した場合は治療強度を調整してください。
注意:各通路で、週ごとまたはスクリーニング中の特定のPDLでバックアップ細胞ペレットを収集することを目指してください。これらのバックアップサンプルは、配列決定の代替時点やゲノムDNA抽出プロセスの最適化サンプルとして機能する可能性があります。予期せぬ細胞喪失を防ぐために、定期的にクリオプロザーブセルを保存してください。
- 最終抽出時(T):目的のPDLに達したら、各複製と条件ごとに最終タイムポイントペレット(T最終)を収集し、各ペレットごとのライブラリカバレッジを維持します。ペレットは-80°Cで保存し、下流のgDNA抽出を行います。
注意:培養期間が疾患によって異なっても、群間で比較可能なPDLでスクリーニング終了を目指してください。
7. ゲノムDNA抽出
- 検証済みの方法(例:MN NucleoSpin組織キット)を用いてゲノムDNA(gDNA)を抽出し、大規模でプールされた細胞ペレットからの溶解効率を向上させるためのわずかなプロトコル調整を行います。
- ペレットサイズが大きいため、細胞プロトコルよりも組織プロトコルに従うのが良いです。必要なら試薬量を増やし、1セルあたり複数本のスピンカラム(1カラムあたり5〜6セルを超えないように)を使用することを検討してください(1カラムあたり5×10〜6 セルを越えないように)。
注:溶解前に、ペレットを最小限のPBS(~50μL)で再懸浮させることで溶解効率を向上させることができます。ペレットの不完全な溶解はスピンカラムを詰まらせ、DNA収率の低下を引き起こす可能性があります。 - 高収率かつ高濃度の洗脱推奨に従いましょう。特に細胞ペレットを複数のカラムに分割する場合、推奨量の約3分の2の少ない量の洗脱バッファーで、1カラムあたりにgDNAを溶出します。
- ペレットサイズが大きいため、細胞プロトコルよりも組織プロトコルに従うのが良いです。必要なら試薬量を増やし、1セルあたり複数本のスピンカラム(1カラムあたり5〜6セルを超えないように)を使用することを検討してください(1カラムあたり5×10〜6 セルを越えないように)。
- gDNAの質と量(例:ナノドロップ)を測定します。
8. ゲノムDNAからのEPIKOLシーケンシングライブラリーの製剤
- 専用のPCRキャビネットを使用して、gDNA PCR中のプラスミド汚染を防ぐためのライブラリーPCRステップをすべて実行してください。プラスミドのテンプレートはゲノムDNAよりも効率的に増幅し、sgRNAの分布を歪める可能性があります。
- 作業スペース、マイクロピペット、ラックはそれぞれ10%の漂白剤と70%のエタノールで清掃してください。
- すべての試薬(特にプライマー)は使用前に一度使い量で分割し、交差汚染や凍結解凍サイクルのリスクを減らします。
- 試薬は-20°Cで保存し、PCRセットアップ中は氷で保管してください。
- 適切なライブラリ複雑さを維持するために、sgRNAあたり200×–500×のカバレッジを目標にして、開始gDNA入力量を最適化します。例:EPIKOLライブラリでは、gDNAは1000×カバレッジで収集された細胞ペレットから抽出され、最終カバレッジ250×でgDNA増幅が用いられます。
- 希望するカバレッジに必要なgDNA入力量を次のように計算します。
gDNA量=(sgRNAの数)×カバレッジ×(66pgのDNA/核)
例:8000 gRNA ×(250×カバレッジ)×(6.6 pg DNA/核)= 13.2 μg gDNA/サンプルを増幅する必要があります。 - 表3、表4、表5、表6の外部および内部PCR反応条件を用いて、反応あたり1μg、3μg、6μgのgDNA量を増やし、1チューブあたり最適なgDNA量を決定します。
注意:gDNA入力不足や過剰なPCRサイクルは増幅バイアスを引き起こし、sgRNAカバレッジを歪める可能性があります。 - 2%アガロースゲルで内部PCR産物を分析してください。約350 bpの明るい帯が観測されることを確認してください。
- 最適なgDNA量を基準に、各サンプルあたり必要なPCR反応の総数を算出し、各反応あたり過剰なgDNA量を回避しながら、望ましいライブラリーカバレッジを達成するために必要です。
注:総gDNAの13.2 μgが必要で、1回の反応で3.3 μgのgDNAが最適な増幅が得られる場合は、100 μL反応体積で3.3 μgのgDNAを用いた4つの並行PCR反応を準備します。この設定では、過剰なテンプレート入力によるPCR阻害を避けるため、gDNAの体積は反応体積の10%を超えないようにすべきです。
- 希望するカバレッジに必要なgDNA入力量を次のように計算します。
- gDNAテンプレートからsgRNAカセットを増幅する(ファースト/外部PCR)
- 補足表2に記載されたプライマーを用いて、安定統合型レンチウイルスsgRNAカセットを含むゲノム領域を増幅します。表4のPCR反応条件を用いて、ステップ8.2で決定されたgDNA量(表3参照)でPCR反応を行います。テンプレートDNAを持たないPCRコントロールチューブを準備し、汚染の可能性を調べ、チューブは常に氷の上に保管してください。
- 最後にDNAポリメラーゼを加え、タップやピペッティングでよく混ざり合い、PCRチューブを短時間回転させてからサーマルサイクラーに入れます。非特異的増幅を防ぐためにホットスタートを実施してください。
- 外部PCRが完了したら、すべてのPCR反応を1本のマイクロ遠心分離管にまとめます。外部PCR後のPCRクリーンアップやゲル可視化は必須ではありません。プールされたPCR産物を2つ目の(内部)PCRのテンプレートとして直接使用してください。PCR製品は-20°Cで保管してください。
| 試薬 | 反応あたりの体積 |
| dNTP(各10 mM) | 2 μL |
| フュージョンポリメラーゼ | 1 μL |
| 6フィートGCバッファー | 20 μL |
| フォワードプライマー(10μM) | 5 μL |
| リバースプライマー(10μM) | 5 μL |
| gDNA | X μL |
| ヌクレアーゼフリー水 | 最大100μL(67–X μL) |
| 合計 | 100μL |
表3:最初の外部PCRに必要な試薬。
| サイクル番号 | 変性 | アニーリング | 拡張 |
| 1 | 95°C、3分 | ||
| 2–19 | 95°C、25秒 | 65°C、20秒 | 72°C 15秒 |
| 20 | 72°C 3分 |
表4:初回/外部PCRのPCR条件。
- インデックスバーコード(セカンド/内部PCR)およびゲル抽出を行います
- 2回目の(内部)PCRでは、リバースインデックスプライマーを使ってサンプルにバーコードを付けます。したがって、各サンプルごとに異なるインデックスプライマーを使用してください。
注: pLentiCrispr v2 バックボーンで生成されたライブラリについては、CT ベースで終わるリバースインデックスプライマーを使用し、lenticrisprv2_rev(インデックスX)とラベル付けしてください(補 足表2参照)。 - pLentiGuideバックボーンで生成されたライブラリについては、GTベースで終わり、補足表2で「rev_index_X」とラベル付けされたインデックスを使用してください。
- 9つの段階的なプライマー(標準100μM)それぞれから2μLを混合し、ヌクレアーゼフリー水162μLを無菌マイクロ遠心分離管に加え、前方段階プライマー混合物を準備します。プライマー混合物の最終濃度は10μMとなります。
- プールされた外部PCR産物を入力として使用し、表5および表6の指示に従い、サンプルごとに並列に2回の100μL内部PCR反応を実行します。外部PCRの「No template DNA」コントロール(ステップ7.3)を入力としてPCRコントロール反応を準備し、潜在的な汚染を監視します。
- 最後にDNAポリメラーゼを加え、タップやピペッティングでよく混ざり合い、PCRチューブを短時間回転させてからサーマルサイクラーに入れます。非特異的増幅を防ぐためにホットスタートを実行してください。
- 2%アガロースゲルで内部PCR反応を組み合わせて、標的アンプリコンを分離します。
注意:テンプレートなしのPCRコントロールではバンドは検出されません。LentiCrispr_V2で337 bp、LentiGuideライブラリで357 bpの明確なバンドが観察されるべきです。約500 bpの非特異的上限バンドも存在することがあり、これらは下流処理から除外すべきです。 - バンドを可視化するために内部PCR産物12μL(PCR産物10μL+ローディング染料2μL)を充填し、残りのPCR産物はゲル抽出用の合流または隣接するウェルに積み込みます。DNA回復を最大化するためにアガロースの厚さを最小限に抑えましょう。ジェル切除時の紫外線によるDNA損傷を最小限に抑えるため、可視化時にゲル抽出レーンを過露にしないでください。
- 製造元の指示に従い、特定のゲル抽出キット(例:NucleoSpinゲルやPCRクリーンアップ)を用いてアガロースゲルからPCR産物を精製してください。分光光度計を使ってDNA濃度を測定します。PCR製品は-20°Cで保管してください。
注:適切なシーケンスのためには、ゲル抽出後の最低濃度>20 ng/μLが必要です。3回の並行する内部PCR反応でも必要な収率が得られない場合は、新しいgDNAを単離してプロセスを繰り返します。
- 2回目の(内部)PCRでは、リバースインデックスプライマーを使ってサンプルにバーコードを付けます。したがって、各サンプルごとに異なるインデックスプライマーを使用してください。
| 試薬 | 反応あたりの体積 |
| dNTP(各10 mM) | 2 μL |
| フュージョンポリメラーゼ | 1 μL |
| 6フィートGCバッファー | 20 μL |
| フォワードスタガーミックスプライマー(10μM) | 5 μL |
| 逆インデックスプライマー(10μM) | 5 μL |
| 外部PCR | 5 μL |
| ヌクレアーゼフリー水 | 62 μL |
| 合計 | 100μL |
表5:2回目/内部PCRに必要な試薬。
| サイクル番号 | 変性 | アニーリング | 拡張 |
| 1 | 95°C、3分 | ||
| 2–25 | 95°C、25秒 | 65°C、20秒 | 72°C 15秒 |
| 26 | 72°C 3分 |
表6:2回目のPCRおよび内部PCRのPCR条件。
9. シーケンス
- 画面の冒頭で定義されたライブラリカバレッジに基づいて、必要なマッピングされたリード数を決定します。マッピング効率が60%〜70%と仮定し、読み取り損失を補うために総リード数を増やします。EPIKOLライブラリの1000×カバーには、800万~のマッピング済みリードが必要で、合計1000万〜1200万のリードに相当します。
- シーケンス前にTapestationまたはBioanalyzerを用いてシーケンスライブラリの品質管理を行い、ライブラリのサイズと完全性を確認しましょう。
- 異なるサンプルからライブラリをシーケンスする前にプールし、インデックスプライマーで一意にバーコードされています。
- シーケンス機能でリード構造(R1/R2の向き)およびデマルチプレクシング要件を確認してください。2×150 bpペアシーケンスはIllumina HiSeq、Novaseq、または同等のIllumina互換シーケンスプラットフォームで推奨されています。シーケンスの多様性を向上させるために、少なくとも5%のPhiXスパイクインを依頼することを検討してください。
10. EPIKOLのシーケンシング解析の概要
- ペアエンドのFASTQファイルを解析するにはMAGeCK解析パイプラインを使用します。各生物複製を個別の入力ファイルとして整理します。
- MAGeCKと互換性のあるEPIKOLのsgRNA入力ファイル( 補足表4に記載)を参考ライブラリとして使用し、 カウント 関数を適用して個々のFASTQファイルからsgRNAリードを定量化し、各レプリケートと条件の生カウントファイルを作成します。
- 各カウントファイルを正規化し、正規化されたsgRNAカウントグラフを可視化して各サンプルの品質と分布を確認します。
- 2つ目の -count 関数を実行し、デフォルト設定で中央値正規化を使ってカウントを1つのファイルに統合します。
- - test 関数を実行して、合成した生カウントファイルを使って遺伝子レベルの変化を特定します。スクリーニング性能を評価するために、最終サンプル TとT0 サンプルを比較し、非標的対照群および必須遺伝子標的sgRNAの分布を確認します。
注:各スクリーニング群における陽性対照遺伝子の枯渇を評価することは、スクリーニング性能を評価する上で非常に重要です。薬物曝露が細胞応答に確率的な違いを引き起こす可能性があるため、薬物処理されたスクリーニング群では複製間に生物学的変動が見られると予想されています。この変動は化学療法抵抗性スクリーニングに固有のものであり、必ずしもスクリーニング品質の低下を示すものではありません。したがって、ヒットコールの際には少なくとも3つの生物学的反復を同時に解析し、ヒットは10個中少なくとも6個の有効なsgRNAを持つ遺伝子として特定されるべきです。 - 薬物誘発によるsgRNA存在比の変化および遺伝子レベル効果を特定するために、T最終タキソール処理サンプルとT最終DMSOを比較し、DMSO群を対照群として用いています。
- FD
結果
TNBCにおける化学抵抗性のエピジェネティック調節因子を研究するために、SUM159PT細胞株を用いた全体的なプロトコルは図1に示されています。まず、SUM159PT細胞中のタキソールのIC10およびIC50値を、タキソール濃度を増加させて処理することで決定しました(図2A)。段階的な用量増加法を用いてタキソール耐性SUM159PT細胞を生成しました。数か月後、IC50値の変化が、タキソール曝露なしで並行してパッセージされた対照細胞と比較して、このプロトコルを用いた耐性表現型の確立に成功したことを示しています(図2B)。
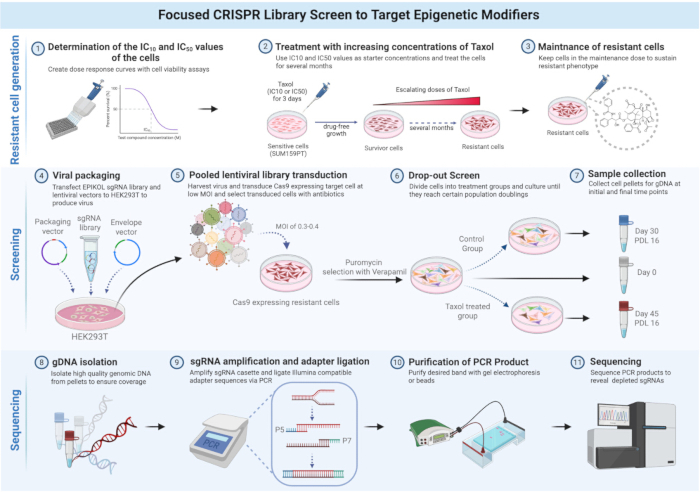
図1:タキソール耐性SUM159PT細胞におけるEPIKOLスクリーニングの概説。 生成されたタキソール耐性SUM159PT細胞におけるEPIKOLスクリーニングの全体的なワークフロー。この図は BioRender.com で作成されました。こちら をクリックすると、この図の拡大版をご覧ください。
耐性細胞が確立されると、その表現型および分子的変化を特徴づけるためのいくつかの実験が行われました。タキソール処理下の耐性細胞の増殖能力は、親細胞と比較してコロニー形成アッセイで評価されました。図2C,Dに示されるように、耐性細胞はタキソール処理下で増殖能力を維持しますが、親細胞は生存できません。このアッセイは耐性細胞の特徴付けにおける重要なステップの一つであり、薬物治療下での増殖能力を親細胞と耐性細胞間で評価できることを示しています。
耐性細胞の特徴付けの一環として、親細胞および耐性細胞に対してRNAシーケンスが行われ、化学抵抗性に関連するトランスクリプトム変化を解析しました(図2E)。抵抗性細胞で最も上位調節されている遺伝子の一つはABCB1であり、それに続いてABCB4やABCA5など他のいくつかのABCトランスポーターが続きました。ABCB1発現のアップレギュレーションは定量的ポリメラーゼ連鎖反応(qPCR)で検証され、qPCRを用いて候補遺伝子発現の変化がどのように検証できるかを示しています(図2F)。
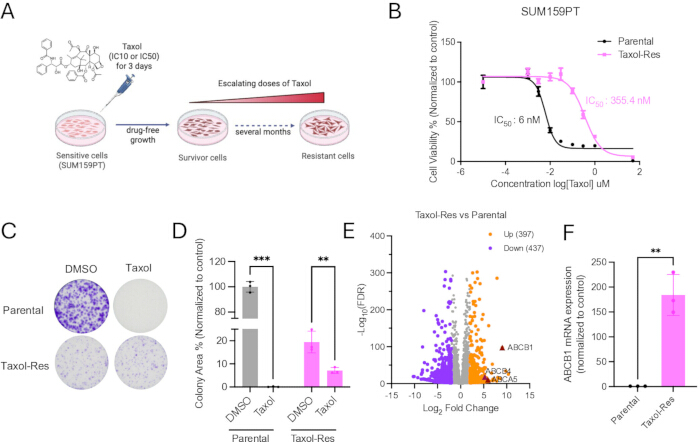
図2:耐性細胞の生成とその特性評価。 (A) 線量増正法を用いたタキソール耐性SUM159PT細胞の生成を示す図式。(B) 親細胞と生成された抵抗性細胞のIC50値の差を示す線量応答曲線。親IC50 = 6 nM、タキソール耐性IC50 = 355.4 nM。(C) タキソール存在下でのコロニー形成アッセイ。(D) コロニー面積の定量化 (C.) Tukeyの事後検定を用いた分散の双方向解析(ANOVA)を用いてPrism 8(GraphPadソフトウェア)を用いて適用しました。有意水準は*P < 0.05、**P < 0.01、***P < 0.001 と設定されました。(E) Taxol-Res 細胞における遺伝子の差異発現を示すボルケーノプロット(LFC>2およびp<0.001のカットオフ付き)。(F) 親細胞およびタキソール-Res細胞におけるABCB1 mRNA発現のqPCR検証。P値は、対照群と比較して二尾のStudent氏t検定によって決定されます。**P < 0.01。パネルAは BioRender.com と共に作成されました。パネルEの図形はYedier-Bayramらの許可を得て修正されています。17。 この図の拡大版はこちらをクリックしてご覧ください。
タキソール耐性細胞におけるABCB1およびその他のABCトランスポーターの過剰発現を示し、ABCB1の幅広い基質スペクトルを考慮した結果、MDR表現型の存在が評価されました。この目的のために、タキソール耐性細胞はABCB1トランスポーターの既知の基質であり、作用機序が異なる複数の薬剤で処理され、その薬剤感受性が評価されました(図3A,B)。観察されたABCトランスポーター発現プロファイルに沿って、タキソール耐性細胞はドキソルビシンおよびビンクリスチンにも耐性を示し、MDRプロファイルの存在を確認し、多剤耐性表現型の機能的評価方法を示しました。
MDR表現型はCRISPRベースのスクリーニング手法であるEPIKOLにとって課題であり、ライブラリーではトランスデューション細胞を濃縮するためにプロマイシン選択が必要です。プロマイシンはABCB1媒介の薬物排出によって細胞から排出されるため、耐性細胞ではプロマイシンの選択が効率的でない可能性があります(図3C)。したがって、非遺伝子型細胞は選択を生き延びることができ、スクリーニング結果を交絡させることができます。
この制限に対処するため、EPIKOLスクリーニング前にMDRプロファイルを持つ化学抵抗性細胞の選択プロセスを最適化しました。第一世代ABCB1阻害剤であるベラパミルは、ABCトランスポーター介在の薬物排出を阻害し、化学療法薬剤またはプロマイシンの細胞内蓄積を可能にするために用いられました(図3D)。ベラパミル単独では細胞の生存能力には影響しませんでしたが、化学療法薬と併用すると薬剤感受性が回復しました(図3E,F)。同様に、プラパミルの無毒用量と組み合わせたプロマイシンのキルカーブは、ABCB1阻害がプロマイシン感受性を回復させることを示しました(図3G,H)。これにより、ABCB1駆動の薬物排出による選択逃避ではなく、選択を生き延びた細胞が成功裏に形質転換されることが保証されます。化学抵抗性細胞における効果的な選択ワークフローを確立することは、信頼できるEPIKOLスクリーニング結果のために極めて重要です。
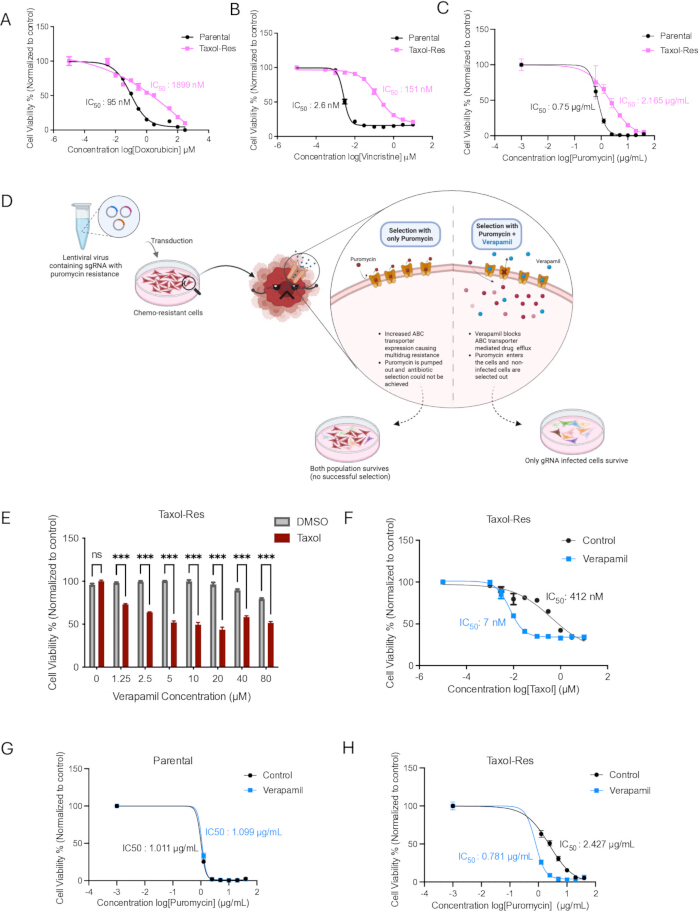
図3:多剤耐性表現型およびベラパミルが耐性細胞に与える影響。 (A)ドキソルビシン、(B)ビンクリスチン、(C)プロマイシンを用いた親細胞と生成された耐性細胞のIC50値の差を示す用量反応曲線。(D) ベラパミル有無のタキソール耐性SUM159PT細胞の選択図。このフィギュアは BioRender.com で作られました。(E) タキソール-レス細胞を用いた細胞生存能力アッセイ:最適なベラパミル濃度をタキソールで測定すること。(F)ベラパミルはタキソール耐性細胞をタキソールに再感作します。(G)ベラパミルは親細胞のプロマイシンへの反応を変えません。(H)ベラパミルはタキソールレス細胞のプロマイシン感受性を回復させます。パネルA、B、FはYedier-Bayramらの許可を得て再利用されています。17。 この図の拡大版はこちらをクリックしてご覧ください。
TNBCにおける化学抵抗性の新規調節因子を見つけるため、 図4Aに示すようにタキソール耐性SUM159PT細胞を用いたEPIKOLスクリーニングを実施しました。抵抗性細胞は親細胞よりも成長が遅いため、タキソール処理群とDMSO処理群の両方で、16回の集団増倍に到達するのに必要な時間を決定するために、スクリーニング全体を通じて集団倍増レベルを監視しました(図4B)。したがって、DMSO処理群のEPIKOLスクリーニングは約35日目に完了し、タキソール処理群は同じ集団倍増レベルに達するためにさらに15日間培養されました。
シーケンス後、MAGeCK解析パイプラインを用いて、sgRNAが同じ遺伝子を標的とする効果を組み合わせてノックアウト24時の遺伝子レベル変化を明らかにしました。EPIKOLライブラリには、必須遺伝子を標的としたsgRNAが正の対照群として含まれており、最初の品質管理ステップはこれらのsgRNAが予想通り枯渇しているかどうかを評価することでした。ウォーターフォールプロットは、異なる比較における必須遺伝子のLog2フォールド変化を示しています(図4C–E)。DMSOまたはタキソール処理条件下の最終タイムポイントサンプルを初期時点と比較したところ、ノックアウト時にほぼすべての必須遺伝子が枯渇し、効果的なスクリーニング性能を示しました(図4C,D)。しかし、この枯渇は、DMSO処理済みとタキソール処理済みの2つのエンドポイントサンプルを比較した際には明確に観察されていません。なぜなら、両条件とも細胞生存に必須遺伝子が必要だからです(図4E)。
スクリーン結果の別の可視化方法として火山プロットがあり、Log2フォールドの変化と統計的有意性(p値またはFDR値)を表示します。タキソール抵抗性細胞で実施されたEPIKOLスクリーニングでは、複数の陽性対照遺伝子が有意に枯渇していることが確認され、これは陽性対照遺伝子を標的としたsgRNAの枯渇がスクリーニングの典型的な品質管理を示すことから、スクリーニングの信頼性をさらに裏付けています(図4F)。必須遺伝子制御に加え、EPIKOLライブラリには複数のABCトランスポーター遺伝子を標的とした文脈特異的陽性対照sgRNAも含まれています。予想通り、異なるグループにおけるABCB1 sgRNAの正規化カウントは、タキソール処理群におけるABCB1標的sgRNAの有意な枯渇を浮き彫りにしました(図4G)。全体として、これはsgRNAレベルの変化を解釈して薬物反応に関連する候補遺伝子を特定する方法を示しています。
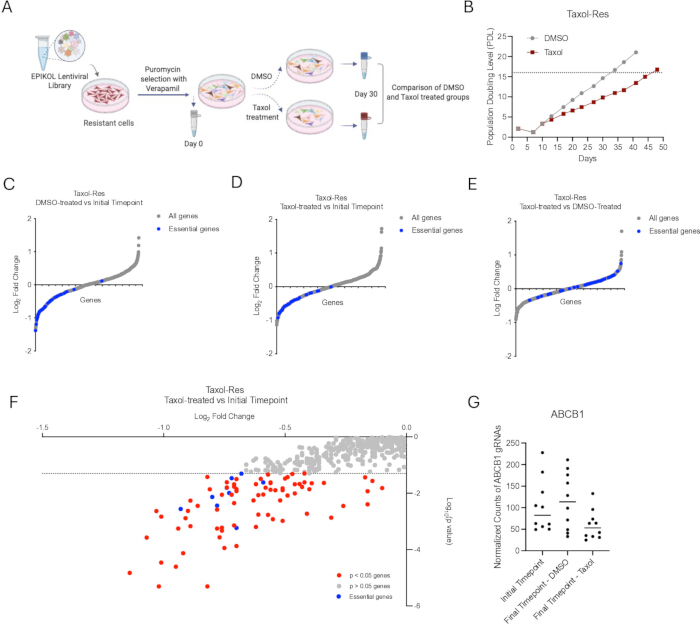
図4:EPIKOLスクリーニングの結果、タキソール耐性細胞と例グラフが得られます。 (A) EPIKOLスクリーンプロトコルの回路図。(b) タキソール・レス細胞の集団倍増レベル(PDL)。(C–E)EPIKOLスクリーニングの結果を示すウォーターフォールプロット(タキソール-レス細胞の重要遺伝子、DMSO処理群とパネルCの初期時点、タキソール処理群とパネルDの初期時点、タキソール処理群とDMSO処理群の比較)。(F)ボルケーノプロット(Log2Foldを示す)タキソール処理サンプルの遺伝子変化と初期時点の比較。p<0.05を持つ遺伝子は着色され、標識が付けられました。この数字は以前の出版物17から修正されています。(G) EPIKOLからの10種類の異なるABCB1 sgRNAグラフの百万分あたりの読み取り。パネルAは BioRender.com と共に作成されました。パネルEはYedier-Bayramらの許可を得て再利用されています。17。この図の拡大版はこちらをクリックしてご覧ください。
補足表1:トラブルシューティング表。このファイルをダウンロードするには、こちらをクリックしてください。
補足表2:ウイルス価とMOIの計算。このファイルをダウンロードするには、こちらをクリックしてください。
補足表3:EPIKOLライブラリのsgRNAリスト。このファイルをダウンロードするには、こちらをクリックしてください。
補足表4:EPIKOLシーケンシングライブラリー作成に使用されるプライマー。 このファイルをダウンロードするには、こちらをクリックしてください。
ディスカッション
CRISPR-Cas9ベースのプールスクリーニング手法は、さまざまな細胞文脈で確立されています。しかし、化学抵抗性細胞でのスクリーニングは独自の課題を伴い、さらなる最適化が必要です。化学抵抗性細胞は化学抵抗性腫瘍の脆弱性を研究する貴重なモデルであるため、化学抵抗性の遺伝的またはエピジェネティックな調節因子を確実に特定するためのスクリーニング戦略におけるこれらの限界に対処することが重要です。
化学抵抗性細胞株の生成自体は煩雑であり、使用される化学療法薬に大きく依存します。細胞は特定の薬剤に容易に適応することがありますが、他の薬剤には非常に感受性が高いこともあります。したがって、耐性細胞株生成プロトコルを行う前に細胞株特異的なIC50値を決定することが重要です。細胞が複数回の通過でIC50レベルの薬物曝露に耐えられない場合、より低い薬物濃度(例:IC10-20)から始めることも可能です(プロトコルセクション1参照)17。耐性の獲得は確率的な出来事であるため、複数のウェルや細胞プレートを同時に処理することで耐性細胞の獲得可能性を高めることができます。得られた薬剤耐性細胞群を包括的に特徴づけることが重要であり、用量増量手順中の転写および表現型の変化を未熟状態と比較して記述することが重要です。RNA-seqのようなグローバルプロファイリング手法を用いて、親系統に対して差異発現遺伝子を特定することができます。機能的には、後天性薬剤耐性を細胞の生存率および増殖アッセイで検証し、耐性細胞が親細胞に対して細胞毒性のある薬物治療条件下で生存を維持することを示す必要があります。また、繁殖能力や成長率の潜在的な変化を親細胞株と比較して測定し、それぞれのPDLを算出する必要があります。獲得性タキソール耐性は少なくとも部分的にABC媒介による薬物排出によって媒介されることが知られているため、主要なABCトランスポーター(例:ABCB1)の発現はqPCRおよびウェスタンブロッティングを用いてmRNAおよびタンパク質レベルで評価し、トランスクリプトミックデータで補完することができます。ABCトランスポーター発現プロファイルに基づき、MDRの表現型の有無と他の化学療法薬に対する耐性を評価する必要があります。前回の研究では、タキソール耐性細胞株を特徴付け、ABCB1が最も上位調節される遺伝子の一つであることを特定しました。また、ABCB1を媒介する多剤耐性がプロマイシン選択の失敗を引き起こす可能性があると推論しました。したがって、抵抗性細胞生成後は、ABCトランスポーターおよびMDR表現型の発現をいかなるトランスフェクション手技前に評価する必要があります。
用量増強法は、高用量曝露プロトコルに比べて、各段階で細胞を凍結保存してから投与量を増やすことの利点を持ち、柔軟性と培養損失の防止に役立ちます。さらに、徐々の投与量増加により耐性表現型が時間とともに獲得され、適応進化が可能となり、これは、既存の耐性サブポピュレーションを選択する急性高用量治療とは対照的です。その段階的な進行により、研究者は選択を停止し、得られる表現型の特性を評価するための望ましい抵抗レベルを意図的に選択できます。また、投与量増加の中間段階を活用して、獲得耐性のメカニズムを時間経過的に研究することも可能です。生物学的な疑問によれば、耐性レベルは低い初期適応機構や、より耐性の高い細胞における安定し完全に確立された耐性表現型を研究するために取得できる。さらに、臨床的に関連性の高い耐性閾値は薬剤、細胞株、内在増殖率によって大きく異なります。したがって、投与量増加のタイムラインはそれに応じて異なる場合があります(私たちの場合、タキソール耐性細胞の生成には約6か月かかりました)。この理論に沿い、前回の研究でSUM159PT細胞の異なる耐性レベルを明らかにし、それらの特徴と共通の特徴を比較しました17。したがって、研究者には臨床的および生物学的関連性に基づいて関心薬物の標的IC50範囲を定義することを推奨します。
薬物圧の撤退は化学療法耐性の喪失につながることがよく知られており、細胞はエピゲノムやトランスクリプトームを再配線する可能性があります。このため、耐性表現型の安定性を数か月にわたって評価することが推奨されます。薬剤離脱時に細胞が感度状態に戻る傾向がある場合、耐性細胞は耐性生成時に使用される最終的な薬物濃度に対応する維持用量のもとで培養され、耐性の表現型を保持することもあります。in vitro化学抵抗性細胞株モデルは実用的で再現性が高く、獲得した化学抵抗性の研究に広く用いられていますが、患者腫瘍で観察される表現型の異質性を完全に再現できておらず、腫瘍微小環境、免疫相互作用、空間的異質性を欠いている可能性があります 3,4,25.さらに、耐性生成中の長期的なパッセージは、患者サンプルで観察されたものとは異なる遺伝的・エピジェネティックな変化を引き起こし、同定されたヒットの翻訳的関連性を制限する可能性があります。したがって、このプロトコルを通じて特定された候補遺伝子やメカニズムは、共培養モデル、患者由来オルガノイド、またはin vivo研究など、より臨床的に関連性の高い実験システムでさらに検証されるべきです。EPIKOLは、これらのモデルで補完的なスクリーニングを行う場合に、最大細胞数が本質的に制限されている場合に、その焦点を絞った特性で利点を提供します。
化学抵抗性細胞は親細胞よりも成長が遅いことが多く、ライブラリカバレッジを維持するために大規模な細胞群を必要とするゲノムワイドスクリーニングにとって実用的な課題となることがあります。EPIKOLのような集中型ライブラリは、より少ない起始物質でスクリーニングを行う利点があり、遺伝子ごとのsgRNA深度を増加させることで、定義されたターゲット空間内での感度と再現性を向上させます。しかし、設計上、EPIKOLはエピジェネティック耐性機構のみを捉え、化学抵抗性に寄与する非エピジェネティック要因はカバーしていません。したがって、ライブラリの選択は先行の実験と特定の生物学的問題に基づいて判断されるべきです。これらのライブラリの利用者は、焦点を絞ったライブラリの限界を認識し、その範囲内で結果を解釈すべきです。
化学抵抗性モデルのCRISPRスクリーニングにおける大きな障壁は、ABCトランスポーターのアップレギュレーションによって引き起こされるMDR表現型の出現です。異なるABCトランスポーターが異なる基質のエフレックスを媒介します。薬剤耐性細胞株が生成された後は、その耐性が他の化学療法薬にも及ぶかどうかを評価することが重要です。プロマイシン耐性は主にABCB1の過剰発現によって引き起こされ、これはプールされたCRISPRスクリーニング手法の選択過程に影響を与えます。なぜなら、これらのライブラリの多くはトランスデューション細胞の濃縮用にプロマイシン選択カセットを搭載しているからです。ここでは、第一世代ABCB1阻害剤であるベラパミルを用いて、細胞内でのプロマイシンの蓄積を促進し、ABCB1媒介の薬物排出によって選択から逃れてしまう未トランスデューション耐性細胞を選択的に除去しました。ベラパミルはABCB1に可逆的に結合するため、ベラパミルを除去すると数時間以内にABCB1の機能が回復します。したがって、ベラパミルはスクリーニングの次の治療段階で耐性細胞に対する追加の脆弱性を与えることはありません。しかし、ベラパミルにはいくつかの制限があることを認識する必要があります。ベラパミルはカルシウムチャネルやその他のトランスポーターの阻害剤であるため、ABCB1阻害を超えた細胞生理に影響を与える可能性があります10。さらに、有効なベラパミル濃度は、ABCB1発現レベルや他のトランスポーターの活性によって細胞株やMDRモデル間で異なります。したがって、ベラパミル濃度は各細胞株ごとに最適化されるべきであり、オフターゲット効果が懸念される場合は、ABCB1により特異的な新世代のABCB1阻害剤を検討することがあります。もう一つの重要なステップとして、ウイルスの滴定は親細胞ではなく、抵抗性細胞自体に対して行うべきです。なぜなら、耐性細胞では感染力や選択性が異なることが多いからです。
もう一つ重要な考慮点は、適切なスクリーニング期間を決定することです。化学抵抗性細胞は、対応する親細胞よりも成長が遅いことが多いためです26。この差を説明するため、集団の倍増レベル計算(プロトコル第6節)を用いて、対照群と処理群が望ましいPDL閾値に達したかどうかを評価しました。したがって、スクリーニングは異なる日に終了でき、同等の集団倍増を可能にし、治療群におけるsgRNA効果のより安全な解釈が可能になります。
ライブラリーの準備PCRは、下流ヒット同定の精度に非常に重要です。低いgDNA入力とPCRサイクルの増加によるバイアスは、特定のsgRNA配列の増幅を引き起こし、偽陽性の濃縮や枯渇を引き起こすことがあります。これを軽減するために、可能な限り最大量のgDNAを使用し、このプロトコルで提供されるPCRサイクル数を守り、シーケンス前に並行反応をプールすることを推奨します。可能な限り、ライブラリカバレッジは推奨閾値(>300×カバレッジ)を下回らず、低カバレッジによる低存在量sgRNAの確率的ドロップを防ぐために、枯渇したsgRNAの信頼性を確実に確保します。
シーケンス後、MAGeCK解析フレームワークを用い、いくつかの下流の品質管理解析およびデータ解釈ステップ24を実施しました。まず、主成分解析(PCA)を用いて生物複製の分布と再現性を評価しました(データ未表示、MAGeCK出力です)。PCAにおける再現クラスタリングは各アーム内で期待されます。しかし、薬剤治療アームでは化学抵抗性スクリーニングで高い変動性が見られるのは、薬剤が確率的な変化を引き起こす可能性があるためです。両腕で陽性および陰性対照が期待通りに振る舞う場合、この変動性は真陽性ヒットの識別を妨げません。次に、初期および最終タイムポイントにおけるsgRNAカウントの1百万分のリード(RPM)正規化を適用し、必須遺伝子を標的とするsgRNAが予想通り枯渇しているかどうかを評価しました。その後、中央値正規化を用いてsgRNAレベルの効果を集約し、遺伝子レベルの枯渇の特定を可能にしました24。遺伝子レベルの枯渇スコアは、最も枯渇した遺伝子から濃縮された遺伝子までの順位付けを用いてウォーターフォールプロットで可視化されました。薬物曝露によるコピー数の変化や多倍体は、Cas9の切断が非効率的または過剰であることでスクリーニング結果を混乱させることがあります。EPIKOLは一般的にタキソール駆動増幅の影響を受けないクロマチン調節因子を標的としますが、スクリーニング前に抵抗性細胞の倍性状態およびコピー数の変化を評価することを推奨します。コピー数の変化が疑われる場合は、CRISPRcleanRやCERESなどの計算補正ツールをMAGeCK解析時に適用できます。
対照群と治療群の2つの実験群を対象としたスクリーニングでは、スクリーニング性能と生物学的依存性を適切に解釈するために異なる比較が必要です17。初期から最終までの比較は、必須遺伝子や非標的対照群の期待される挙動を含むスクリーニング性能の評価に適しています。対照群のエンドポイント(DMSO)と初期時点を比較することで、薬圧がない場合に抵抗性細胞の成長と適応度に必要な遺伝子の特定が可能になります。対照的に、薬物治療型(タキソール)と対照型(DMSO)という2つのエンドポイントサンプルの比較により、一般的な適応度ではなく薬剤耐性に必要な特定の遺伝子が明らかになります。2つのエンドポイントサンプルを直接比較すると、必須遺伝子コントロールの分布が歪んでしまい、両群の生存に必要であることに注意が必要です。別の可視化方法としては、log2重変化と有意性値を表示し、著しく枯渇した遺伝子の同定を可能にするボルケーノプロットがあります。候補遺伝子が特定されると、正規化されたsgRNAカウントと可視化プロットは、下流検証アッセイに最適なsgRNAを決定するのに役立ちます。EPIKOLスクリーニングでは、少なくとも10個中6個のsgRNAの一致する挙動を支持する候補遺伝子を優先することを推奨します。これにより遺伝子レベルの効果に対する信頼性が高まります。
ここでは、ABCB1をアップレギュレーションしMDR表現型を示すタキソール耐性細胞株に対してEPIKOLスクリーニングを行う最適化プロトコルを提供します。このプロトコルは、プロマイシンやその他の選択抗生物質に対して交差耐性を示すすべての化学抵抗性モデルに広く適用可能であり、これらの細胞でCRISPRスクリーニングを可能にします。すべてのプロトコルステップで直面する最も一般的な技術的課題に関する実践的な指針は 補足表1に示されています。
開示事項
著者たちは利益相反を一切認めていない。
謝辞
この研究はトルコ科学技術研究評議会(TUBITAK)1003-216S461および1001-221S419の助成金によって支援されました。BioRender.com を用いて概略図を作成し、公開のライセンスを取得しました(図1:LB29MV4E2Q、図2:JZ29CC68WD、図3:BV29CC72LB、図4:BN29CC6XFH)。著者らは、ChatGPT(OpenAI)が文法編集および英語向上のみに使用されていることを認めています。このツールは科学コンテンツの生成には寄与しませんでした。トルコ大統領府の戦略・予算責任者から資金提供を受けたコチ大学トランスレーショナルメディシン研究センター(KUTTAM)のサービスと施設の利用に感謝いたします。
材料
```html
```
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 100 mmプレート | Corning | 353003 | 細胞培養 |
| 45 µmフィルター | Sigma-Aldrich | SLHVM33RS | 細胞培養 |
| 6ウェルプレート | Corning | 3506 | 細胞培養 |
| 96ウェル黒透明底プレート | Sigma-Aldrich | CLS356259 | CellTiter-Glo発光性細胞生存アッセイ用 |
| ブラスチシジン | Thermo Fisher | A1113903 | 選択用 |
| CellTiter-Glo発光性細胞生存アッセイ | CellTiter-Glo, Promega | G7570 | CellTiter-Glo発光性細胞生存アッセイ用 |
| DMEM | Gibco | 細胞培養 | |
| DMSO | PanReac AppliChem | A3672,0050 | 細胞培養 |
| FBS | Gibco | 16140071 | 細胞培養 |
| Ham’s F12栄養混合物 | Gibco | 11765054 | 細胞培養 |
| HEK293T細胞 | Robert Weinberg(MIT、ボストン、USA)からの提供 | ||
| HEPES | Thermo Fisher | 15630080 | 細胞培養 |
| ヒドロコルチゾン | Sigma-Aldrich | H4001-1G | 細胞培養 |
| インスリン | Sigma-Aldrich | I9278-5ML | 細胞培養 |
| LentiCas9-blast | Addgene | #52962 | Cas9-安定細胞株生成用 |
| LentiGuide-Puro | Addgene | #52963 | gRNAクローニング用バックボーン |
| MN NucleoSpin組織キット | Macherey-Nagel | 740952.5 | ゲノムDNA抽出用 |
| PBS | Gibco | 10010023 | 細胞培養 |
| ペニシリン-ストレプトマイシン | Gibco | 15140122 | 細胞培養 |
| pLentiCRISPR v2 | Addgene | #52961 | gRNAクローニング用バックボーン |
| ポリエチレングリコール(PEG)-8000 | Sigma-Aldrich | P2139-500G | レンチウイルス濃縮用 |
| ポリエチレンイミン、リニア(PEI) | Sigma-Aldrich | 765090-1G | レンチウイルス生産用 |
| プロタミン硫酸塩(PS) | Sigma-Aldrich | P4380-25G | レンチウイルス感染用 |
| psPAX2 | Addgene | # 12260 | レンチウイルス生産用 |
| プホロマイシン | Thermo Fisher | A1113803 | 選択用 |
| SUM159PT付着細胞 | Robert Weinberg(MIT、ボストン、USA)からの提供 | ||
| タキソール | パクリタキセル、Sigma | PHR1803-200MG | RES細胞生成および維持用 |
| トリプシン-EDTA(0.05%) | Gibco | 25300054 | 細胞培養 |
| ベラパミル | Selleck Chemicals | S4202 | 選択用 |
| VSV-G | Addgene | # 8454 | レンチウイルス生産用 |
参考文献
- Almansour, N. M. Triple-negative breast cancer: brief review about epidemiology, risk factors, signaling pathways, treatment and role of artificial intelligence. Front Mol Biosci. 9, 836417 (2022).
- Nedeljkovic, M., Damjanovic, A. Mechanisms of chemotherapy resistance in triple-negative breast cancer-how we can rise to the challenge. Cells. 8 (9), 957 (2019).
- Bianchini, G., Balko, J. M., Mayer, I. A., Sanders, M. E., Gianni, L. Triple-negative breast cancer: challenges and opportunities of a heterogeneous disease. Nat Rev Clin Oncol. 13 (11), 674–690 (2016).
- Holohan, C., Van Schaeybroeck, S., Longley, D. B., Johnston, P. G. Cancer drug resistance: an evolving paradigm. Nat Rev Cancer. 13 (10), 714–726 (2013).
- Flavahan, W. A., Gaskell, E., Bernstein, B. E. Epigenetic plasticity and the hallmarks of cancer. Science. 357 (6348), eaal2380 (2017).
- Beretta, G. L. et al. Novel insights into taxane pharmacology: update on drug resistance mechanisms, immunomodulation and drug delivery strategies. Drug Resist Updat. 81, 101223 (2025).
- Sajid, A., Rahman, H., Ambudkar, S. V. Advances in the structure, mechanism and targeting of chemoresistance-linked ABC transporters. Nat Rev Cancer. 23 (11), 762–779 (2023).
- Szakacs, G., Paterson, J. K., Ludwig, J. A., Booth-Genthe, C., Gottesman, M. M. Targeting multidrug resistance in cancer. Nat Rev Drug Discov. 5 (3), 219–234 (2006).
- Robey, R. W. et al. Revisiting the role of ABC transporters in multidrug-resistant cancer. Nat Rev Cancer. 18 (7), 452–464 (2018).
- Chen, Z. et al. Mammalian drug efflux transporters of the ATP binding cassette (ABC) family in multidrug resistance: review of the past decade. Cancer Lett. 370 (1), 153–164 (2016).
- You, D., Richardson, J. R., Aleksunes, L. M. Epigenetic regulation of multidrug resistance protein 1 and breast cancer resistance protein transporters by histone deacetylase inhibition. Drug Metab Dispos. 48 (6), 459–480 (2020).
- Shalem, O., Sanjana, N. E., Zhang, F. High-throughput functional genomics using CRISPR-Cas9. Nat Rev Genet. 16 (5), 299–311 (2015).
- Doench, J. G. Am I ready for CRISPR? User's guide to genetic screens. Nat Rev Genet. 19 (2), 67–80 (2018).
- Yedier-Bayram, O. et al. EPIKOL, chromatin-focused CRISPR/Cas9-based screening platform, to identify cancer-specific epigenetic vulnerabilities. Cell Death Dis. 13 (8), 710 (2022).
- Gottesman, M. M., Lavi, O., Hall, M. D., Gillet, J. P. Toward better understanding of the complexity of cancer drug resistance. Annu Rev Pharmacol Toxicol. 56, 85–102 (2016).
- Theile, D., Staffen, B., Weiss, J. ATP-binding cassette transporters as pitfalls in selection of transgenic cells. Anal Biochem. 399 (2), 246–250 (2010).
- Yedier-Bayram, O. et al. Chromatin-focused genetic and chemical screens identify BRPF1 as a targetable vulnerability in Taxol-resistant triple-negative breast cancer. Exp Mol Med. 57 (6), 1294–1307 (2025).
- Gokbayrak, B. et al. Identification of selective SWI/SNF dependencies in enzalutamide-resistant prostate cancer. Commun Biol. 8 (1), 169 (2025).
- Kala, E. Y. et al. Functional genomic screens reveal RBBP4 as key regulator of cell cycle progression in TMZ-resistant glioblastoma. bioRxiv. doi:10.1101/2025.05.09.653010 (2025).
- Chan, K., Tong, A. H. Y., Brown, K. R., Mero, P., Moffat, J. Pooled CRISPR-based genetic screens in mammalian cells. J Vis Exp. 151, e59780 (2019).
- Yuan, Y. et al. Genome-wide CRISPR screen for unveiling radiosensitive and radioresistant genes. J Vis Exp. 219, e67982 (2025).
- Stewart, C., Manriquez Roman, C., Kenderian, S. S. Performing an in vitro genome-wide CRISPR knockout screen in chimeric antigen receptor T cells. J Vis Exp. 215, e67338 (2025).
- Joung, J. et al. Genome-scale CRISPR-Cas9 knockout and transcriptional activation screening. Nat Protoc. 12 (4), 828–863 (2017).
- Li, W. et al. MAGeCK enables robust identification of essential genes from genome-scale CRISPR/Cas9 knockout screens. Genome Biol. 15 (12), 554 (2014).
- McDermott, M. et al. In vitro development of chemotherapy and targeted therapy drug-resistant cancer cell lines: practical guide with case studies. Front Oncol. 4, 40 (2014).
- Hart, T. et al. High-resolution CRISPR screens reveal fitness genes and genotype-specific cancer liabilities. Cell. 163 (6), 1515–1526 (2015).
- Meyers, R. M. et al. Computational correction of copy number effect improves specificity of CRISPR-Cas9 essentiality screens in cancer cells. Nat Genet. 49 (12), 1779–1784 (2017).
再版と許可
