トリアゾール系およびオキサジアゾール系アセタミド誘導体をウラーゼおよびαグルコシダーゼ阻害剤として合成・評価しました。化合物8cはウラーゼ阻害で最も強力を示し、9eはαグルコシダーゼに対してアカルボースを上回る効果を示しました。BSA結合および インシリコ 研究は、これらの薬物様特性を支持し、両化合物を有望なリード候補として特定しました。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
研究記事
新規トリアゾール系およびオキサジアゾール系アセタミドのウレアーゼおよびαグルコシダーゼ阻害剤としての合成、生物学的評価、シ リコ 研究
この記事について
サマリー
要約
本研究では、新しい1,2,4-トリアゾール系および1,3,4-オキサジアゾール系アセトアミド誘導体が、それぞれ消化器疾患および2型糖尿病に関与するウラーゼおよびα-グルコシダーゼの二重標的阻害剤としての治療可能性を調査しました。多段階有機合成、 in vitro 生物学的評価、分子ドッキング、 in silico ADME予測、密度官能理論(DFT)解析を組み合わせた統合的アプローチを用いて、良好な薬理動態を持つ強力なリード化合物を特定しました。ベンゾ酸から、置換アセトアミド基を含んだ1,2,4-トリアゾール誘導体(8a–c)および1,3,4-オキサジアゾール誘導体(9d–f)の一連の合成が成功裏に成功しました。すべての化合物は両方の標的酵素に対して阻害活性を示しました。化合物8cが最も強力なウレアーゼ阻害剤(IC₅₀ = 6.14 ± 1.06 μM)であり、化合物9eは最も強力なαグルコシダーゼ阻害(IC₅₀ = 27.29 ± 0.41 μM)を示し、基準阻害剤アカルボース(IC₅₀ = 38.25 ± 0.12 μM)を上回りました。計算解析は実験結果を支持し、ADMEの予測は良好な薬剤様特性を示し、分子ドッキングでは強い結合相互作用が示されました。化合物8aはαグルコシダーゼに対する親和性が最も高い(−7.165 kcal/mol)、化合物9eはウレアーゼへの結合力が最も強(−7.30 kcal/mol)を示しました。DFT計算はさらに生物学的活性と電子的特性を相関させ、最も活性の高い化合物である8c(0.14831 a.u.)および9e(0.14302 a.u.)において比較的小さなHOMO–LUMOエネルギーギャップがあることを明らかにしました。これらの発見は、化合物8cおよび9eを次世代のウレアーゼおよびαグルコシダーゼ阻害剤開発の有望なリードの足場として特定しました。
概要
ヘテロ環基質は多くの既存薬剤で既に報告されており、ヘテロサイクルは代謝性および感染症の治療に用いられる重要な酵素阻害剤のクラスです。ヘテロサイクルの中で、1'3'4-オキサジアゾールは創薬において最も研究されている足場の一つであり、抗ウイルス薬、抗菌薬、抗がん薬、低血圧薬、神経保護薬、抗てんかん薬および抗結核薬として報告されています。3,4,5. 同様に、1'2'4-トリアゾール誘導体も抗けいれん、抗菌、抗ウイルス、抗結核、抗糖尿病、抗炎症、抗増殖、抗酸化、抗マラリア、およびウレアーゼ阻害活性を示している。6,7. アセトアミド含有化合物は強い薬理学的プロファイルを持ち、ヘテロ環化学および抗糖尿病薬において合成中間体として用いられてきた。抗凝固剤および化学感作剤であり、創薬における魅力的なリード構造となっています。
αグルコシダーゼおよびウレアーゼの多重標的阻害剤の開発に向けて大きな努力がなされています。αグルコシダーゼ阻害は炭水化物の消化とグルコース吸収を遅らせ、2型糖尿病患者の食後の血糖値を低下させます。現在のアカルボースのような阻害剤は効果的ですが、消化器系の副作用を伴うため、構造的に多様な阻害剤の必要性が生じています10,11。ウレアーゼは尿素をアンモニアと二酸化炭素に分解します。この反応により、潰瘍を引き起こし宿主を胃がんにかかりやすくするヘリコバクター・ピロリ菌が胃で生存できるようになり、したがってウレアーゼは抗潰瘍薬開発において重要な標的となっています。A治療目標は、両酵素の新たな阻害剤の開発です。
しかし、1'2'4-トリアゾールおよび1'3'4-オキサジアゾールのスキャフォールドに関する研究は存在しているものの、チオエーテル母α体を含む1'2'4-オキサジアゾールのアセトアミド誘導体に関する研究は非常に少ないです。13。これらのタンパク質結合挙動や計算的特徴解析も、この文脈では限定的な注目しか受けていません。ここで、 私たちは、トリアゾールまたはオキサジアゾールと置換アセトアミド断片を同一分子枠組みに結合することで、物理化学的性質を満たされた満足のいく酵素阻害プロファイルが得られると提案しました。
この仮説を検証するために、1,2,4-トリアゾール系アセトアミド誘導体(8a–c)および1,3,4-オキサジアゾール系アセトアミド誘導体(9d–f)を合成し、αグルコシダーゼおよびウレアーゼに対する阻害活性を評価しました。最も活性の高い化合物(8a、8c、9e)と牛血清アルブミン(BSA)の結合相互作用は、蛍光分光法、結合定数測定、熱力学解析を用いて調査されました。さらに、分子ドッキング、ADME予測、密度汎関数理論(DFT)計算を行い、結合モード、薬理動態特性、電子特性を調査しました。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
プロトコル
すべての試薬は分析等級で、追加の精製なしで使用されました。反応の進行状況は、 n-ヘキサン/エチル酢酸(7:3–6:4、v/v)を用いた薄層クロマトグラフィー(TLC)を用いてシリカゲル上で監視され、紫外線下で斑点が確認されました。特に記載がない限り、すべての反応は常気中で行われました。合成された化合物は、フーリエ変換赤外線(FTIR)、 1HNMR、 13CNMR分光法で特徴付けられました。 1Hおよび 13C NMRスペクトルは、それぞれ600 MHzと150 MHzのCDCl₃で記録され、残留溶媒信号に対して化学シフトはppm単位で報告されました。合成経路は 図1に示されています。すべての合成化合物の完全な物理化学的特徴付けデータは 補足ファイル1に提供されています。
エチルベンゾエートの合成(1)
500 mLの丸底フラスコに安息香酸(50 g、0.41 mol)を入れ、絶対エタノール(150 mL)を加えました。濃硫酸(6 mL)は連続磁気攪拌のもとで触媒として滴下で加えられました。反応混合物は水冷凝縮器を用いて78°Cのリフラックス下で4〜6時間加熱されました。反応の進行状況はTLCによって監視されました。完成後、混合物は室温まで冷却され、飽和水性炭酸ナトリウムで中和され、pHが7〜8に達するまで調整されました。反応混合物は分離漏斗に移され、有機層は集められ、蒸留水で洗浄され、無水硫酸ナトリウムで乾燥されました。ろ過後、次の工程でエチルベンゾエート(1)が直接使用され、さらなる精製は行われませんでした(図1)。
ベンゾヒドラジドの合成(2)
エチルベンゾエート(1;0.41モル)を絶対エタノール(100 mL)に溶解し、ヒドラジン水和物(80%、25 mL、余剰)を連続攪拌のもとに加えました。反応混合物は水冷凝縮器を用いて空気中で78°Cの逆流下で4〜5時間加熱されました。反応の進行状況はTLCによって監視されました。完了後、ベンゾヒドラジド(2)の白色結晶沈殿物はろ過で回収され、冷たいエタノールで洗浄され、室温で一定重量に乾燥され、その後の合成工程で使用されました(図1)。
5-フェニル-1,3,4-オキサジアゾール-2-チオールの合成 (3)
ベンゾヒドラジド(2; 10 g, 0.073 mol)と水酸化カリウム(4.12 g, 0.073 mol)は、エタノール(30 mL)を含む250 mLの丸底フラスコに入れられました。混合物は水冷凝縮器を用いて78°Cのリフラックス下で10分間加熱されました。その後、二硫化炭素(CS₂;5 mL、0.083 mol)を加え、逆流はさらに3〜4時間続けました。反応の進行状況はTLCによって監視されました。完了後、反応混合物は蒸留水に移され、連続攪拌で加熱されました。希釈塩酸を滴りずつ加えてpHが5になるまで加え、その結果化合物(3)(図1)が沈殿しました。沈殿物はろ過で回収され、冷たい蒸留水で十分に洗浄され、一定重量に乾燥させられ、重量を量って収率を決定しました。この化合物はFTIR、 1HNMR、 13CNMR分光法で特徴付けられました。
4,5-ジフェニル-4H-1,2,4-トリアゾール-3-チオールの合成(4)
ベンゾヒドラジド(2; 5 g, 0.037 mol)とフェニルイソチオシアネート(4 mL, 0.037 mol)は、水冷凝縮器を備えた100 mLの丸底フラスコに入れられました。反応混合物は78°Cで逆流加熱され、チオセミカルバジド中間体が形成完了するまで行われました。これは n-ヘキサン/エチル酢酸(7:3、v/v)を用いたTLCで確認されました。次に水酸化カリウム(2 g, 0.036 mol)をエタノール(20 mL)に溶解させ、TLCで確認された化合物(4)が形成されるまで逆流を続けました。反応混合物は蒸留水に移され、連続攪拌で加熱され、希釈塩酸で酸性化されてpH5にして化合物(4)を沈殿させました(図1)。沈殿物はろ過によって収集され、冷水蒸留水で十分に洗浄され、一定重量に乾燥され、FTIR、 1HNMR、 13CNMR分光法で特徴付けられました。
ブロモアセタミド中間体7(a–f)の合成
置換されたアニリン誘導体5(a–f)(1 equiv.)はクロロホルムに溶解され、氷浴で冷却されて反応温度を0〜5°Cに保ちました。 ブロモアセチルブロマイド(6、≥98%、1相当量)を連続攪拌しながらドロップずつ加えました。反応中には、生成された臭化水素酸を中和することで反応pHを9から10の間に保つために、必要に応じて18%の炭酸ナトリウム溶液が添加されました。ブロモアセチル臭化物の添加が完了した後、反応混合物は室温まで温められ、TLCが開始物質の完全な消費を確認するまで攪拌しました。得られたブロモアセタミド中間体7(a–f)はろ過で収集され、冷水蒸留水で洗浄され、一定重量に乾燥され、さらなる精製なしで直接合成工程に使用されました(図1)。
トリアゾール系アセタミド誘導体の合成 8(a–c)
トリアゾール誘導体(4; 0.5 g, 0.002 mol)は、N-ジメチルホルムアミド(10 mL)に溶解し、50 mLの丸底フラスコに入った。適切なブロモアセタミド中間体(7a、7b、または7c;0.002モル、1相当量)を連続攪拌で添加し、その後水素化ナトリウム(0.05g、0.002モル)を加えてSアルキル化を促進しました。反応混合物は室温で24〜48時間かき混ぜられ、反応の進行状況はTLCによって監視されました。完了後、反応混合物は氷のように冷たい水に注ぎ込まれ、降水を誘発しました。沈殿物はろ過によって収集され、冷水で十分に洗浄され、乾燥され、FTIR、 1HNMR、 13CNMR分光法で特徴付けられました(図1)。
オキサジアゾール系アセトアミド誘導体の合成 9(d–f)
オキサジアゾール誘導体(3; 0.5 g, 0.002 mol)は、50 mLの丸底フラスコのN、N-ジメチルホルムアミド(10 mL)に溶解されました。対応するブロモアセタミド中間体(7d、7e、または7f、0.002モル、1相当量)を加え、その後水素化ナトリウム(0.05g、0.002モル)を加えてS-アルキル化を促進しました。反応混合物は室温で24〜48時間かき混ぜられ、進行状況はTLCによって監視されました。完成後、混合物は氷のように冷たい水に注ぎ込まれ、製品を沈殿させました。沈殿物はろ過によって収集され、冷水で十分に洗浄され、乾燥され、FTIR、 1HNMR、 13CNMR分光法で特徴付けられました(図1)。
αグルコシダーゼ阻害アッセイ
αグルコシダーゼ阻害活性は、試験サンプル溶液50μLとリン酸バッファー(pH6.8)で調製された100μLのαグルコシダーゼ溶液(0.35 U/mL)を混合して評価しました。反応混合物は37°Cで10分間培養され、その後1.5 mMのp-ニトロフェニル-α-D-グルコピラノシド100 μLを基質として加えました。さらに37°Cで20分間培養した後、1 mLの炭酸ナトリウム(Na₂CO₃)を加えて反応を終了させました。吸収度は400nm14で測定されました。アカルボースは陽性対照として使用されました。テスト化合物を含まない反応混合物が陰の対照として使用され、酵素を含まない反応混合物がブランクとして使用されました。
すべての実験は三重に行われ、結果は標準偏差(SD)±平均値で表されます。αグルコシダーゼ活性の阻害率は、以下の式(1)14を用いて算出されました。
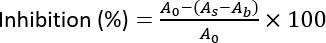 (1)
ここでAsは試験試料溶液の吸収、Abは試薬ブランク(αグルコシダーゼなし)、A0は陰性対照群(試料なし)の吸収度を表します。IC50値は3.125から100μMの化合物濃度を試験して決定されました。標準的なグラフソフトウェアを用いて非線形回帰分析が行われました。
ウレアーゼ阻害アッセイ
ウラーゼ阻害活性は修正されたベルテロ法を用いて決定されました。反応混合物は、試験サンプル溶液300 μL、ジャックビーンウレアーゼ溶液200 μL、25 mM尿素200 μLで構成されていました。混合物は37°Cの水浴で30分間培養されました。培養後、10 g/Lフェノールと50 g/L ニトロプルシドナトリウムを含む着色液500 μLを加え、続いて5%(v/v)次亜塩素酸ナトリウムと5 g/L水酸化ナトリウムを含む2つ目の溶液500 μLを加えました。反応混合物はさらに15〜30分間インキュベートされ、色の着像を促しました。
溶液の吸収は試薬ブランク15に対して625nmで測定されました。チオレアを陽性対照として、検査化合物を含まない反応混合物を陰性対照として、ウレアーゼ酵素を含まない混合物をブランクとして使用しました。すべての実験は三重(n = 3)で行われ、結果は標準偏差(S.D.)の平均値±表されています。抑制率は以下の数学式(2)15を用いて算出されました。
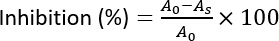 (2)
ここでA0は対照(阻害剤なし)の吸収度、Asはテストサンプル(阻害剤付き)の吸収量です。標準的なデータプロットソフトウェアを用いてグラフ作成および非線形回帰解析を行い、IC50の値を決定しました。
BSA結合アッセイ
ウシ血清アルブミン(BSA)と合成化合物間の結合相互作用は蛍光消光分光法を用いて調査されました。10 μM BSAのストック溶液を20 mMのリン酸バッファー(pH 7.4)に調製しました。各滴定実験では、BSA溶液1.0 mLとリン酸バッファー2.0 mLを石英キューベットで混合しました。溶液は試験化合物の5μLアリコート(メタノール中1.5 mM)を連続的に添加して滴定されました。蛍光発光スペクトルは、295 nmで励起された後、波長300〜400 nmの範囲で記録され、最大放出は約336 nmで観測されました。蛍光測定は標準の蛍光取得ソフトウェアを搭載した蛍光分光光度計を用いて行われ、励起幅と発光スリット幅はそれぞれ10 nmと2.5 nmに設定されました。ギブス自由エネルギー(ΔG)、エンタルピー(ΔH)、エントロピー(ΔS)を含む結合の熱力学的パラメータを決定するために、滴定実験は298、308、313 Kで繰り返し行われました。
蛍光消光機構を調査するため、実験データはスターン–ヴォルマー方程式(式3)を用いて解析されました。
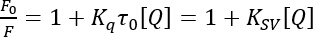 (3)
ここでF 0とFはそれぞれ消光器の有無時および有無時のBSAの蛍光強度を表します。Kqは二分子の焼光速度定数です。τ0は、消水器がない場合のBSAの平均寿命です。KSVはスターン・ヴォルマー焼光定数であり、[Q] は焼光器の濃度です。結合定数(Kb)と結合部位の数(n)は、式(4)16に従って二重対数をプロットすることで決定されました。
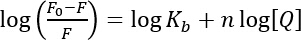 (4)
さらに、結合相互作用を支配する標準ギブス自由エネルギー変化(ΔG°)、標準エンタルピー変化(ΔH°)、標準エントロピー変化(ΔS°)は、式(5)および(6)17で表されるヴァント・ホフ関係とギブス・ヘルムホルツ関係を用いて計算されました。
ΔG∘ = -RT ln Kb (5)
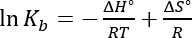 (6)
ここで R は普遍気体定数、 T はケルビン単位の絶対温度です。
分子ドッキング
すべての分子モデリングおよびドッキングシミュレーションはシュレーディンガースイート(Maestroインターフェース)を使用して行われ、ドッキングはGlideモジュールを使用して行われました。αグルコシダーゼ(PDB ID: 5NN8)およびウレアーゼ(PDB ID: 4H9M)の結晶構造はRCSBタンパク質データバンクから取得されました。タンパク質構造は、共結晶配位子、水分子、非必須ヘテロアトムの除去、欠落した残基やループの追加、正しい結合順序の割り当て、極性水素原子の追加によってProtein Preparationウィザードで調製されました。プロトン化状態とトートーマー状態は、Epikモジュールを用いて生理的pH(7.0±2.0)で割り当てられました。準備されたタンパク質構造は、その後OPLS力場による抑制されたエネルギー最小化を受け、立体衝突を緩和しました。
化合物3、4、8(a–c)、9(d–f)の二次元構造と、参照阻害剤であるアカルボースおよびチオウレアは、LigPrepモジュールを用いて調製しました。結合順序、立体化学、生理的pHにおけるイオン化状態が最適化され、OPLS力場を用いて得られた三次元リガンド構造はエネルギー最小化されました。
受容体グリッドは受容体グリッド生成ツールを用いて生成され、グリッドボックスは共結晶化したネイティブリガンドを中心に配置して活性部位を定義しました。グリッドボックスの寸法は、両方のタンパク質で25×25×25Åに設定されました。ウレアーゼグリッドはx = −38.76、y = −44.14、z = 66.88に中心に配置され、αグルコシダーゼグリッドはx = 21.14、y = −7.56、z = 24.37に中心とされていました。
ドッキング計算は、Glideの超高精度(XP)モードと柔軟なリガンドサンプリングを用いて行われました。各配位子に対して複数の結合ポーズを作成し、グライドドッキングスコアが最も低いポーズを選んでさらなる解析を行いました。ドッキングプロトコルは、共結晶化されたリガンドをそれぞれの受容体グリッドに再ドッキングすることで検証されました。平均二乗根偏差(RMSD)の値が≤2.0 Åとなり、ドッキングプロトコルの信頼性と再現性が確認されました。
ドッキングされた複体の結合構造はPyMOL(バージョン3.1)を用いて可視化されました。水素結合、疎水性接触、静電気相互作用を含むタンパク質–リガンド相互作用をDiscovery Studio Visualizer19を用いて解析しました。
密度汎関数理論(DFT)解析
すべての密度汎関数理論(DFT)計算はガウス09を用いて行われ、最適化された分子幾何学やフロンティア分子軌道はGaussView 5で可視化されました。合成されたトリアゾール系およびオキサジアゾール系アセトアミド誘導体8(a–c)および9(d–f)は、水相においてBecke三パラメータLee–Yang–Parr(B3LYP)ハイブリッド汎関数と6-311+G(d,p)基底セット20を用いて幾何学的最適化を受けました。溶媒効果は導体様偏光連続体モデル(CPCM)21を用いて組み込まれました。その後、同じ理論レベルで振動周波数計算を行い、すべての最適化された構造が虚数が存在しないことで示される位置エネルギー面上の真の局所最小値に対応していることを確認しました。
合成化合物の電子遷移と運動学的安定性を理解するために、占有率の高い分子軌道(EHOMO)と最も低い非占有分子軌道(ELUMO)のエネルギーを計算しました。各微分の分子軌道エネルギーギャップ(ΔE = ELUMO - EHOMO)を算出し、化学反応性と運動速度安定性を評価するために測定し、エネルギーギャップが小さいほど反応性が高いことを示します。
さらに、化学的硬度(η)、軟性(S)、化学ポテンシャル(μ)、電気陰性度(X)、求電子指数(w)などの全域化学反応性記述子が、フロンティア軌道エネルギーから以下の標準操作方程式22を用いて計算されました。
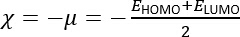 (7)
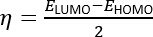 (8)
 (9)
 (10)
計算された電子特性およびグローバル記述子はシリーズ全体で体系的に比較され、観察されたαグルコシダーゼおよびウレアーゼ阻害プロファイルを反映する構造-活性関係(SAR)を確立しました。
さらに、分子静電ポテンシャル(MESP)マップをVESTAを用いて、最適化された分子フレームワーク間の電荷分布をマッピングしました。MESP表面は求電子領域(電子不足で求核攻撃が好む)および求核領域(電子豊富で求電子攻撃を好む)領域の同定を可能にしました。この静電ポテンシャル分布は最終的に、分子ドッキングシミュレーションで観察された水素結合や静電接触などの特定の非共有結合相互作用と相関されました。
ADME解析
合成されたトリアゾール系およびオキサジアゾール系アセトアミド誘導体8(a–c)および9(d–f)の薬剤類似性およびバイオ医薬品的特性を評価するため、 インシリコ 吸収、分布、代謝、排泄(ADME)解析を実施しました。すべての合成化合物の簡易分子入力ライン入力システム(SMILES)表現と、参照阻害剤であるアカルボースおよびチウレアは分子モデリングソフトウェアパッケージを用いて生成され、SwissADMEウェブサーバー23に提出されました。
計算された物理化学的パラメータには、分子量(MW)、脂溶性(logP)、トポロジカル極表面積(TPSA)、水素結合ドナー数(HBD)、水素結合受容体数(HBA)、回転可能結合数(RB)が含まれていました。
薬理動態は消化管(GI)吸収および血液脳関門(BBB)の透過性を予測することで評価されました。さらに、これらの化合物はLipinskiの法則「5」やその他の確立された薬物類似基準の適合性を評価し、経口での生体利用能を推定しました。最後に、合成アクセス性(SA)スコアを1(合成しやすい)から10(合成が非常に難しい)までのスケールで計算しました。合成化合物の予測されたADMEおよび薬剤類似性プロファイルを、リファレンス阻害剤と比較して、これらが医薬品開発のリード候補としての可能性を評価しました。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
合成化合物の化学と特性評価
トリアゾール系およびオキサジアゾール系アセタミド誘導体は 、図1に示された合成経路に従って合成されました。望ましい化合物は、白色から黄色の結晶性固体として良好から優れた収率(69%–87%)で得られました。その純度はTLC、融点測定、分光分析によって確認されました。合成化合物の特徴的な官能基を確認する代表的なNMRスペクトルは 図2に示されています。スペクトルはアミドカルボニル(C=O)、N–H、C=N、C–S、芳香族C–H官能基に対応する期待される吸収帯を示し、標的誘導体の成功した合成を支持しました。
代表的な1HNMRスペクトルは図3に示されています。スペクトルはアミドNHプロトン、芳香族プロトン...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
ディスカッション
本研究では、トリアゾールおよびオキサジアゾール系のアセタミド誘導体を合成し、その構造的、生物学的、計算的、薬物動態的特性を評価しました。HRMSによる分光的特徴付け、元素分析、 1HNMR、 13CNMRにより標的分子の合成が成功したことが確認されました。観察された化学シフト、結合パターン、炭素共鳴は提案された構造と一致していました。特徴的なアミドNHシグナル、メチレン共鳴、芳香族プロトン分布、四級炭素シグナルは、置換アセトアミド基がトリアゾールおよびオキサジアゾールの足場に成功裏に組み込まれたことをさらに裏付けました。これらの誘導体で一般的に高い合成収量が得られることは、合成経路の効率性を示し、これらのヘテロ環構造がさらなる構造改変に適していることを示唆しています。
置換基パターンがウレアーゼ阻害活性に明確な影響を与えていることが観察されました。化合物8cは2,6-ジメチル置換基を持ち、最も高いウレアーゼ阻害活性を示し...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
開示事項
著者は利益相反はないと宣言しています
謝辞
著者はサウジアラビアのアルバハ大学臨床薬学部にも感謝の意を表します。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 1-ナフチルアミン | Merck | 106148 | 置換アナログの調製に使用される芳香族アミン |
| 2,5-ジメチルアニリン | Sigma-Aldrich | D146706 | 置換誘導体の合成に使用される芳香族アミン |
| 3,4-ジメチルアニリン | Alfa Aesar | A15416 | 構造類似体の調製に使用される芳香族アミン |
| 安息香酸 | Sigma-Aldrich | 242381 | ベンゾヒドラジド中間体の合成の開始材料 |
| 臭素酢酸臭化物 | Sigma-Aldrich | B17601 | 臭素酢アミド中間体の合成に使用される求電子試薬 |
| 炭素ジスルフィド | Sigma-Aldrich | 289116 | オキサジオール環系への環化の重要な試薬 |
| クロロホルム | Sigma-Aldrich | C2432 | 抽出および精製プロセスに使用される溶媒 |
| ジメチルホルムアミド (DMF) | Sigma-Aldrich | 227056 | 誘導体化および置換反応に使用される極性非プロトン溶媒 |
| ジフェニルアミン | Sigma-Aldrich | D23802 | 誘導体化合物の合成に使用される芳香族アミン |
| Epik (2022-1) | Schrödinger, LLC | N/A (ソフトウェア) | pH 7.0でのリガンドの電離状態を生成するために使用; RRID: N/A |
| エタノール | Sigma-Aldrich | E7023 | エステル化およびヒドラジド形成の反応溶媒 |
| 酢酸エチル | Sigma-Aldrich | 270989 | TLC分析および抽出における極性移動相成分 |
| Gaussian 09, Revision D.01 (Gaussian 09W) | Gaussian, Inc. | N/A (ソフトウェア) | DFT計算 (HOMO-LUMO、MESP、全反応性記述子) に使用されるソフトウェア; RRID:SCR_014897 |
| GaussView 5 | Gaussian, Inc., Wallingford, CT, USA | N/A (ソフトウェア) | 最適化された構造および軌道エネルギーの視覚化に使用; RRID: N/A |
| Glide (2022-1) | Schrödinger, LLC | N/A (ソフトウェア) | レセプターグリッド生成およびエクストラプレシジョン (XP) 分子ドッキングに使用されるドッキングソフトウェア; RRID:SCR_000187 |
| GraphPad Prism, version 9 | GraphPad Software, Boston, MA, USA | N/A (ソフトウェア) | IC50 回帰分析および酵素阻害データの統計的評価に使用; RRID:SCR_002798 |
| ヒドラジン | Sigma-Aldrich | 225819 | エステルをベンゾヒドラジドに変換するのに使用する試薬 |
| L(+)-グルタミン | Sigma-Aldrich | G3126 | 生物学的評価研究に使用する試薬 |
| LigPrep (2022-1) | Schrödinger, LLC | N/A (ソフトウェア) | リガンド構造の最適化および3Dコンフォーマー生成に使用; RRID:SCR_016746 |
| リチウムヒドリド | Sigma-Aldrich | 201049 | 置換反応におけるチオール基の活性化に使用する触媒 |
| Maestro (v13.2, Schrödinger Release 2022-1) | Schrödinger, LLC | N/A (ソフトウェア) | タンパク質/リガンド構造の準備と視覚化に使用する分子モデリングスイート; RRID:SCR_016748 |
| メタノール | Sigma-Aldrich | 34860 | 精製および生物学的アッセイの準備に使用する溶媒 |
| n-ヘキサン | Merck | 104391 | TLC分析における非極性移動相成分 |
| OPLS-2005 / OPLS-AA | Schrödinger, LLC | N/A (力場) | タンパク質およびリガンド構造のエネルギー最小化に使用する力場; RRID: N/A |
| フェニルイソチオシアネート | Merck | 807028 | トリアゾール誘導体の合成に使用する試薬 |
| Protein Preparation Wizard (2022-1) | Schrödinger, LLC | N/A (ソフトウェア) | ドッキング前のレセプター構造の改良に使用; RRID:SCR_016749 |
| 水酸化ナトリウム | Sigma-Aldrich | 221465 | pH調整および反応中和に使用する塩基 |
| 硫酸 | BDH | 10276 | リフラックス条件下でのエステル化ステップに使用する酸触媒 |
| トリメチルアミン | Riedel-de Haen | 22129 | 置換誘導体の合成中に使用する有機塩基 |
| VESTA, version 3.5.8 | Momma & Izumi (開発者); 無料で配布 | N/A (ソフトウェア) | 分子静電ポテンシャル (MESP) および HOMO-LUMO 表面マップの視覚化に使用; RRID: N/A |
参考文献
- Siddiqui SZ, et al. BSA binding, molecular docking, and in vitro biological screening of new 1,2,4-triazole heterocycles bearing an azinane nucleus. Pak J Pharm Sci. 2020;33(1):149-160.
- Khalilullah H, Ahsan MJ, Hedaitullah M, Khan S, et al. 1,3,4-Oxadiazole: A biologically active scaffold. Mini Rev Med Chem. 2012;12(8):789-801.
- Wang JJ, Sun W, Jia WD, Bian M, et al. Research progress on the synthesis and pharmacology of 1,3,4-oxadiazole and 1,2,4-oxadiazole derivatives: A mini review. J Enzyme Inhib Med Chem. 2022;37(1):2304-2319.
- Glomb T, Świątek P. Antimicrobial activity of 1,3,4-oxadiazole derivatives. Int J Mol Sci. 2021;22(13):6979.
- Glomb T, Szymankiewicz K, Świątek P. Anti-cancer activity of derivatives of 1,3,4-oxadiazole. Molecules. 2018;23(12):3361.
- Aggarwal R, Sumran G. An insight into the medicinal attributes of 1,2,4-triazoles. Eur J Med Chem. 2020;205:112652.
- Strzelecka M, Świątek P. 1,2,4-Triazoles as important antibacterial agents. Pharmaceuticals (Basel). 2021;14(3):224.
- Kumar S, Khokra SL, Yadav A. Triazole analogues as potential pharmacological agents: A brief review. Future J Pharm Sci. 2021;7(1):106.
- Raza A, et al. Deep learning in drug discovery: A futuristic modality to materialize large datasets for cheminformatics. J Biomol Struct Dyn. 2023;41(18):9177-9192.
- Liu SK, et al. Discovery of new α-glucosidase inhibitors: Structure-based virtual screening and biological evaluation. Front Chem. 2021;9:639279.
- Lebovitz HE. Alpha-glucosidase inhibitors. Endocrinol Metab Clin North Am. 1997;26(3):539-551.
- Rego YF, et al. A review on the development of urease inhibitors as antimicrobial agents against pathogenic bacteria. J Adv Res. 2018;13:69-100.
- Daud S, et al. Design, synthesis, in vitro evaluation, and docking studies of ibuprofen-derived 1,3,4-oxadiazole derivatives as dual α-glucosidase and urease inhibitors. Med Chem Res. 2022;31(2):316-336.
- Chapdelaine P, Tremblay RR, Dubé JY. p-Nitrophenyl-α-D-glucopyranoside as a substrate for measurement of maltase activity in human semen. Clin Chem. 1978;24(2):208-211.
- Manoharan A, et al. N-Acetylcysteine prevents catheter occlusion and inflammation in catheter-associated urinary tract infections by suppressing urease activity. Front Cell Infect Microbiol. 2023;13:1216798.
- Lakowicz JR. Principles of Fluorescence Spectroscopy. 3rd ed. Springer; New York, NY; 2006.
- Atkins P, de Paula J, Keeler J. Atkins' Physical Chemistry. 11th ed. Oxford University Press; Oxford, UK; 2018.
- DeLano WL. PyMOL: An open-source molecular graphics tool. CCP4 Newsl Protein Crystallogr. 2002;40:82-92.
- Discovery Studio Visualizer, Version 2.0. Accelrys Software Inc.; San Diego, CA; 2005.
- Tirado-Rives J, Jorgensen WL. Performance of B3LYP density functional methods for a large set of organic molecules. J Chem Theory Comput. 2008;4(2):297-306.
- Takano Y, Houk KN. Benchmarking the conductor-like polarizable continuum model (CPCM) for aqueous solvation free energies of neutral and ionic organic molecules. J Chem Theory Comput. 2005;1(1):70-77.
- Parr RG, Szentpály LV, Liu S. Electrophilicity index. J Am Chem Soc. 1999;121(9):1922-1924.
- Daina A, Michielin O, Zoete V. SwissADME: A free web tool to evaluate pharmacokinetics, drug-likeness, and medicinal chemistry friendliness of small molecules. Sci Rep. 2017;7(1):42717.
- Wang YN, et al. Synthesis and biological evaluation of triazolones/oxadiazolones as novel urease inhibitors. Bioorg Med Chem. 2024;102:117656.
- Mehdi K, et al. Molecular docking and in vitro studies of synthesized oxadiazole derivatives as urease inhibitors. J Math Fundam Sci. 2025;57(1):1-23.
- Aziz M, et al. Phytochemical, pharmacological, and in silico molecular docking studies of Strobilanthes glutinosus Nees: An unexplored source of bioactive compounds. S Afr J Bot. 2022;147:618-627.
- Khan KM, et al. Biochemical, toxicological, and in silico aspects of Trillium govanianum Wall. ex D. Don (Trilliaceae): A rich source of natural bioactive compounds. Chem Biodivers. 2024;21(1):e202301375.
- Bibi H, et al. Isolation and characterization of bioactive constituents from Withania coagulans Dunal with antioxidant and multifunctional enzyme inhibition potential, supported by docking, molecular dynamics, and DFT studies. RSC Adv. 2025;15(56):48566-48584.
- Khurm M, Guo Y, Wu Q, Zhang X, et al. Conocarpus lancifolius (Combretaceae): Pharmacological effects, LC-ESI-MS/MS profiling and in silico. attributes. Metabolites. 2023;13(7):794.
- Abdo MA, Badawy SA, Fadda AA, Elmorsy MR. Design, synthesis, structural characterization, and antioxidant potential of novel triazole- and oxadiazole-based hydrazide-hydrazone derivatives: spectroscopic, DFT, and molecular docking studies. BMC Chem. 2025;19:192.
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。