本プロトコルでは、ミオシンモーター活性が膜様界面における分枝アクチン assembly およびネットワーク構造にどのように影響するかを定量的に調査するための、調整可能なアクチンコメットテールビーズ運動性アッセイについて解説します。
この記事について
サマリー
要約
アクチン関連タンパク質2/3(Arp2/3)複合体によって媒介される分枝アクチン重合は、細胞移動、エンドサイトーシス、および食作用を含むさまざまな細胞プロセスに主要な推進力を提供します。細胞のリーディングエッジにおいて分枝アクチンネットワークと頻繁に共局在するミオシンIモーターも、これらのプロセスに関与していることが示されており、アクチンネットワークの組織化および力学的出力を制御していると考えられています。しかし、ミオシンIがArp2/3複合体と相互作用して分枝アクチン構築および力生成を調節する分子メカニズムは、依然としてほとんど解明されていません。本稿では、ミクロンサイズのビーズ表面上で、細胞のリーディングエッジにおけるミオシンI、アクチン、およびArp2/3複合体の相互作用を再構成した、高度に調整可能なin vitroアクチンコメットテールビーズ運動性アッセイについて説明します。この手法は、核形成促進因子(NPF)と共にミオシンIをビーズ表面に共固定することで、膜のようなアクチン構築界面を作り出し、確立されたアクチンコメットテールアッセイを適応させたものです。本アッセイにより、アクチンネットワークの構築、ネットワーク密度、ビーズの運動性、および成長効率の視覚化と定量分析が可能になります。また、分枝アクチンネットワークにおけるミオシンI介在性の力強化を間接的かつ定性的に読み取ることができます。本プロトコルには、ビーズの機能化、反応系の構築、蛍光イメージング、定量的な画像解析、およびトラブルシューティング戦略が含まれており、膜様界面におけるミオシンI調節アクチン構築を研究するための再現可能なプラットフォームを提供します。
概要
アクチン関連タンパク質2/3(Arp2/3)複合体によって媒介される分枝アクチン重合は、細胞運動、エンドサイトーシス、食作用、および細胞接着複合体の形成を含む多様な細胞プロセスを駆動する主要な推進力を生成します1,2,3,4,5,6。遊走細胞の最前縁において、核形成促進因子(NPF)が細胞膜上のArp2/3複合体を活性化し、膜を前方へ押し出す樹状アクチンネットワークの構築を開始させます。ミオシンIモーターは、膜界面においてこれらの分枝アクチンネットワークとしばしば共局在しており、 アクチンの構造組織化 の制御および力発生の調節に関与していることが示唆されています7,8,9,10,11,12,13。ミオシンIがアクチン依存的な機械的プロセスに寄与しているという証拠が集まっているにもかかわらず、ミオシンIがArp2/3媒介の分枝アクチン構築とどのように相互作用してネットワーク構造や機械的出力を調節するかという分子メカニズムについては、まだ十分に解明されていません。
この課題を解決するため、我々は確立されたアクチンコメットテールビーズ運動システム14,15,16,17にmyosin-Iを組み込み、マイクロサイズビーズの表面でmyosin-I、アクチン、およびArp2/3複合体の相互作用を再構成しました。本手法の全体的な目的は、膜のような界面において、myosin-actinの共役が、分岐アクチンの構築、ネットワーク構造、対称性の破れ、およびビーズの運動性にどのように影響するかを定量的に調査することです。このアッセイでは、myosin-IとNPFをマイクロスケールビーズに共コーティングし、細胞質膜におけるそれらの共局在を模倣します18。重合が開始されると、表面に結合したNPFがArp2/3依存的な分岐アクチン構築を刺激し、アクチンシェルの形成、対称性の破れ、そしてビーズの推進力を生み出す極性化したコメットテールの形成へと導きます 14,19,20,21,22,23。myosinの表面密度を系統的に変化させ18、さらにキャッピングタンパク質(CP)濃度によってアクチンネットワーク密度を調節することで15,19,24、本手法によりアクチン構築のキネティクス、成長効率、ネットワーク構造、およびビーズの運動性の定量分析が可能となり、myosin-I依存的な機械的出力の変化に関する間接的な読み取り値を得ることができます。
このアッセイは、相補的なアプローチに対しても明確な利点を持っています。ピレン-アクチンアッセイなどのバルク重合アッセイと比較して、このビーズ運動システムでは、分岐アクチンの構築とアクチン重合駆動によるビーズの移動を直接的に可視化することが可能です。また、タンパク質機能の重複や複雑な細胞内環境によって個々の寄与が不透明になり、解釈が困難になる細胞研究とは対照的に、本アッセイではタンパク質の組成、濃度、および表面構成を精密に制御でき、それによって、定義された生化学的条件下でmyosin-IがArp2/3介在性アクチン構築とどのように相互作用するかを体系的に調査することが可能になります。
この手法は、膜様 界面において細胞骨格成分がどのように協調してアクチンネットワークの構造と力学的出力を制御するかを研究するのに最適です。現在のプロトコルはmyosin-I介在性の分枝アクチン構築に最適化されていますが、そのモジュール設計により、将来的には他の膜結合性ミオシン類(例:myosin VI, VII, X, XV, XIX)や、アクチン結合タンパク質(例:formin、血管拡張刺激ホスホタンパク質 (VASP)、cortactin、coronin、tropomyosin)の検討に応用できる可能性があります。このような適応には、タンパク質の固定化、活性、および表面密度の検証が必要です。さらに、このアッセイはパルス追跡標識戦略にも対応しています。光変換または光活性化アクチン、あるいは標識したArp2/3サブユニットを組み込むことで、成長するネットワーク内でのフィラメントの代謝回転や分枝の解離速度の測定が可能になります25。総じて、本アッセイは、膜結合性モーター、アクチンフィラメント、およびアクチン結合タンパク質間の分子的な相互作用を検討し、膜様界面においてモーターとアクチン結合タンパク質がネットワークのリモデリングと力発生をどのように制御するかを調べるための汎用性の高いプラットフォームを提供します14,15,26,27,28,29,30,31,32,33,34。より広範には、対称性の破れ、自己組織化、メカノケミカルフィードバック、および活性アクチノミオシンネットワークにおけるその他の創発的挙動など、モーター駆動の非平衡ダイナミクスの根底にある物理的原理を調査するための、最小限で調整可能なアクティブマタープラットフォームとしても機能し18,19,20,21,22,23,35,36、アクティブマター物理学や材料工学への応用の可能性があります。
プロトコル
本プロトコルは、分枝状アクチン構築および前縁における力発生を調節するmyosin-Iの役割を模倣し調査するため、確立されたアクチンコメットテールビーズ運動システム14,15,16,17にmyosin-Iを組み込むことで開発されました。本内容は、実験の詳細、解析ワークフロー、 トラブルシューティング戦略、およびアッセイの再現と適応に必要な制限事項を提供することで、元の原著論文(Xu et al.18)を補完することを目的としています。本プロトコルでは、多くのin vitro再構成アッセイで一般的に使用される温度である20°C–22°C37,38で最適に機能するため、フルレングスのビオチン化Drosophila Myo1dを使用しています。myosinのビオチン化および精製手順の詳細については、先行研究18,38,39,40を参照してください。
1. バッファーの調製
- 10 mM 4-(2-hydroxyethyl)-1-piperazineethanesulfonic acid (HEPES; pH 7.5)、100 mM KCl、1 mM MgCl₂、100 µM CaCl₂、および 1 mM adenosine triphosphate (ATP) を含む、neutravidin および NPF のビーズコーティング用 X バッファーを調製する。
- 20 mM HEPES (pH 7.5)、100 mM KCl、1 mM MgCl₂、1 mM ethylene glycol-bis(β-aminoethyl ether)-N,N,N′,N′-tetraacetic acid (EGTA)、および 2 mM ATP を含む、ミオシンビーズコーティング用 M バッファーを調製する。
- X バッファーまたは M バッファーを調製するには、まず室温で pH 7.5 に調整した HEPES ストック溶液を調製する。KCl、MgCl₂、CaCl₂(X バッファー用)または EGTA(M バッファー用)を加え、次に ATP を加え、最後に2回蒸留水で最終容量まで調整する。
- 使用前にバッファーを 0.22 µm シリンジフィルターでろ過する。通常のビーズコーティング実験において、脱気は不要である。ろ過後のバッファーは使用まで氷上で保存する。
注意:最適な結果を得るため、ATP または dithiothreitol (DTT) を含むバッファーは常に調製直後に使用すること。調製したばかりの X バッファーおよび M バッファーは、氷上で最大 3~4 日間保存可能である。
- ブロッキング用に、100 mg/mL bovine serum albumin (BSA) ストック溶液を2回蒸留水で調製する。溶液を 0.22 µm シリンジフィルターでろ過し、1本あたり 50 µL ずつ分注して −80°C で保存する。分注した溶液は 3~6 か月以内に使用し、凍結融解の繰り返しを避ける。
- ビーズ保存バッファーを調製する。
- 100 mg/mL BSA ストック溶液を X バッファーで100倍に希釈し、X バッファー中 1 mg/mL BSA のコントロールビーズ保存バッファーを調製する。
- 100 mg/mL BSA ストック溶液を M バッファーで100倍に希釈し、M バッファー中 1 mg/mL BSA のミオシンビーズ保存バッファーを調製する。
- 40 mM HEPES (pH 7.5)、200 mM KCl、2 mM MgCl₂、2 mM EGTA、および 0.4% methylcellulose (粘度: 1500 cP) を含む 2× motility バッファーを調製する。バッファーは 4°C で最大 1 か月間保存する。使用前に、気泡が混入しないように注意しながら、均一になるまで静かに混ぜる。
注意:すべての化学物質は、施設内の研究室安全手順に従って取り扱うこと。バッファー調製中は、適切な個人用保護具を着用すること。
2. ビーズの調製
注:以前に報告されたプロトコル14,15,16,17に従い、ミオシンコーティング用の修正18を加えて、カルボキシル化ポリスチレンビーズ(直径 2.0-µm)をNPFおよびニュートラビジンでコートしてください。NPF(GST-VCA)として、ヒト神経系Wiskott–Aldrich症候群タンパク質(N-WASP)由来のグルタチオン-S-トランスフェラーゼ(GST)タグ付きWCAドメインを使用します。以下のプロトコルは、50 µL のビーズスラリーを調製するように設計されており、必要に応じて 100–200 µL にスケールアップ可能です。
- NeutravidinおよびNPFのコーティング
- GST-VCA (1 mg/mL) 5 µL、目的濃度のneutravidin 10 µL、およびXバッファー 35 µLを混合し、50 µLのNPFおよびneutravidinコーティング混合液を調製する。気泡が入らないように注意しながら、ピペッティングを5~10回行い、穏やかに混合する。
注:異なるmyosin対NPFコーティング比を得るためのneutravidin参照濃度18は以下の通り:myosin:NPFモル比 0.28:1には 8.3 µM (0.5 mg/mL)、0.35:1には 16.7 µM (1 mg/mL)、0.43:1には 33.3 µM (2 mg/mL)、0.80:1には 83.3 µM (5 mg/mL) を用いる。目的のmyosin対NPFコーティング比に応じてneutravidin濃度を選択する。標準的なコメットテール運動性実験では、Arp2/3依存的なアクチン assemblyに十分なNPF密度を維持しつつ、強固なmyosinコーティングが可能な 0.43:1 のmyosin対NPF比を使用する。より低いmyosin表面密度を評価する場合は、より低い比率(0.28:1または0.35:1)を使用でき、高いmyosin負荷を検討する場合は 0.80:1 の比率を使用できる。neutravidin濃度の増加はmyosinのリクルートと有効なNPF表面密度の両方を変化させる可能性があるため、新しいタンパク質調製物や実験条件にアッセイを適応させる際は、ナトリウムドデシル硫酸–ポリアクリルアミドゲル電気泳動 (SDS-PAGE)(セクション2.3参照)または蛍光ベースの表面密度測定によってコーティング比を検証する。 - ビーズスラリー 5 µLをマイクロセントリフュージチューブに移す。Xバッファー 10 µLで、少なくとも5回ピペッティングしてビーズを洗浄する。4°C、16,000 × gで2分間遠心分離し、ビーズをペレット化する。チューブを傾け、ビーズペレットとは反対側から吸引して、上清を慎重に取り除く。
- 洗浄したビーズを 50 µL のコーティング混合液に再懸濁する。穏やかなピペッティングで懸濁液を混合し、インキュベーション中の混合を促進するため、懸濁液に小さな気泡を残しておく。ベンチトップローテーターを用いて、4°C、20 rpmで2時間、ビーズをインキュベートする。4°C、16,000 × gで2分間遠心分離してビーズをペレット化し、過剰なneutravidinおよびGST-VCAを含む上清を慎重に取り除く。
- 100 mg/mL BSAストック溶液をXバッファーで希釈して調製した 10 mg/mL BSA 200–400 µLに、コーティング済みビーズを再懸濁する。氷上で30分間インキュベートし、ビーズ表面の未占有結合部位をブロックする。4°C、16,000 × gで2分間遠心分離してビーズをペレット化し、上清を慎重に取り除く。
- Xバッファーで調製した 1 mg/mL BSA 50 µLにビーズを再懸濁する。4°C、16,000 × gで2分間遠心分離してビーズをペレット化し、上清を慎重に取り除く。この洗浄操作を2回繰り返す。
注:コーティング反応後、気泡が入らないように注意しながら、ピペッティングで5~7回穏やかにビーズを再懸濁させる。ビーズ懸濁液は、目に見える凝集や塊がなく、十分に分散している必要がある。激しい凝集、不十分な再懸濁、または明らかなビーズの喪失が見られるビーズ調製物は、コーティングが不均一になりアッセイの再現性が低下するため、使用しないこと。 - Xバッファーで調製した 1 mg/mL BSA 中にコーティング済みビーズを保存し、氷上に置く。コーティング済みビーズは1週間以内に使用すること。
注:蛍光標識またはmyosin修飾に進むまで、Xバッファーで調製した 1 mg/mL BSA 中で最大1週間、氷上に保存してよい。使用前にピペッティングでビーズを穏やかに再懸濁させ、凝集、不十分な再懸濁、または明らかなビーズの喪失がないか目視で確認する。保存後に激しい凝集や回収率の低下が見られるビーズ調製物は使用しないこと。
- GST-VCA (1 mg/mL) 5 µL、目的濃度のneutravidin 10 µL、およびXバッファー 35 µLを混合し、50 µLのNPFおよびneutravidinコーティング混合液を調製する。気泡が入らないように注意しながら、ピペッティングを5~10回行い、穏やかに混合する。
- 蛍光標識およびビオチン化myosinの修飾
- myosinコーティングの前に、保存用のXバッファーをMバッファーに交換する。
- neutravidin-NPFコーティング済みビーズ 50 µLを、2本のマイクロセントリフュージチューブに等量ずつ分注する(1本あたり 25 µL)。
- 4°C、16,000 × gで2分間遠心分離してビーズをペレット化し、上清を慎重に取り除く。Mバッファーで調製した 1 mg/mL BSA 25 µLでビーズを洗浄する。4°C、16,000 × gで2分間遠心分離してビーズをペレット化し、上清を慎重に取り除く。この洗浄操作を2回繰り返す。
- コントロールビーズを、Mバッファーでストック溶液から希釈した 1 µM biotin-CF640 蛍光染料 25 µLに再懸濁する。
- myosinビーズを、1–5 µM calmodulinを添加した 500 nM – 1 µM ビオチン化myosin 25 µLに再懸濁する。
- チューブをアルミ箔で覆い、ビーズ懸濁液を氷上で少なくとも30分間インキュベートする。4°C、16,000 × gで2分間遠心分離してビーズをペレット化し、過剰なビオチン化myosinまたは蛍光染料を含む上清を慎重に取り除く。
- 修飾済みビーズを、Mバッファーで調製した 1 mg/mL BSA 25 µLで洗浄する。4°C、16,000 × gで2分間遠心分離してビーズをペレット化し、上清を慎重に取り除く。この洗浄操作を2回繰り返す。
- 近赤外蛍光染料修飾ビーズまたはmyosin修飾ビーズを、Mバッファーで調製した 1 mg/mL BSA 中に保存し、氷上に置く。myosin修飾ビーズには 1–5 µM calmodulinを添加し、すべての修飾ビーズはチューブをアルミ箔で覆って遮光する。近赤外蛍光染料修飾ビーズは1週間以内に、myosin修飾ビーズは2~3日以内に使用すること。
注:ビーズ修飾には 500 nM – 1 µM のビオチン化myosinを使用する。目的のmyosin表面比およびmyosin調製物の活性に応じて、作業濃度を選択する。標準的なビーズ運動性実験では、上述のコーティング条件下で強固なmyosin修飾を促進するため、1 µM のビオチン化myosinを使用する。myosin表面密度を下げたい場合や、新しいタンパク質調製物をテストする場合は、500 nM などの低濃度を使用することがある。アッセイを適応させる際は、SDS-PAGE(セクション2.3参照)、蛍光ベースの測定、または以前に校正されたコーティング条件との比較により、最終的なmyosin表面密度を確認する。ビーズ修飾中のmyosin-Iレバーアームの占有率を維持するため、myosinに対してモル過剰にcalmodulinを添加する。標準的な実験では、500 nM – 1 µM のmyosinに対し 1–5 µM のcalmodulinを使用する。より高いmyosin濃度を使用する場合は、この範囲の上限値を使用する。最適なcalmodulin濃度は、myosin-Iのアイソフォームやタンパク質調製物によって調整が必要な場合がある。myosin修飾ビーズの有効な保存期間は、固定化されたmyosin分子の保持活性によって異なる可能性がある。通常、コーティング直後にビーズを使用した場合に最高の性能が得られる。修飾済みビーズは、使用まで氷上で遮光保存する。保存した修飾ビーズを使用する前に、ピペッティングで5~7回穏やかに再懸濁させ、少量を光学的または蛍光顕微鏡で観察して凝集、不十分な再懸濁、または明らかなビーズの喪失がないか検査する。適切に調製されたビーズは、十分に分散しており、凝集が最小限で、蛍光標識がある場合は検出可能で比較的均一な蛍光を保持している必要がある。3~5個のビーズを含む小さなクラスターは許容されるが、激しい凝集、不十分な再懸濁、弱い蛍光、明らかなビーズの喪失、またはチューブへの過剰なビーズ付着が見られる調製物は使用しないこと。myosin修飾ビーズの場合、保存によって固定化myosin分子の活性が低下する可能性があるため、以前に検証済みのビーズ調製物と比較してアッセイ性能を確認する。myosinコーティングビーズとコントロールビーズの間に期待される差が見られなくなったビーズ調製物は使用しないこと。
- myosinコーティングの前に、保存用のXバッファーをMバッファーに交換する。
- myosin対NPFコーティング比の決定
- 各種類のビーズ(コントロールビーズおよびmyosinビーズ)から 20 µL のビーズスラリーを別々のマイクロセントリフュージチューブに移す。4°C、16,000 × gで2分間遠心分離してビーズをペレット化し、上清を慎重に取り除く。Mバッファー 25 µLでビーズを洗浄する。4°C、16,000 × gで2分間遠心分離してビーズをペレット化し、上清を慎重に取り除く。保存バッファーからBSAを除去するため、この洗浄操作を1回繰り返す。
注:Mバッファーによる2回の連続洗浄を行い、各遠心分離ステップ後にビーズペレットを乱さずに上清を慎重に取り除くことで、BSAを十分に除去できる。BSAの残留が疑われる場合は、SDSサンプルバッファーを加える前にもう一度Mバッファーで洗浄する。ペレットの回収率が低い、またはビーズの喪失が激しいビーズ調製物は避けること。ビーズの回収が不一致であると、SDS-PAGEで決定するmyosinコーティング比の精度に影響を及ぼす可能性がある。 - 洗浄したビーズを 20 µL の1× Laemmliサンプルバッファーに再懸濁する。サンプルを5分間煮沸する。ベンチトップマイクロセントリフュージで15秒間遠心分離してビーズをペレット化する。ゲル電気泳動までサンプルを −20°C で保存する。
注:調製したビーズサンプルは、電気泳動準備が整うまで −20°C で保存する。 - 2 mg/mL BSA標準液 5 µL と 2×サンプルバッファー 5 µLを混合して、BSA標準系列を調製する。混合液を5分間煮沸する。この混合液を1×サンプルバッファーで20倍に希釈し、最終濃度 50 ng/µL とする。
- 希釈したBSA標準液 1 µLをロードし、全タンパク質量を 50 ng とする。
- 希釈したBSA標準液 2 µLをロードし、全タンパク質量を 100 ng とする。
- 希釈したBSA標準液 5 µLをロードし、全タンパク質量を 250 ng とする。
- 希釈したBSA標準液 10 µLをロードし、全タンパク質量を 500 ng とする。
- 希釈したBSA標準液 20 µLをロードし、全タンパク質量を 1,000 ng とする。
- 各 1 mg/mL タンパク質溶液 5 µL と 2×サンプルバッファー 5 µLを混合して、neutravidin、GST-VCA、およびmyosinの標準液を調製し、最終濃度を 0.5 mg/mL とする。サンプルを5分間煮沸し、各サンプル 2 µLをロードして、1レーンあたり 1 µg のタンパク質とする。
- サンプルを 4%–20% グラジエントポリアクリルアミドゲルにロードする。
- プレステインタンパク質ラダー 5 µLをロードする。
- 0.5 mg/mL neutravidin標準液 2 µLをロードする。
- 0.5 mg/mL GST-VCA標準液 2 µLをロードする。
- 0.5 mg/mL myosin標準液 2 µLをロードする。
- 各ビーズサンプル 20 µLを別々のレーンにロードする。
- ステップ 2.3.3.1–2.3.3.5 で調製したBSA標準液をロードする。
- 1× SDS-PAGEランニングバッファーを用い、110 Vで30分間ゲルを流す。
注意:脱色液に使用されるメタノールおよび酢酸は可燃性および腐食性がある。これらの試薬は、適切な個人用保護具および施設の実験室安全手順に従って取り扱うこと。 - 緩やかなロッキングを行いながら、Coomassie Brilliant Blueで10分間ゲルを染色する。10% メタノールおよび 7.5% 酢酸を含む溶液中で一晩脱色する。ゲルイメージングシステムを用いてゲル画像を取得する。
注:デンシトメトリー分析を行う場合は、すべてのタンパク質バンドが線形検出範囲内に収まる露光設定で画像を取得する。myosin、NPF、または標準タンパク質のバンドが飽和して見える過露光画像を避けること。可能な場合は、飽和を避けるように最適化された自動露光モードを使用するか、複数の露光時間を取得し、飽和ピクセルなくすべての関連バンドを明確に分解できる最短の露光時間を使用する。定量的に比較するすべてのゲルに対して、同じイメージング設定を使用する。 - 画像解析ソフトウェア (Fiji/ImageJ) と Gel Analysis ツールを用いてバンド強度を定量化する。
- Fijiでゲル画像を開く。必要に応じて、Image > Type > 8-bit を選択し、画像を 8ビットグレースケールに変換する。
- 必要に応じて、Edit > Invert を選択し、タンパク質バンドがピークとして現れるように画像を反転させる。
- 矩形選択ツールを使用して、最初のレーンの周囲に関心領域 (ROI) を描く。このとき、ROIに関連バンドを含む垂直領域全体が含まれていることを確認する。Analyze > Gels > Select First Lane を選択する。
- 同じ矩形ROIを次のレーンに移動し、Analyze > Gels > Select Next Lane を選択する。同じROIサイズを用いて、すべてのBSA標準液、精製タンパク質標準液、およびビーズサンプルに対してこの操作を繰り返す。
- すべてのレーンを選択した後、Analyze > Gels > Plot Lanes を選択して強度プロファイルを生成する。
- 直線ツールを使用して各ピークのベースラインを定義し、次にマジックツール(wand tool)を使用して、関心のある各バンドに対応するピーク領域を選択する。各バンドの積分ピーク面積を記録する。
- 隣接するバンドやゲルの不均一な領域を避け、ピークに直接隣接する局所的な背景を用いて、各レーンで一貫してベースラインを描き、バックグラウンド補正を行う。すべての標準液およびビーズサンプルに同じベースラインおよびピーク選択基準を適用する。
- 1レーンあたりの全タンパク質量が 50, 100, 250, 500, 1,000 ng に対応するBSA標準液を用いて標準曲線を作成する。
- バックグラウンド補正後の積分ピーク面積をBSA総質量に対してプロットし、表計算ソフトまたはグラフ作成ソフトを用いて線形回帰を行う。
- 標準曲線が強い線形性 (R2 > 0.98) を示し、最高強度のバンドに明らかな飽和やプラトーが見られないことを確認する。
- 標準曲線が非線形であるか、定量化したバンドに飽和がある場合は、より短い露光時間でゲル画像を再取得するか、サンプルロード量を減らしてゲルをやり直す。
- 校正曲線を用いてmyosin対NPFコーティング比を決定する。
- 線形検出範囲内での補完により、ビーズサンプルおよび精製タンパク質標準液中の総タンパク質量を決定する。
- 各ビーズタイプについて、対応するmyosin対NPFコーティング比を算出する。
- 新しいコーティング条件を確立する場合やプロトコルを変更する場合は、繰り返し調製したビーズまたは繰り返し作成したゲルを用いて測定を行う。
- ルーチン実験では、測定されたコーティング比を、以前に検証済みの調製物と比較する。
- 測定された比率が期待範囲外であるか、繰り返し測定の結果に不一致がある場合は、コーティングまたは定量化をやり直す。
- 各種類のビーズ(コントロールビーズおよびmyosinビーズ)から 20 µL のビーズスラリーを別々のマイクロセントリフュージチューブに移す。4°C、16,000 × gで2分間遠心分離してビーズをペレット化し、上清を慎重に取り除く。Mバッファー 25 µLでビーズを洗浄する。4°C、16,000 × gで2分間遠心分離してビーズをペレット化し、上清を慎重に取り除く。保存バッファーからBSAを除去するため、この洗浄操作を1回繰り返す。
3. アクチンコメットテールビーズ運動性アッセイ
- 標準ビーズ運動性アッセイ
- 既報の精製プロトコル41に従い、ウサギ骨格筋アセトン粉末からアクチンを調製する。2 mM Tris-HCl (pH 8.0)、0.2 mM ATP、0.1 mM CaCl₂、1 mM NaN₃、および 0.5 mM DTTを含むG-バッファーで平衡化したSephacryl S-300カラムを用い、サイズ排除クロマトグラフィーによって単量体球状アクチン (G-actin) を精製する。精製したG-actinは4°Cの氷上で保存し、2~3週間以内に使用する。
- 既報のプロトコル42に従い、ウシ脳からArp2/3複合体を精製する。精製したタンパク質を1回使い切り量に分注し、急速凍結して−80°Cで保存する。
- 既報のプロトコル43に従い、ヒトCapZを発現・精製する。精製したタンパク質を1回使い切り量に分注し、急速凍結して−80°Cで保存する。
- 既報のプロトコル44に従い、カルモジュリンを精製する。精製したタンパク質を分注し、−20°Cで保存する。
注:使用前に、精製したArp2/3複合体、CP (CapZ)、およびカルモジュリンの品質を確認すること。タンパク質の純度は、Coomassie染色したSDS-PAGEにより評価する。許容される調製物は、分解や不純物のバンドが最小限であり、期待される主要なタンパク質バンドを示す必要がある。タンパク質濃度は、解凍したばかりの分注液を用い、280 nmでの吸光度測定または標準的な比色定量法(例:Bradford法)により決定する。目視で沈殿が認められるもの、凍結融解を繰り返したもの、またはSDS-PAGEで著しい分解が見られるタンパク質分注液は使用しない。活性評価について、Arp2/3複合体の活性は、パイレンアクチン重合アッセイにおけるNPF依存的なアクチンアセンブリの促進能、またはビーズ運動性アッセイにおける強固な分岐アクチンコメットテイル形成能によって検証できる。CapZの活性は、ビーズアッセイにおけるアクチンフィラメントの伸長およびコメットテイル形態の調節能、または必要に応じてバブドエンドキャッピングアッセイによって評価できる。カルモジュリンの品質は、SDS-PAGEおよび運動性アッセイにおけるmyosin-I活性の支持能によって評価する。新しいタンパク質調製物を使用する場合は、定量実験に使用する前に、以前に検証済みの調製物とアッセイ性能を比較すること。 - 20 mM HEPES (pH 7.5)、100 mM KCl、1 mM MgCl₂、1 mM EGTA、1 mM MgATP、40 mM DTT、10 mg/mL BSA、および 0.2% メチルセルロースを含む最終バッファー中で、4 µM G-actin (5%–10%の蛍光標識G-actinを含む)、200 nM Arp2/3複合体、6.5–200 nM CP、2 µM カルモジュリン、および 3 µL ビーズスラリー (1.5 µL ミオシンコートビーズおよび 1.5 µL コントロールビーズ) を含む50 µLの運動性混合液を調製する。
- 2× 運動性バッファーを 25 µL 加える。
- 2回蒸留水を 6 µL 加える。
- 1 M DTT を 2 µL 加える。
- 50 mM ATP を 1 µL 加える。
- 50 mM MgCl₂ を 1 µL 加える。
- 100 mg/mL BSA を 5 µL 加える。
- 100 µM カルモジュリンを 1 µL 加える。
- 10 µM Arp2/3複合体を 1 µL 加える。
- 325 nM–10 µM CP を 1 µL 加える。
- 1.5 µL ミオシンコートビーズと 1.5 µL コントロールビーズを含むビーズスラリーを 3 µL 加える。
注:ピペッティングで3~5回ゆっくりと上下に混ぜ、運動性混合液を穏やかに混合すること。ボルテックス、急速なピペッティング、または気泡の混入は、タンパク質複合体を破壊しアクチン重合に影響を及ぼす可能性があるため、避けること。 - 5%–10%の蛍光標識G-actinを含む 50 µM G-actin を 4 µL 加えて反応を開始させる。直ちに混合し、この時点を t = 0 とする。
注:G-actinの添加と混合後、できるだけ速やかに反応チャンバーにロードし、画像取得を開始すること。再現性のある速度論的測定を行うには、t = 0 から 1–2 分以内、遅くとも反応開始から 3 分以内にイメージングを開始する。G-actin添加からイメージング開始までの実際の遅延時間を記録し、時間依存的なコメットテイル伸長をプロットする際にこの遅延を考慮すること。
- チャンバーの調製
- ガラススライドとカバーガラスを 70% エタノールで洗浄し、続いて脱イオン水で洗浄する。周囲空気プラズマを用いてガラス表面を 10 分間プラズマ洗浄する。
- 運動性混合液を調製した直後、反応混合液 2.3 µL をガラススライドに塗布する。サンプルの上に 22 mm × 22 mm のカバーガラスを置き、チャンバー高さ約 4.3 µm のスクイズチャンバーを作成する。真空グリスでチャンバーを密封し、直ちにイメージングを開始する。
注:チャンバー高さは、固定されたサンプル量と 22 mm × 22 mm のカバーガラスを使用することで制御され、サンプルがカバーガラス領域全体に均一に広がることで再現性のある薄いチャンバーが形成される。近似的なチャンバー高さは、サンプル量をカバーガラス面積で割ることで推定でき、また蛍光ビーズまたは表面結合蛍光マーカーを用いてスライド面とカバーガラス面間の z 距離を測定することで実証的に検証できる。一貫したチャンバー形状を維持するため、すべての実験で同じサンプル量、カバーガラスサイズ、およびチャンバー組み立て手順を使用すること。イメージング前に、チャンバーを視覚的および顕微鏡下で検査する。サンプルは、大きな気泡や広がりの不足、明らかな漏れがなく、中央のイメージング領域を均一に満たしている必要がある。気泡の近く、真空グリスの端、またはカバーガラスが不均一に設置されていると思われる領域はイメージングしない。サンプルが均一に広がっていない場合、大きな気泡が含まれている場合、または漏れや密閉不全による著しいドリフトが見られる場合は、新しいチャンバーを調製すること。
注意:プラズマ洗浄装置は、施設の研究室安全手順に従って取り扱うこと。ガラススライドおよびカバーガラスを取り扱う際は、怪我のリスクを最小限に抑えるため、適切な予防措置を講じること。
- ミオシンのパワーストロークを阻害したビーズ運動性アッセイ
- 2 mM Tris-Cl (pH 8.0)、0.2 mM ATP、0.5 mM DTT、0.1 mM CaCl₂、および 1 mM NaN₃ を含むG-バッファー に保存されたG-actinを、使用前に 200 µM EGTA および 50 µM MgCl₂ と共に氷上で 5 分間プレインキュベートし、G-actinをMg-G-actinに変換する。
- ミオシンのパワーストロークを阻害するため、カルモジュリンを 1.1 mM CaCl₂ に置き換えて、カルシウム実験用の 50 µL 運動性混合液を調製する。
- 2× 運動性バッファーを 25 µL 加える。
- 2回蒸留水を 6 µL 加える。
- 1 M DTT を 2 µL 加える。
- 50 mM ATP を 1 µL 加える。
- 50 mM MgCl₂ を 1 µL 加える。
- 100 mg/mL BSA を 5 µL 加える。
- 55 mM CaCl₂ を 1 µL 加える。
- 10 µM Arp2/3複合体を 1 µL 加える。
- 325 nM–10 µM CP を 1 µL 加える。
- 1.5 µL ミオシンコートビーズと 1.5 µL コントロールビーズを含むビーズスラリーを 3 µL 加える。
注:アクチン重合を開始する前に、すべての成分が均一に分散するまで穏やかに混合すること。
注:最終反応液には、合計 1.1 mM の CaCl2 と約 1.0 mM の EGTA が含まれており、推定される遊離 Ca2+ 濃度は 10−4 M のオーダーとなる。EGTAに対する CaCl2 の過剰量に基づくと、遊離 Ca2+ 濃度は約 100 µM である。EGTA、Mg2+、ATP、pH、および温度を考慮した MaxChelator または同様のツールを用いたより精密なカルシウムバッファー計算では、遊離 Ca2+ 濃度は約 80–100 µM と推定される。 - 5–10%の蛍光標識G-actinを含む 50 µM Mg-G-actin を 4 µL 加えて反応を開始させる。直ちに混合し、この時点を t = 0 とする。
- ステップ 3.1.6 に記載の方法でイメージングチャンバーを調製する。
- 顕微鏡イメージング
- 100× 油浸対物レンズ (開口数 1.4)、外部メタルハライド光源、電荷結合素子 (CCD) カメラ、および画像取得ソフトウェアを備えたエピ蛍光顕微鏡を用い、25°C で蛍光画像を取得する。
- ロダミン/TRITCフィルターセットを用いて蛍光アクチンをイメージングし、Cy5/遠赤色蛍光 フィルターセットを用いて遠赤色蛍光色素標識ビーズをイメージングする。
- 1 × 1 または 2 × 2 のカメラビニングを用い、16ビットモードで画像を取得する。定量的に比較するすべてのサンプルについて、カメラゲイン、照明強度、露光時間、およびフィルターセットを同一に保つ。
注:定量データを収集する前に、代表的な視野を用いて照明強度と露光時間を調整し、アクチンコメットテイルの信号が明確に検出され、かつ飽和していない状態にする。画像ヒストグラムを確認し、最大ピクセル強度がカメラの飽和制限以下であることを確認する。十分なSN比が得られる最低の照明強度と最短の露光時間を使用すること。露光時間、カメラゲイン、ビニング、または照明設定が異なるサンプル間で蛍光強度を比較してはならない。
- 反応開始後、直ちに画像取得を開始する。ミオシンコートビーズとコントロールビーズの両方を含む視野からタイムラプス画像シーケンスを取得する。遠赤色蛍光チャンネルを用いてコントロールビーズを識別する。
- 1フレームあたり 100–200 ms の露光時間で、20 分間、5–15 秒ごとに画像を取得する。同じ視野内にあるミオシンコートビーズとコントロールビーズのコメットテイル伸長速度論を比較する。
注:ほとんどの実験において、コメットテイルは対称性の破れた後、最初の約10分間はほぼ一定の速度で伸長する。試薬が枯渇するにつれて伸長速度は低下し、通常、反応開始から約30分後に停止する18。 - 初期の成長ダイナミクスとは独立してコメットテイルの形態を評価するには、運動性混合液をマイクロ遠心チューブに入れ、室温で 15–20 分間インキュベートしてコメットテイルを発達させる。
- 反応混合液 2.3 µL をガラススライドに塗布し、ステップ 3.1.6 に記載の方法でスクイズチャンバーを組み立てる。チャンバー領域全体をイメージングし、ミオシンコートビーズとコントロールビーズの両方を含む代表的な画像を取得する。遠赤色蛍光チャンネルを用いてコントロールビーズを識別し、同じ視野内でコメットテイルの形態を比較する。
注:直接比較を行う際は、ミオシンコートビーズとコントロールビーズの両方が含まれ、照明が均一で、フォーカスが合っており、チャンバー端、真空グリス、大きな気泡、または充填不十分な領域から離れたイメージング視野を選択すること。凝集しているビーズ、隣接するビーズと重なっているもの、視野の半分が外れているもの、またはイメージングアーティファクトやフォーカスの不良により確実にセグメンテーションできないビーズは除外する。1つの実験内のすべての視野で同じ取得設定を使用すること。サンプリング前に、きれいなピペットチップで反応混合液を5–7回ゆっくりとかき混ぜ、ビーズの分布を均一に保つ。ピペッティングによる混合は、激しい吸引と吐出がアクチンコメットテイルネットワークを破壊したり、ビーズがコメットテイルから脱落したりする可能性があるため、行わないこと。アクチンネットワークの安定化が必要な場合は、サンプリング前にファロイジンを添加する15,18。4 µM アクチンを含む反応の場合、アクチンとほぼ等モル比となるように、最終濃度 4 µM になるようファロイジンを添加する。サンプリング前に、遮光した状態で氷上で 3–5 分間インキュベートする。
- 100× 油浸対物レンズ (開口数 1.4)、外部メタルハライド光源、電荷結合素子 (CCD) カメラ、および画像取得ソフトウェアを備えたエピ蛍光顕微鏡を用い、25°C で蛍光画像を取得する。
4. アクチンコメットテール成長キネティクスおよびネットワーク密度の定量分析
注:すべての画像は、ImageJに基づくオープンソースの画像処理プラットフォームであるFiji(version 2.16.0/1.54p; https://imagej.net/software/fiji/)45を用いて解析および定量化してください。
- アクチンコメットテールの成長速度
- FijiのSegmented Lineツールを用いて、各タイムポイントにおけるアクチンのコメットテイルの長さを測定します。各画像について、テイルの末端からビーズの中心までを手動でトレースし、測定された長さをマイクロメートルに変換してください。
- コメットテールの長さを時間の関数としてプロットする。初期の線形増殖期に相当する最初の7〜10時点を、線形回帰を用いてフィッティングさせる。フィッティングした直線の傾きからコメットテールの増殖率を決定し、その値を(単位)で報告する。 µm/s または µm/min.
注:コメットテールの長さが時間に対してほぼ線形に増加する初期相から、回帰分析ウィンドウを選択してください。ほとんどの実験では、これは対称性の破れ後、または明確なコメットテールの伸長が始まった後の最初の7〜10タイムポイントに相当します。同一実験内のすべてのビーズに対して、同じ選択基準を適用してください。ビーズによって成長開始時間がわずかに異なる場合は、偏極したコメットテールが明確に観察され、伸長し始めた最初のタイムポイントを回帰ウィンドウの始点として定義します。単調またはほぼ単調なテールの伸長を示す連続するタイムポイントのみを含め、線形回帰によってデータをフィッティングしてください。選択した回帰ウィンドウは、明らかなプラトー(停滞)、停止、または成長挙動の急激な変化がなく、強い線形性を示している必要があります。明確な偏極コメットテールを形成しなかったビーズ、初期測定ウィンドウ中に停止または高度に非線形な成長を示したビーズ、コメットテールから脱離したビーズ、視野外に出たビーズ、隣接するビーズやコメットテールと重なったビーズ、またはフォーカス不良や蛍光飽和の影響を受けたビーズは、成長速度の解析から除外してください。
- アクチンコメットテールネットワーク密度
- Fijiのアクチン蛍光チャネルを用いて、コメットテイルのROIを定義します。Imageを用いて、コメットテイルの蛍光を局所的なバックグラウンドから分離する輝度しきい値を適用します。 > 調整 > しきい値の設定。同一のイメージング設定を用いて同一視野内で取得したすべてのコントロールビーズおよびミオシンコーティングビーズに対し、同一のしきい値基準を適用する。しきい値を適用したROIを視覚的に確認し、コメットテールの境界が背景と明確に区別できないビーズは除外する。コメットテールのROI内の平均蛍光強度を測定し、この値を~として指定する。 Iコメットアッセイ.
- 同じROIを、コメットテイルの蛍光が見られない近接領域に再配置する。背景強度の平均値を測定し、この値をとして指定する。 I背景.
- 補正後のコメットテール強度を算出する(I相関,コメットアッセイ) を用いて:
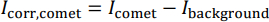
- 使用法 I相関,コメットアッセイ アクチンネットワーク密度の指標として。
注:コメットテイルは時間の経過とともに成長し、形状が変化するため、コメットテイルのROI(関心領域)は各タイムポイントで同一の寸法である必要はありません。ROIを定義してください。 各実験を通じて、Triangle法やYen自動閾値法などの同一の閾値処理法を用いること または、手動で選択した閾値範囲を用います。背景減算を行うには、コメットテールROIと同一のコピーを、近接するビーズ、アクチンネットワーク、気泡、または不均一な照明を避けつつ、コメットテールの蛍光が存在しない近傍領域に再配置します。同一のイメージング条件下で取得したすべてのサンプルに対し、同一の閾値設定法、ROI選択手順、および背景選択基準を一貫して適用してください。
- アクチンコメット蛍光アセンブリ速度
- ステップ4.2で述べた ROI 選択手順と同様の手順を用いて、各タイムポイントにおけるコメットテール ROI の全積分蛍光強度を測定する。コメットテールの蛍光のない隣接領域を用いて、バックグラウンド減算を行う。
- 補正後の全積分蛍光強度を時間の関数としてプロットする。最初の7〜10個の時間点を用いて線形回帰を行い、その初期傾斜をアクチンの蛍光アセンブリ速度とする。
注:上述のイメージング条件下では、タイムラプス撮影中に顕著な光退色(フォトブリーチング)が観察されることは通常なく、日常的に光退色補正を行うことはありません。ただし、大幅な光退色が観察される場合は、同一のイメージング条件下で取得した安定した蛍光参照領域またはコントロールサンプルから退色速度を推定してください。初期のアクチン蛍光アセンブリ速度をフィッティングさせる前に、参照減衰曲線を用いてコメットテイルの蛍光強度を正規化してください。
- アクチンコメットの成長効率
- アクチンコメットの成長効率を、コメットテイルの成長速度をアクチンの蛍光アセンブリ速度で除して算出します。
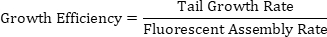
- このパラメータを用いて、アクチン重合の単位あたりのビーズの移動距離を推定し、アクチン重合がどの程度効率的にビーズの前進へと変換されているかを示す指標とします。
注:ビーズ全体の平均を算出する前に、個々のビーズについて成長効率を計算してください。各ビーズについて、同一の初期線形成長ウィンドウからテイル成長速度と蛍光アセンブリ速度を決定し、そのビーズの成長効率を算出します。コントロールビーズやミオシンコーティングビーズなど、各実験条件における個々のビーズの値を平均してください。ペア比較を行う際は、同一視野内で取得したコントロールビーズとミオシンコーティングビーズを比較してください。これにより、同一の反応およびイメージング条件下に置かれるため、視野間のばらつきを最小限に抑えることができます。定量分析では、解析可能なビーズが十分に存在する場合、独立した各実験につき、条件あたり少なくとも10〜20個のビーズを解析してください。アッセイ条件の確立または比較を行う際は、少なくとも3回以上の独立したビーズ調製または異なる実験日でアッセイを繰り返してください。画像測定は、同一の 各実験における画像解析設定、閾値設定基準、ROI(関心領域)選択手順、およびバックグラウンド減算法。ステップ4.1~4.4で述べた解析は、カスタムマクロを使用せず、標準的な画像解析ツールを用いて手動で実施した。
- アクチンコメットの成長効率を、コメットテイルの成長速度をアクチンの蛍光アセンブリ速度で除して算出します。
結果
アクチン・コメットテール・ビーズ運動性アッセイを用いて、細胞前縁におけるArp2/3複合体介在性の分岐アクチン構築に対するmyosin-I活性の影響を調査し、膜結合性myosin-Iがアクチン重合と協調して膜突出を駆動するというシナリオを再現した7,8,9,10,11,12,13。膜-アクチン界面におけるmyosin-IとNPFの共局在を模倣するため、両タンパク質をマイクロスケールビーズの表面に共コーティングし、制御されたin vitroシステムにおいてそれらの空間的近接性を再構成した(図1A,B)。
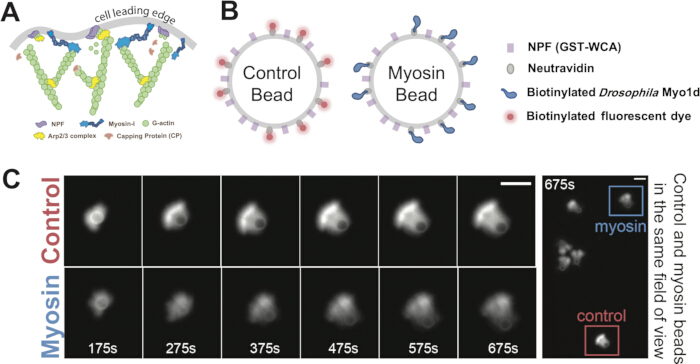
図1マイクロスケールビーズ上でのミオシンI介在性分岐アクチン構築の再構成。 (A) 細胞前縁におけるミオシン-I、核形成促進因子(NPF)、アクチン関連タンパク質2/3(Arp2/3)複合体、キャッピングタンパク質(CP)、および球状アクチン(G-アクチン)間の相互作用を示す模式図。 (Bビーズの機能化の概略図。コントロールビーズおよびミオシン被覆ビーズをNPFおよびニュートラビジンで被覆した。ニュートラビジンを、コントロールビーズにはビオチン化遠赤色蛍光色素に、またはビオチン化された ショウジョウバエ ミオシンコートビーズ用Myo1d。C) コントロールビーズおよびミオシンコーティングビーズにおける、対称性の破れから極性化したコメットテイル形成に至るアクチンコメットテイルの成長を示す代表的なタイムシリーズ。最終パネルは、同一視野内の両ビーズを示している。スケールバー: 5 µmパネルBおよびCは、Xuらの文献より転載または改変したものである。 サイエンス・アドバンセズ, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, 許可を得て掲載。 この図の拡大版を表示するには、ここをクリックしてください。
ミオシン-Iがアクチン構築に果たす具体的な寄与をより正確に評価するため、対応するコントロールビーズも作製した。コントロールビーズは、ミオシン-Iを、ニュートラビジンに結合させたビオチン化遠赤色蛍光色素に置き換えた点を除き、ミオシンコートビーズと同一である(図1B同一の反応チャンバー内に両方のビーズを混合し、同一の視野内でイメージングすることで、同一の実験条件下でmyosin-Iの存在下および不在下における分枝状アクチン assemblyを直接比較することが可能となった(図1C). さらに、ビーズ表面のミオシンとNPFの比率を変化させることで、異なる表面密度におけるミオシンIの影響を系統的に検討することができました(図2A,B)。さらに、CPの濃度を調整することでアクチンネットワークの密度を制御でき、高密度で対称性の破れに耐性のある構造から、疎に組織化され破断しやすい構造まで、さまざまなネットワークを生成することが可能です。15,19,24このアプローチにより、密度の異なる、あるいは構造的完全性の異なるアクチンネットワークにおいて、ミオシンIが分岐状アクチンの構築にどのように影響を及ぼすかを調査することが可能となった(図2A,B).
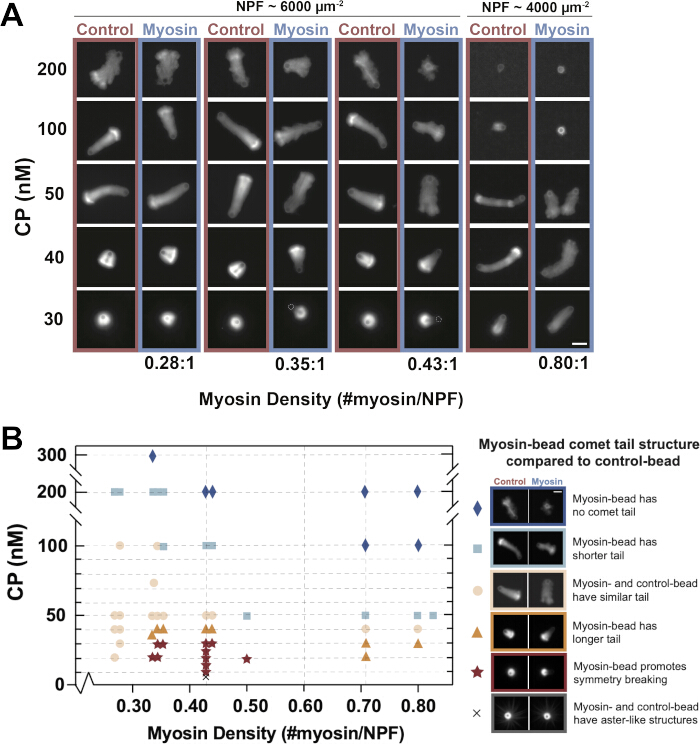
図 2アクチン彗星状尾部の形態 ミオシン表面密度およびキャッピングタンパク質濃度の範囲において。 (A) 2-の代表的な蛍光画像µm異なるミオシン表面密度でコーティングされ、30~200 nMのキャッピングタンパク質(CP)を含む反応液中でアセンブルされた直径-ビーズ、 4 µM 5%のローダミン標識アクチンを含むアクチン、および200 nMのArp2/3 複合体。各条件において、コントロールビーズとミオシン被覆ビーズを同一視野内で撮像した。ミオシンおよび核形成促進因子(NPF)の表面密度は、ステップ2.3に記載したナトリウムドデシル硫酸–ポリアクリルアミドゲル電気泳動によって決定した。画像は反応開始から20~35分後に取得した。輝度とコントラストは、各コントロール–ミオシンビーズのペア内で線形に、かつ同一に調整したが、視認性を高めるため、条件間では独立してスケール調整を行った。スケールバー: 5 µm. (B)CP濃度およびミオシン表面密度におけるコメットテイルの結果をまとめた定性的アッセイマップ。各データポイントは、示された条件下での対照ビーズとミオシンビーズの一対を表す。シンボルは、ミオシンコートビーズによる対称性の破れの促進、テイルの伸長、同程度のテイル、テイルの短縮、コメットテイルの不形成、またはアスター様構造を含む、観察された結果を示す。データは20回以上の独立した実験から収集され、各条件について10対以上のビーズペアを分析した。この図はXuらによる論文から転載・改変したものである。 Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, 許可を得て転載。 こちらの図の拡大版を表示するには、ここをクリックしてください。
アッセイ成分を混合すると、表面結合したNPFが、ビーズ表面周囲でArp2/3複合体介在性の分岐アクチン組立を刺激した。典型的な成功反応では、まずアクチンがビーズを囲む疎なシェルとして現れた。重合が進むにつれて、シェルは拡大し、ネットワークはより密に絡まり合った。ビーズ表面での継続的なアクチン組立がネットワークの外方成長を駆動し、これが対称性の破れと極性化したコメットテールの形成につながった。コメットテールが形成されると、ビーズ表面での継続的なアクチンの核形成と重合により、持続的なビーズの移動が維持された(図 1C)。アクチンシェルの形成、対称性の破れ、コメットテールの伸長、およびビーズの推進というこれら一連の特徴は、アッセイが適切に機能していることを示す視覚的な指標となった。
我々の元の研究18で報告し、図 2A,Bに示したように、コメットテイル(彗星状の尾)の形態は、CP濃度とミオシンの表面密度の両方に感受性がありました。標準的なアッセイ条件(200 nM Arp2/3 complex、50 nM CP、ミオシン:NPF比 = 0.43:1)において、ミオシン被覆ビーズは通常、コントロールビーズよりも疎であるか、あるいはより拡散したアクチンコメットテイルを形成しました(図 2A)。低CP濃度(<30 nM)では、アクチンは緻密で破断耐性のあるシェルを形成しました。これらの条件下では、コントロールビーズはしばしば包囲されたままで対称性の破れが起こらなかったのに対し、ミオシン被覆ビーズは対称性を破り、周囲のアクチンシェルから脱出する可能性が高くなりました(図 2A,B)。高CP濃度(>200 nM)では、ネットワークの凝集性が低下し、ミオシンの存在がアクチンネットワークをさらに不安定化させ、アクチンの脱落を促進し、安定したコメットテイルの形成を妨げました(図 2A,B)。これらの条件依存的な結果は、研究者が適切なアッセイ条件を特定し、アッセイパフォーマンスのトラブルシューティングを行うための有用な基準となります。
ミオシン-Iがアクチンのコメットテール形態に及ぼす影響は、コメットテールの平均蛍光強度を測定することで評価できます。コメットテール領域は、ステップ4.2で述べているように強度閾値を用いて定義し、次いでこの領域内の平均蛍光強度を測定しました(図 3A)。コントロールビーズとミオシン被覆ビーズを同一視野内で撮影するという一致したイメージング条件下において、この値はアクチンネットワーク密度の相対的な非校正プロキシとして機能し、平均強度が低いほどネットワークが疎であることを示しました。標準的なアッセイ条件下では、ミオシン被覆ビーズは通常、コントロールビーズよりも平均蛍光強度の低いコメットテールを形成し、これは見かけ上のネットワーク密度が低下していることと一致していました(図 3C)。
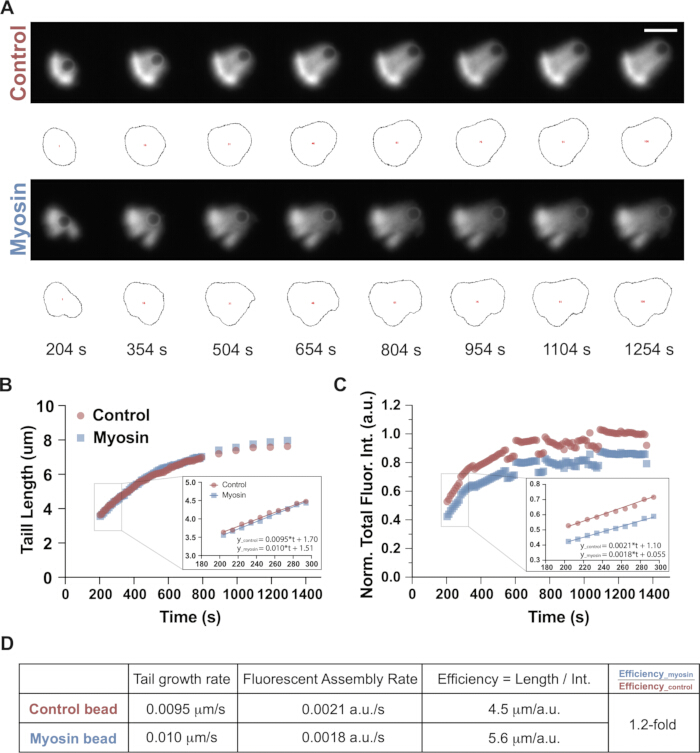
図3アクチンコメットテイルの成長キネティクスおよび構築効率の定量化ワークフロー。 (A) 50 nMのカッピングプロテイン(CP)存在下における、コントロールビーズおよび0.43:1のミオシンコートビーズからのコメットテイル成長の代表的なタイムシリーズ。黒い外郭線は、蛍光強度の測定のためにFijiを用いて特定されたコメットテイルの関心領域(ROI)を示す。反応条件: 4 µM 5% ロダミン標識アクチンを含むアクチン、200 nM のアクチン関連タンパク質 2/3 (Arp2/3) 複合体、および 50 nM の CP。スケールバー。 5 µm. (Bパネル(A)に示す代表的なコントロール-ミオシンビーズ対について、コメットテイルの長さを時間の関数としてプロットしたものである。挿入図は線形フィッティングに使用した時間窓を示しており、テイルの成長速度はフィッティング直線の傾きから決定した。C) パネル(A)に示す代表的なコントロールとミオシンのビーズ対について、正規化した全コメットテール蛍光強度を時間の関数としてプロットしたものである。コントロールビーズおよびミオシンビーズは、1100秒から1300秒の間のコントロールビーズの平均蛍光強度で正規化した。挿入図は線形フィッティングに使用した時間窓を示しており、蛍光アセンブリ速度はフィッティング直線の傾きから算出した。 (D(A)に示された代表的なコントロールーミオシンビーズ対における、尾部の成長速度、蛍光アセンブリ速度、および成長効率を示す要約表。 この図の拡大版を表示するには、ここをクリックしてください。
myosin-Iがコメットテイルの成長速度論に及ぼす影響は、コメットテイルの伸長とアクチン蛍光の蓄積を時間とともに測定することで定量化できます。ほとんどの実験において、コメットテイルは対称性の破れから後の最初の約10分間、ほぼ一定の速度で成長しました。重合成分が枯渇するにつれて伸長速度は徐々に低下し、通常は反応開始から約30分後に停止しました。成長速度論を定量化するため、コメットテイルの長さと全蛍光強度を時間の関数としてプロットしました(Figure 3B,C)。初期の線形相に対応する最初の7~10個のデータポイントを、線形回帰を用いてフィッティングしました(Figure 3B,C、挿入図)。これらのフィッティングの傾きは、それぞれ初期のテイル成長速度とアクチン蛍光集積速度を表しています。成長効率は、コメットテイル成長速度をアクチン蛍光集積速度で除して定義し、アクチン重合がどれだけ効果的に有効なビーズの変位に変換されたかを定量化しました(Figure 3D)。Figure 3A–Dに示す代表的な例では、myosinコートビーズのテイル成長速度は0.60 µm/min (0.010 µm/s)であり、コントロールビーズの0.57 µm/min (0.0095 µm/s)と比較されました(Figure 3B,D)。対応する成長効率は、それぞれ5.6および4.5 µm/intensity unitであり、myosinコートビーズの方が約1.2倍高い値を示しました(Figure 3D)。標準的な条件下では、myosinコートビーズは通常、コントロールビーズと同等の成長速度(myosin: 0.69 ± 0.10 µm/min; control: 0.66 ± 0.20 µm/min)を示し、同時に、より低いアクチン蛍光集積速度(コントロールの約0.76倍)と、約1.4倍高い成長効率を示しました。これは先行する我々の研究18で報告されている通りです。これらの値は、5回の独立した実験を通じて得られた各条件につき11対のビーズの平均 ± SDとして報告されています。統計分析は、元の研究18に記載されている通り、両側対応t検定を用いて行いました。
ミオシンのパワーストロークの寄与を評価し、観察された効果がミオシン表面の占有による立体障害に起因する可能性を排除するため、ミオシン-Iのパワーストローク活性を阻害する条件下でビーズ運動性アッセイを行うことができます。本プロトコルでは、反応混合液に1.1 mM Ca2+を添加することでミオシン-Iのモーター活性を抑制しました。Ca2+濃度の低下は、ミオシン-Iのレバーアームからカルモジュリンの解離を促進し、レバーアームの剛性を低下させ、力発生能力を損なわせます46,47,48。これらの条件下では、ミオシン-Iはアクチンと動的に結合したままでしたが、アクチンの滑走はサポートされず(図 4A,B)、モーター活性依存的な効果を評価するための有用なコントロールとなりました18。
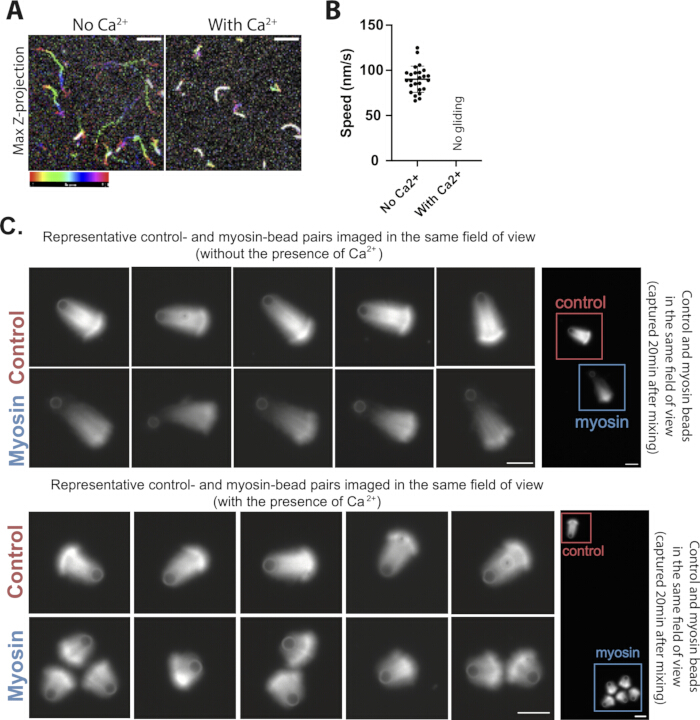
図4ビーズ運動性アッセイにおけるMyo1dモーター活性を評価するためのカルシウムベースのコントロール。 (A) カルシウム濃度を上げない状態でMyo1dコーティング表面上を移動するアクチンフィラメント、またはカルシウム存在下で非生産的な渦巻き状パターンを形成するアクチンフィラメントのタイムコラプス画像 100 µM 遊離カルシウム。レインボーカラーバーは、5秒間隔で取得した61フレームにわたる時間の経過を示している。スケールバー: 5 µm. (B)〇〇の不在および存在下におけるアクチン滑走速度の定量化 100 µM 遊離カルシウム(N = 2の独立した実験;n = 25本のフィラメント)。~の存在下では、有効なアクチン滑走は観察されなかった。 100 µM これらの条件下における遊離カルシウム。エラーバーは標準偏差(SD)を示す。 (C代表的なコントロールおよび、~の不在下または存在下で組み立てられたミオシンコーティングビーズ対 100 µM 遊離カルシウム。各条件について、代表的な5組のビーズペアを示す。各ペアにおいて、コントロールビーズとミオシンコーティングビーズを同一視野内で撮影した。画像は反応開始から約15〜20分後に取得した。明るさとコントラストは、各コントロール・ミオシンビーズペア内で線形かつ同一に調整したが、条件間では個別にスケールを調整した。反応条件: 4 µM 5% ロダミン標識アクチンを含むアクチン、200 nM のアクチン関連タンパク質2/3 (Arp2/3) 複合体、および 50 nM のキャッピングタンパク質 (CP)。スケールバー: 5 µmパネルAおよびBは、Xuらによるものを転載または改変したものである。 サイエンス・アドバンシズ, DOI: 10.1126/sciadv.ado5788 (2024), AAAS、許可済み。 この図の拡大表示をご覧になるには、ここをクリックしてください。
アッセイが正しく行われた場合、高Ca2+条件下でアッセイしたミオシンコートビーズは、コントロールビーズと同等のネットワーク密度で、より短いアクチンコメットテールを形成した(図 4C)。2回の独立した実験から得られた、代表的なコントロールビーズとミオシンコートビーズのペア5組を示す。この定性的な結果は、繰り返しのアッセイ調製において一貫して観察されており、元の研究18で報告された定量分析によっても裏付けられている。この予想される結果は、標準条件下で観察されたネットワークの差が、単なるミオシンの表面占有率ではなく、能動的なミオシンのパワーストロークに依存していることを示している。したがって、高Ca2+条件は、分岐アクチンネットワーク組織の変化がミオシンモーター活性に起因するかどうかを評価するための重要なコントロールとして機能する。
ディスカッション
アクチンコメットテールビーズ運動性アッセイは、Arp2/3複合体介在性の分枝アクチン重合および、それが突出力の生成に果たす役割を調査するための、確立されたin vitro再構成系である14,15,16,17。この系は、分枝アクチン重合の生化学的な調節14,15,26,27,31,49,50,51および力生成20,21,22,23,52を解析するために広く応用されており、同時にアクチンネットワークの創発的なアクティブマター特性に関する定量的な研究のための枠組みも提供している19,35,36,53。この再構成系にミオシン、特にmyosin-I18を組み込むことで、改変されたアッセイにより、ミオシン-アクチン結合が膜界面におけるアクチン重合と力生成をどのように調節するかを調査することが可能になる。この領域は、比較的未探索のままである。特に、本系におけるmyosin-Iを他のミオシンモーターに容易に置き換えることで、アクチンネットワークのリモデリングと力生成におけるそれぞれの役割を検討できる。例えば、myosin V(カーゴ輸送)54、myosin VI(エンドサイトーシス輸送および膜ダイナミクス)55,56、myosin VIIおよびXV(ステレオシリアおよび微絨毛の組織化)57,58,59、myosin X(フィロポディア形成)60,61、およびmyosin XIX(ミトコンドリアダイナミクス)62を組み込むことで、異なるクラスのミオシンがアクチン組織化とその関連生理学的プロセスにどのように寄与しているかを調査できる。
いくつかの重要なパラメータを慎重に制御することで、本アッセイの高い再現性を得ることができます。第一に、強固なコメットテイル(彗星状の尾)を形成させるには、高品質なモノマー状G-actinが不可欠です。確立されたプロトコル41を用い、ウサギ骨格筋アセトン粉末からG-actinを精製することを推奨します。2~3日間の透析後、モノマー状アクチンをG-buffer(2 mM Tris-HCl, pH 8.0; 0.2 mM ATP; 0.1 mM CaCl2; 1 mM NaN3; 0.5 mM DTT)を用いたSephacryl S-300によるゲルろ過でさらに精製してください。溶出ピーク直後に回収したフラクションを使用します。精製したG-actinは、通常4°Cの氷上で保存した場合、2~3週間は強い重合活性を維持し、4週目まで使用可能な場合もありますが、一般的にその後は性能が低下します。アクチンネットワークが疎で脆く、テイルの伸長が不均一であるなど、コメットテイルの堅牢性が低下している場合は、多くの場合、アクチンの品質低下を示しています。第二に、NPF活性がコメットテイル形成の決定的な要因となります。ヒト神経系Wiskott–Aldrich症候群タンパク質(N-WASP)由来の市販のGSTタグ付きWCAドメイン(GST-VCA)は、強固で持続的な核形成活性を提供し、GSTの二量体化によってこの活性がさらに増強されます63。ビーズコーティングの前に、ピレンアクチン重合アッセイを用いて、使用するNPF構築物の活性を検証することを推奨します。市販のGST-VCAの活性をリファレンス標準として利用できます。なお、本法で使用した市販のGST-VCAにはポリプロリン領域を欠いているため、プロフィリン-アクチン複合体とは相互作用しません26。第三に、コメットテイルの伸長を確実に可視化するには、スライドガラスとカバーガラスの丁寧な準備が必要です。スライドガラスとカバーガラスを水とエタノールで十分に洗浄し、使用直前にプラズマクリーニングを行うことを推奨します。入手可能な場合は、非特異的なタンパク質吸着を最小限に抑え、再現性を向上させるポリエチレングリコール・シラン化カバーガラス26の使用が好ましいです。また、運動性混合液に適当な濃度のBSAを含めることで、非特異的な表面相互作用をさらに減少させ、一貫したアッセイ性能を促進できます。第四に、チャンバーに適用するサンプル量は、信頼性の高い測定を行う上で極めて重要です15,16,17。サンプル量が多すぎるとビーズが漂流し、コメットテイル伸長の正確な追跡ができなくなります。逆にサンプル量が少なすぎると、スライドガラスとカバーガラスの間でビーズが圧縮され、摩擦が増加してビーズが固定されてしまいます。この機械的な制約は、コメットテイルの形態を歪ませ、測定される成長キネティクスを変化させる可能性があります。したがって、再現性のある結果を得るには、チャンバーの高さとサンプル量の両方を最適化することが不可欠です。各実験セットアップに合わせて、サンプル量を経験的に最適化することを推奨します。本法で説明している22 mm × 22 mmのカバーガラスを使用する場合、運動性混合液を2.1–2.3 µL適用すると、チャンバーの高さが約4.3 µmとなり、過度な漂流や圧縮なしに直径2.0 µmのビーズを安定して配置できます。 異なるサイズのカバーガラスを使用する場合は、チャンバーを均一に満たし、ビーズを安定して配置させ、サンプルの漂流を最小限に抑えるよう、適宜サンプル量を調整してください。
コメットテイルが形成されない場合は、アクチン重合能およびNPF活性を確認してください。対称性の破れが起こらない場合は、CP濃度を調整してネットワーク密度を制御してください。ネットワーク密度が過剰に高いと破断に抵抗し、逆に低すぎると構造的完全性が失われます。ミオシン被覆ビーズがコントロールビーズと差を示さない場合は、ミオシンの表面密度およびモーター活性を確認してください。品質管理における判定基準は、絶対的な数値のカットオフではなく、機能的な基準に基づきます。以下の条件を満たす場合、新しい調製物は許容されるとみなされます。 これは、以前に検証された調製法(〜に示される通り)で観察されたコメットテールの形成および伸長を再現しています。 図3)。さらに、ミオシン、Arp2/3複合体、NPF、CapZ、またはアクチンの新しい調製物は、使用前に適切な品質管理アッセイを用いて評価し、定量的な実験における一貫性を確保するために、以前に検証済みの調製物と比較する必要があります(参照 プロトコルセクション 3.1).
結果を解釈する際には、本アッセイのいくつかの制限を考慮する必要があります。第一に、蛍光強度はアクチンネットワーク密度の相対的な、未校正の代替指標として使用されています。したがって、同一の取得設定で撮影され、同一の閾値処理ワークフローを用いて解析されたサンプル間でのみ比較を行う必要があります。第二に、ビーズの可動性、コメットテール(彗星状の尾)の成長、および成長効率は、力を生成するネットワーク挙動の間接的な読み取り値を提供しますが、力の直接的な測定ではありません。ネットワークによって生成される力を定量化するには、光学的トラッピングや力校正済み膜変形アッセイ64,65などの直接的な機械的測定が必要です。第三に、本アッセイでは、フィラメントの配向、分枝密度、または局所的なミオシン組織などのアクチンネットワークの超微細構造を直接分解することはできません 。ナノスケールの構造 特性評価には、電子顕微鏡法や超解像イメージングなどの相補的なアプローチが必要となる場合があります。最後に、剛性のミクロンサイズビーズの使用は、簡略化され実験的に扱いやすいインターフェースを提供しますが、細胞膜の変形能、曲率の不均一性、脂質の可動性、または分子的な複雑さを捉えることはできません。したがって、細胞のリーディングエッジにおいて細胞骨格成分がどのように協調しているかを調査するためには、より生理学的に適切なインターフェースの今後の開発が重要となります。
全体として、この再構成アプローチはタンパク質の組成と濃度を精密に制御することを可能にし、細胞システムでは困難な方法で個々の構成要素をメカニズム的に分析することができます。これにより、分子モーターがどのように分枝アクチンネットワークを再編し、膜様界面における力発生を制御するかを研究するための汎用性の高いプラットフォームが提供されます。適切なバリデーションを行うことで、このアッセイを拡張し、異なるマイオシン類、変異体または疾患関連モーター変異体、および力感受性アクチン結合タンパク質が、動的なアクチンネットワーク内での機械的フィードバックをどのように調節するかを検討することが可能です。より広義には、本システムは分子スケールのモーター活性をメゾスケールの細胞骨格組織化および機械的機能へと結びつける一助となり、細胞運動、エンドサイトーシス、および膜再編への示唆を与えます。
開示事項
著者らは、競合する金銭的利益または利益相反がないことを宣言します。
謝辞
タンパク質精製において優れた技術的支援をいただいたDaniel Safer博士とRick Wike氏に感謝いたします。Arp2/3複合体およびCapZタンパク質を寛大にご提供いただいたRoberto Dominguez博士、特にMalgorzata Boczkowska博士とGrzegorz Rebowski博士に感謝いたします。また、プロジェクト全体を通じて貴重なご助言をいただいたLuther Pollard博士、Faviolla A. Báez-Cruz博士、およびOstap研究室とDominguez研究室の全メンバーに感謝いたします。本研究は、国立衛生研究所(NIH)の助成金R37 GM057247(E.M.O.宛)の支援を受けました。E.M.O.とM.X.は、全米科学財団(NSF)(CMMI-1548571)から一部支援を受けました。原稿の改訂における言語編集の補助としてChatGPTが使用されました。著者はAIによる支援を受けたすべての内容を確認・編集し、最終的な原稿に全責任を負います。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| アデノシン 5′-三リン酸二ナトリウム塩水和物 | シグマ | A26209 | ATP含有バッファーの調製に使用。分注して以下で保存する。 −20°C. |
| Arp2/3複合体 | 院内調製 | 翻訳対象のテキストが提供されていません。翻訳する原文をご提示ください。 | 分岐したアクチンネットワークを核形成させるために使用。精製は文献42に従って実施した。 |
| ビオチン-CF640蛍光色素 | Biotium | 80032 | コントロールビーズの蛍光標識に使用。遮光して~に保存。 −80°C. |
| ビオチン化Myo1d | 院内調製 | 該当なし | ミオシン被覆ビーズの修飾に使用したモータータンパク質。文献18および38に記載の方法に従って調製した。–40. |
| ウシ血清アルブミン | シグマ | A7906 | ビーズブロッキングおよびビーズ保存バッファーに使用します。ろ過済みのストックソリューションを調製してください。 |
| 塩化カルシウム | シグマ | C7902 | Xバッファーおよびカルシウム阻害実験に使用されるバッファー成分。 |
| カルモジュリン | 院内で調製 | 該当なし | ミオシン含有反応液およびビーズ保存バッファーに添加した。精製は参考文献44に従って行った。 |
| カルボキシル化ポリスチレンビーズ (2.0 µm 直径) | Polysciences | 18327-10 | NPF、NeutrAvidin、蛍光色素、およびミオシンのコーティング用固相支持体として使用。保存温度: 4°C. |
| CCDカメラ | Teledyne | 01-RET-R6-R-M-14-C-OC | タイムラプス顕微鏡観察における蛍光画像の取得に使用される。 |
| クマシーブリリアントブルー染色 | シグマ | B7920 | デンシトメトリー分析の前に、SDS-PAGEゲルを染色するために使用します。 |
| カバーガラス、22 mm × 22 mm, #1.5 | 地球儀 | 1404-15 | 顕微鏡スライドと併用して、スクイーズチャンバーを組み立てるために使用します。 |
| ジチオスレイトール (DTT) | GoldBio | DTT10 | 緩衝液および運動性混合液に使用される還元剤。保存温度は −20°C. |
| ドライスクロール真空ポンプ | Agilent Technologies | IDP3B01 | プラズマクリーニングシステムの操作に使用します。 |
| EGTA | GoldBio | E-217-100 | Mバッファー、運動性バッファー、およびアクチン前処理に使用されるカルシウムキレート剤。 |
| 外部光源 | Leica | EL6000 | 蛍光顕微鏡用メタルハライド光源。 |
| Fiji (ImageJ) | オープンソース | 翻訳対象のテキストが提供されていません。翻訳するソーステキストをご提示ください。 | コメットテイルの長さ、蛍光強度、およびネットワーク密度の解析に使用(バージョン 2.16.0/1.54p)。 |
| 蛍光顕微鏡 | ライカ | DMIRB | アクチンコメットテイルのイメージングに使用した倒立蛍光顕微鏡。 |
| 氷酢酸 | Fisher Chemical | BP2401-212 | SDS-PAGEゲルの脱染色溶液の成分であり、腐食性があるため、適切な注意を払って取り扱うこと。 |
| GST-VCA | 細胞骨格 | VCG03-A | Arp2/3介在性アクチン重合に使用される核形成促進因子;分注して以下に保存 −80°C. |
| HEPES | GoldBio | H-400-1 | Xバッファー、Mバッファー、および運動性バッファーに使用される緩衝剤。 |
| ヒトCapZ | 院内調製 | 該当事項なし | アクチンネットワークの密度調節に使用したキャッピングタンパク質。精製は参考文献43に従って行った。 |
| 塩化マグネシウム | Spectrum Chemical | M1035 | 反応バッファーおよびアクチン前処理に使用されるバッファー成分。 |
| MetaMorphイメージングソフトウェア | Molecular Devices | 該当なし | 顕微鏡の制御および画像取得に使用(バージョン7.10.4.459)。 |
| メタノール | シグマ | MX0485-3 | SDS-PAGEゲルの脱色溶液の成分。可燃性であるため、施設内の安全手順に従って取り扱うこと。 |
| メチルセルロース | シグマ | M0387 | 溶液の粘性を高めるため(1500 cP)、モティリティバッファーに添加した。 |
| 顕微鏡スライドグラス | Corning | 2947-75X25 | 顕微鏡観察用のスクイーズチャンバーを組み立てる際に使用します。 |
| NeutrAvidinタンパク質 | Thermo Fisher Scientific | 31000 | ビオチン化タンパク質をビーズ表面に固定化するために使用します。分注して以下に保存してください。 −80°C. |
| PageRuler Plus プレステインタンパク質ラダー | Thermo Scientific | 26619 | SDS-PAGE分析に使用される分子量マーカー。保存条件: −20°C. |
| プラズマクリーナー | Harrick Plasma | PDC-32G | チャンバーの組み立て前に、顕微鏡スライドガラスおよびカバーガラスをプラズマ洗浄するために使用します。 |
| ポリエーテルスルホン製シリンジフィルター 0.22 µm | シグマ | SLGPR33RS | 分注前に牛血清アルブミンストック溶液をろ過するために使用する。 |
| 塩化カリウム | Fisher BioReagents | BP366-1 | アッセイバッファーのイオン強度を維持するために使用される塩。 |
| ウサギ骨格筋アクチン | 院内調製(または 自社調製) | 入力がありません。翻訳するテキストをご提供ください。 | 文献41に従って精製し、アクチンコメットテイル構築アッセイ用G-アクチンとして使用した。 |
| 冷却マイクロ遠心機 | Eppendorf | EP-5415R | ビーズの調製および洗浄ステップにおけるビーズのペレット化に使用する。 |
| 回転チューブミキサー(ベンチトップローテーター) | Cole-Parmer | EW-04397-40 | ビーズの懸濁状態を維持するため、ビーズコーティングのインキュベーション中に使用します。 |
| Tris/グリシン/SDS電泳バッファー(10×) | Bio-Rad | 1610732 | 1まで希釈する× SDS-PAGE電気泳動の前。 |
| 真空グリース | High Vac Depot | 408524 | 蛍光イメージング前にスクイーズチャンバーを密閉するために使用します。 |
| 4%–20%勾配SDS-ポリアクリルアミドゲル | Thermo Fisher Scientific | XP04205BOX | ビーズ結合タンパク質のSDS-PAGE解析に使用。保存条件: 4°C. |
参考文献
- Blanchoin L, Boujemaa-Paterski R, Sykes C, Plastino J. Actin dynamics, architecture, and mechanics in cell motility. Physiol Rev. 2014;94(1):235-63.
- Svitkina T. The actin cytoskeleton and actin-based motility. Cold Spring Harb Perspect Biol. 2018;10(1).
- Papalazarou V, Machesky LM. The cell pushes back: The Arp2/3 complex is a key orchestrator of cellular responses to environmental forces. Curr Opin Cell Biol. 2021;68:37-44.
- Krendel M, Gauthier NC. Building the phagocytic cup on an actin scaffold. Curr Opin Cell Biol. 2022;77:102112.
- Yang C, et al. Actin polymerization promotes invagination of flat clathrin-coated lattices in mammalian cells by pushing at lattice edges. Nat Commun. 2022;13(1):6127.
- Clarke DN, Martin AC. Actin-based force generation and cell adhesion in tissue morphogenesis. Curr Biol. 2021;31(10):R667-R80.
- McConnell RE, Tyska MJ. Leveraging the membrane-cytoskeleton interface with myosin-1. Trends Cell Biol. 2010;20(7):418-26.
- Almeida CG, et al. Myosin 1b promotes the formation of post-Golgi carriers by regulating actin assembly and membrane remodelling at the trans-Golgi network. Nat Cell Biol. 2011;13(7):779-89.
- McIntosh BB, Ostap EM. Myosin-I molecular motors at a glance. J Cell Sci. 2016;129(14):2689-95.
- Pedersen RTA, Drubin DG. Type I myosins anchor actin assembly to the plasma membrane during clathrin-mediated endocytosis. J Cell Biol. 2019;218(4):1138-47.
- Barger SR, et al. Membrane-cytoskeletal crosstalk mediated by myosin-I regulates adhesion turnover during phagocytosis. Nat Commun. 2019;10(1):1249.
- Manenschijn HE, et al. Type-I myosins promote actin polymerization to drive membrane bending in endocytosis. eLife. 2019;8.
- Smith SL, et al. Class-I myosin responds to changes in membrane tension during clathrin-mediated endocytosis in human induced pluripotent stem cells. Proc Natl Acad Sci U S A. 2026;123(9):e2532817123.
- Loisel TP, Boujemaa R, Pantaloni D, Carlier MF. Reconstitution of actin-based motility of Listeria and Shigella using pure proteins. Nature. 1999;401(6753):613-6.
- Akin O, Mullins RD. Capping protein increases the rate of actin-based motility by promoting filament nucleation by the Arp2/3 complex. Cell. 2008;133(5):841-51.
- Boujemaa-Paterski R, et al. Directed actin assembly and motility. Methods Enzymol. 2014;540:283-300.
- Sykes C, Plastino J. Reconstitution of actin-based motility with commercially available proteins. J Vis Exp. 2022;(188).
- Xu M, et al. Myosin-I synergizes with Arp2/3 complex to enhance the pushing forces of branched actin networks. Sci Adv. 2024;10(37):eado5788.
- Kawska A, et al. How actin network dynamics control the onset of actin-based motility. Proc Natl Acad Sci U S A. 2012;109(36):14440-5.
- Cameron LA, Footer MJ, van Oudenaarden A, Theriot JA. Motility of ActA protein-coated microspheres driven by actin polymerization. Proc Natl Acad Sci U S A. 1999;96(9):4908-13.
- Bernheim-Groswasser A, et al. The dynamics of actin-based motility depend on surface parameters. Nature. 2002;417(6886):308-11.
- van der Gucht J, Paluch E, Plastino J, Sykes C. Stress release drives symmetry breaking for actin-based movement. Proc Natl Acad Sci U S A. 2005;102(22):7847-52.
- Achard V, et al. A "primer"-based mechanism underlies branched actin filament network formation and motility. Curr Biol. 2010;20(5):423-8.
- Noireaux V, et al. Growing an actin gel on spherical surfaces. Biophys J. 2000;78(3):1643-54.
- Theriot JA, Mitchison TJ, Tilney LG, Portnoy DA. The rate of actin-based motility of intracellular Listeria monocytogenes equals the rate of actin polymerization. Nature. 1992;357(6375):257-60.
- Bieling P, et al. WH2 and proline-rich domains of WASP-family proteins collaborate to accelerate actin filament elongation. EMBO J. 2018;37(1):102-21.
- Funk J, et al. A barbed end interference mechanism reveals how capping protein promotes nucleation in branched actin networks. Nat Commun. 2021;12(1):5329.
- Gautreau AM, Fregoso FE, Simanov G, Dominguez R. Nucleation, stabilization, and disassembly of branched actin networks. Trends Cell Biol. 2022;32(5):421-32.
- Nakamura F, Osborn E, Janmey PA, Stossel TP. Comparison of filamin A-induced cross-linking and Arp2/3 complex-mediated branching on the mechanics of actin filaments. J Biol Chem. 2002;277(11):9148-54.
- Colin A, et al. Friction patterns guide actin network contraction. Proc Natl Acad Sci U S A. 2023;120(39):e2300416120.
- Colin A, et al. Recycling of the actin monomer pool limits the lifetime of network turnover. EMBO J. 2023;42(9):e112717.
- Suarez C, et al. Reconstitution of the transition from a lamellipodia- to filopodia-like actin network with purified proteins. Eur J Cell Biol. 2023;102(4):151367.
- Pollard LW, Boczkowska M, Dominguez R, Ostap EM. Myosin-1C differentially displaces tropomyosin isoforms altering their inhibition of motility. J Biol Chem. 2024;300(8):107539.
- Thompson CP, et al. Non-muscle tropomyosins inhibit myosin-19 and dynamically localize to mitochondrially associated actin filaments. J Biol Chem. 2026;302(5):111377.
- Bussonnier M, et al. Mechanical detection of a long-range actin network emanating from a biomimetic cortex. Biophys J. 2014;107(4):854-62.
- Paluch E, van der Gucht J, Joanny JF, Sykes C. Deformations in actin comets from rocketing beads. Biophys J. 2006;91(8):3113-22.
- Lewis JH, Lin T, Hokanson DE, Ostap EM. Temperature dependence of nucleotide association and kinetic characterization of Myo1b. Biochemistry. 2006;45(38):11589-97.
- Baez-Cruz FA, Ostap EM. Drosophila class-I myosins that can impact left-right asymmetry have distinct ATPase kinetics. J Biol Chem. 2023;299(8):104961.
- Lin T, Tang N, Ostap EM. Biochemical and motile properties of Myo1b splice isoforms. J Biol Chem. 2005;280(50):41562-7.
- Lebreton G, et al. Molecular to organismal chirality is induced by the conserved myosin 1D. Science. 2018;362(6417):949-52.
- Spudich JA, Watt S. The regulation of rabbit skeletal muscle contraction. I. Biochemical studies of the interaction of the tropomyosin-troponin complex with actin and the proteolytic fragments of myosin. J Biol Chem. 1971;246(15):4866-71.
- Boczkowska M, et al. X-ray scattering study of activated Arp2/3 complex with bound actin-WCA. Structure. 2008;16(5):695-704.
- Rao JN, Madasu Y, Dominguez R. Mechanism of actin filament pointed-end capping by tropomodulin. Science. 2014;345(6195):463-7.
- Putkey JA, Slaughter GR, Means AR. Bacterial expression and characterization of proteins derived from the chicken calmodulin cDNA and a calmodulin processed gene. J Biol Chem. 1985;260(8):4704-12.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Greenberg MJ, Ostap EM. Regulation and control of myosin-I by the motor and light chain-binding domains. Trends Cell Biol. 2013;23(2):81-9.
- Lewis JH, et al. Calcium regulation of myosin-I tension sensing. Biophys J. 2012;102(12):2799-807.
- Manceva S, et al. Calcium regulation of calmodulin binding to and dissociation from the Myo1c regulatory domain. Biochemistry. 2007;46(42):11718-26.
- Mullins RD, Bieling P, Fletcher DA. From solution to surface to filament: actin flux into branched networks. Biophys Rev. 2018;10(6):1537-51.
- Mooren OL, et al. Reconstitution of Arp2/3-nucleated actin assembly with proteins CP, V-1, and CARMIL. Curr Biol. 2024;34(22):5173-86.e4.
- Pollard LW, et al. Genetically inspired in vitro reconstitution of Saccharomyces cerevisiae actin cables from seven purified proteins. Mol Biol Cell. 2020;31(5):335-47.
- Marcy Y, Prost J, Carlier MF, Sykes C. Forces generated during actin-based propulsion: a direct measurement by micromanipulation. Proc Natl Acad Sci U S A. 2004;101(16):5992-7.
- Dayel MJ, et al. In silico reconstitution of actin-based symmetry breaking and motility. PLoS Biol. 2009;7(9):e1000201.
- Hammer JA 3rd, Sellers JR. Walking to work: roles for class V myosins as cargo transporters. Nat Rev Mol Cell Biol. 2011;13(1):13-26.
- Buss F, Kendrick-Jones J. How are the cellular functions of myosin VI regulated within the cell. Biochem Biophys Res Commun. 2008;369(1):165-75.
- Spudich JA, Sivaramakrishnan S. Myosin VI: an innovative motor that challenged the swinging lever arm hypothesis. Nat Rev Mol Cell Biol. 2010;11(2):128-37.
- Self T, et al. Shaker-1 mutations reveal roles for myosin VIIA in both development and function of cochlear hair cells. Development. 1998;125(4):557-66.
- Crawley SW, et al. Intestinal brush border assembly driven by protocadherin-based intermicrovillar adhesion. Cell. 2014;157(2):433-46.
- Houdusse A, Titus MA. The many roles of myosins in filopodia, microvilli and stereocilia. Curr Biol. 2021;31(10):R586-R602.
- Bohil AB, Robertson BW, Cheney RE. Myosin-X is a molecular motor that functions in filopodia formation. Proc Natl Acad Sci U S A. 2006;103(33):12411-6.
- Fitz GN, et al. Protrusion growth driven by myosin-generated force. Dev Cell. 2023;58(1):18-33.
- Quintero OA, et al. Human Myo19 is a novel myosin that associates with mitochondria. Curr Biol. 2009;19(23):2008-13.
- Zimmet A, et al. Cryo-EM structure of NPF-bound human Arp2/3 complex and activation mechanism. Sci Adv. 2020;6(23):eaaz7651.
- Giardini PA, Fletcher DA, Theriot JA. Compression forces generated by actin comet tails on lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(11):6493-8.
- Upadhyaya A, Chabot JR, Andreeva A, Samadani A, van Oudenaarden A. Probing polymerization forces by using actin-propelled lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(8):4521-6.
再版と許可
タグ
この記事は公開されました
動画は近日公開