固形腫瘍へのCAR-T細胞療法の適用は、複雑な ex vivo 製造および安全性に関する懸念。本プロトコルでは、〜のための方法について述べる。 in situ 一過性CAR-T細胞の作製 〜経由で LNPを介したCARコードmRNAの導入により、他のmRNAベースの免疫細胞工学アプリケーションにも適応可能な再現性のあるプラットフォームを提供する。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
方法論記事
脂質ナノ粒子を介したmRNAデリバリーによるClaudin18.2特異的CAR-T細胞のIn Situ生成
* These authors contributed equally
この記事について
サマリー
要約
キメラ抗原受容体(CAR)T細胞療法は血液腫瘍において顕著な臨床的成功を収めていますが、製造コストの高さと固形腫瘍に対する有効性の不足により、その広範な適用は制限されています。これらの課題を克服するために、Claudin18.2を標的とするCAR mRNAを脂質ナノ粒子(LNP)を用いてデリバリーし、腫瘍組織内で直接的にCAR-T細胞を一過性に産生させるin situ CAR-T細胞生成戦略が開発されました。LNPによるトランスフェクション後、活性化T細胞はCARを効率的に細胞表面に発現しました。これらの一過性CAR-T細胞は、NUGC4およびNCI-N87を含むClaudin18.2陽性の胃癌細胞株に対して強力な細胞傷害活性を示し、腫瘍担がんマウスモデルにおいて有意な抗腫瘍効果をもたらしました。本プロトコルでは、CAR mRNAのin vitro転写、LNPの調製、T細胞の活性化およびトランスフェクション、CAR発現解析、ならびにCAR-T介在性細胞傷害性のin vitroおよびin vivoでの機能評価に関する詳細な手順について解説します。総合すると、この戦略は一過性CAR-T細胞を生成するための費用対効果が高く汎用性のあるプラットフォームを提供し、固形腫瘍の治療に向けた有望なアプローチとなります。
概要
がんの罹患率と死亡率は世界的に急速に上昇しており、これは人類の生存と社会発展にとって脅威となっています。胃がんは世界的にがん関連死の原因として第3位であり、非常に高い有病率を示しています1。早期診断率が低いため、かなりの割合の患者が進行した段階で診断されます。従来の治療法には、手術、放射線治療、化学療法が含まれます。中後期または複雑な胃がん患者に対する外科的切除は不完全な場合があります。さらに、大きな手術外傷と術後の長期にわたる回復期間は、患者の生活の質に悪影響を及ぼし、合併症を引き起こす可能性があります。放射線治療や化学療法は正常組織を著しく損傷させ、治療中に数多くの副作用を発生させます。対照的に、標的療法や細胞療法は精密さと有効性を提供します。これらの治療法は現代における極めて重要なケア手段となっており、今後の治療戦略の選択における主流の傾向となっています。
キメラ抗原受容体T細胞(CAR-T)療法の登場は、細胞療法を画期的なブレイクスルーへと導きました。この療法は、血液がんの治療において強力な有効性を示しています2,3。CAR-T療法では、患者自身のT細胞を用い、特定のキメラ抗原受容体(CAR)を挿入することでin vitroで遺伝子改変を行います。この受容体が腫瘍細胞表面の特異的な抗原を認識し、T細胞を活性化させてがん細胞を攻撃させます。近年、胃がんに対するCAR-T療法の研究も進展しています。治療標的の選択は、CAR-T細胞の標的精度と有効性を決定するため、特に重要です。HER2に続き、Claudin18.2が胃がんにおけるもう一つの主要な治療標的として浮上しており、患者における発現率は40%から87%に達します。通常、Claudin18.2は胃粘膜内に埋没しています。悪性腫瘍によって細胞間の分子交換を担うタイトジャンクションが破壊されると、Claudin18.2が腫瘍細胞の表面に露出します。これにより、これらの腫瘍に対する特異的な治療標的となります4。
通常、CAR-T細胞の標準的な製造プロセスは、細胞採取、T細胞の選択および濃縮、T細胞の活性化、CAR遺伝子の構築、遺伝子導入、増幅、品質管理、保存および輸送を経て、患者への注入に至る工程で構成されます。CAR-T細胞の調製プロセス全体は非常に複雑であり、無菌状態であることや、環境および設備に対する厳格な仕様が求められます。その結果、CAR-T療法のコストが高騰し、臨床応用が制限されています。ex vivoでのCAR-T製造におけるこれらの複雑さを解消するため、in vivoでのCAR-T調製というコンセプトが提案されています。このアプローチでは、患者の体内で直接CAR-T細胞をプログラミングするため、ex vivoでの細胞採取、修飾、および増幅が不要になります。この戦略は、コストの削減、安全性とアクセシビリティの向上、そしてより幅広い疾患治療への応用を目的としています5。
in vivo CAR-T調製における鍵は、最適なデリバリーベクターの選択にあります。現在、ベクターはウイルス性のものと非ウイルス性のものに分類されます。ウイルス性の選択肢の中では、レンチウイルス(LV)およびアデノ随伴ウイルス(AAV)ベクターが主に利用されています。しかし、ウイルスベクターに伴う重大なリスクと限られた搭載容量が、臨床研究の大きな障害となっています6。 in vivoデリバリーにおけるウイルスベクターの主な欠点は、ゲノムへの組み込みの可能性があり、それが遺伝毒性や挿入変異を引き起こす可能性があることです。過去の事例では、治療後の少数の患者において、致死的な免疫反応や癌が報告されています。さらに、ウイルス固有の毒性と免疫原性により、繰り返しのin vivo投与への適用が厳しく制限されています。もう一つの課題は、ウイルスベクターの搭載容量が限られているため、複数の遺伝子を同時にデリバリーすることが困難である点です。
非ウイルス性mRNAデリバリーシステムは、これらの欠点を効果的に解消します。これらは宿主ゲノムへの組み込みを回避するため、多くのリスクを回避できます。また、一過性の作用によりオフターゲット毒性が防止され、短期間かつ制御可能なCAR-T細胞の発現が可能となるため、副作用や安全性のリスクを低減できます。非ウイルス性システムの中でも、脂質ナノ粒子(LNP)はより安全なアプローチを提供します。LNPはウイルスベクターのサイズ制限を克服し、さらに挿入変異や免疫原性の問題も解決します。これにより、毒性の軽減、安全性の向上、およびコスト削減の可能性を持つCAR-T細胞療法の有望な候補として位置づけられています7.
固形癌に対する免疫療法の現在の研究は、主にメラノーマを含む様々な癌モデルにおいて、LNP処方の最適化、標的修飾、およびmRNA配列エンジニアリングに焦点を当てている。8、乳がん、および大腸がん9また、キメラ抗原受容体マクロファージ(CAR-M)の作製に向けた取り組みも行われています。10 および樹状細胞(CAR-DC)11 〜経由で 固形がんの複雑な物理的障壁および免疫抑制的な腫瘍微小環境(TME)を突破するためのLNPデリバリーシステム。本稿で提示するプラットフォームは、高いモジュール性を特徴とする汎用性の高い非ウイルス性mRNAデリバリーシステムである。mRNA配列を交換するだけで、本プラットフォームを他の抗原を標的とする固形がんモデルへ迅速に適応させることができ、さらに自己免疫疾患、心血管疾患、線維化疾患などの非腫瘍性治療領域へも展開が可能である。
しかしながら、これらのプラットフォームを用いた胃癌治療には、依然として技術的な課題が残っています。先行研究の大部分は骨髄系細胞の編集に焦点を当てており、極めて効率的な in vivo T細胞のリプログラミングは、依然としてその大部分が探索的な段階にあります。この課題を解決するため、本プロトコルでは、一過性CAR-T細胞を作製する方法について詳述します。 〜経由で LNPを介したmRNAデリバリー。このアプローチは、法外なコスト、複雑な製造工程、全身性毒性など、従来のCAR-T細胞療法に固有の制限を克服することを目的としており、それによって患者に対し、より有効でアクセスのしやすい代替治療法を提供します。Claudin18.2を標的とする特定のCARをコードする最適化されたmRNA配列をT細胞にトランスフェクションすることで、細胞表面にCARが強力に発現し、改変されたT細胞が特定の腫瘍細胞に対して標的細胞毒性活性を発揮することが実証されています。本プロトコルは、以下の5つの異なるセクションで構成されています。 in vitro CAR mRNAの転写、LNPの調製および特性評価、T細胞の活性化およびトランスフェクション、CAR発現の検出、ならびにCAR-T細胞の細胞溶解能の評価 in vitro および in vivo.
既存のmRNA-LNPデリバリー技術と比較して、本プロトコルの核心となる手法上の革新性は、一過性発現の速度論的な最適化にあります。5' UTR、3' UTR、5' Cap、および120-bpのpoly(A) tailに対して相乗的な最適化が行われました。この最適化設計により、腫瘍微小環境内でのmRNA半減期が調節され、定義された治療ウィンドウ内での極めて効率的な翻訳と、その後の安全な分解が実現します。迅速かつ一過性のCAR生成を特徴とするこのプラットフォームは、即時的に使用可能な"既製品(off-the-shelf)"製剤として機能し、従来の治療法で必要とされる長い製造期間中の病勢進行を防止します。さらに、この一過性発現プロファイルは、潜在的な"オンターゲット・オフ腫瘍(on-target, off-tumor)"毒性を持つ抗原を標的とする場合や、従来のCAR-T療法に伴う重度のサイトカイン放出症候群(CRS)に耐えられない患者において、制御可能な安全性上の利点を提供します。
in vivo in situでのCAR-T細胞生成には、複雑なex vivo製造の排除や経済的負担の軽減といった大きな利点がある一方で、いくつかの限界も依然として存在します。全身循環において、LNPは肝臓への非特異的な蓄積や、マクロファージおよび樹状細胞による迅速な取り込みが起こりやすい傾向にあります。T細胞に向けられた特異的な標的部位がない場合、標的となるT細胞集団へのトランスフェクション効率は必然的に低下します。さらに、腫瘍組織に進入したin situ生成CAR-T細胞は、過酷な腫瘍微小環境(TME)にさらされます。低酸素、酸性、および免疫抑制的な条件下では、これらのT細胞は免疫疲弊を起こしやすく、それによって細胞毒性能力が制限されます。加えて、mRNA発現の一時的な性質は安全性を高める一方で、治療期間(therapeutic window)を限定させます。持続的な抗腫瘍効果を得るためには、断続的な繰り返し投与が必要となることが多いです。したがって、今後の研究では、LNPの送達効率を改善し、精密な系統特異的標的化を実現することで、これらの限界を克服することに焦点を当てます。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
プロトコル
すべての動物実験は、上海市第十人民病院の実験動物倫理委員会の承認を得て実施されました(承認番号:SHDSYY-2025-P0085、承認日:2025年1月1日)。本研究は、地域の法律、規制、および施設の要件を遵守しています。6~8週齢のNSG雌マウスを使用しました。本研究で使用した末梢血単核細胞(PBMCs)は、市販品から入手しました。本研究で使用した試薬および機器は、材料表に記載されています。
1. CAR mRNAの調製
- 直線状DNAテンプレートの調製
注意:CAR配列を含むプラスミドは、BspQI制限酵素を用いて直線化した。選択する制限酵素は、プロモーター領域の右側の下流にDNA断片を挿入するものであり、かつ挿入されるDNA断片内に認識部位を持たないものである必要がある。- 表1に指定された順序で、2回蒸留水(ddH2O)、10×バッファー、DNAテンプレート、およびBspQI酵素を加える。50 °Cで2時間インキュベートした後、80 °Cで20分間処理して酵素を不活化させる。直線化したプラスミドは4 °Cで保存可能である。
- 滅菌済みのマイクロ遠心チューブ内で制限酵素消化反応を行う。2回蒸留水、制限酵素バッファー、プラスミドDNAテンプレート、およびBspQI制限酵素を、表1に示された特定の順序および量で加える。
- ピペッティングにより反応液を穏やかに混合し、マイクロ遠心機で短時間スピンダウンする。サーマルサイクラーを用いて50 °Cで2時間インキュベートし、完全に消化させる。混合液を80 °Cで20分間インキュベートし、制限酵素を不活化させる。
注意:オプション - 直線化したプラスミドを短期間使用する場合は4 °Cで保存し、それ以外の場合は直ちに品質管理に進む。
- 0.25 gのアガロースを量り取り、25 mLの1× Tris–Acetate–EDTA (TAE) バッファーに溶解させて1%アガロースゲルを調製する。Gel Greenを2.5 µL加え、十分に混ぜ合わせる。沸騰させた後、激しく振とうする。この工程を3回繰り返してから、混合液をゲルキャスティングトレイに流し込む。110 Vで10分間、続いて130 Vで20分間電気泳動を行う。
- 紫外線(UV)可視化を行い、完全に消化されたことを確認する。バンドの位置をDNAマーカーおよび未切断プラスミドと比較したところ、直線化したプラスミドは予測分子量に対応する2本の明確なバンドのみを示した。ターゲット配列は約1,791 bpであり、残りの断片は約2,535 bpであった。
- DNA単離ビーズを用いて消化産物を精製する。
- 磁気ビーズをボルテックスして十分に混合させる。規定量の磁気ビーズをDNAサンプルにピペッティングし、穏やかに混ぜる。室温(RT)で10分間インキュベートし、DNAをビーズに結合させる。
- サンプルをマグネットスタンドに5分間置く。上清を慎重に取り除く。洗浄のため、新しく調製した80%エタノールを200 µL加える。室温で30秒間インキュベートし、上清を慎重に取り除く。この工程を2回繰り返す。
- 蓋を開けたまま、サンプルをマグネットスタンドに置き、室温で5分間乾燥させる。サンプルをマグネットスタンドから取り出す。ヌクレアーゼフリーのddH2Oを11 µL加える。ピペッティングにより十分に混合する。室温で2分間インキュベートする。溶液が透明になるまで、マグネットスタンド上で5分間静置する。
- 上清を新しいヌクレアーゼフリー遠心チューブに慎重に移す。分光光度計を用いてDNA濃度を測定する。得られたDNAは直ちにin vitro転写に使用しなければならない。精製されたDNA量を最初に加えたDNA量で除して、回収率を算出する。
- 表1に指定された順序で、2回蒸留水(ddH2O)、10×バッファー、DNAテンプレート、およびBspQI酵素を加える。50 °Cで2時間インキュベートした後、80 °Cで20分間処理して酵素を不活化させる。直線化したプラスミドは4 °Cで保存可能である。
- In Vitro転写(IVT)
- T7 RNAポリメラーゼベースのin vitro転写およびRNAキャッピングキットのすべてのコンポーネントを氷上で解凍する(ただし、T7 RNA Polymerase Mixは使用直前まで-20 °Cで保存すること)。バッファーを短時間ボルテックスし、スピンダウンする。
- 室温で、滅菌済みのヌクレアーゼフリーマイクロ遠心チューブに、表2に指定された量に従ってIVT反応混合液を調製する。記載された順序でコンポーネントを加え、最後にT7酵素ミックスを加える。
- チューブを軽く叩くかピペッティングすることで、反応混合液を十分に、かつ穏やかに混ぜる。短時間スピンダウンし、液体を底に集める。サーマルサイクラーを用いて37 °Cで2時間インキュベートする。
- 残留DNAテンプレートを分解させるため、IVT反応液にDNase I酵素を2 µL直接加える。穏やかに混ぜ、さらに37 °Cで15分間インキュベートする。直ちに精製工程に進む。
- 得られたRNA産物を、DNA消化産物の精製と同様の手順に従ってRNA単離ビーズを用いて精製する。
- 20 µLの酵素フリーウォーターに溶解させる。NanoDrop分光光度計を用いてmRNA濃度および吸光度(OD)比を測定する。ブランクコントロールとしてヌクレアーゼフリーウォーターを1 µL使用する。OD260/280比は1.8から2.1の間、OD260/230比は2.0から2.4の間である必要がある。
注意:比率がこれらの範囲外である場合は混入を示しており、サンプルを再度精製する必要がある。 - 核酸およびタンパク質分析用の自動キャピラリー電気泳動システムを用いて、合成したCAR mRNAの長さと完全性を分析する。電気泳動プロファイルは、期待されるフルレングスのCAR mRNAサイズ(約1800 nt)に対応する単一の鋭いピークを示し、テーリングがなく、ベースラインが平坦でクリーンである必要がある。有意な低分子量の拡散バンドや複数のピークが存在してはならない。存在する場合、それはRNAの分解を示している。
- 凍結融解サイクルの繰り返しを避けるため、検証済みのCAR mRNAを分注し、長期保存のために-80 °Cで保存する。
- 20 µLの酵素フリーウォーターに溶解させる。NanoDrop分光光度計を用いてmRNA濃度および吸光度(OD)比を測定する。ブランクコントロールとしてヌクレアーゼフリーウォーターを1 µL使用する。OD260/280比は1.8から2.1の間、OD260/230比は2.0から2.4の間である必要がある。
2. LNPの調製および特性評価
- SM102、コレステロール、1,2-Distearoyl-sn-glycero-3-phosphocholine (DSPC)、およびDMG-PEG2000を無水エタノールに溶解し、10 mg/mLのストック溶液を調製する。1:50:38.5:10:1.5の比率で有機相を調製する。
- 正電荷を持つアミノ基(N)と負電荷を持つリン酸基(P)の8:1の比率に基づいて、必要なmRNA量を算出する。mRNAをクエン酸ナトリウム溶液に溶解し、水相を調製する。有機相と水相の比率を1:3に維持し、流速をそれぞれ1.5 mL/minに設定する。ヘリンボーンミキサーマイクロ流体デバイスを用いてLNPを調製する。
- まず、チューブとマイクロ流体チップ(ヘリンボーンミキサー)を無水エタノールとクエン酸ナトリウム溶液で1回ずつ洗浄する。パージによって調製した有機相と水相を混合させた後、1 mLシリンジを用いて吸引する。このとき、有機相と水相の比率は1:3とする。これらをシリンジポンプの2つのチャンネルにそれぞれロードする。
- 有機相と水相の流速を設定する。出口に接続した遠心チューブに5 mLのクエン酸ナトリウムバッファー (50 mM) を加える。チューブ内の残留洗浄液をすべてフラッシュした後、デバイスを起動し、溶出液を回収する。
- クエン酸ナトリウム溶液に分散したLNPを100 kDaの超ろ過チューブに移し、4000 × gで5~10分間遠心分離する。その後、再分散させるために2.5 mLのクエン酸ナトリウム溶液と2.5 mLの1× TBS溶液を加え、遠心分離をもう1回繰り返す。
- 粒子を再分散させるために1 mLのクエン酸ナトリウム溶液と4 mLの1× TBS溶液を加え、再度遠心分離を行う。濃縮したLNPを1 mLのTBS溶液に回収し、4 °Cで短期間保存する。
- 蛍光ベースのRNA定量キットを用いて、脱乳化前後のLNP中のmRNA量を測定する。これら2つの値の差がLNPの封入効率となる。
- 1× TEバッファー、プローブ作動溶液、および2% Triton X-100を調製する。mRNA標準液 (100 µg/mL) を1× TEバッファーを用いて2 µg/mLに希釈し、ブランク、10、20、100、500、および1000 ng/mLの濃度で標準曲線を作成する。4 µLのLNP溶液を16 µLの2% Triton X-100溶液とともにボルテックスし、10分間静置する。
- 脱乳化したLNP溶液5 µLを95 µLの1× TEバッファーに加える。標準曲線のウェルとサンプルウェルの両方に100 µLのプローブ作動溶液を加え、十分に混合して遮光し、黒底96ウェルプレートに移す。
- インキュベーション後、マイクロプレートリーダーを用いて蛍光強度 (Ex480/Em520) を測定する。標準曲線のウェルおよびサンプルウェルの吸光度から、それぞれブランクウェルの吸光度を差し引き、標準曲線をプロットする。
- 標準曲線を用いて、脱乳化前後のLNP溶液中のmRNA濃度を算出し、これらの値を200倍して希釈前の濃度を求め、以下の計算式に代入する。
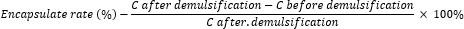
- LNP 10 µLを採取し、1 mLのTBS溶液で希釈する。Malvern粒子径分析装置を用いて、粒子径、ゼータ電位、および多分散指数 (PDI) 値を測定する。
3. T細胞の活性化およびトランスフェクション
- T細胞のソーティング
- 1 × 10⁷/mL濃度のPBMCをとり、37 °Cで再懸濁し、免疫磁気細胞分離バッファー10 mLを加えて十分に混合した後、500 × gで8分間遠心分離し、細胞数を計測する。
- 細胞を再懸濁して密度を5 × 10⁷ cells/mLに調整し、細胞懸濁液1 mLあたり50 µLのIsolation Cocktailを加えて室温で5分間インキュベートする。次に、細胞懸濁液1 mLあたり40 µLの免疫磁気細胞分離用磁気粒子を加えて混合し、チューブを磁気スタンドに設置して室温で10分間インキュベートする。
- ピペットを用いて、濃縮された細胞懸濁液を新しい遠心チューブに慎重に移す。チューブを磁石から離し、新鮮な免疫磁気細胞分離バッファー4 mLを加えて、2回目の分離ラウンドとしてさらに5分間インキュベートする。
- T細胞培養培地(RPMI 1640 GlutaMAX + 10% Fetal Bovine Serum + 1% Penicillin/Streptomycin + 100 IU/mL rhIL-2 + 5 ng/mL rhIL-7 + 5 ng/mL rhIL-15)で細胞を洗浄し、遠心分離して細胞数を計測する。T細胞培養培地を加えて細胞密度を1 × 10⁶/mLに調整し、ヒトT細胞活性化CD3/CD28磁気ビーズ12.5 µLを添加する。5% CO₂インキュベーター内、37 °Cで48時間インキュベートし、細胞を活性化させる。
- T細胞活性化パラメーターの検出
- 48時間活性化させたT細胞200 µLを1.5 mLマイクロ遠心チューブに移す。CD3/CD28活性化磁気ビーズを除去し、洗浄用のFACSバッファー1 mLを加えてピペッティングで穏やかに混合した後、500 × g、4 °Cで5分間遠心分離する。上清を慎重に取り除き、この操作を2~3回繰り返す。
- 細胞を100 µLのFACSバッファーで再懸濁する。抗ヒトCD3、抗ヒトCD25、および抗ヒトCD69抗体をそれぞれ1 µLずつ添加する。サンプルを穏やかに混合し、氷上で暗所で30分間インキュベートする。
- 細胞を洗浄するためにFACSバッファー1 mLを加え、遠心分離して上清を慎重に取り除いた後、FACSバッファー100 µLとLIVE/DEAD固定可能死細胞染色試薬0.1 µLを加え、氷上で暗所で10分間インキュベートする。
- 細胞を1 mLのFACSバッファーで再懸濁し、500 x g、4 °Cで5分間遠心分離した後、上清を慎重に取り除く。これを2~3回繰り返す。上清を捨て、細胞を200 µLのFACSバッファーで再懸濁する。フローサイトメトリーを用いて細胞を分析する。
- FSC-AおよびSSC-Aを用いて標的細胞を選択し、FSC-AおよびFSC-Hを用いてシングルセルを分離し、LIVE/DEAD細胞識別染料(LIVE/DEAD)を用いて生存細胞を同定する。非活性化T細胞と活性化T細胞の間でCD25およびCD69の比率を比較する。
- T細胞へのLNPトランスフェクション
- 封入効率の計算に基づき、mRNA量に応じて必要な量のLNPを分取する。まず、TBSに分散させたLNPを遠心分離して分離させ、その後RPMI 1640培地に移す。
- 48時間後、マグネットラックを用いてCD3/CD28活性化磁気ビーズを除去する。500 × gで8分間遠心分離して細胞数を計測し、T細胞培養培地を加えて密度を2 × 10⁶ cells/mLに調整する。1 × 105細胞あたり1 µgのLNP-mRNAを添加する。ピペッティングで穏やかに混合し、5% CO₂インキュベーター内、37 °Cで4~6時間インキュベートする。
4. CAR発現の検出
- トランスフェクションから4–6時間後、CAR-T細胞をピペッティングして穏やかに十分に混合する。少なくとも2 × 10⁵個の細胞を1.5 mLマイクロ遠心チューブに移す。
- 1.5 mLマイクロ遠心チューブに1 mLのFACSバッファーを加える。ピペッティングして混合し、4 °Cで500 x gにて5分間遠心分離する。上清を慎重に取り除く。この工程を2–3回繰り返す。
- 細胞ペレットを100 µLのFACSバッファーで再懸濁し、サンプルをコントロール群と実験群に分け、それぞれ50 µLずつにする。実験群の細胞懸濁液に1 µLのCAR検出抗体G4S-linkerを加え、サンプルを穏やかに混合し、氷上で暗所で30分間インキュベートする。コントロール群には抗体を加えず、氷上でインキュベートする。
- LIVE/DEAD fixable dead cell stain (1000×)を0.2 µLピペッティングし、100 µLのFACSバッファーで希釈する。その後、コントロール群と実験群にそれぞれ50 µLずつ分注し、サンプルを穏やかに混合して、氷上で暗所で10分間インキュベートする。
- 1 mLのFACSバッファーで細胞を洗浄する。4 °Cで500 x gにて5分間遠心分離する。上清を慎重に取り除く。これを2–3回繰り返す。
- 上清を捨て、細胞を200 µLのFACSバッファーで再懸濁する。フローサイトメトリーを用いて細胞を分析する。
- 以下のゲーティング戦略を用いてCARの発現を評価する。FSC-AおよびSSC-Aプロットを用いて標的細胞をゲートし、FSC-AおよびFSC-Hプロットを用いて単一細胞をゲートし、LIVE/DEAD fixable cell stainを用いて生細胞をゲートする。
注:コントロール群の生細胞集団の最右列においてG4S-linker抗体陽性に染まった細胞の選択に基づき、実験群に表示されるパーセンテージがCAR陽性率となる。
5. CAR-T細胞のin vitro細胞毒性解析
- ルシフェラーゼを発現しているNUGC4およびNCl-N87腫瘍細胞をトリプシンで消化する。300 x gで5分間遠心分離する。1 mLのRPMI 1640培地を加え、細胞数を計測して細胞密度を5 × 10⁴ cells/mLに調整する。96ウェルプレートの各ウェルに100 µLずつ分注する。蒸発を防ぐため、残りのウェルに等量のリン酸緩衝生理食塩水(PBS)を加える。5% CO₂含有37 °Cのインキュベーターで24時間培養する。
- フローサイトメトリーの結果に基づいてCAR陽性率を算出する。腫瘍細胞を含むウェル(100 µL/well)に、エフェクター細胞とターゲット細胞の比率(E:T比)が10:1、5:1、3:1、1:1、1:3、および1:5となるようにCAR-T細胞またはT細胞を加える。5% CO₂含有37 °Cで24時間培養する。
- ホタルルシフェラーゼリポーター遺伝子アッセイキットを用い、製品マニュアルに従って生存腫瘍細胞からのルシフェラーゼシグナルを検出し、殺細胞率を次式で算出する:(1 - (エフェクター細胞のRLU値/ターゲット細胞のRLU値)) × 100%。
6. CAR-T細胞のIn vivo機能検証
- 接種前の1週間の馴化期間の後、各マウスの腋窩に5 × 10⁶ NUGC4細胞。腫瘍サイズを毎日測定し、以下の式を用いて腫瘍体積を算出する。 V (mm3) = L × W2/2(Lは腫瘍の最大径、Wは最小径とする)に従い、腫瘍が100 mmに達するまで測定した3.
- マウスをランダムに4群に分け、異なる用量を投与する3つの投与群とPBSを投与する対照群とし、各群3匹とする。
注:盲目法(Blindness Act)は実施されなかった。 - インキュベーション後、 10 µg 1 × 10のmRNAの6 活性化T細胞を4時間処理し、5 × 10の投与量を調製します。5 細胞数/マウス、1 × 106 個/マウス、および2 × 106 個体当たり細胞数。LNPとT細胞の混合液をマウスに投与する。 経由で 尾静脈注射を行い、各マウスに以下の量を投与した 100 µL 細胞またはPBSの量。投与は1、4、7、10日目に行い、計4回投与した。
- 0、2、4、6、8、10、12、および14日目にマウスの腫瘍サイズを測定し、腫瘍体積を算出して増殖曲線をプロットする。データは平均値 ± 標準偏差(SD)で表記する。統計およびグラフ作成ソフトを用い、二元配置分散分析(ANOVA)およびTukeyの多重比較検定を組み合わせて群間の差を解析する。ns:統計的に有意ではない;*P < 0.05; **P < 0.01; ***P < 0.001; ****P < 0.0001.
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
Claudin18.2を標的とするCAR配列を用いた。この配列は、ヒト化抗Claudin18.2モノクローナル抗体由来のシングルチェーン可変断片(scFv)、CD8ヒンジ領域、CD28トランスメンブレン領域、共刺激ドメイン、およびCD3ζ活性化ドメインで構成されている。この配列に基づき、T7プロモーターとポリAテールを含むDNAテンプレートを構築し、in vitroでのCAR mRNA転写に用いた(図1A)。キャピラリー電気泳動により、CAR mRNAの長さが約1800 bpであることが確認された(図1B)。テーリングのない鋭いピークを持つ単一のバンドと、直線的でクリーンなベースラインは、mRNAが分解されていないことを示している。
次に、マイクロ流体デバイスを用いてLNPを調製した。TBSに分散させたLNPは、4 °Cで1週間安定して保持された。定量アッセイキットを用いてmRNAの封入効率を測定し(図 ...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
ディスカッション
このプロトコルでは、ホストゲノムへの組み込みを回避し、免疫拒絶などの多くのリスクを回避できる非ウイルス性mRNAデリバリーシステムを提供します。その一過性の機能により、オフターゲット毒性も防止され、CAR-T細胞において短期間かつ制御可能な発現が可能となるため、副作用や安全性リスクを低減できます。
翻訳効率と発現期間を調節するため、CAR mRNA配列のデザインの最適化を行いました。mRNA分子の5'UTR、3'UTR、5'-Cap、およびpoly(A)テールは、mRNAの翻訳と安定性を相乗的に調節します12。配列デザインにおいては、T7 RNAポリメラーゼと併用することで高度に特異的かつ効率的な転写システムを形成し13、大規模なin vitro RNA合成を可能にするT7プロモーターを採用しました。次に、mRNAの半減期を延長し、タンパク質の発現期間を延ばすために、120塩基対のpoly(A)テールを組み込みました14。...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
開示事項
著者らは、利益相反がないことを宣言します
謝辞
本研究に研究プラットフォームを提供していただいた上海大学および上海市第十人民病院中央実験室に感謝いたします。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 絶対エタノール | Sigma-Aldrich | 459836 | 有機相 |
| アガロース | Beyotime | ST004L | ゲル電気泳動 |
| anti-G4S linker (B02H1) mAb PE | Hycells | GS-ARPE100 | CAR検出 |
| BspQI制限酵素 | NEB | R0712 | プラスミド線状化 |
| BV421 Mouse Anti-Human CD25 | BD Biosciences | 564033 | 活性化マーカー |
| CD3/CD28活性化ビーズ | Thermo Fisher Scientific | 11161D | T細胞活性化 |
| コレステロール | Sigma-Aldrich | C8667 | 構造脂質 |
| CO2細胞培養インキュベーター | Thermo Fisher / 同等品 | 250i | T細胞および腫瘍細胞の培養用 |
| DMG-PEG2000 | Avanti Polar Lipids | 880151 | PEG化脂質 |
| DNA分離用磁気ビーズ | SYNTHGENE | 10501-005 | DNA精製 |
| DNase I (RNase-free) | NEB | M0303L | DNAテンプレートの除去 |
| DSPC | Avanti Polar Lipids | 850365 | リン脂質 |
| 動的光散乱解析装置 | Malvern Panalytical | Zetasizer | LNPのサイズ、PDI、ゼータ電位の測定用 |
| EasySepバッファー | STEMCELL Technologies | 20144 | 磁気分離 |
| ウシ胎児血清 (FBS) | Gibco | 10099-141 | 培養添加剤 |
| FITC Mouse Anti-Human CD3 | BD Biosciences | 555332 | T細胞同定 |
| フローサイトメーター | BD Biosciences / 同等品 | FACSCelesta / LSRFortessa | CARおよび活性化マーカーの検出用 |
| GelGreen核酸染色剤 | Biotium | 41005 | DNA可視化 |
| LIVE/DEAD Fixable Dye | Invitrogen | L34955 | 生存率染色 |
| ルシフェラーゼアッセイキット | Promega | E1500 | 細胞毒性評価 |
| 磁気分離スタンド | STEMCELL Technologies / 同等品 | 18000 | PBMCおよびT細胞の分離用 |
| Nanodrop分光光度計 | Thermo Fisher Scientific | NanoDrop 2000 | DNA/RNA定量用 |
| NSG雌マウス (6–8週齢) | Jackson Laboratory | 5557 | in vivoモデル |
| PBMC | Shanghai Saili Biotechnology Company | ||
| PCRサーマルサイクラー | Bio-Rad / 同等品 | T100 | DNA増幅用 |
| PE Mouse Anti-Human CD69 | BD Biosciences | 557050 | 早期活性化 |
| ペニシリン-ストレプトマイシン | Gibco | 15140-122 | 抗生物質 |
| Qsep核酸解析装置 | BiOptic Inc. | Qsep100 | mRNAのサイズ/完全性解析用 |
| Quant-iT RiboGreen RNAキット | Invitrogen | R11490 | 封入効率 |
| RapidSpheres | STEMCELL Technologies | 15061 | 磁気標識 |
| リコンビナントヒトIL-15 | PeproTech | 200-15 | メモリーフェノタイプ維持 |
| リコンビナントヒトIL-2 | PeproTech | 200-02 | T細胞増殖 |
| リコンビナントヒトIL-7 | PeproTech | 200-07 | T細胞生存 |
| 冷却遠心機 | Eppendorf / 同等品 | 5425R | LNP濃縮および細胞処理用 |
| RNA 6000 Ladder | Thermo Fisher Scientific | AM7152 | RNA特性評価 |
| RNAカートリッジキット (1pc) | Bioptic | C105110 | RNA品質管理 |
| RNA分離用磁気ビーズ | SYNTHGENE | 10511-005 | mRNA精製 |
| RNase-free Water | Thermo Fisher Scientific | AM9937 | IVTおよびRNA操作用 |
| RPMI 1640 GlutaMAX | Gibco | 61870-036 | T細胞培養 |
| SM-102 | MedChemExpress / 同等品 | HY-112563 | イオン化脂質 |
| T細胞分離用カクテル | STEMCELL Technologies | 15061 | CD3+ T細胞分離 |
| T7共転写およびキャップ付加キット | SYNTHGENE | 10111-3011 | IVT mRNA合成 |
| TBSバッファー | Gibco | 3005 | LNP保存 |
| トリプシン-EDTA | Gibco | 25200-056 | 細胞剥離 |
| UVゲルイメージングシステム | Syngene / 同等品 | NuGenius/NuGenius+ | DNA消化の確認用 |
参考文献
- Bray F, Ferlay J, Soerjomataram I, Siegel RL, Torre LA, Jemal A. Global cancer statistics 2018: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2018;68(6):394-424.
- Saez-Ibañez AR, Upadhaya S, Partridge T, Shah M, Correa D, Campbell J. Landscape of cancer cell therapies: trends and real-world data. Nat Rev Drug Discov. 2022;21(9):631-632.
- Dunbar CE, High KA, Joung JK, Kohn DB, Ozawa K, Sadelain M. Gene therapy comes of age. Science. 2018;359(6372):eaan4672.
- Jiang H, Shi Z, Wang P, Li X, Hou W, Zhang H, et al. Claudin18.2-specific chimeric antigen receptor engineered T cells for the treatment of gastric cancer. J Natl Cancer Inst. 2019;111(4):409-418.
- Baker DJ, Arany Z, Baur JA, Epstein JA, June CH. CAR T therapy beyond cancer: the evolution of a living drug. Nature. 2023;619(7971):707-715.
- Raguram A, Banskota S, Liu DR. Therapeutic in vivo delivery of gene editing agents. Cell. 2022;185(15):2806-2827.
- Khawar MB, Afzal A, Si Y, Sun H. Steering the course of CAR T cell therapy with lipid nanoparticles. J Nanobiotechnology. 2024;22(1):380.
- Hamilton AG, Thatte AS, Xu J, Mai D, Billingsley MM, Mitchell MJ, et al. High-throughput in vivo screening using barcoded mRNA identifies lipid nanoparticles with extrahepatic tropism for in situ immunoengineering. Adv Mater. 2026;38(13):e14370.
- Żak MM, Yoo J, Utrero-Rico A, Kim J, Smith R, Wang L, et al. A tumor-selective mRNA system enables precision cancer treatment. Mol Ther. 2026;34(2):1066-1083.
- Han JH, Fagan E, Yeom K, Park JH. In situ chimeric antigen receptor macrophage therapy via co-delivery of mRNA and immunostimulant. ACS Nano. 2025;19(48):40798-40816.
- Chen X, Li X, Yan Y, Wang J, Liu Y, Zhang Q, et al. Splenic dendritic cell-targeting mRNA transfection of H-type ionizable lipid-based LNPs for enhancing tumor immunotherapy. Bioact Mater. 2026;61:429-447.
- Roundtree IA, Evans ME, Pan T, He C. Dynamic RNA modifications in gene expression regulation. Cell. 2017;169(7):1187-1200.
- Ikeda RA, Richardson CC. Interactions of the RNA polymerase of bacteriophage T7 with its promoter during binding and initiation of transcription. Proc Natl Acad Sci U S A. 1986;83(11):3614-3618.
- Holtkamp S, Kreiter S, Selmi A, Simon P, Koslowski M, Huber C, et al. Modification of antigen-encoding RNA increases stability, translational efficacy, and T-cell stimulatory capacity of dendritic cells. Blood. 2006;108(13):4009-4017.
- Tada M, Abe N, Inagaki M, Sato K, Yamaguchi T, Tanaka H, et al. The effect of cap structure and poly(A) positioning on mRNA translation efficiency. Angew Chem Int Ed Engl. 2025;64(50):e202514124.
- Ye Z, Chen J, Zhao X, Li Y, Wang X, Zhang Y, et al. In vitro engineering chimeric antigen receptor macrophages and T cells by lipid nanoparticle-mediated mRNA delivery. ACS Biomater Sci Eng. 2022;8(2):722-733.
- Billingsley MM, Singh N, Ravikumar P, Zhang R, June CH, Mitchell MJ. Ionizable lipid nanoparticle-mediated mRNA delivery for human CAR T cell engineering. Nano Lett. 2020;20(3):1578-1589.
- Billingsley MM, Hamilton AG, Mai D, Singh N, Zhang R, Lee Y, et al. Orthogonal design of experiments for optimization of lipid nanoparticles for mRNA engineering of CAR T cells. Nano Lett. 2022;22(1):533-542.
- Zong Y, Lin Y, Wei T, Cheng Q. Lipid nanoparticle (LNP) enables mRNA delivery for cancer therapy. Adv Mater. 2023;35(51):e2303261.
- Sun D, Lu ZR. Structure and function of cationic and ionizable lipids for nucleic acid delivery. Pharm Res. 2023;40(1):27-46.
- Su FY, Zhao QH, Dahotre SN, Li X, Wang Y, Zhang Z, et al. In vivo mRNA delivery to virus-specific T cells by light-induced ligand exchange of MHC class I antigen-presenting nanoparticles. Sci Adv. 2022;8(8):eabm7950.
- Herrera-Barrera M, Ryals RC, Gautam M, Patel A, Kim S, Wilson J, et al. Peptide-guided lipid nanoparticles deliver mRNA to the neural retina of rodents and nonhuman primates. Sci Adv. 2023;9(2):eadd4623.
- Kheirolomoom A, Kare AJ, Ingham ES, Mahakian LM, Tam SM, Silvestrini MT, et al. In situ T-cell transfection by anti-CD3-conjugated lipid nanoparticles leads to T-cell activation, migration, and phenotypic shift. Biomaterials. 2022;281:121339.
- Tombácz I, Laczkó D, Shahnawaz H, Muramatsu H, Natesan A, Yadegari A, et al. Highly efficient CD4+ T cell targeting and genetic recombination using engineered CD4+ cell-homing mRNA-LNPs. Mol Ther. 2021;29(11):3293-3304.
- Rurik JG, Tombácz I, Yadegari A, Méndez Fernández PO, Shewale SV, Li L, et al. CAR T cells produced in vivo to treat cardiac injury. Science. 2022;375(6576):91-96.
- Shi D, Toyonaga S, Anderson DG. In vivo RNA delivery to hematopoietic stem and progenitor cells via targeted lipid nanoparticles. Nano Lett. 2023;23(7):2938-2944.
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
再版と許可
この記事は公開されました
動画は近日公開