本プロトコルでは、ヘキサメチルジシロキサン(HMDS)を用いて拡散を促進させたディッシュの調製方法と、それに続くイオン選択性電極測定によるマウスの血清、骨、および歯中のフッ化物イオン量の定量化について説明します。本手法は、生物学的試料におけるフッ化物の蓄積を評価するための、校正に基づいた高感度なアプローチを提供します。
方法論記事
ヘキサメチルジシロキサン促進拡散法およびイオン選択性電極測定法を用いたマウスモデルにおける血清、骨、および歯中のフッ化物定量
この記事について
サマリー
要約
生体組織におけるフッ化物レベルの定量は、フッ化物の曝露、代謝、および毒性を理解するために不可欠です。本プロトコルでは、ヘキサメチルジシロキサン(HMDS)促進拡散に続き、イオン選択性電極(ISE)分析を用いることで、血清、骨、および歯の中のフッ化物イオン量を測定する、感度が高く再現性のある方法について記述します。制御されたフッ化物処理を施したマウスから、血清、大腿骨、および下顎切歯を含む生物学的試料を採取します。骨および歯の試料は灰化、粉砕、および水和を行い、血清は直接処理します。各試料を超純水を含む拡散皿に移し、フッ化物トラップとして機能する水酸化ナトリウム液滴を付着させた、ペトロラタム塗布済みの蓋で密封します。HMDS飽和硫酸を注入してフッ化物の放出と拡散を開始させ、放出されたフッ化物イオンをトラップ内で定量的に回収します。一晩の拡散後、フッ化物トラップの液滴を単一のサンプルにまとめ、必要なpH範囲に酸性化し、ISE測定用に規定の容量に調整します。既知のフッ化物量で調製した校正用拡散皿を用いて定量のための標準曲線を作成し、品質管理サンプルによって電極の安定性を検証します。0 ppmまたは125 ppmのフッ化物に曝露した若齢マウスおよび成熟マウスからの代表的な結果は、血清、骨、および歯におけるフッ化物レベルの年齢および用量依存的な差異を検出できる本法の能力を証明しています。本プロトコルは、多様な生物学的マトリックス中のフッ化物を定量するための堅牢な校正ベースのアプローチを提供し、マウスモデルにおけるフッ化物曝露、組織蓄積、および毒性学的結果を調査する研究に適しています。本法の大きな利点は、拡散プロセスによって放出されたすべてのフッ化物が100 µL未満の測定可能なサンプル量に濃縮されるため、個々のマウス切歯から得られる3–5 mgの灰などの極めて小さな試料中のフッ化物を正確に定量できることです。
概要
フッ化物は天然に存在するアニオンであり、最適なレベルのフッ化物はう蝕の予防に有効です1,2,3,4,5。米国(U.S.)では、う蝕の発生率を低下させ、口腔健康を増進するための公衆衛生戦略として、0.7 ppmの地域上下水道フッ化が実施されています6。しかし、過剰なフッ化物を長期的に摂取すると、複数の組織に悪影響を及ぼす可能性があります。高濃度のフッ化物への曝露は、エナメル質形成を阻害し7,8,9、骨形成を変化させ10、骨格の完全性を損なわせます11
細胞レベルでは、フッ化物への曝露は、酸化ストレス12、小胞体ストレス13、遺伝子発現を変化させるエピジェネティックな修飾14、およびエナメル芽細胞におけるアポトーシス15,16,17,18を含む、いくつかの代謝障害を誘発します。世界的に、地下水中のフッ化物濃度の低下(>1.5 ppm)は、重大な健康上の懸念となっています。最近の予測モデリング研究では、世界中で約1億8,000万人が過剰なフッ化物曝露の影響を受けている可能性があると推定されており、特にアジアとアフリカでその負担が最も大きいことが示されています1。飲料水以外にも、食品(例:シーフード;~1.9 ppm)、飲料(例:茶;0.5–6 ppm19)、および歯磨き粉などの歯科製品20(1,000–1,500 ppm)を通じてフッ化物への曝露が起こります。
したがって、フッ化物の曝露、代謝、および組織への蓄積を理解することは、その治療上の利点と潜在的な毒性学的影響の両方を評価するために不可欠である。尿、血清、骨、歯などの生物学的試料中のフッ化物を正確に定量することは、この研究における極めて重要な要素である。しかし、フッ化物の化学的性質およびカルシウムに富むマトリックスに対する強い親和性のため、その測定は分析的に困難である。体内のフッ化物の約99%は、骨や歯などの石灰化組織に存在する21。これらの課題に対処するため、イオン選択性電極(ISE)電位差法、イオンクロマトグラフィー、比色分析、滴定法、および核種または放射化に基づく方法など、さまざまな分析技術が開発されてきた22。これらのうち、ヘキサメチルジシロキサン(HMDS)促進拡散法とフッ化物選択性電極測定を組み合わせた手法は、その感度、再現性、および多様な試料タイプとの適合性から、生物学的マトリックスにおいて最も信頼性が高く、広く用いられているアプローチの一つとなっている23,24,25,26,27,28,29。
複数の分析法が存在しますが、それぞれのアプローチには実験的または臨床的研究における使用を制限しうる限界があります。イオンクロマトグラフィーは高い感度と選択性を備えていますが、専用の装置と広範な試料調製が必要です30,31。SPADNS(ナトリウム 2-(パラスルホニルフェニルアゾ)-1,8-ジヒドロキシナフタレン-3,6-ジスルホナート)法などの比色分析法は簡便で安価ですが、濁度や内因性発色団による干渉を受けやすく、複雑な生物学的試料における信頼性が制限されます22,32,33。滴定法は費用対効果が高く簡単ですが、ほとんどの生物学的検体における微量レベルのフッ化物検出に必要な感度が不足しています34。核分析または放射化に基づく手法は極めて高い感度を提供しますが、原子炉や加速器ベースの中性子源へのアクセスが必要であり、日常的な研究室での使用には不向きです35。対照的に、HMDSによる拡散促進に続くISE測定は、軟組織と石灰化組織の両方からフッ化物を完全に遊離させつつ、感度、コスト、およびアクセスのしやすさの現実的なバランスを提供します。これは、組織の利用可能性が限られており、マウス切歯のような石灰化構造から得られる灰分が1歯あたり 3–5 mg に過ぎない小動物を用いた研究において特に有利です。
拡散ーISE法により、放出されたすべてのフッ化物を小さく規定された体積に濃縮できるため、極めて少量の試料であっても正確な定量が可能です。このため、本法は毒性動態研究、用量反応実験、および発達段階におけるフッ化物代謝の調査に適しています。小型齧歯類、特にC57BL/6Jマウスは、フッ化物の影響を研究するための動物モデルとして広く用いられています7,9,12,29,36。
本プロトコルでは、高濃度のフッ化物(125 ppm)に曝露させたマウスと未処理の対照群から採取した血清、骨、および歯の中のフッ化物を定量するため、HMDS促進拡散法およびフッ化物選択電極法を適用します。さらに、若齢マウス(処置開始時で6週齢)と成熟マウス(処置開始時で18週齢)におけるフッ化物の蓄積を比較し、フッ化物の代謝および組織への沈着における年齢依存的な差を評価します。げっ歯類の切歯は絶えず萌出しており、約7週齢までに萌出と咬合摩耗の定常状態のバランスに達するため、代表的な歯科組織として下顎切歯を選択しました。この持続的な成長パターンにより、エナメル質形成の一定かつアクセス可能なグラデーションが得られるため、マウスの切歯はエナメル質形成および歯科フッ素症を研究するための、広く利用され検証済みのモデルとなっています。
プロトコル
本プロトコルに記載されているすべての手順は、Association for Assessment and Accreditation of Laboratory Animal Care International (AAALAC) の認定を受けた Nova Southeastern University の機関動物ケアおよび使用委員会 (IACUC) によって承認された脊椎動物の使用に関するガイドラインおよび規制 (プロトコル番号 2023.02.MSuz1) に従って実施されました。すべての動物実験は、実験動物の飼育および使用に関するガイドおよびアメリカ獣医学会 (AVMA) の動物の安楽死に関するガイドラインに準拠しています。本研究で使用したすべての材料は、材料一覧表に記載されています。
1. 動物および マウスモデルにおけるフッ化ナトリウムの調製と投与
- 動物:雄のC57BL/6Jマウスを、処置開始時に思春期(6週齢)と成熟期(18週齢)の2つの年齢カテゴリーに割り当てる。
- 各群に、フッ化物不含の脱イオン水(0 ppm F⁻)またはフッ化ナトリウム添加飲料水(125 ppm F⁻)を6週間の曝露期間にわたって提供する。
- 各年齢および処置条件に5匹の動物を含める(N = 5/群)。
- 曝露期間の終了時に、血清、大腿骨、および下顎切歯を採取し、採取したすべての検体を後続の分析用に調製する。
注:検体:灰化した骨、灰化した歯、および血清などの処理済み材料。
- 動物の飼育および食事:マウスを標準的な実験室条件下で飼育し、食物と水はad libitum(自由摂取)とする。
- 背景フッ化物レベルを最小限に抑えるため、歯、骨、および血清の採取の1週間前からフッ化物不含の食事を提供する。
- フッ化ナトリウム飲料水
- フッ化物添加飲料水を調製するには、フッ化ナトリウム(NaF)を脱イオン水に溶解させ、目的のフッ化物濃度(例:125 ppm F⁻)にする。
- 溶液を0.2 µmの真空フィルターでろ過し、オートクレーブ滅菌済みのボトルに入れる。2日ごとに新しい溶液を調製する。
注意:NaFは飲み込むと毒性があり、皮膚および目の刺激を引き起こす可能性がある。白衣、ニトリル手袋、および保護メガネを着用し、ドラフトチャンバー内で取り扱うこと。
- フッ化物不含の対照水については、脱イオン水を0.2 µmの真空フィルターでろ過し、オートクレーブ滅菌済みのボトルに入れる。2日ごとに新しい水を調製する。
- フッ化物処置の目的の期間中、フッ化物添加またはフッ化物不含の飲料水をad libitumで提供する。毎日水位を監視し、2日ごとにボトルを交換する。
- 曝露期間の終了時に、二酸化炭素(CO₂)吸入に続いて断頭により動物を安楽死させる。安楽死の手順は、AVMAの動物の安楽死に関するガイドラインに従って実施され、機関のIACUCプロトコルの一部として承認された。
注意:CO2は窒息剤である。換気の良い場所で手順を行い、チャンバーが適切に機能していることを確認すること。直接吸入することを避けること。
2. フッ化物測定のための検体調製
- 血液採取
- CO₂吸入によりマウスを安楽死させ、直ちに1 mL結核用注射器を用いて終末心穿刺により血液を採取する。血液を1.5 mLマイクロ遠心チューブに移す。使用済みの針および注射器はすべて、施設で承認された鋭利物廃棄容器に廃棄する。
注意:注射針は鋭利であり、刺傷を負う恐れがあるため、慎重に取り扱うこと。 - 血液を室温で30分間静置した後、2,000 × gで10分間遠心分離する。
- 上清(血清)をマイクロ遠心チューブに移し、−80 °Cで保存する。
注意:超低温フリーザーは凍傷の危険がある。チューブを取り扱う際は断熱手袋を着用し、冷たい表面に長時間皮膚を接触させないこと。
- CO₂吸入によりマウスを安楽死させ、直ちに1 mL結核用注射器を用いて終末心穿刺により血液を採取する。血液を1.5 mLマイクロ遠心チューブに移す。使用済みの針および注射器はすべて、施設で承認された鋭利物廃棄容器に廃棄する。
- 骨
- 大腿骨の採取:安楽死後、股関節で後肢を解剖する。
- 大腿骨からすべての軟組織を慎重に除去する。組織を脱イオン水で3回洗浄する。骨は次の処理まで-80 °Cで保存する。除去した軟組織および汚染された材料は、施設の生物学的廃棄物ルートで廃棄する。
注:組織は、70%エタノールでの長期保存のために、2%スクロースを含む4%パラホルムアルデヒドで12~16時間固定してもよい。この固定処置は、その後のフッ化物定量精度の正確性に影響しない。 - 骨を脱イオン水で十分にすすぐ。糸くずの出ないペーパータオルで余分な水分を吸い取る。
- 蒸発させるため、蓋を開けた状態の1.5 mLマイクロ遠心チューブに骨を移し、60 °Cの乾燥機で12~16時間乾燥させる。
注意:乾燥機で火傷をする恐れがある。サンプルを取り扱う際は耐熱手袋を使用すること。 - 骨の灰化:乾燥させた骨をアルミナるつぼに移す。るつぼをマッフル炉に入れ、150 °C/hの昇温速度で600 °Cまで加熱し、その後6時間保持する。るつぼを取り出す前に、炉の温度が200 °C以下に下がるまで待機する。残留した骨片や汚染された消耗品は、施設の生物学的廃棄物ルートで廃棄する。
注意:マッフル炉およびるつぼは極めて高温になり、深刻な火傷の危険がある。るつぼを取り扱う前に、必ず炉を冷却させること。るつぼを取り出す際は、白衣、保護メガネ、耐熱手袋を着用し、長いピンセットを使用して高温表面への直接接触を避けること。
重要ステップ:灰化が不十分な場合、後続の分析に支障をきたす。処理を進める前に、骨試料が完全に酸化した状態であることを確認すること。残留炭素があると、その後の測定に干渉する。
注:適切に灰化された骨は、均一な薄灰色から白色に見える。黒い粒子、特に黒色または炭のような残留物がある場合は、燃焼が不完全であることを示している。変色が見られる場合は、有機物を完全に除去するために灰化時間を延長すること。 - 灰化した骨の保存:灰化後直ちに、骨を1.5 mLマイクロ遠心チューブに移す。チューブをパラフィルムで密閉し、使用時まで真空デシケーターで保存する。
- 歯
- 下顎切歯の採取:顎関節の高さで水平に切開し、下顎骨を上顎骨から分離する。
- 正中矢状面に沿って切開し、上顎骨と下顎骨をそれぞれ左右に分ける。
- 組織を脱イオン水で3回洗浄し、下顎切歯を慎重に採取する。採取した切歯は次の使用まで-80 °Cで保存する。採取した軟組織および汚染された消耗品は、施設の生物学的廃棄物ルートで廃棄する。
注意:顎関節および正中矢状面の切開を行う際は、負傷を避けるため鋭利な解剖器具を慎重に使用すること。手袋、白衣、保護メガネを含む適切な個人用保護具(PPE)を着用すること。
注:組織は、70%エタノールでの長期保存のために、2%スクロースを含む4%パラホルムアルデヒドで12~16時間固定してもよい。この固定処置は、その後のフッ化物定量精度の正確性に影響しない。 - 灰化のための歯の調製:歯を脱イオン水で十分にすすぎ、1%過酸化水素(H₂O₂)に12~16時間浸漬する。使用済みの過酸化水素溶液は有害化学廃棄物として廃棄する。
- 再び脱イオン水ですすぎ、糸くずの出ないティッシュで軽く水分を拭き取り、蓋を開けた状態の1.5 mLマイクロ遠心チューブに移す。チューブを60 °Cの乾燥機で12~16時間乾燥させる。
注意:過酸化水素は酸化剤であり、皮膚や目への刺激を引き起こす可能性がある。白衣、ニトリル手袋、保護メガネを着用し、ドラフトチャンバー内で取り扱うこと。可燃性物質への接触を避けること。 - 歯の灰化:乾燥させた歯をアルミナるつぼに移し、マッフル炉を用いて、昇温速度150 °C/h、保持温度600 °Cで20時間灰化させる。
- 炉の温度が200 °C以下に下がった後のみ、るつぼを取り出す。
注意:マッフル炉およびるつぼは極めて高温になり、深刻な火傷の危険がある。るつぼを取り扱う前に、炉を200 °C以下まで冷却させること。るつぼを取り出す際は、白衣、保護メガネ、耐熱手袋を着用し、長いピンセットを使用して高温表面への直接接触を避けること。
重要ステップ:完全に酸化させること。残留炭素は後続の分析に干渉する。
注:灰化した歯の試料は、均一な薄灰色から白色に見えるはずである。黒い残留物が残っている場合は、再度灰化を行うこと。 - 灰化した歯試料の保存:灰化後直ちに、歯を2 mLラウンドボトムマイクロ遠心チューブに移す。
- チューブをパラフィルムで密閉し、使用時まで真空デシケーターで保存する。
3. HMDS促進拡散皿の調製
- 試薬および材料
- 6 N 硫酸:拡散皿を調製する少なくとも2日前までに、6 N 硫酸のストック溶液を作成しておく。
注:拡散ディッシュ(Diffusion dish):処理済みの生物学的材料から放出された成分を、蓋に固定された化学トラップで捕捉するために設計された、制御された密閉環境を形成する密閉容器。密閉設計により外気との交換が防止され、放出された分析物がその後の測定のためにトラップへ誘導される。 - マグネチックスターラーの上に、マグネチックスターバーを入れた1 Lのプラスチック製ビーカーを置き、超純水416 mLを加えます。
- 50 mLセロロジカルピペットを使用し、絶えず攪拌しながら、水に36 N H₂SO₄を84 mLゆっくりと加える。溶液が発熱するため、室温まで冷却させる。. 未使用または使用済みの硫酸溶液は、すべて有害化学廃棄物として、機関の化学廃棄物処理フローに従って廃棄してください。
注意:硫酸は強い腐食性があります。耐酸性手袋、白衣、保護メガネを着用し、ドラフトチャンバー内で取り扱ってください。皮膚等に付着した場合は、直ちに大量の水で洗い流してください。 - HMDS飽和6 N硫酸:6 N硫酸を2 Lの分液漏斗に移し、15 mLのヘキサメチルジシロキサン(HMDS)を加える。
- ストッパーとコックがしっかりと閉まっていることを確認し、分液漏斗を横向きに保持して、微細なHMDSの液滴が見えるまで激しく振盪してください。
- ストッパーを開けて現像ガスを放出し、この操作をさらに2回繰り返します。
- 栓を数時間、わずかに開いた状態にしておきます。6 N HMDS飽和硫酸が入った分液漏斗を、化学薬品用フード内のスタンドに保管してください。HMDSを含む硫酸および汚染物質は、有害化学廃棄物として廃棄してください。
注意:HMDSは可燃性であり、吸入による毒性があります。白衣、手袋、保護メガネを着用し、ドラフトチャンバー内で取り扱ってください。火気厳禁です。 - 0.05 N 水酸化ナトリウム:1 g の NaOH ペレットを 25 mL の超純水に溶解し、1 N のストック溶液を調製する。
- 1 N NaOHストック溶液2 mLを超純水38 mLと混合し、0.05 N NaOH溶液を作成する。
- 0.05 N NaOHを単回使用分ずつ1.5 mLマイクロ遠心チューブに分注し、蓋をParafilmで密封して、CO₂の吸収を最小限に抑えるために真空デシケーター内で保存する。未使用または使用済みの水酸化ナトリウム溶液は、有害化学廃棄物として廃棄すること。
注意:水酸化ナトリウムは強い腐食性を持ち、深刻な化学火傷を引き起こす可能性があります。白衣、手袋、および保護メガネを着用してください。溶液が飛散しないよう、慎重に取り扱ってください。 - 0.2 N 酢酸:添加 575 µL 氷酢酸を超純水に加え、最終容量を50 mLに調整して0.2 N酢酸を調製する。酢酸溶液は有害化学廃棄物として廃棄すること。
注意:酢酸は腐食性があり、皮膚、目、および呼吸器を刺激する可能性があります。白衣、手袋、および保護メガネを着用し、化学薬品用ドラフトチャンバー内で取り扱ってください。 - ワセリン:約100 gのワセリンを以下で融解させる。 60 °C オーブン内で加熱する。液状のペトロラタムを10 mLシリンジに吸引し、冷却して凝固させる。ペトロラタムを充填したシリンジは、室温で数週間保存可能である。
- ペトリ皿:拡散皿の作製には、60 × 15 mmの未処理ペトリ皿を使用する。
- 加熱した18G注射針を用いて、ペトリ皿の蓋に小さな穴を開けます。
- 14Gの鈍針を装着した10mLシリンジを用い、蓋の内縁にペトロラタムで隙間のないシールを施します。使用済みの針はすべて、施設で承認された鋭利物廃棄容器に廃棄してください。
注意:注射針は鋭利であり、刺傷を引き起こす可能性があります。慎重に取り扱い、承認された針廃棄容器に廃棄してください。針を加熱する際は、火傷を防止するため、耐熱手袋および保護メガネを着用してください。 - キャリブレーション用拡散ディッシュのためのNaFストック溶液。1 Lの超純水に4.19 gのNaFを溶解し、100 mMのストック溶液を調製する。10 mMの溶液を調製し、 100 µMおよび 10 µM 100 mM溶液を10倍段階希釈することでストック溶液を作成します。
注:NaF 1モルあたり19 gのF⁻が提供されるため、 1 µL の 10 µM NaFには0.19 ngのF⁻が含まれており、 1 µL 10 mM NaFの[指定量]には、190 ngのF⁻が含まれています。
注:校正用拡散皿:既知質量のフッ化物イオン(F¯)を用いて校正にのみ使用される拡散皿。
- 6 N 硫酸:拡散皿を調製する少なくとも2日前までに、6 N 硫酸のストック溶液を作成しておく。
- 検体別の拡散皿の調製
- 血清拡散ディッシュ:ペトリ皿の底に超純水3 mLをピペットで分注し、以下を添加する 75 µL 血清。血清で汚染された材料は、施設の生物学的廃棄物処理ルートで廃棄してください。ステップ3.4に進みます。
- 骨拡散皿
- 骨灰の粉砕:マイクロスパチュラを用いて、1.5 mLマイクロ遠心チューブ内の灰化した骨を微粉末になるまで研磨する。粉砕した骨灰の処理は直ちに行うこと。骨灰で汚染された消耗品は、機関の化学廃棄物処理フローに従って廃棄する。
- 骨灰の計量および水和
- 読取値0.1 mg以上の分析用天秤の計量皿の上に、空のペトリ皿の底を置く。
- 静電気を最小限に抑え、粉末の飛散を防ぐため、粉砕した骨灰を2 mLマイクロ遠心チューブから小型の磁器皿に移します。
- マイクロスパチュラを用いて、皿に約5 mgの骨灰を加え、灰の飛散を防ぐため、皿を分析用天秤から取り出す前に、直ちに粉末に3 mLの超純水を加えます。
- 各骨灰試料の正確な重量を記録する。続いてステップ3.4に進む。
- 歯用拡散ディッシュ
- 灰化歯の粉砕
- 灰化した切歯を2 mLのラウンドボトムマイクロ遠心チューブに移し、各チューブに直径5 mmのステンレス製ビーズを1個加える。チューブを密閉し、蓋をパラフィルムで固定する。
- 灰化した切歯をビードビーターを用い、2,500 rpmで10秒間粉砕する。粉砕した歯の処理は直ちに開始すること。
- 灰化した歯の計量および水分補給
- ステンレス製ビーズを含むチューブの内容量すべてを、分析天秤の計量皿上に配置した拡散皿の底に注ぎ入れる。歯灰を含む汚染された消耗品は、施設内の化学廃棄物処理ルートに従って廃棄すること。
- ディッシュからステンレス製ビーズを取り出し、歯灰の正確な重量を記録する(下顎切歯1本あたり通常3~4 mg)。
- 静電気による灰の飛散を防ぐため、直ちに3 mLの超純水を加えて歯の灰を覆ってから、天秤からシャーレを取り出してください。その後、ステップ3.4に進みます。
- 灰化歯の粉砕
- 拡散ディスクの校正および品質管理
- 検体拡散皿と並行して、5〜6点の校正を行うための校正用拡散皿を2セット、およびブランクを含む同様の品質管理用拡散皿を1セット準備する。
注:品質管理用拡散皿:校正用拡散皿と同一の方法で調製し、電極の安定性を定期的に確認し、一貫した測定性能を確保するために使用する。 - 11枚または13枚のシャーレそれぞれに、超純水を3mLずつピペットで分注し、検体サンプルで予想されるF⁻の質量範囲をカバーするようにNaFストック溶液を加える。手順3.4に従い、拡散皿の組み立てを完了させる。37.
- 検体拡散皿と並行して、5〜6点の校正を行うための校正用拡散皿を2セット、およびブランクを含む同様の品質管理用拡散皿を1セット準備する。
- 拡散皿アセンブリの完了
- フッ化物トラップの堆積層を構築するには、 50 µl 0.05 N NaOHを、シャーレの蓋の縁から十分離れた内壁に3滴滴下します。
注:フッ化物トラップ(F¯トラップ):拡散皿の構成要素であり、F¯を捕捉するためのもので、具体的には水酸化ナトリウム(NaOH)を指す。 - NaOH液滴を乱さないように蓋を反転させ、ペトロラタムを用いてディッシュの底部にしっかりと密閉します。
- 3 N HMDS飽和硫酸溶液を調製するには、6 N HMDS飽和硫酸と超純水を等量ずつ混合します。保存ができないため、使用直前に調製してください。
- 20G針を装着した10mLシリンジを用い、準備した3N HMDS飽和硫酸3mLを、拡散皿蓋の穴から底部の水中に注入する。シリンジの針を挿入または抜去する際、蓋の内壁に酸が飛散しないよう注意すること。
- HMDS促進フッ化物拡散:注入孔を、開口部を完全に覆うように少量のペトロラタムで直ちに封止し、拡散用ディッシュを低速に設定したバリオロッカーに設置する。室温で一晩インキュベートする(図1).
- フッ化物トラップの堆積層を構築するには、 50 µl 0.05 N NaOHを、シャーレの蓋の縁から十分離れた内壁に3滴滴下します。
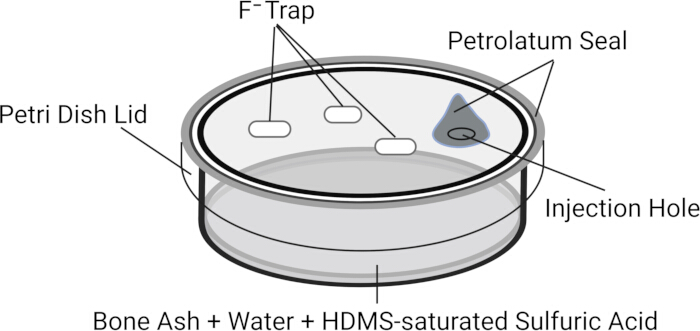
図1フッ化物抽出およびトラップ用骨拡散ディッシュの概略図。 図1は、60 × 15 mmの未処理ペトリ皿で組み立てられた骨拡散皿の設計を示している。蓋には、ペトロラタムビーズで密封された小さな注入孔がある。蓋の内面には、拡散中に蓋から吊り下げられた状態で、フッ化物イオン(F⁻)トラップとしてNaOHが3滴配置されている。蓋はペトロラタムを用いて皿の底部に気密密封されている。ペトリ皿の底部には、超純水、ヘキサメチルジシロキサン(HMDS)飽和硫酸、および骨灰が含まれており、これらが合わせてフッ化物の放出およびその後のトラップのための反応環境を形成している。この図は著者らがBiorenderを用いて作成し、CC BYライセンスの下で提供されている。 この図の拡大版を表示するには、ここをクリックしてください。
4. ISEを用いたフッ化物測定
- ISEのセットアップ
- ダブルチャンネルのフッ化物イオン選択電極に適切な充填液を入れ、ポテンショメータに接続し、電極ホルダーに電極を固定する。
- 未処理のペトリ皿を、電極のセンシング面の下にあるシザージャッキ上に配置し、センシング面がペトリ皿の底面と平行になるように調整する。シザージャッキのテーブルを上げ、ペトリ皿が電極にほぼ接触する状態にする(Figure 2)。
- 測定サンプルの調製
注:サンプル:本プロトコルにおいてサンプルとは、拡散後のF¯トラップに酢酸と水を混合させた、イオン選択電極(ISE)で測定する最終製品のみを指す。- サンプルのpHを5に調整するため、インキュベーション期間終了後、拡散皿をロッカーから取り出し、ペトロラタムのシールを破って慎重に蓋を持ち上げる。蓋を平らな面に伏せ、3滴のF¯トラップが乱されないようにする。
- P20ピペットを用いて、1滴に0.2 N 酢酸を15–20 µL添加し、次にピペットチップを変えずに3滴すべてを1滴にまとめる。
注:F¯濃度が高いサンプルは初期pHが低くなる傾向があるため、F¯濃度の低いサンプルと比較して、pHを5に調整するために必要な0.2 N 酢酸の量は少なくて済む。電極電位を記録(ステップ 5.3)した後の残りのサンプル量は極めて少ないため、残っているサンプルを用いて指示紙でpHを確認する。 - サンプルの容量を調整するため、P100ピペットを75 µLに設定し、空気を混入させずにF¯トラップの全量を吸引し、超純水を用いてサンプルの容量を正確に75 µLに調整する。
- フッ化物濃度の計算精度を確保するため、この操作は慎重に行う。サンプルをピペットチップ内に保持したまま、直ちにステップ 4.3へ進む。
- 検体、校正用サンプル、および品質管理サンプルの測定
- サンプルの電極電位を測定するため、フッ化物イオン選択電極のセンシング面とペトリ皿の間にサンプルを分注する。電極のセンシング面全体が、ペトリ皿に直接接触することなく、完全に液体に浸かっていることを確認する。ポテンショメータが安定するまで待ち、ISEに表示された電位(mV)を記録する。
- 最も低いF¯濃度から最も高い濃度へと順に、最初の校正標準物質セットを測定し、校正標準曲線を決定する。
- 電極電位(mV)をF¯(ng)の対数に対してプロットし、校正曲線を作成する(Figure 3)。指数回帰を適用して、標準曲線の方程式と決定係数(R2)を求める。R2が0.99以上の場合のみ、校正曲線として受理する。
- 各検体サンプルを測定し、電極電位(mV)を記録する。
- 電極の安定性を監視し、アッセイのドリフトを検出するため、各分析ランの間隔を置いて品質管理サンプルを測定する。
- 品質管理サンプルの値を対応する校正サンプルと直接比較し、約5%以内で一致することを確認して、時間の経過に伴う電極性能の安定性を検証する。
- 定期的にブランクの拡散皿を測定し、サンプルの取り扱いおよび拡散中にフッ化物汚染がないことを確認する。
- 標準曲線の方程式を用いて、各検体サンプル中のF¯(ng)の質量を算出する。その後、この質量を、拡散皿に添加した血清の容量(µL)、または骨または歯の灰の質量(mg)で除す。
- 骨灰中のF¯濃度(ng/mg)の計算例
- 拡散皿に添加した骨灰の質量:5.1 mg ; 75 µLの検体サンプルの電極電位:–31.6 mV
- ステップ 1:校正方程式を用いてフッ化物質量を算出する
- F⁻質量 (ng) = 3505.4 x e(-0.043x-31.6)
- F⁻質量 (ng) = 13,641 ng
- ステップ 2:骨灰中のフッ化物濃度を算出する
- F⁻濃度 = 13,641 ng / 5.1 mg
- F⁻濃度 = 2,675 ng / mg (ppm)
- 骨灰中のF¯濃度(ng/mg)の計算例
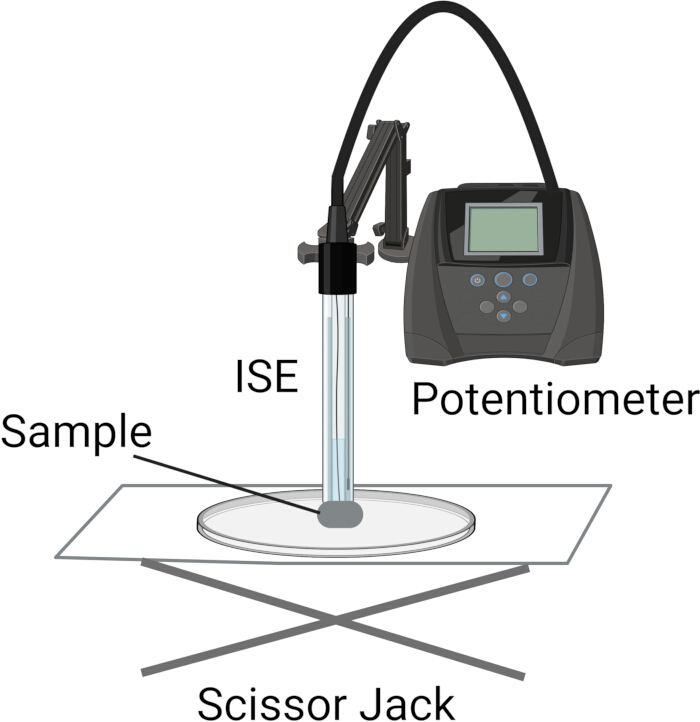
図 2: ISE測定セットアップの模式図。図 2は、2チャンネルイオン選択性電極(ISE)を用いたフッ化物イオン測定の構成を示している。シャーレをシザージャッキ上に配置し、電極に対する高さを精密に調整できるようにしている。ISEを電位計に接続し、センシング表面がシャーレの平面と平行になり、距離が約1–2 mmに維持されるように配置する。間隔を設定した後、少量の試料(75 µL)をセンシング表面とシャーレの間の隙間にピペットで注入し、測定中に試料が電極のセンシング領域を完全に覆うようにする。この図は著者がBiorenderを用いて作成し、CC BYライセンスの下で提供されている。こちらのリンクをクリックして、この図の拡大版を表示してください。
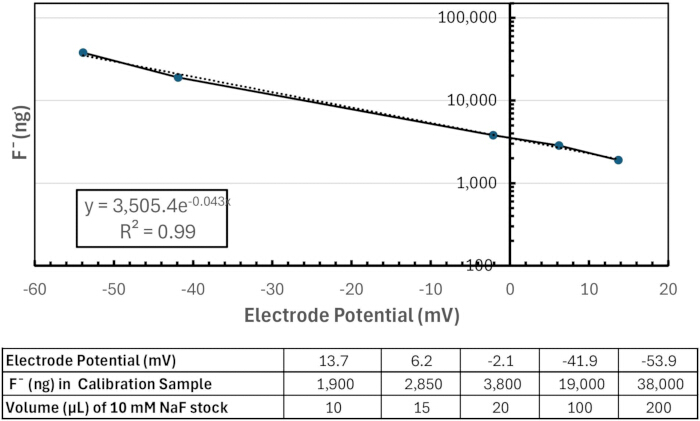
図 3: 歯片試料中のフッ化物イオン量の定量に用いた検量線および対応する検量表。上段:歯片試料中のフッ化物イオン量を決定するために使用した検量線の例。x軸は電極電位(mV、線形スケール)を、y軸は対応するフッ化物イオン量(ng F⁻、対数スケール)を示す。測定された検量点を通る実線と、フィッティングした指数回帰を示す点線が描かれている。挿入ボックスには、標準曲線の式と決定係数(R2 = 0.99)が表示されている。下段:検量線の作成に使用した数値を含む表。1行目には、検量用試料で記録された5つの電極電位(mV)が記載されている。2行目には、各検量用試料に対応するフッ化物イオン量(ng F⁻)が示されている。3行目には、検量用拡散皿に添加した10 mM NaFストック溶液の量(µL)が記載されており、この添加フッ化物イオン量は、拡散後に各検量用試料に捕捉された量に相当する。この図の拡大版を表示するには、ここをクリックしてください。
結果
生物学的材料中のフッ化物(F-)濃度を測定するための本プロトコルの適用を示すため、制御されたフッ化物処理を施したマウスから採取した血清、骨、および下顎切歯の検体サンプルを作成した。雄のC57BL/6Jマウスを、若齢(6週齢)と成熟(18週齢)の2つの年齢カテゴリーに分け、6週間の曝露期間中、フッ化物を含まない脱イオン水(0 ppm F⁻)またはフッ化ナトリウムを添加した飲用水(125 ppm F⁻)のいずれかを与えた。各年齢および処理条件につき5匹の動物を用いた。曝露期間終了後、血清、大腿骨、および下顎切歯を採取し、本プロトコルに従って検体サンプルを調製し、分析した。血清、骨、および歯で測定された代表的なフッ化物濃度を以下にまとめる。
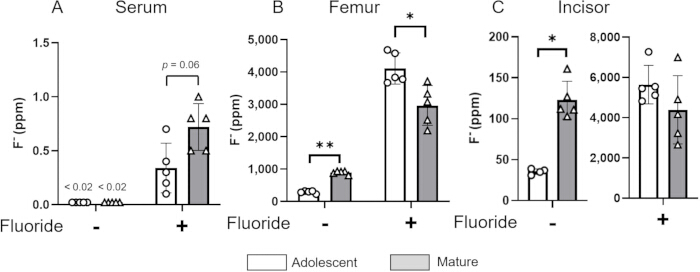
図4血清、大腿骨、および下顎切歯で測定されたフッ化物濃度。 雄のC57BL/6Jマウスを、若年(6週齢、白抜きバー)と成熟(18週齢、塗りつぶしバー)の2つの年齢群に分け、フッ素不含の脱イオン水(0 ppm F⁻)またはフッ化ナトリウム添加飲用水(125 ppm F⁻)を6週間の曝露期間にわたって投与した。曝露期間の終了後、同一の処理群から(A)血清、(B)大腿骨、(C)下顎切歯におけるフッ素レベルを測定した。検出限界以下の血清値(<(0.02 ppm)は可視化のためにプロットしたが、統計解析からは除外した。データは平均値 ± 標準偏差(SD)で表示している。 思春期群と成熟群の比較は、多重比較のためのボンフェローニ・ダン(Bonferroni–Dunn)補正を適用したマン・ホイットニーのU検定を用いて行った。 *p < 0.05, **p < 0.01(各群 N = 5)。 この図の拡大版を表示するには、ここをクリックしてください。
血清中のフッ化物濃度
0 ppmのフッ化物を投与した若年群および成熟群のいずれにおいても、血清フッ化物濃度はイオン選択性電極の検出限界(<0.02 ppm)以下であった。125 ppm投与群では、血清フッ化物は若年群で0.3 ± 0.2 ppm、成熟群で0.7 ± 0.2 ppmに増加した(p = 0.06)。125 ppm投与の若年群と成熟群との比較は、Bonferroni–Dunn法による多重比較補正を用いたMann–Whitney U検定により行った。 *p < 0.05, **p < 0.01 (N = 5/group)。0 ppm投与群は統計解析から除外した。(図 4A、表 1)。
大腿骨におけるフッ化物濃度
0 ppm投与群では、大腿骨のフッ化物濃度は成熟個体(896 ± 55 ppm)と比較して若年個体(292 ± 39 ppm)で有意に低かった(p < 0.01)。対照的に、125 ppm投与群では、若年個体のフッ化物濃度(4,108 ± 482 ppm)は成熟個体(2,966 ± 612 ppm)よりも有意に高かった(p = 0.04)。若年群と成熟群の比較は、多重比較のためのBonferroni-Dunn補正を伴うMann-Whitney U検定を用いて行った。 *p < 0.05, **p < 0.01 (N = 5/群)。(図 4B, 表 1)。図 5Aは、各年齢群における0 ppm投与時と125 ppm投与時の大腿骨フッ化物濃度の倍率変化を示している。若年個体では125 ppmでフッ化物レベルが14倍に増加したが、成熟マウスでは3倍の増加であった。
下顎切歯におけるフッ化物濃度
0 ppm群において、下顎切歯のフッ化物濃度は成体動物(123 ± 23 ppm)と比較して、若齢動物(35 ± 4 ppm)で有意に低かった(p = 0.03)。125 ppm投与群では、切歯のフッ化物濃度は若齢動物で5641 ± 955 ppm、成体動物で4392 ± 1694 ppmに上昇した。若齢群と成体群の比較は、多重比較のためのBonferroni-Dunn補正を用いたMann-Whitney U検定により行った。 *p < 0.05, **p < 0.01 (N = 5/群)。(図 4C、表 1)。125 ppmにおける絶対的なフッ化物濃度は年齢群間で有意な差はなかったが、0 ppmから125 ppmへの倍率変化は、成体マウス(36倍増)よりも若齢マウス(161倍増)で有意に大きかった(図 5B)。
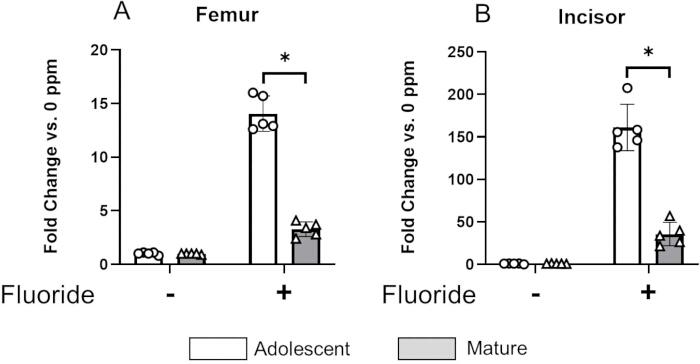
図 5: 若年マウスは成熟マウスよりも、骨および切歯へのフッ化物蓄積においてより大きなフォールド増加を示す。若年マウス(白抜き棒)および成熟マウス(塗りつぶし棒)における、0 ppmから125 ppmへのフッ化物処理によるフッ化物濃度のフォールド変化。(A) 同一処理群の大腿骨、および(B) 下顎切歯。データは平均値 ± SDで表示。若年群と成熟群の比較には、対応のないt検定を用いた。* p < 0.05, (N = 5/group)。こちらのリンクをクリックして、この図の拡大版を表示してください。
| サンプル | 血清 | 大腿骨 | 下顎切歯 | |||||||||
| 年齢グループ | 若年期 | 成熟期 | 若年期 | 成熟期 | 若年期 | 成熟期 | ||||||
| 処理群 | 0 ppm | 125 ppm | 0 ppm | 125 ppm | 0 ppm | 125 ppm | 0 ppm | 125 ppm | 0 ppm | 125 ppm | 0 ppm | 125 ppm |
| < 0.02 | 0.2 | < 0.02 | 0.8 | 324 | 4576 | 933 | 3081 | 37 | 4824 | 161 | 3229 | |
| < 0.02 | 0.1 | < 0.02 | 0.8 | 229 | 3778 | 924 | 3326 | 39 | 5451 | 127 | 2654 | |
| < 0.02 | 0.7 | < 0.02 | 1.0 | 300 | 4683 | 877 | 3713 | 31 | 5544 | 112 | 6997 | |
| < 0.02 | 0.4 | < 0.02 | 0.5 | 323 | 3832 | 807 | 2519 | 35 | 5114 | 103 | 4169 | |
| < 0.02 | 0.3 | < 0.02 | 0.5 | 283 | 3669 | 937 | 2192 | N/A | 7271 | 111 | 4909 | |
| 平均値 | < 0.02 | 0.3 | < 0.02 | 0.7 | 292 | 4108 | 896 | 2966 | 35 | 5641 | 123 | 4392 |
| 標準偏差 | NA | 0.2 | NA | 0.2 | 39 | 482 | 55 | 612 | 3 | 955 | 23 | 1694 |
表1:血清、大腿骨、および下顎切歯における個別のフッ化物測定値。 表1は、0 ppmまたは125 ppmのフッ化物に曝露させた若齢マウスおよび成熟マウスから採取した血清、大腿骨、および下顎切歯の検体における個々のフッ化物濃度(ppm F⁻)を示しています。各組織について、データは4つの処理群(若齢 0 ppm、若齢 125 ppm、成熟 0 ppm、成熟 125 ppm)に対応する列に提示されています。各列には、記録された5つの個別の値(N = 5)と、それに続く算出平均値および標準偏差(SD)が含まれています。若齢 0 ppmの血清群では、すべての記録値がイオン選択電極の検出限界(<0.02 ppm)以下でした。本表は、図4に示されている要約値および統計的比較の根拠となる生の数値データを提供しています。
ディスカッション
フッ化物イオン選択性電極(ISE)を用いてフッ化物測定を行った。この電極にはランタンフッ化物(LaF₃)結晶膜が組み込まれている38,39。この膜は非常に安定したLa–F結合を形成するため、他のハロゲン化物よりもフッ化物イオンに対して強い選択性を示す。確立された電気化学文献およびメーカーの仕様書によれば、LaF₃膜は塩化物に対する選択係数が非常に低く、本プロトコルで使用した条件下では塩化物イオンが測定可能な干渉を引き起こさないことが示されている。塩化物は歯や骨に天然に存在するが、その活性は電極電位に影響せず、記録された信号は特異的にフッ化物活性を反映している。検出下限の0.02 ppmは、Orionフッ化物選択性電極においてメーカーが検証済みの最小定量濃度に対応している。この限界値は、電極が安定したネルンスト応答を維持し、検量線と線形関係を保つことができる最低のフッ化物濃度を反映している。検出限界は電極の膜特性によって定義され、メーカーによって検証されているため、本プロトコルにおいて追加の実験的な決定は不要であった。しかし、検出上限については、50 µLのNaOHトラップ中のフッ化物量が約38,000 ngを超えると、電極応答が非線形になることが著者らによって観察されており、これは極めて高いフッ化物負荷においては検量線が信頼できなくなることを示している。この非線形性は、ISE自体の固有の上限値を反映しているのではなく、与えられた実験条件下で電極にとって最適なイオン強度および活性範囲を超えたことによる可能性が高い。 この閾値を超えるフッ化物量が含まれると予想される試料については、電極の線形ダイナミックレンジ内で測定を維持するために、NaOHトラップの容量を増やすことが推奨される。
フッ化物含有量が異常に高いサンプルに本プロトコルを適用する場合は、この点を考慮する必要があります。拡散ステップでサンプル全量を消費するため、生物学的サンプルを用いて重複測定やスパイク回収実験を行うことはできませんでした。分析の正確性と精度を確保するため、既知のフッ化物濃度を含む品質管理(QC)標準物質をすべての測定シリーズに含めました。これらのQC標準物質は、実験サンプルと同一の方法で処理および測定されました。すべてのランにおいて、QC標準物質の測定されたフッ化物濃度は、期待値の5%以内に一貫して収まっていました。 10~20個の検体サンプルの各シリーズについて、検体サンプルと並行して5~6個の校正サンプルを2組独立して調製し、各測定セッションの前に校正曲線を記録しました。校正範囲は、検体の種類、拡散皿に添加した物質の質量、および動物の治療群と年齢に依存する、検体サンプルの予想フッ化物量に近似するように、ランごとに調整されました。血清測定の場合、校正標準物質は検体中のフッ化物濃度約0.06–1.20 ppmに相当しました。骨および歯の測定の場合、校正標準物質は検体中のフッ化物濃度約19–7,600 ppmに相当しました。
本プロトコールでは、ヘキサメチルジシロキサン促進拡散とそれに続くISE分析を用いて、血清、骨、および歯におけるフッ化物イオン量を定量するための、感度が高く再現性のある手法を提供します。この手法は、多様な生物学的マトリックスから放出されるフッ化物を確実に捕捉し、制御された曝露後のフッ化物蓄積の定量的な評価を可能にします。若齢マウスおよび成熟マウスからの代表的な結果は、組織間のフッ化物沈着における明確な年齢および用量依存的な差を示しており、生体内(in vivo)でのフッ化物代謝および毒性動態を研究する上での本手法の有用性を強調しています。
本プロトコルの主な強みは、フッ化物放出反応とフッ化物捕捉環境を物理的に分離する拡散ディッシュを使用している点にあります。ペトロラタムで密封された設計により、大気との交換が最小限に抑えられ、蓋上の水酸化ナトリウム液滴によって放出されたフッ化物イオンを効率的に捕捉できます。HMDS飽和硫酸は、骨や歯などの高度に石灰化した構造を含む石灰化組織からフッ化物を放出させるための、強力かつ一貫した駆動力を提供します。その後、拡散条件を合わせた標準試料で校正したISE測定を行うことで、広いダイナミックレンジにわたる正確な定量が可能になります。本アプローチのもう一つの利点は、極めて微量な生物学的試料中のフッ化物を定量できることです。マウスの石灰化組織、特に下顎切歯では、1本あたりの灰分はわずか3–5 mgしか得られません。従来の分析法では、信頼性の高い検出を実現するために、より大きな試料量やより高いフッ化物含有量が要求されることが多くあります。対照的に、この拡散ベースの設計では、検体全体から放出されたすべてのフッ化物を小さな限定された体積に濃縮するため、絶対的なフッ化物量が少ない微小試料であっても正確な定量が可能です。この特徴は、小型動物を用いた研究や、組織の入手量が限られている場合、あるいは微小切除された石灰化構造を扱う研究において特に有用です。
本手法の主な制限は、本研究で使用したISEの検出限界(0.02 ppm)にあります。フッ化物を含まない対照動物の血清サンプルは、この閾値を下回ることが多く、極めて低濃度のフッ化物の定量が困難でした。検出限界付近またはそれ以下の微量濃度を測定する場合、可能であれば拡散ディッシュに加える検体の質量または容量を増やすか、あるいは代替の分析手法が必要となる可能性があります。加えて、本手法では一晩の拡散時間と腐食性試薬の慎重な取り扱いが必要であり、大量のサンプルを扱う研究ではスループットが制限される場合があります。ISEはバルクのフッ化物を感度良く定量できますが、組織内の空間的な分布を評価することはできません。走査電子顕微鏡エネルギー分散型X線分光法(SEM-EDX)や粒子誘起ガンマ線放出分析(PIGE)などの相補的なアプローチを導入することで、マイクロからマクロスケールでのフッ化物分布の可視化およびマッピングが可能です。これらのイメージングベースの手法により、石灰化組織または軟組織における局所的なフッ化物の蓄積を評価でき、これによりISEによる測定を補完し、組織中のフッ化物含有量についてより包括的な評価が可能となります。
本プロトコルにおけるフッ化物の拡散および測定の正確性と信頼性に影響を及ぼし得る、いくつかの反復的な技術的要因が存在します。我々の観察結果は、校正準備、拡散皿の密封、pH制御、電極の性能、およびサンプルの取り扱いが、総体としてデータの品質をどのように決定づけるかを浮き彫りにしています。校正曲線が非線形(R2 < 0.99) または組織サンプルの測定値が想定範囲外である場合は、拡散皿に添加したNaFストック溶液量の計算ミス、または校正標準試料の調製時のピペッティングエラーが考えられます。推奨される対策:各ランにつき、少なくとも2セットの独立した校正試料を調製し、1つの校正曲線が想定範囲外となった場合にバックアップセットを利用できるようにしてください。また、拡散皿の密封が不十分な場合、拡散中にフッ化物イオンが失われ、測定値が人為的に低くなることがあります。これは通常、拡散皿の蓋の縁に塗布したペトロラタム(ワセリン)が不十分な場合に起こります。. 推奨される操作: 拡散皿の蓋の縁にワセリンを十分に塗布し、完全に密閉されるように強く押し付けてください。NaOHトラップに酢酸溶液を添加する際のピペッティング誤差により、試料のpHが最適範囲であるpH 5.0から外れ、フッ化物の回収率に不正確さが生じる可能性があります。推奨される対処法: pH試験紙を用いて各サンプルのpHを確認し、pH 5の範囲外にあるサンプルは破棄してください。また、校正サンプルがフッ化物イオン選択性電極の有効測定範囲外となる場合があります。0.02 ppm未満の濃度は、電極の検出限界以下です。推奨される処置: 0.02 ppm未満のフッ化物を含む校正試料は使用しないでください。逆に、フッ化物濃度が高すぎる校正試料は、溶液のイオン強度を変化させ、電極応答に非線形性をもたらす可能性があります。推奨される対応: プロジェクトの開始時に、使用する電極固有の線形動作範囲を決定するため、広範なフッ化物濃度をカバーする校正溶液を調製してください。組織サンプルの濃度がこの線形範囲を超える場合は、組織量を減らすか、NaOHトラップの容量を増やし、それに合わせて酢酸量を調整してpH 5を維持してください。0.02~1 ppmの範囲で線形校正曲線が得られない場合:一般的な原因は電極の経年劣化です。古いフッ化物選択性電極は、極めて低いフッ化物濃度において感度が低下します。推奨される対策:フッ化物選択性電極を交換してください。電位計の読み値が不安定な場合(信号のドリフトや跳ね上がり):通常、電極の検知面がサンプル溶液に完全に浸かっていないときに発生します。推奨される対策:電極を下げ、検知面が液体サンプルに完全に覆われるようにしてください。
全体として、本プロトコルは、多様な生物学的マトリックス中のフッ化物を定量するための堅牢な校正ベースのアプローチを提供し、マウスモデルにおけるフッ化物曝露、組織への蓄積、および毒性学的転帰を調査する研究に適しています。
開示事項
著者は利益相反がないことを宣言します。
謝辞
本出版物で報告された研究は、日本学術振興会(JSPS)海外特別研究員 202560528 (S.Y.)、サンパウロ州研究支援財団 (FAPESP) 2024/07452-9 (J.S.T.)、および米国国立衛生研究所 国立歯科・頭蓋顔面研究所 R01DE027648 (M.S.) および K02DE029531 (M.S.) の支援を受けて行われました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 氷酢酸 | Sigma-Aldrich | Supelco, GR ACS | AX0073-6 |
| アルミナるつぼ | アドバリュー・テクノロジー | 外径 12 mm × 高さ 25 mm, AL-6212 | AL-6212 |
| 分析天秤 | VWR | VWR 124B2, d = 0.1 mg | — |
| ビーズビーター | ベンチマーク | BeadBug 6 | — |
| 鈍針シリンジ針 | アマゾン | 工業用鈍端針、14G × 0.5インチ | X001TT8KX1 |
| 二酸化炭素 | エアガス | — | — |
| 化学薬品用ドラフトチャンバー | Mott Manufacturing | モデル 7421040 | — |
| D(+)-スクロース | Thermo Scientific | 生化学における99.7% | 177142500 |
| 電極充填液 | Thermo Scientific | Orion IonPlus 充填液 | 900061 |
| エタノール溶液 | Koptec | 140プルーフ | 2401 |
| 冷凍庫 −80 °C | Thermo Scientific | Revco RDEシリーズ | — |
| 耐熱手袋 | Fisher Scientific | Bel-Art Clavies バイオハザード用オートクレーブ手袋 | H13201 |
| ヘキサメチルジシロキサン (HMDS) | Fisher Scientific | TCI H0091 >98% | H0091 |
| 過酸化水素 | VWR | J.T. Baker, 30% | 2204-01 |
| イオン選択電極 | Thermo Scientific | Orion フッ化物イオン選択性電極、ダブルチャンネル | 9609BNWP |
| マグネティックスターラー | VWR | 360度攪拌機 | — |
| マイクロスパチュラ | アマゾン | ワックスカービングスパチュラ #7A、ステンレス製 | — |
| マイクロ遠心機 | Eppendorf | 5427R | 5404000131 |
| マッフル炉 | Thermo Scientific | Thermolyne 小型卓上マッフル炉, 1.3 L, FB1315M | FB1315M |
| オーブン | Boekel Scientific | Boekel RapidFISH | 240200 |
| PBS中パラホルムアルデヒド溶液 | Thermo Scientific | PBS緩衝液中4%パラホルムアルデヒド | J19943-K2 |
| シャーレ | VWR | 60 × 15 mm、未処理 | 25384-092 |
| ワセリン | Thermo Scientific | 白色純製・ワセリン | 417090010 |
| pH指示紙 | Fisher Scientific | pH-Fix 4.5–10.0 | 92120.3 |
| 磁製ディッシュ | Fisher Scientific | Fisherbrand 坩堝、5 mL、高さ 20 mm、ハイフォーム | FB-965-B |
| ポテンショメータ | Thermo Scientific | Orion Dual Star pH/ISEメーター | 2115102 |
| クランプ付きリングスタンド | VWR | リングクランプ、15 cm | 470104-526 |
| げっ歯類用飼料 | Bio-Serv | F1515, AIN-76A, ½ ペレット | F1515 |
| シザーリフトジャッキ | アマゾン | ラボ用シザーリフト | — |
| 分液漏斗 | Fisher Scientific | Eisco社製、ホウケイ酸ガラス、2 L | S89285 |
| 塩化ナトリウム | Fisher Scientific | ACS認定、結晶性 | S271-1 |
| フッ化ナトリウム | Fisher Scientific | ACS認定, 粉末 | S299-100 |
| 水酸化ナトリウム | Fisher Scientific | 白色ペレット | BP359-500 |
| ステンレス製ビーズ | Fisher Scientific | Scientific Industries、5 mm、100本 | SI-CS05 |
| 硫酸 | Fisher Scientific | ACSグレード | A300-500 |
| TISAB II | Thermo Scientific | Orion IonPlusアプリケーション溶液 | 940909 |
| 真空デシケーター | Fisher Scientific | Bel-Art Space Saver 真空デシケーター 10インチ | F42010-0000 |
| 真空ろ過装置 | Fisher Scientific | フローボトルトップフィルター、PES、90 mm 0.2 µm | 597-4520 |
| 可変速ロッカ | MidSci | LabDoctor / Benchmark Scientific | — |
参考文献
- Podgorski J, Berg M. Global analysis and prediction of fluoride in groundwater. Nat Commun. 2022;13(1):4232. doi:10.1038/s41467-022-31940-x
- Iheozor-Ejiofor Z, Worthington HV, Walsh T, O'Malley L, Clarkson JE, Macey R, et al. Water fluoridation for the prevention of dental caries. Cochrane Database Syst Rev. 2015;2015(6):Cd010856. doi:10.1002/14651858.CD010856.pub2
- Manchanda S, Sardana D, Liu P, Lee GH, Li KY, Lo EC, et al. Topical fluoride to prevent early childhood caries: Systematic review with network meta-analysis. J Dent. 2022;116:103885. doi:10.1016/j.jdent.2021.103885
- Chan AKY, Tamrakar M, Jiang CM, Tsang YC, Leung KCM, Chu CH. Clinical evidence for professionally applied fluoride therapy to prevent and arrest dental caries in older adults: A systematic review. J Dent. 2022;125:104273. doi:10.1016/j.jdent.2022.104273
- Zamperini CA, Bedran-Russo AK. Immediate and Sustained Root Caries Prevention of Fluoride Varnish Combined with Toothpastes. Caries Res. 2023;57(5-6):592-601. doi:10.1159/000533279
- Melough MM, Sathyanarayana S, Zohoori FV, Gustafsson HC, Sullivan EL, Chi DL, et al. Impact of Fluoride on Associations between Free Sugars Intake and Dental Caries in US Children. JDR Clin Trans Res. 2023;8(3):215-23. doi:10.1177/23800844221093038
- Suzuki M, Everett ET, Whitford GM, Bartlett JD. 4-phenylbutyrate Mitigates Fluoride-Induced Cytotoxicity in ALC Cells. Front Physiol. 2017;8:302. doi:10.3389/fphys.2017.00302
- Suzuki M, Shin M, Simmer JP, Bartlett JD. Fluoride affects enamel protein content via TGF-beta1-mediated KLK4 inhibition. J Dent Res. 2014;93(10):1022-7. doi:10.1177/0022034514545629
- Everett ET, McHenry MA, Reynolds N, Eggertsson H, Sullivan J, Kantmann C, et al. Dental fluorosis: variability among different inbred mouse strains. J Dent Res. 2002;81(11):794-8.
- Kong H, He Z, Li H, Xing D, Lin J. The association between fluoride and bone mineral density in US children and adolescents: a pilot study. Nutrients. 2024. doi:10.3390/nu16172948
- Mazzoli R, Filippini T, Iamandii I, De Pasquale L, Veneri F, Birnbaum LS, et al. The association of fluoride exposure with bone density and fracture risk: a dose-response meta-analysis. Environ Health. 2025;24(1):73.
- Suzuki M, Bandoski C, Bartlett JD. Fluoride induces oxidative damage and SIRT1/autophagy through ROS-mediated JNK signaling. Free Radic Biol Med. 2015;89:369-78.
- Kubota K, Lee DH, Tsuchiya M, Young CS, Everett ET, Martinez-Mier EA, et al. Fluoride induces endoplasmic reticulum stress in ameloblasts responsible for dental enamel formation. J Biol Chem. 2005;280(24):23194-202. doi:10.1074/jbc.M503288200
- Yamashita S, Okamoto M, Mendonca M. Fluoride alters gene expression via histone H3K27 acetylation in ameloblast-like LS8 cells. Int J Mol Sci. 2024. doi:10.3390/ijms25179600
- Deng H, Fujiwara N, Cui H, Whitford GM, Bartlett JD, Suzuki M. Histone acetyltransferase promotes fluoride toxicity in LS8 cells. Chemosphere. 2020;247:125825.
- Deng H, Ikeda A, Cui H, Bartlett JD, Suzuki M. MDM2-Mediated p21 Proteasomal Degradation Promotes Fluoride Toxicity in Ameloblasts. Cells. 2019;8(5). doi:10.3390/cells8050436
- Fujiwara N, Whitford GM, Bartlett JD, Suzuki M. Curcumin suppresses cell growth and attenuates fluoride-mediated Caspase-3 activation in ameloblast-like LS8 cells. Environ Pollut. 2021;273:116495. doi:10.1016/j.envpol.2021.116495
- Suzuki M, Ikeda A, Bartlett JD. Sirt1 overexpression suppresses fluoride-induced p53 acetylation to alleviate fluoride toxicity in ameloblasts responsible for enamel formation. Arch Toxicol. 2018;92(3):1283-93. doi:10.1007/s00204-017-2135-2
- Regelson S, Dehghan M, Tantbirojn D, Almoazen H. Evaluation of fluoride levels in commercially available tea in the United States. 2020/12/23 ed2021 Jan-Feb. 17-20 p.
- Cantoral A, Luna-Villa LC, Mantilla-Rodriguez AA, Mercado A, Lippert F, Liu Y, et al. Fluoride Content in Foods and Beverages From Mexico City Markets and Supermarkets. Food Nutr Bull. 2019;40(4):514-31. doi:10.1177/0379572119858486
- Institute of Medicine SCotSEoDRI. Dietary Reference Intakes for Calcium, Phosphorus, Magnesium, Vitamin D, and Fluoride. Washington, DC: National Academy Press; 1997.
- Otal E.H. KML, Kimura M. Fluoride Detection and Quantification, an Overview from Traditional to Innovative Material-Based Methods. In: Wambu E.W. LGJ, Kiplagat A., editor. Fluoride. London: IntechOpen; 2022.
- Whitford GM. Absorption and Plasma Concentrations of Fluoride, 1996.
- Taves DR. Determination of submicromolar concentrations of fluoride in biological samples. Talanta. 1968;15(10):1015-23. doi:10.1016/0039-9140(68)80109-2
- Buzalaf MA, Caroselli EE, de Carvalho JG, de Oliveira RC, da Silva Cardoso VE, Whitford GM. Bone surface and whole bone as biomarkers for acute fluoride exposure. J Anal Toxicol. 2005;29(8):810-3.
- Zohoori FV, Maguire A, Martinez-Mier EA, Buzalaf MAR, Sanderson R, Eckert GJ. A Comparison of Simple Analytical Methods for Determination of Fluoride in Microlitre-Volume Plasma Samples. Caries Res. 2019;53(3):275-83. doi:10.1159/000492339
- Martínez-Mier EA, Cury JA, Heilman JR, Katz BP, Levy SM, Li Y, et al. Development of gold standard ion-selective electrode-based methods for fluoride analysis. Caries Res. 2011;45(1):3-12. doi:10.1159/000321657
- Boivin G, Chapuy MC, Baud CA, Meunier PJ. Fluoride content in human iliac bone: results in controls, patients with fluorosis, and osteoporotic patients treated with fluoride. J Bone Miner Res. 1988;3(5):497-502.
- Yamashita S, Okamoto M, Fujiwara N, Achong-Bowe R, Brueckner S, Mendonca M, et al. Developmental vulnerability to fluoride toxicity: enamel and clearance differences in adolescent versus mature mice. Arch Toxicol. 2025.
- Chiba K, Hisamatsu, S., Takizawa, Y, Katsura, K. Determination of fluoride in biological materials by ion chromatography. Journal of Chromatography. 1982;245:8.
- Ikenishi K, Chiba, K., Hisamatsu, S, Takizawa, Y. Determination of fluoride in biological samples by ion chromatography. Journal of Chromatography. 1988;437:8.
- Venkateswarlu P, Reddy, D.S., Reddy, T.S. Spectrophotometric determination of fluoride using the SPADNS method. Analyst 1971;96:5.
- Kakabadse G. KN, Davies C.W. The Spectrophotometric Determination of Fluoride with SPDNS-Zirkonium Lake. Analyst. 1971;96:8.
- Mendham J, Denney RC, Barnes JD, Thomas MJK. Vogel's Textbook of Quantitative Chemical Analysis. 6th ed. Harlow, England: Prentice Hall; 2000.
- Kučera J, Štefánik, M. & Veselka, P. Fluorine determination in biological and environmental samples with INAA using fast neutrons from a p(19 MeV)+Be neutron generator. Journal of Radioanalytical and Nuclear Chemistry 2019;322:7.
- Okamoto M, Yamashita S, Memida T, Mendonca M, Brueckner S, Nakamura S, et al. Microhardness Measurements on Tooth and Alveolar Bone in Rodent Oral Disease Models. J Vis Exp. 2024(206). doi:10.3791/66583
- Okamoto M, Yamashita S, Mendonca M, Brueckner S, Achong-Bowe R, Thompson J, et al. Ultrastructural evaluation of adverse effects on dentine formation from systemic fluoride application in an experimental mouse model. Int Endod J. 2025;58(1):128-40.
- Frant MS, Ross JW, Jr. Electrode for sensing fluoride ion activity in solution. Science. 1966;154(3756):1553-5.
- Umezawa Y, Umezawa, K and Sato, H. Selectivity coefficients for ion-selective electrodes: recommended methods for reporting KRB values, 1995.
再版と許可
この記事は公開されました
動画は近日公開