本プロトコルでは、相同組換え修復とGFPベースのスクリーニングを用いて、Mesorhizobium ciceriのnodC遺伝子座をCRISPR-Cas9で破壊し、ヒヨコ豆共生リゾビアの機能ゲノミクス研究に向けた共生不全変異体を作製する方法について記述します。
方法論記事
nodC破壊によるMesorhizobium ciceriのCRISPR-Cas9ゲノム編集:ひよこ豆の共生研究に向けて
* These authors contributed equally
この記事について
サマリー
要約
Mesorhizobium ciceri、ヒヨケマメの窒素固定共生菌である(Cicer arietinum)、従来の相同組換え法を用いた遺伝子操作は、手間がかかる上に好ましくない選択マーカーが残ることが多く、依然として困難な課題となっている。本プロトコルでは、広宿主範囲のCRISPR(Clustered Regularly Interspaced Short Palindromic Repeats)関連タンパク質9(Cas9)システムを適合させた、効率的なゲノム編集戦略について述べる。 *M. ciceri*本手法の有効性を、~を標的とすることで実証します。 nodC、これは共生分子間コミュニケーションに関与する主要なシグナル分子であるNodファクターのキチン主鎖合成に必要なN-アセチルグルコサミン転移酵素をコードしている。本プロトコルでは、シングルガイドRNA(sgRNA)の体系的な設計およびホモロジー指示修復(HDR)テンプレートの構築について詳述する。HDRテンプレートは、〜を挟む緑色蛍光タンパク質(GFP)レポーターの部位特異的な組み込みを促進するように設計された。 nodC 切断部位。両親交配によるCas9/sgRNA/HDR構築物の導入後、蛍光ベースのスクリーニング法を用いて推定変異体を同定した。1.3 kbの領域の破壊に成功し、 nodC 結節形成(nodulation)領域内の遺伝子座(locus)結節カセットの導入は、まず蛍光顕微鏡を用いて変異株コロニーにおけるGFP発現を可視化することでスクリーニングした。その後、制限酵素消化、ゲノムDNAからの組み込みカセットの増幅、およびサンガーシーケンシングにより、破壊を確認した。さらに、逆転写定量PCRを用いてGFP発現量を定量化した。変異による機能的影響を検証するため、ヒヨコ豆感染アッセイを実施したところ、以下の菌株を接種した植物において根粒形成能の低下が認められた。 Δ*M. ciceri* nodC 野生型株と比較して。全体として、本プロトコルは、~における精密な遺伝子破壊および機能ゲノミクス研究のための、効率的で再現性のある枠組みを提供する。 メゾリゾビウム.
概要
もともと原核生物の適応免疫機構として同定されたClustered Regularly Interspaced Short Palindromic Repeats (CRISPR)-associated protein 9 (Cas9) ヌクレアーゼシステムは、効率的で信頼性の高いゲノム編集ツールとして応用されています1,2。このシステムは、合成ガイドRNA (sgRNA) を用いて、ワトソン・クリック塩基対形成により標的DNA配列を特定します。sgRNAは、プロトスペーサー隣接モチーフ (PAM) 配列NGGに隣接するゲノム領域に相補的な20ヌクレオチドで構成されています。Cas9は、標的配列内の特定部位、通常はPAM部位の3塩基対 (bp) 上流において二本鎖切断 (DSB) を誘導します1。生じたDSBは、非相同末端結合またはドナーテンプレートを用いた相同組換え修復 (HDR) によって修復されます3,4。この戦略は、細菌における遺伝子破壊、ノックイン、およびノックアウトの手法に広く適用されてきました5,6,7,8。本プロトコルの主な目的は、広宿主範囲CRISPR-Cas9システムを用いて、Mesorhizobium ciceri のための効率的なゲノム編集法を開発することです。
M. ciceriは、ヒヨケマメ(Cicer arietinum)の不可欠な窒素固定共生菌として機能するグラム陰性土壌細菌である9。ある株であるM. ciceri CC1192は高い根粒形成能を示し、そのゲノムが解読されている10。農業上の重要性があるにもかかわらず、Mesorhizobium種の遺伝子操作は依然として限定的である。CRISPRベースのシステムは、Rhizobium etliにおけるCRISPR干渉(CRISPRi)11、Sinorhizobium melilotiにおけるゲノム編集12、およびS. melilotiにおける塩基編集13など、他の根粒菌で導入されてきた。しかし、M. ciceriのための堅牢なゲノム編集プラットフォームは報告されていない。従来のアプローチは自殺プラスミドを介した相同組み換えに依存しており、これは労力がかかり、複数回の選択操作が必要であり、またゲノムに抗生物質耐性マーカーが瘢痕として残ることが多い14。
これらの制限に対処するため、もともとPaenibacillus polymyxa用に開発されたpCasPPベクターシステムを、M. ciceriで使用できるよう適合させた15。pCasPPフレームワークは、高GC含有量の放線菌用にコドン最適化されたStreptococcus pyogenes Cas9を利用しており、構成的プロモーターgapdhの下でsgRNAクローニングのブルーホワイトスクリーニングを行うためのlacZカセットを含んでいる8。編集ベクターを導入するために、ドナーであるEscherichia coli株とレシピエントであるMesorhizobium株との間で二親交配を行った16。スクリーニング効率を高めるため、もともとBradyrhizobium diazoefficiens用にコドン最適化された緑色蛍光タンパク質(GFP)変異体であるbjGFPを、HDRドナーテンプレートに組み込んだ16。この蛍光ベースのスクリーニング戦略を、細菌とヒヨケマメとの間の共生シグナル伝達の初期段階に必要な必須遺伝子であるnodC遺伝子座を標的とするために適用した17,18。
本プロトコルは、ランダムな化学的または紫外線(UV)誘発変異導入法に代わる、精密かつ効率的な手法を提供する。検証実験において、回収されたコロニーの80%以上がGFP蛍光を示し、代表的な編集済みコロニーについてポリメラーゼ連鎖反応(PCR)およびサンガーシーケンシングによるさらなる確認を行った。得られたΔnodC M. ciceri変異体は、共生シグナル伝達および宿主・微生物相互作用を研究するための有用なリソースとなる。総じて、この枠組みはリゾビウム研究コミュニティに対し、Mesorhizobiumにおける機能ゲノミクス研究のための効率的で拡張可能なアプローチを提供する。
プロトコル
植物の生育、微生物の接種、および遺伝子組換え細菌の取り扱いを含むすべての実験プロトコルは、機関のガイドラインおよび規定に従って実施されました。植物の栽培および細菌の接種は、制御された生育チャンバー条件下で行われました。本研究で使用したM. ciceri株は、バイオセーフティレベル1(BSL-1)の微生物に分類されています。すべての実験は、野外放出を伴わない密閉された研究室条件下で実施されたため、機関のバイオセーフティポリシーに基づき、正式な機関バイオセーフティ承認は不要でした。本研究中に発生したすべての生物学的廃棄物は、廃棄前にオートクレーブ処理されました。
1. コンピテントセルの調製
化学的コンピテントセルであるE. coli DH5αおよびE. coli S17-1λpir細胞を、Supplementary File 1に記載の手順に従って調製し、検証した。
2. ガイドRNAの設計
- ガイドRNAの設計
- Benchlingプラットフォーム(https://benchling.com/)を開きます。既存のBenchlingアカウントにサインインするか、新しいアカウントを作成してください。
- 新しいプロジェクトを作成し、CRISPRガイド設計ツールを開きます。
- ガイドRNA設計のために、標的DNA配列の完全な配列をアップロードまたはペーストしてください。「Single Guide」設計オプションを選択し、ガイド長を20 bpに設定してください。
- 利用可能なオプションからゲノムリファレンスを選択します。標的とするガイドRNAの設計のために M. ciceri、参照ゲノムとしてBradyrhizobium diazoefficiens USDA 110を選択する。Streptococcus pyogenes Cas9 (SpCas9) 活性に必要なプロトスペーサー隣接モチーフ (PAM) 配列としてNGGを使用する。
- Hsuらの手法を使用してください。19 予測オフターゲット切断頻度を算出するためのアルゴリズム。参照ゲノム背景全体における非特異的切断を最小限に抑えるため、閾値スコアを50以上に維持する。
- Doench-Rootアルゴリズムを使用する20 予測オンターゲット効率スコアを算出します。標的遺伝子座において良好なCas9切断効率が予測されるガイドを特定するため、標的選択しきい値を60以上に設定します。
- 「Finish」をクリックして、ガイドRNA候補のリストを生成します。
- ガイドRNAの選択
- ガイドRNA出力パネルを開きます。
- 翻訳開始コドン(ATG)から100 bp以内に二本鎖切断を誘導すると予測される候補sgRNAを優先し、非機能性タンパク質が生成される可能性を高めます。
- オフターゲットスコアおよびオンターゲットスコアを評価する。意図しないオフターゲット切断のリスクを低減するため、オンターゲットスコアがわずかに高いものよりも、オフターゲットスコアが高いものを優先すること。
- すべての選択基準を満たす候補シングルガイドRNA(sgRNA)を1つまたは2つ選択してください。
- gRNAオリゴヌクレオチドの調製
- 選択したガイドRNAの逆相補配列を生成してください。
- 配列5を追加する′5'末端に-ACGC′ ガイドRNAの末端に配列5を追加し′5'末端に-AAAC′ 相補逆鎖の末端。
- 両方のオリゴヌクレオチドを5'末端から注文してください。′ 25 nmol合成スケールにおけるリン酸化およびPAGE精製。
- gRNAオリゴヌクレオチドのアニーリング
- 7.15 gのHEPES遊離酸を約800 mLの蒸留水に溶解し、30 mM HEPES緩衝液を調製する。水酸化ナトリウムを用いてpHを7.8に調整し、最終容量を1 Lとする。
- 各リン酸化オリゴヌクレオチドをヌクレアーゼフリー水で再懸濁し、最終濃度を以下に調整してください。 100 µM結合させる 5 µL 各オリゴヌクレオチドの 90 µL 滅菌済みマイクロ遠心チューブに入れた30 mM HEPES緩衝液。
- 短時間ボルテックスし、遠心分離して液体を集める。サーマルサイクラーを用い、以下の温度でインキュベートしてオリゴヌクレオチドをアニーリングさせる。 95°C 5分間、そして〜まで冷却し 4°C 昇温速度(または降温速度)として 0.1°C/秒
- アニール済みオリゴヌクレオチドをヌクレアーゼフリー水で10倍に希釈する。
- gRNAのpCasPPベクターへの組み込み
- Rüteringらによって以前に記述されたpCasPPベクターを入手する。15.
- プラスミド配列はJochen Schmid氏より提供され、本研究で使用した構築物はSyed Shams Yazdani博士(ICGEB)を通じて入手した。
- 100 ngのpCasPPベクターを含むGolden Gate反応液を調製し、 0.3 µL アニーリング済みオリゴヌクレオチドインサート 2 µL 10× T4 DNAリガーゼバッファー、 1 µL T4 DNAリガーゼ 1 µL BbsI制限酵素、およびヌクレアーゼフリー水を最終的に以下の容量まで加える 20 µL.
- インサートをヌクレアーゼフリー水に置き換えて、陰性対照反応を準備します。
- 反応液を穏やかに混合し、短時間遠心分離してください。
- Golden Gateアセンブリのサイクル条件
- 反応チューブをサーマルサイクラーにセットする。以下の工程からなるサイクルを9回繰り返す。 37°C 10分間、その後 16°C 10分間。
- 反応液を以下の条件でインキュベートします。 50°C 5分間、その後、 65°C 20分間。反応液を以下の温度で保持する。 4°C 使用するまで。
- アセンブリ反応の形質転換
- 融解 50 µL コンピテント Escherichia coli DH5αα 細胞を氷上で10~15分間静置する。
- 追加 3 µL それぞれのGolden Gateアセンブリー反応液をコンピテントセルに導入する。陰性対照反応も並行して処理する。混合液を氷上で30分間インキュベートする。
- 細胞を以下の温度でヒートショックさせる。 42°C 45秒間処理し、直ちにチューブを氷上に2分間戻す。次に、〜を加える。 950 µL カタボライト抑制を伴う超最適化ブロス(SOC)培地。
- 0.5% 酵母エキス、2% トリプトーン、10 mM NaCl、2.5 mM KCl、10 mM MgCl を含む SOC 培地を調製する。₂、10 mM MgSO4₄、および20 mMグルコース。以下の方法を用いて培地をフィルター滅菌する。 0.4 µm 無菌条件下でのシリンジフィルタリング。
- 培養物を~でインキュベートする 37°C 180 rpmで1時間。
- 陽性形質転換体の選択
- 以下を添加したLB寒天プレートを準備する 50 µg/mL ネオマイシン, 0.2 mM イソプロピル β-D-1-チオガラクトピラノシド (IPTG)、および 32 mg/L 5-ブロモ-4-クロロ-3-インドリル β5-ブロモ-4-クロロ-3-インドリル-β-D-ガラクトピラノシド (X-gal)。プレート 100 µL 回復培養液を選択プレートに播種します。プレートを以下の条件で培養します。 37°C 12~16時間。
- 白色コロニーを選択し、青色コロニーは廃棄する。陰性対照プレートに含まれるコロニー数が5個未満であることを確認する。
- 陽性クローンのスクリーニングおよび拡大培養
- 3〜4個の独立した白いコロニーを、新鮮な選択的LB寒天プレートにパッチ的に塗布する。
- プレートを以下でインキュベートします。 37°C 12~16時間。単一コロニーを、~を添加した10 mLのLB培地に接種する。 50 µg/mL ネオマイシン
- 後続のワークフロー全体を通して、各ガイドRNAコンストラクトを独立して処理してください。
- pCasPP-gRNA構築物の検証
- 遠心分離により細菌培養物を回収する。シリカカラムプラスミド精製キットを用いてプラスミドDNAを単離する。
- 単離したプラスミドDNAを、適切な反応バッファーを用いてXbaIおよびEcoRIで1時間、以下の温度で消化します。 37°C.
- 1%アガロースゲルを用いて、消化産物を分離します。× 最終濃度が(数値)のエチジウムブロマイドを含むTris-酢酸-EDTA (TAE) 緩衝液 0.5 µg/mL.
- 染料前線がゲルの長さの約70~80%まで移動するまで、90~110 Vで電気泳動を行う。UVトランスイルミネーターを用いてDNA断片を可視化する。
- 1,280 bpの断片を検出することでポジティブクローンの確認を行い、1,630 bpの断片を検出することで空ベクターコントロールを識別します。空のpCasPPベクターは約9,663 bpであり、lacZ遺伝子を含んでいます。24 bpのgRNAオリゴヌクレオチドが挿入されるとlacZ断片が除去され、より小さいgRNA含有pCasPP構築物となります。lacZ領域を挟むXbaIおよびEcoRI制限酵素部位を、gRNAクローニングの診断確認に使用します。
- グリセロールストックの調製
- 選択性LB培地で、確認済みのポジティブクローンを培養する。
- 混合してグリセロールストックを調製する 700 µL ~を用いた対数増殖期培養 300 µL 滅菌済み50%グリセロール。混合液を滅菌済みクライオバイアルに移す。グリセロールストックを−で保存する。80°C.
注:凍結融解の繰り返しを避けてください。プラスミドの安定性と細菌の生存率を維持するため、あらかじめ分注して保存してください。完了したGolden Gateアセンブリ反応液は、以下で保存可能です。 4°C 一夜中、または−で20°C 形質転換の1~2週間前から。
3. 相同組み換え修復テンプレートの構築
- 緑色蛍光タンパク質(GFP)インサートの調製
- 蛍光リポーターカセットを含むプラスミドpRJPaph-bjGFPを調製する16(表 1)10,15,16,21,22,23。このプラスミドはHans-Martin Fischer教授(スイス、ETHチューリッヒ)より提供されたものであり、Addgene(プラスミド #67032)からも入手可能である。
- 補足ファイル 2(ステップ 3.1)に記載する方法に従い、SacIおよびKpnIによる制限酵素消化により、pRJPaph-bjGFPからgfpカセットを切り出す。pRJPaph-bjGFP内のgfp配列は、Bradyrhizobium diazoefficiens向けにコドン最適化された合成bjGFP遺伝子である。
- 目的の1081 bpのgfp断片を精製する。
- pUC18-gfpの構築
- pUC18バックボーン(Addgeneプラスミド #50004)を調製する21。
- 補足ファイル 2(ステップ 3.2)に記載する方法に従い、SacIおよびKpnIを用いてpUC18を直線化する。
- 補足ファイル 2(ステップ 3.2)に記載する方法に従い、精製したgfp断片を直線化したpUC18ベクターにライゲーションする。
- ステップ 2.7に記載の形質転換手順を用いて、コンピテントなE. coli DH5α細胞に形質転換させる。なお、Golden Gateアセンブリ反応の代わりに、ステップ 3.2.3で得られたライゲーション混合物を使用する。
- 陽性形質転換体を選別し、補足ファイル 2(ステップ 3.2)に記載する方法に従い、コロニーPCRによってgfpの挿入を確認する。
- ホモロジーアームの増幅
- M. ciceriゲノムDNAから、約400–500 bpの上流(UHA)および下流(DHA)ホモロジーアームを増幅するためのプライマーを設計する(表 2)。
- UHAプライマーにはSacI/EcoRI制限部位を、DHAプライマーにはXbaI/KpnI制限部位を組み込む。UHAの増幅にはプライマーF_nodC_Up_EcoRIおよびR_nodC_Up_SacIを、DHAの増幅にはプライマーF_nodCdown_KpnIおよびR_nodCdown_XbaIを使用する(表 2)。
- Weerakkodyら25の方法に従い、M. ciceriゲノムDNAを単離する。
- 補足ファイル 2(ステップ 3.3)に記載する方法に従い、UHAおよびDHA断片を増幅し、精製する。
- pUC18-UHA-gfpの構築
- 補足ファイル 2(ステップ 3.4)に記載する方法に従い、EcoRIおよびSacIを用いてUHA断片をpUC18-gfpにクローニングする。
- XbaIおよびKpnIによる制限酵素消化により、プラスミドのアセンブリが正しいことを確認する。正しく構築されていれば、約500 bpと3725 bpの断片が得られる。
- 確認済みのクローン1つを用いて次へ進む。
- pUC18-UHA-gfp-DHAの構築
- 補足ファイル 2(ステップ 3.5)に記載する方法に従い、KpnIおよびXbaIを用いてDHA断片をpUC18-UHA-gfpにクローニングする。
- SacIおよびEcoRIによる制限酵素消化により、正しくアセンブリされたことを確認する。正しく構築されていれば、約400 bpと4271 bpの断片が得られる。
- プライマーF_nodC_Up_EcoRI、BjGFP_BP_F1、およびR_nodCdown_XbaI(表 2)を用いて、5–6個の候補クローンをサンガーシーケンシングで検証する。これらのプライマーにより、ホモロジー定向修復(HDR)カセット配列の大部分をカバーできる。
- 最終HDRテンプレートの増幅と精製
- プライマーF_FL_nodCgfp_XbaIおよびR_nodCdown_XbaI(表 2)を用いて、完全なHDRカセットを増幅する。
- 目的の2012 bpのHDR断片を精製し、補足ファイル 2(ステップ 3.6)に記載する方法に従い、精製したPCR産物をXbaIで消化する。
- pCasPP-gRNAベクターの調製
- ステップ 2で作成したpCasPP-gRNA1およびpCasPP-gRNA2プラスミドを回収する。
- 補足ファイル 2(ステップ 3.7)に記載する方法に従い、プラスミドをXbaIで直線化し、ベクターバックボーンを脱リン酸化する。
- pCasPP-gRNAベクターへのHDRテンプレートのクローニング
- 補足ファイル 2(ステップ 3.8)に記載する方法に従い、HDRカセットをXbaIで直線化したpCasPP-gRNA1またはpCasPP-gRNA2にライゲーションする。
- コンピテントなE. coli DH5α細胞に形質転換し、50 µg/mLのネオマイシンを含むLB寒天培地で形質転換体を選別する。
- HDR含有クローンのスクリーニング
- 標準的なGFPフィルターセット(励起 470–488 nm、蛍光 507–510 nm)を備えた蛍光実体顕微鏡を用いて、形質転換体のGFP蛍光をスクリーニングする。
- 編集されていない陰性対照コロニーに見られる弱い自発蛍光を明らかに上回る、明確で均一な緑色蛍光の有無に基づき、コロニーをGFP陽性と判定する。
- GFP陽性クローンを拡大培養し、プラスミドDNAを単離する。
- HDRベクターアセンブリの検証
- XbaI制限酵素消化により、HDRの挿入を確認する。
- 目的の2012 bpのHDR断片と、約9,300 bpのpCasPP-gRNAベクターバックボーンが放出されることで、アセンブリが成功したことを検証する。
注:制限酵素およびホスファターゼを熱失活させた後、反応混合物は4°Cで一晩、または−20°Cで最大1ヶ月間保存できる。確認済みのプラスミド構築物は、長期保存のため−20°Cで保存すること。
| 菌株またはプラスミド | 概要 | 参考文献 | ||||
| Mesorhizobium ciceri CC1192 | CRISPR-Cas9ゲノム編集およびヒヨコマメ根粒形成アッセイに使用したレシピエント株 | Haskettら10 | ||||
| pCasPP | ガイドRNAのクローニングおよびHDRテンプレートの導入に使用されるCRISPR-Cas9ゲノム編集ベクター | Rüteringら15 | ||||
| pRJPaph-bjGFP | GFPカセットのソースとして使用されるGFPレポータープラスミド (Addgeneプラスミド #67032) | Ledermannら16 | ||||
| pUC18 | HDRテンプレートアセンブリに使用される汎用クローニングベクター (Addgene プラスミド #50004) | Norranderら21 | ||||
| Escherichia coli S17-1λピル(経口避妊薬) | 二親共接合に使用したドナー株 | Simonら22 | ||||
| Escherichia coli DH5α | プラスミド増殖に使用したクローニング宿主 | Hanahanら23 | ||||
表1: 本研究で使用した細菌株およびプラスミド。この表は、プラスミドの増殖、CRISPR-Cas9によるゲノム編集、相同組換え(HDR)テンプレートの構築、二親交配、およびMesorhizobium ciceri CC1192の蛍光標識に使用した細菌株とプラスミドをまとめたものである。
| カテゴリー | 名前 | 配列 (5′  3′)または記述 |
| 細菌株 | Escherichia coli DH5αα | クローニング宿主菌株 |
| 細菌株 | Escherichia coli S17-1λpir | 双親交配用のドナー株 |
| クローニングベクター | pUC18 | クローニングバックボーンベクター |
| CRISPRベクター | pCasPP | 広宿主域CRISPR-Cas9ベクター |
| レポータープラスミド | pRJPaph-bjGFP | GFPレポータープラスミド |
| プライマー | F_guide1_BbsI | pACGCTGTTTACAGAGGCATGCAAG |
| プライマー | R_guide1_BbsI | pAAACCTTGCATGCCTCTGTAAACA |
| プライマー | F_guide2_BbsI | pACGCGCTTGTTCGGATCCGACCGT |
| プライマー | R_guide2_BbsI | pAAACACGGTCGGATCCGAACAAGC |
| プライマー | F_nodC_Up_EcoRI | AAAGAATTCCTCATTGCAAGCCAGCAGT |
| プライマー | R_nodC_Up_SacI | AAAGAGCTCCGGAAAGCTTGTTTCGGATCC |
| プライマー | F_nodCdown_KpnI | AAAGGTACCTCGAGAGCACCGCATAAGAC |
| プライマー | R_nodCdown_XbaI | AATTCTAGATGGTTCGGTACTTTCGTGCA |
| プライマー | F_FL_nodCgfp_XbaI | AAATTCTAGACTCATTGCAAGCCAGCCAGT |
| プライマー | BjGFP_BP_F1 | GAAGTTCATCTGCACCACCG |
| プライマー | BjGFP_BP_R1 | GTCCTTGAACGAGATGGTGC |
| プライマー | BjGFP_BP_F2 | CCAACTTCAAGATCCGCCAC |
| プライマー | GFP_R | CCAACTTCAAGATCCGCCAC |
| プライマー | BjGFP_BP_R2 | CTTGTACAGCTCGTCCATGC |
| プライマー | 16S_F1 | ATCCTGGCTCAGAACGAACG |
| プライマー | 16S_R1 | ATTCCCACGCGTTACTCACC |
| プライマー | 16S_F2 | AGTCCGAGAGGGTGAGTGG |
| プライマー | 16S_R2 | GTCAGTACCGAGCCAGTGAG |
| プライマー | F1_nodC | CGATTTCCAGAACCGTCGTC |
| プライマー | nodC_R | CGATTTCCAGAACCGTCGTC |
| プライマー | R1_nodC | TCCCCTGCTACAATGAGGAC |
| プライマー | F2_nodC | AGTGACTCCGCAATTCCAGA |
| プライマー | R2_nodC | TGTCGGTAAAAGTGTTTCCC |
| プライマー | F1_nodB | TGGTTCGGTACTTTCGTGCA |
| プライマー | R1_nodB | AGTCGCGTGGATCAATGGAC |
| プライマー | F1_nodA | TGATCGTCGCTGAATTGGGC |
| プライマー | R1_nodA | CAACTGATGGAGCACTGGGT |
| プライマー | F1_nodD | TGGCCTTAAGAGACGTGTCG |
| プライマー | R1_nodD | AAATGCCTGACCAGCCGTAA |
表2: 本研究で使用した細菌株、プラスミド、およびオリゴヌクレオチドプライマー。この表には、シングルガイドRNA(sgRNA)の構築、相同組換え修復(HDR)テンプレートのアセンブリ、診断的ポリメラーゼ連鎖反応(PCR)、サンガーシーケンシング、および逆転写定量ポリメラーゼ連鎖反応(RT-qPCR)に使用した細菌株、プラスミド、およびオリゴヌクレオチドプライマーを記載している。プライマー配列は5′ 3′方向に示している。注:BjGFP_BP_F2とGFP_Rは同一のオリゴヌクレオチド配列を指すが、異なる実験アッセイで使用されたため、異なるプライマー名で記載している。
4. プラスミド導入のための二親接合 *M. ciceri* CC1192
- ドナーE. coli細胞の形質転換
- 補足ファイル 3(ステップ 4.1)に記載の手順に従い、pCasPP-gRNA1-HDRまたはpCasPP-gRNA2-HDR構築物をE. coli S17-1λpir細胞に形質転換させる。
- 50 µg/mLのネオマイシンを含むLB寒天培地で形質転換体を selecting する。
- 励起波長約488 nm、蛍光検出波長約510–520 nmを用いて、形質転換体のGFP蛍光をスクリーニングする。
- 同一の顕微鏡設定で観察した際、非形質転換のE. coli S17-1λpirコントロールコロニーには見られず、均一で明瞭な緑色蛍光を示すコロニーをGFP陽性と判定する。
- 確認済みのGFP陽性ドナークローンからグリセロールストックを作製する。
- シードおよびスターター培養の調製
- 補足ファイル 3(ステップ 4.2)に従い、ドナーE. coli S17-1λpirおよびレシピエントM. ciceriのスターター培養を調製する。
- スターター培養をOD₆₀₀が0.3–0.4(推定細胞密度約1 × 10⁸ CFU/mLに相当)になるまで増殖させる。
- 両親交配用サブカルチャーの調製
- 補足ファイル 3(ステップ 4.3)に従い、ドナーおよびレシピエントのサブカルチャーを調製し、必要な対数増殖期まで増殖させる。
- 補足ファイル 1(ステップ 1.2.3)に記載の吸光度測定手順に従い、UV-Vis分光光度計を用いて600 nmにおける吸光度(OD600)を測定する。
- 両親交配手順
- 補足ファイル 3(ステップ 4.4)に従い、メンブレンフィルターを用いた両親交配を行う。
- 交配懸濁液の4つの分注量を、滅菌済みの0.22 µmポリビニリデンフルオリド(PVDF)メンブレンフィルター(直径47 mm)上にスポットし、混ざり合わないようスポット間に十分な間隔を空ける。
- 接合体の回収および選択
- 補足ファイル 3(ステップ 4.5)に従い、接合体を回収し、2種類の抗生物質による選択を行う。
- 残留プラスミドを除去するため、カルベニシリンのみを含む培地で接合体を繰り返し継代する。
- ネオマイシン含有培地でコロニーが増殖しないこと、および診断PCRによりpCasPPバックボーンが消失し、染色体に組み込まれたHDRカセットが保持されていることを確認して、プラスミドのキュアリングを証明する。
注:組み込まれた改変の安定性を検証し、残留するエピソーマルプラスミドを除去するためには、連続的な継代が必要である。
- GFP陽性コロニーのスクリーニング
- 補足ファイル 3(ステップ 4.6)に従い、精製した接合体のGFP蛍光をスクリーニングし、野生型M. ciceriコントロールと比較する。
- 蛍光を示すコロニーを、想定されるHDR陽性株として選択する。
- 同一の顕微鏡設定および露光条件下で、野生型M. ciceriコロニーには見られず、均一で明瞭な緑色蛍光を示すコロニーをGFP陽性と判定する。
- 後続の検証に進む前に、診断PCRによりGFP陽性コロニーを確認する。
- 確認されたコロニーは、短期保存の場合は酵母マンニトール(YM)寒天培地で4°Cに、長期保存の場合は20%–25%グリセロールを含むグリセロールストックとして−80°Cに保存する。
5. nodC変異体の検証
- nodC遺伝子座におけるGFP導入の検証
- GFP発現単一コロニーを接種し M. ciceri コロニーを、〜を添加した10 mLの酵母マンニトールブロス(YMB)に接種し 100 µg/mL カルベニシリン24培養物を〜でインキュベートする。 28°C 180 rpmで振盪しながら20~24時間培養する。
- 8,000 rpm(またはg)で遠心分離し、細菌細胞を回収する。 × 10分間、〜gで遠心分離する 25°C細胞ペレットを回収し、Weerakkodyらの方法に従ってゲノムDNAを単離する。25.
- ゲノムDNAをテンプレートとして用いて診断的PCRを行う(表2)。~を調製する。 10 µL ~を含むPCR反応液 5 µL 2× PCRマスターミックス、 0.2 µM F1_nodBおよびnodC_Rプライマー、またはF1_nodBおよびgfp_Rプライマー、および50 ngのゲノムDNA。
- サーモサイクラーを、以下の条件で初期変性するように設定します。 95°C 5分間行い、続いて35サイクルの 95°C 1分間、 62°C 30秒間、そして 72°C 45秒間、最終伸長反応を 72°C 5分間。
- 既報の手法に従い、PCR産物を1% (w/v) アガロースゲルで電気泳動して分離する。F1_nodB/nodC_Rを用いて、野生型 (WT) で約430 bp、破壊変異体で約1500 bpの産物が検出されることを確認し、さらにF1_nodB/gfp_Rを用いて、変異体で約1000 bpの産物が検出される(WTでは検出されない)ことでGFPの組み込みを確認する。
- PCRバリデーションには、適切なコントロールを含めてください。陽性コントロールには標的配列を含むプラスミドDNAを、陰性コントロールにはヌクレアーゼフリー水を含むテンプレートなしコントロール(NTC)を使用してください。
- 逆転写定量ポリメラーゼ連鎖反応(RT-qPCR)によるGFP発現の定量化
- WTおよび変異体から全RNAを単離する *M. ciceri* メーカーの指示に従い、TRIzol試薬を用いて培養物から抽出する。
- 不純物として混入しているゲノムDNAを除去するため、製造元の指示に従ってDNase IでRNAを処理する。qPCRにおいて、逆転写酵素不含(-RT)コントロールを用いて、DNAが完全に除去されていることを確認する。
- から第一鎖cDNAを合成する 1 µg 市販の第一鎖cDNA合成キットを用い、製造元の指示に従って全RNAから合成を行う。次に、~を調製する。 20 µL RNA、oligo(dT)プライマー、dNTPs、反応バッファー、RNase阻害剤、および逆転写酵素を含む反応液。
- cDNA合成反応液を、以下の条件でインキュベートします。 42°C 60分間反応させた後、~で熱不活化し、 70°C 5分間保持する。cDNAを−に保存する。20°C 使用時まで。
- RT-qPCR反応をテクニカルトリプリケート(技術的反復3連)で調製する。組み立てる。 10 µL ~を含む反応 5 µL 2× SYBR Greenマスターミックス、 0.2 µM GFP増幅用のBjGFP_BP_F1およびBjGFP_BP_R1プライマー、または参照遺伝子増幅用の16S_F1および16S_R1プライマー(表2), 2 µL cDNAテンプレート(約20 ng)、およびヌクレアーゼフリー水。
- 以下のサイクル条件を用いてRT-qPCRを行う:初期変性は 95°C 2分間、続いて40サイクルの 95°C 15秒間、そして 58°C 45秒間行い、続いて~からの融解曲線分析を行う。 65°C 〜へ 95°C.
- Bio-Rad CFX96 リアルタイムPCR検出システムを用いてqRT-PCRを行う。増幅プロットおよびCt値を解析する。t Bio-Rad CFX Managerソフトウェアを用いて、値および融解曲線を算出しました。
- 2^-ΔΔCt法を用いて相対的遺伝子発現量を算出する−ΔΔCt値 方法。発現量を16S rRNAリファレンス遺伝子で標準化し、WTを用いて算出する。 *M. ciceri* キャリブレーターサンプルとして当該株を用いる。3つの生物学的レプリケートを解析し、それぞれについて3回のテクニカルレプリケートで測定する。
- 根粒形成能の評価
- 細菌接種源の調製
- 野生型および変異株の単一コロニーを、以下の成分を含む選択性YMB培地に接種する 100 µg/mL カルベニシリン。培養物を~でインキュベートする。 28°C 180 rpmで振とうしながら30~36時間培養する。
- 培養液を新鮮な選択的YMB培地で100倍に希釈し、OD値を測定して増殖をモニタリングする。600 UV-Vis分光光度計を使用して測定します。未接種のYMBで装置のブランク測定を行い、培養液のOD600が0.3~0.4(約1に相当)に達するまで培養を継続します。 × 108 CFU/mL
- 各植物への接種に、標準化した細菌懸濁液を3 mL使用してください。
- ヒヨコマメ植物感染アッセイ
- ~の種子を入手する *C. arietinum* 栽培品種BDG25618,24 インド、ニューデリーのICAR-インド農業研究所(IARI)より。
- 種子を流水で十分に洗浄した後、Milli-Q超純水で洗浄する。1%次亜塩素酸ナトリウム溶液中で5分間振盪させて種子を表面滅菌し、滅菌精製水で5回すすぐ。
- 種子を0.1% Bavistin殺菌剤(50%カルベンダジム水和剤)で室温にて2〜3時間処理する。処理後の種子を滅菌精製水で2回洗浄する。
- 滅菌済みのペトリ皿(110 mm)に入れた湿らせた滅菌済みろ紙の上に、種子を配置する。 × 40 mm)、Parafilmで密封し、暗所で以下のようにインキュベートする。 28°C ± 2°C 3日間。
- 発芽した苗を個別に滅菌砂に移植する。砂は以下の条件で滅菌する。 121°C 使用前に15 psiで20分間処理します。
- 6.0 gのCaSO4を溶解させることにより、窒素抜きMcKnight栄養液を調製します。₄, 1.0 g MgSO4₄·7H₂O, 1.0 g KH₂PO₄、1.5 g KCl、14.3 mg H₃BO₃, 0.4 mg CuSO4₄·5H₂O, 0.08 mg MnSO4₄·4時間₂O, 0.45 mg H₂酸化モリブデン₄、および1.1 mgのZnSO4₄·7時間₂滅菌蒸留水を用いて、最終容量が5 Lになるまで満たす。
- 滅菌砂を入れた直径10cmのポットに苗を植え、1ポットあたり4株となるように育成する。各ポットに窒素不含のMcKnight溶液20mLを週2回灌水する。
- 以下の制御条件下で植物を維持する。 22°C ± 2°C (日)、 18°C ± 2°C (夜間)、相対湿度55%~60%、16時間明期/8時間暗期の光周期、および以下の光強度で 200 µmol 光子 m⁻2 s⁻1接種前に、苗を6〜7日間育成する。
- 各苗に細菌懸濁液3 mLを直接接種する。対照群(mock-treated controls)として、滅菌済みYMB 3 mLを接種して維持する。処理群あたり16株の生物学的反復植物を用いる。
- 接種から20日後に根と地上部を採取する。根粒数を手作業で計測し、採取後直ちに生重量を記録する。
- 組織を~で乾燥させる 65°C 恒量に達するまで乾燥させる。恒量とは、24時間の間隔を置いて行われた2回の連続測定値の差が、以下の値以下であることを定義する。 <0.01 gとし、その後、乾燥バイオマス量を記録する。
- 結果は平均値で表記してください。 ± 標準誤差(SE)。GraphPad Prism バージョン10.0を用い、P値を考慮した上で、一元配置分散分析(one-way ANOVA)およびそれに続くTukeyの多重比較検定を行う。 < 0.05で統計的に有意。
注:種子の滅菌、発芽、接種、および植物の生育の全過程を通じて、無菌状態を維持すること。
注意:次亜塩素酸ナトリウムおよび殺菌剤溶液を取り扱う際は、手袋や保護メガネを含む適切な個人用保護具を着用してください。
- 細菌接種源の調製
結果
本プロトコルでは、nodC遺伝子座を標的とすることで、CRISPR-Cas9ゲノム編集をM. ciceri CC1192に適応させた。機能喪失を促進するため、sgRNAはnodCコード領域の5′近位領域を標的とするように設計し、これにより初期コード領域内にDSB(二本鎖切断)を導入して、コードされるタンパク質の翻訳を阻害した(図 1A)。
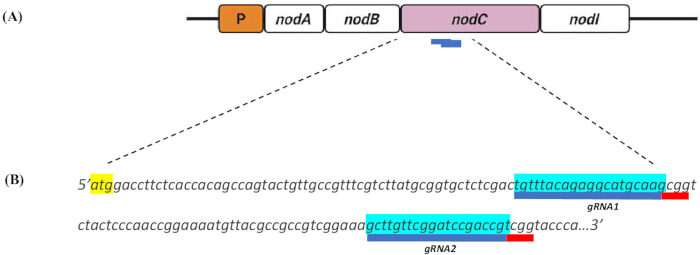
図 1。Mesorhizobium ciceriのnodC遺伝子座を標的とするシングルガイドRNA(sgRNA)の設計。 (A) CRISPR-Cas9による標的化のために設計された2つの20-bp sgRNAの位置を示すM. ciceri nodC遺伝子座の模式図。sgRNAの標的部位を青色で示す。(B) nodC遺伝子座を標的とするsgRNA1およびsgRNA2のヌクレオチド配列。プロトスペーサー隣接モチーフ(PAM; 5′-NGG-3′)を赤色で示し、nodCの翻訳開始コドン(ATG)を黄色で強調している。こちらのリンクをクリックして、この図の拡大版を表示してください。
5′-NGG-3′ PAM配列の直上流に、2つの20 bpターゲット配列が同定されました(図1B)。Hsuら19のアルゴリズムを用いたこれらの候補sgRNAのin silico解析では、特異性スコアが100となり、M. ciceriゲノム内で有意なオフターゲット相補性が検出されず、予測される標的特異性が高いことが示されました。選択したsgRNAの予測オンターゲット効率スコアにはわずかな差が見られ(表3)、これが後続の実験的評価のためのガイド選択の根拠となりました。
| ターゲット位置 (bp) | 鎖 | sgRNA配列(5'′ 3′) | プロトスペーサー隣接モチーフ | 特異度スコア | 効率スコア | |
| 77 | + | TGTTTACAGAGGCATGCAAG | CGG | 100 | 43.58 | |
| 139 | + | GCTTGTTCGGATCCGACCGT | TGG | 99.7 | 47.63 | |
表3: Mesorhizobium ciceriのnodC遺伝子のCRISPR-Cas9媒介編集用に設計された候補シングルガイドRNA(sgRNA)。候補sgRNAは、Bradyrhizobium diazoefficiens USDA 110をリファレンスゲノムとして、Benchling CRISPR Guide Design Toolを用いて設計した。ガイドは予測特異性とオンターゲット効率スコアに基づいてランク付けされ、nodCの翻訳開始コドンに近い配列を標的とし、Streptococcus pyogenes Cas9(SpCas9)に必要なNGGプロトスペーサー隣接モチーフ(PAM)を含むものを選択した。
HDRおよび蛍光ベースの推定変異体のスクリーニングを容易にするため、pUC18クローニングベクターを用いてHDRカセットを構築した(図2)。gfpリポーターカセットをSacIおよびKpnI制限酵素消化によってpRJPaph-bjGFPから切り出し、線状化したpUC18バックボーンにライゲーションした(図2A)。E. coliに形質転換した後、ブルーホワイトスクリーニングにより陽性候補クローンを同定した。pUC18バックボーンへのgfpインサートの組み込みは、遺伝子特異的プライマーを用いたPCR増幅によってさらに検証し、陽性クローンにおいて期待される500 bpのアンプリコンを確認した(図2A)。
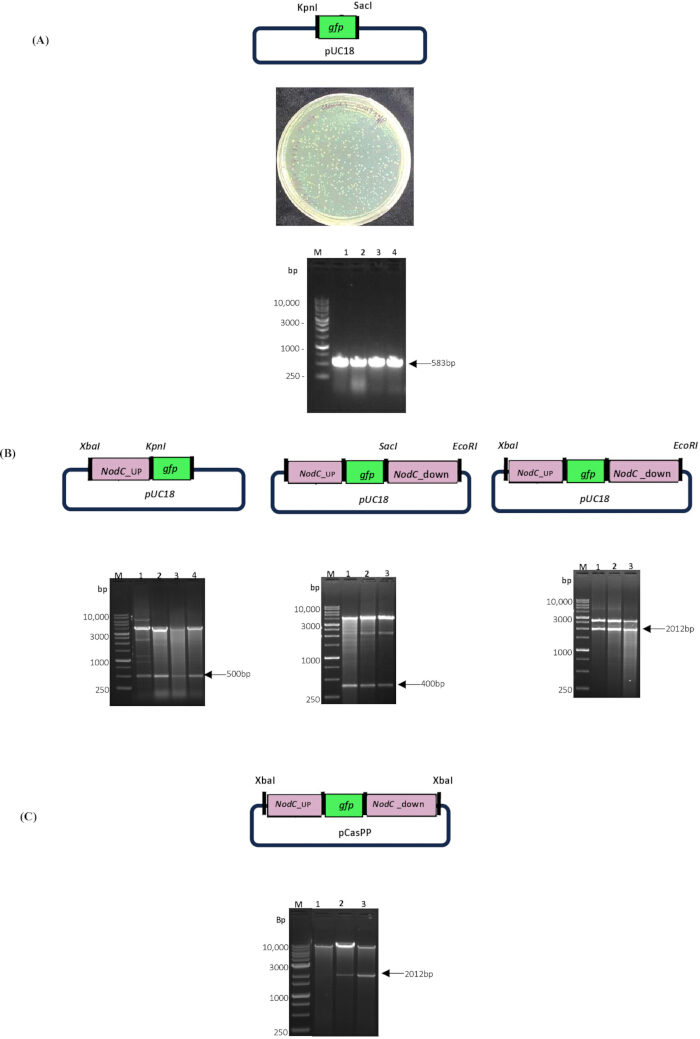
図 2。nodC破壊のためのCRISPR-Cas9相同組み換え修復(HDR)システムの構築。 (A) 中間プラスミドpUC18-gfpの構築および検証。上段は、pUC18バックボーンに緑色蛍光タンパク質(gfp)カセットを挿入して作製したpUC18-gfpのプラスミドマップである。中段は、ブルーホワイトスクリーニング後の代表的なコロニーを示す。下段は、プライマーペアBjGFP_BP_F1およびBjGFP_BP_R2を用いたコロニーポリメラーゼ連鎖反応(PCR)による検証結果である。(B) pUC18バックボーンにおけるHDRテンプレートの逐次アセンブリ。プラスミドマップおよび制限酵素消化解析により、上流相同アーム(UHA)、下流相同アーム(DHA)、および完全なUHA-gfp-DHA HDRカセットの挿入が確認された。(C) pCasPP CRISPR-Cas9ベクターへのUHA-gfp-DHA HDRカセットのクローニングおよび検証。上段は最終的なpCasPP-HDRプラスミドマップであり、下段はHDRカセットの挿入を確認する制限酵素消化の結果である。この図の拡大版を表示するには、ここをクリックしてください。
その後、gfpカセットの両端にnodC相同腕を導入することで、HDRコンストラクトを構築した。予測されるCas9切断部位に隣接する500 bpのUHAおよび400 bpのDHAを、制限酵素消化とライゲーションによりpUC18-gfpコンストラクトに順次クローニングした(図 2B)。UHA-gfp-DHAカセットの構築は制限酵素消化解析によって確認し、期待通り2012 bpの断片が得られた(図 2B)。次に、完成したHDRカセットを広宿主範囲CRISPRベクターであるpCasPPにサブクローニングした(図 2C)。制限酵素消化解析により、最終的なコンストラクトの完全性と、M. ciceri用ゲノム編集デリバリーベクターの構築成功を確認した(図 2C)。
ドナーのE. coli S17-1λpirとレシピエントのM. ciceri株の間で二親交配を行い、pCasPP-gRNA-HDRコンストラクトをM. ciceriに導入した(図 3A)。図 3Bは、nodオペロンの構成と、HDRテンプレートを用いた相同組換えによるnodC遺伝子座のgfpカセットへの予測置換を示している。二親交配後、まずGFP蛍光スクリーニングによって接合伝達体コロニーを同定した(図 3Bおよび3C)。gRNA2を用いた場合、回収されたコロニーの80%以上がGFP蛍光を示し、gRNA1を導入した後は65%以上のコロニーが蛍光を示した(図 3C)。蛍光スクリーニングだけでは、プラスミド由来のGFP発現とゲノムへの統合成功を区別できないため、レポーターカセットが遺伝子座特異的に挿入されたことを確認するために、後続の分子生物学的検証を行った。
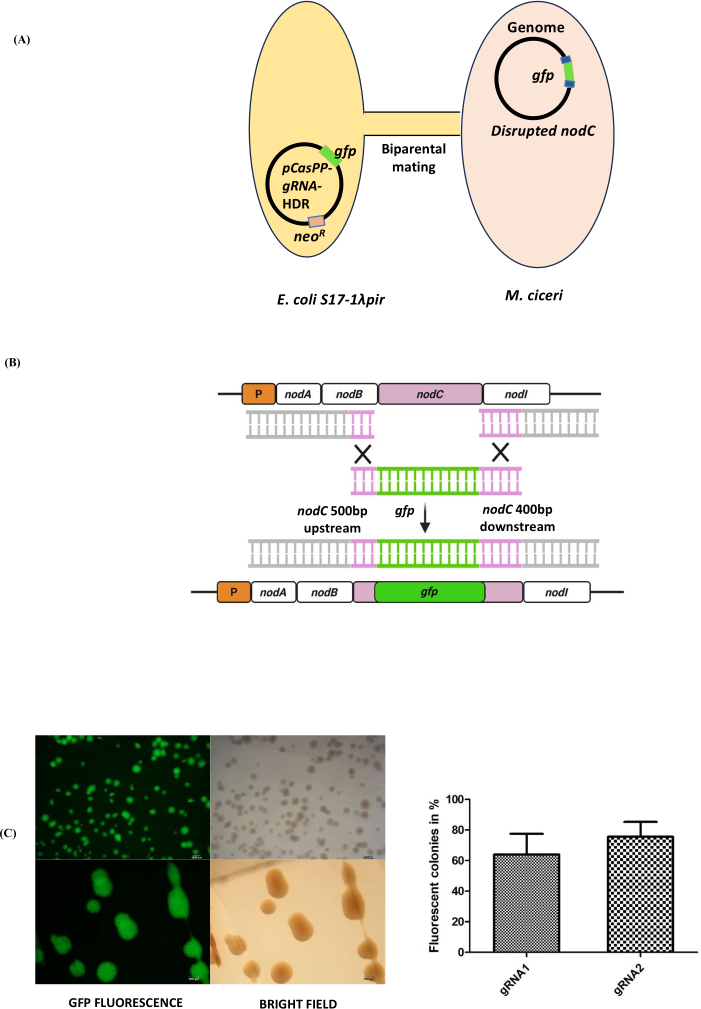
図3. Mesorhizobium ciceriにおけるCRISPR-Cas9を用いたnodC遺伝子座の破壊。 (A) pCasPP-gRNA-HDRコンストラクトをEscherichia coli S17-1λpirドナー細胞からM. ciceriレシピエント細胞へ導入するために用いた、二親交配の模式図。(B) CRISPR-Cas9による切断後、相同組換え修復(HDR)を介してnodC遺伝子座をgfpカセットで置換するプロセスの図解。HDRテンプレートは、gfpカセットを挟む上流約500 bpおよび下流約400 bpの相同アームを含む。(C) 形質転換体であるM. ciceriコロニーの蛍光ベースのスクリーニング。GFP陽性コロニーの代表的な蛍光顕微鏡像および明視野立体顕微鏡像を、sgRNA1またはsgRNA2を含むコンストラクトを用いて二親交配を行った後に回収された蛍光形質転換体の割合とともに示す。エラーバーは標準偏差を表す。この図の拡大版を表示するには、ここをクリックしてください。
の組み込みを検証するために 緑色蛍光タンパク質 ~にあるカセット nodC 遺伝子座において、代表的なGFP陽性コロニーに対してPCR解析を行った。以下の領域にわたるゲノム領域の増幅により、 nodB および nodC 編集済みクローンでは、レポーターカセットの組み込みと一致する1511 bpの断片が生成された一方、野生型(WT)株では430 bpのアンプリコンが生成された(図4A)。〜を用いたPCR増幅 緑色蛍光タンパク質特異的で、および nodC-フランキングプライマーを用いた解析により、編集済みクローンでは997 bpの明確な断片が生成された一方、野生型(WT)コントロールでは増幅が検出されず、標的領域特異的な挿入が裏付けられた。レポーターカセットの方向性は、サンガーシーケンシングを用いて確認した。さらに、編集済み株におけるGFP発現をRT-qPCRで評価したところ、WT株と比較してGFP転写産物の蓄積量が増加していることが示された(図4B)。発現値は 2 を用いて算出した。−ΔΔCt値 手法を用い、野生型(WT)株を対照として16S遺伝子の参照値で標準化した。データは平均値を表している。 ± 3つの生物学的反復の標準偏差(n = 3)。統計学的有意性は、一元配置分散分析(one-way ANOVA)の後、WTコントロールに対するDunnettの検定を用いて判定した。
本研究の現在の限界は、基準となる組み換え係数を確立するための、空のgRNAを含むpCasPP-HDRのようなコントロールベクターが欠如していることです。今後の研究では、このようなコントロールを含めるべきです。
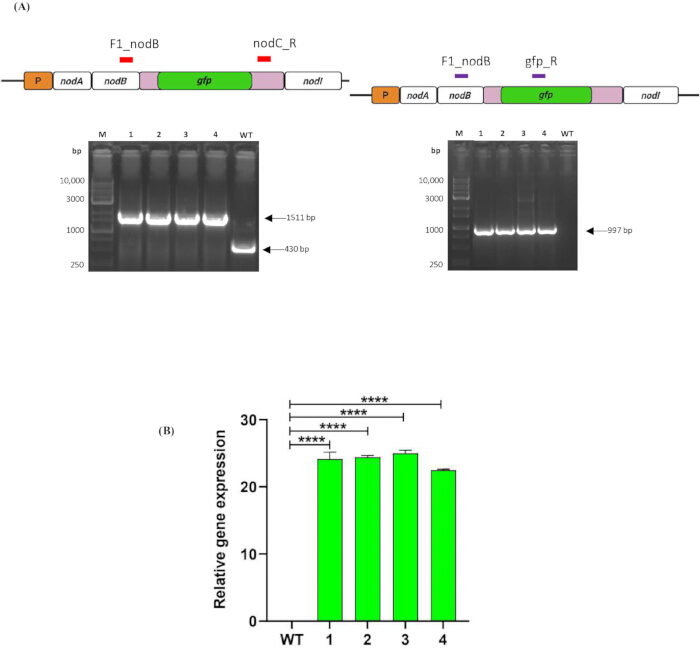
図4. ΔnodC Mesorhizobium ciceri変異体の分子生物学的検証。 (A) PCRによるnodC破壊の確認。左パネルは、F1_nodBおよびnodC_Rプライマーペアを用いた増幅結果を示す。レーンM:DNAラダー、レーン1–4:ΔnodC M. ciceri変異体、レーンWT:野生型M. ciceri。右パネルは、F1_nodBおよびgfp_Rプライマーペアを用いた増幅結果を示す。レーンM:DNAラダー、レーン1–4:ΔnodC M. ciceri変異体、レーンWT:野生型M. ciceri。期待される増幅産物のサイズを記載している。(B) 逆転写定量PCR(RT-qPCR)によって決定したΔnodC M. ciceri変異体における緑色蛍光タンパク質(GFP)の相対的発現量。遺伝子発現量はM. ciceri 16SリボソームRNA(16S rRNA)リファレンス遺伝子で標準化し、2^−ΔΔCt法を用いて野生型(WT)コントロールに対する相対値として算出した。エラーバーは標準偏差を示す。統計的有意性はWTコントロールに対する相対値で決定した。こちらのリンクをクリックして、この図の拡大版を表示してください。
nodC破壊による生物学的影響を、ヒヨコマメ感染アッセイを用いて評価した。WT M. ciceriを接種した植物は可視的な根粒を形成したが、ΔnodC M. ciceriを接種した植物では根粒形成が著しく減少、あるいは消失していた(Figure 5A)。未接種の対照植物は根粒を形成せず、実験条件の無菌状態が維持されていたことが裏付けられた(Figure 5A)。植物成長パラメータの定量分析により、根の長さ、根の生重量、根の乾重量、シュートの長さ、シュートの生重量、シュートの乾重量、および根粒数において、WT接種植物とΔnodC M. ciceri接種植物との間にさらなる差異が示された(Figure 5B)。WT接種植物は、ΔnodC M. ciceri接種植物および未接種対照植物と比較して、根粒数が多く、成長関連パラメータが向上していた。これらの結果は、nodCに関連する根粒形成機能の破壊と一致しており、M. ciceriにおける機能ゲノミクス研究に対するこのCRISPR-Cas9ベースのワークフローの適用性を支持するものである。処理群間の差を比較するため、植物表現型の定量データを評価した。分析には合計90個の生物学的反復検体を含めた(1処理群あたりn = 30株)。データは平均値 ± SDで示した。統計的有意性は、一元配置分散分析(ANOVA)およびそれに続くTukeyのポストホック多重比較検定を用いて評価した。有意水準はP < 0.05とした。
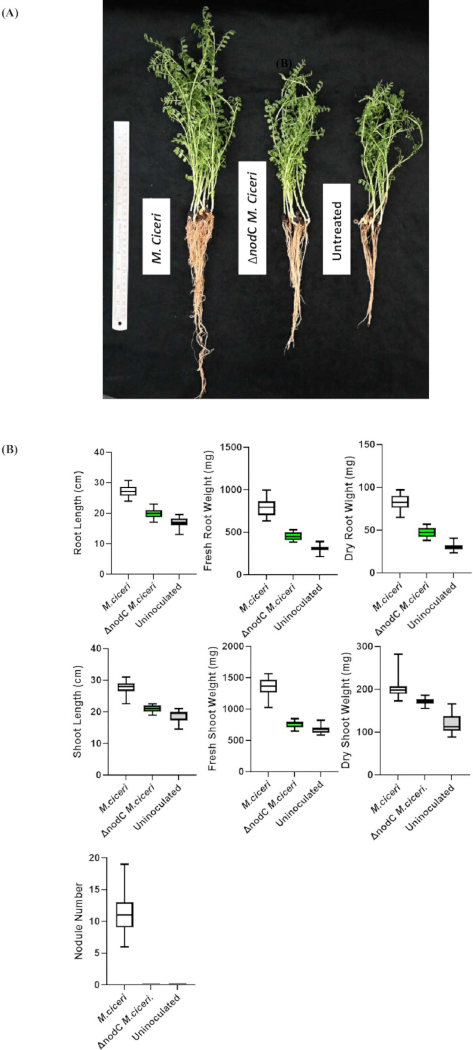
図 5. ヒヨケマメ感染アッセイを用いたΔnodC Mesorhizobium ciceri変異株の機能的検証。 (A) 野生型M. ciceri、ΔnodC M. ciceriを接種した、または接種していない対照群の、接種後20日目の代表的なヒヨケマメ(Cicer arietinum)個体。 (B) 根の長さ、根の生重量、根の乾重量、シュート長、シュート生重量、シュート乾重量、および根粒数を含む、植物の成長および根粒形成パラメータの定量分析。データは、野生型M. ciceri、ΔnodC M. ciceriを接種した個体、または非接種の対照群について示されている。エラーバーは標準偏差を表す。統計的有意性は、一元配置分散分析(ANOVA)およびそれに続くTukeyの多重比較検定により決定した。 こちらのリンクをクリックして、この図の拡大版を表示してください。
補足ファイル1. 化学的コンピテントEscherichia coli細胞の調製およびバリデーションの詳細プロトコルこの補足ファイルでは、細菌培養の調製、コンピテンシーの誘導、細胞の回収、CaCl₂-グリセロール緩衝液による洗浄、分注、凍結保存、および形質転換効率試験によるバリデーションを含む、化学的コンピテントEscherichia coli DH5αおよびE. coli S17-1λpir細胞を調製およびバリデーションするための完全な手順を提供します。また、重要な品質管理基準、保存上の推奨事項、およびコンピテンシーの許容基準についても記載しています。 こちらのリンクからファイルをダウンロードしてください。
補足ファイル 2. 相同組換え修復(HDR)テンプレートの構築およびCRISPR-Cas9ゲノム編集ベクターの構築に関する詳細プロトコル本補足ファイルでは、緑色蛍光タンパク質(GFP)カセットの切り出し、pUC18-gfp中間プラスミドの構築、上流および下流ホモロジーアームの増幅とクローニング、完全な相同組換え修復(HDR)テンプレートの構築、pCasPP-ガイドRNA(gRNA)ベクターの調製、CRISPR-Cas9プラスミドへのHDRテンプレートの挿入、蛍光ベースのクローンスクリーニング、および制限酵素解析とサンガーシーケンシングによる組換えプラスミドの検証に関する詳細な手順を説明します。 こちらをクリックしてファイルをダウンロードしてください。
補足ファイル 3. 両親株接合およびGFPタグ付きMesorhizobium ciceri接合転移体の作製に関する詳細プロトコル。この補足ファイルでは、ドナー株およびレシピエント株の調製、メンブレンフィルターを用いた両親株接合、接合転移体の回収および抗生物質による選択、プラスミドキュアリング手順、蛍光ベースのリコンビナントコロニースクリーニング、ゲノム編集株の分子生物学的確認、ならびに確認済みGFP陽性M. ciceri接合転移体の短期的および長期的保存について説明します。詳細な培養条件、接合パラメータ、および選択手順が記載されています。 こちらをクリックしてファイルをダウンロードしてください。
ディスカッション
M. ciceriにおけるCRISPR-Cas9ゲノム編集システムの構築は、農業的に重要なこの窒素固定共生細菌の遺伝子操作における大きな技術的制限を解消するものです。gfpレポーターとHDRを用いてnodC遺伝子座を破壊することにより、本ワークフローはM. ciceriにおける標的ゲノム改変のための蛍光支援フレームワークを提供します。
根粒菌における従来の遺伝子操作アプローチは、主にTn5ベースのランダム変異導入またはsacB介在性の対立遺伝子交換に依存していました19,26,27。これらの手法は依然として有用ですが、労力がかかり、多くの場合、複数回の逆選択を必要とし、またゲノム内に抗生物質耐性マーカーが残るため、その後の編集ラウンドを複雑にする可能性があります。対照的に、CRISPR-Cas9介在性のゲノム編集は、ゲノム工学においてより標的指向的で効率的な代替案を提供します。最近の研究では、Cas9に関連する毒性を軽減するために、S. melilotiにおいてCRISPR介在性のベースエディティングおよびCas12eベースのシステムが報告されており12,13、一方でR. etliではdCas9介在性の転写抑制が検討されています11。我々の知る限り、本研究はM. ciceriにおけるCRISPR-Cas9介在性の染色体破壊の初の適用のひとつです。本プロトコルでは、sgRNAガイドによる標的化、二親性プラスミド導入、およびHDR介在性組換えを組み合わせて、遺伝子座特異的な編集を行います。HDRカセット内にgfpレポーターを組み込むことで、編集されたと考えられるコロニーの迅速な蛍光ベースのスクリーニングが可能になり、これにより、その後の分子生物学的検証を必要とするコロニー数を削減できます。
このワークフローを正常に実施するためには、いくつかの要因が重要であった。予測特異性の高いsgRNAを選択することで、M. ciceriゲノム内における潜在的なオフターゲット効果を最小限に抑え、ホモロジーアームの完全性を維持することでHDR介在性の組換え効率を向上させた。さらに、二親交雑時のドナーおよびレシピエントの生育条件を最適化したことで、接合伝達体の回収率が向上した。蛍光ベースのスクリーニングにより、推定変異体の迅速な同定が可能となったが、レポーターカセットが目的の遺伝子座に組み込まれているかを確認するには、PCRおよびサンガーシーケンスを用いた分子生物学的な検証が依然として必要であった。今後の研究では、空のgRNAを含むpCasPP-HDRベクターをコントロールとして使用することで、ベースラインとなる組換え係数を定量化できると考えられる。
手法の進歩にとどまらず、本プラットフォームは、ヒヨコマメ共生リゾビアにおける共生シグナル伝達および機能ゲノミクスを調査する今後の研究を支援する可能性があります28。ヒヨコマメ(Cicer arietinum L.)は、世界的に重要なマメ科作物であり、持続可能な農業システムへの主要な貢献因子となっています29,30。本研究で作製したΔnodC M. ciceri株は、宿主と微生物の適合性および根粒形成に関連するシグナル伝達経路を調査するための、潜在的に有用な遺伝的背景を提供します。先行研究では、sRNAが根粒共生の初期段階において調節エフェクターとして機能することが示唆されています31。したがって、ここで述べた根粒形成欠損ΔnodC M. ciceri株は、根圏でのコミュニケーションおよび窒素固定共生の根底にある分子メカニズムに焦点を当てた今後の研究を促進すると考えられます。
開示事項
著者らは、競合する経済的利益または利益相反がないことを宣言します。
謝辞
本研究は、Nandita Pasari博士に対するDepartment of Biotechnology (DBT)-MK Bhan Grant HRD-16016/15/2023-AFS-DBTによる支援を受けています。また、本研究は、インド、ニューデリーのNational Institute of Plant Genome ResearchからSenjuti Sinharoy博士に提供されたコアグラントによっても支援されています。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| アガロース | Genetix | PG-40005 | ゲル電気泳動 |
| アルミホイル | Rolia’s | GF83048115 | 一般的なラボ使用 |
| 細菌学用アガー | HiMedia | GRM026 | 培地調製 |
| Benchling CRISPR ガイド設計プラットフォーム | Benchling | N/A | ガイドRNA設計 |
| ホウ酸 | HiMedia | PCT0102 | McKnight’s溶液の調製 |
| ホウケイ酸ガラス製三角フラスコ | Sigma | CLS5100500 | 培養調製 |
| ホウケイ酸ガラスチューブ | Sigma | DWK73500-1075 | 培養調製 |
| 塩化カルシウム二水和物 | HiMedia | MB034 | コンピテントセルの調製 |
| 硫酸カルシウム二水和物 | HiMedia | GRM328 | McKnight’s溶液の調製 |
| カルベニシリン二ナトリウム | Duchefa Biochemie | DUC-C0109.005-18 | 100 µg/mLで使用 |
| cDNA合成キット | Thermo Fisher Scientific | AB1543A | cDNA合成 |
| ラップフィルム | OA | 10954049 | 一般的なラボ使用 |
| クローニングキット/T4 DNAリガーゼ | Thermo Fisher Scientific | K1422 | ライゲーション反応 |
| コンゴーレッド | HiMedia | 573-58-0 | 微生物培養操作 |
| 硫酸銅(II)五水和物 | HiMedia | PCT0104 | McKnight’s溶液の調製 |
| 培養チューブ | Borosil | 9800U08 | 一次細菌培養の培養;15 cm × 2.5 cm |
| デジタルpHメーター | Eutech Instruments | EC PH TUTOR DS | pH調整 |
| リン酸二カリウム | HiMedia | TC596M | YMB調製 |
| DNAラダー | BIO-HELIX | DM015-R500 | ゲル電気泳動 |
| DNase除去キット | Invitrogen | AM1907 | 単離RNAからのDNA除去 |
| dNTPミックス | Thermo Scientific | R0181 | PCR増幅 |
| エタノール | Sigma-Aldrich | 1.00983.0511 | 75%で使用 |
| エチジウムブロマイド | Sigma-Aldrich | E1510 | DNAゲル染色 |
| FastAP 温度感受性アルカリホスファターゼ | Thermo Fisher Scientific | EF0651 | クローニング中のベクターの脱リン酸化 |
| FastDigest バッファー | Thermo Fisher Scientific | B64 | 制限酵素消化 |
| 塩化鉄(III)無水物 | HiMedia | TC583 | McKnight’s溶液の調製 |
| 蛍光実体顕微鏡 | Nikon | SMZ25 | GFPスクリーニング |
| 殺菌剤、Bavistin | Crystal Crop Protection | Bavistin Carbendazim 50% WP | 種子処理 |
| ゲル抽出キット | QIAGEN | 28704 | DNA精製 |
| グリセロール | Thermo Fisher Scientific | Q24505 | コンピテントセル/グリセロールストック |
| オービタルシェーカー付き培養インキュベーター | MRC | LOM-150 | 細菌培養 |
| 使い捨て手袋 | Kimtech | 97612 | 個人用保護具 |
| HEPES | HiMedia | MB016 | オリゴヌクレオチドアニーリング |
| IPTG | G Biosciences | RC1113D | ブルーホワイトスクリーニング |
| 層流クリーンベンチ | Biolink | BL-H1300 | 無菌操作 |
| LBアガー | HiMedia | M1151 | 細菌培養プレート |
| LBブイヨン | HiMedia | G1245 | 細菌培養 |
| 硫酸マグネシウム | HiMedia | GRM1281-500G | YMB調製 |
| 硫酸マグネシウム七水和物 | HiMedia | PCT0008 | McKnight’s溶液の調製 |
| 硫酸マンガン(II)四水和物 | Sigma-Aldrich | M3634 | McKnight’s溶液の調製 |
| マンニトール | HiMedia | MB198 | YMB調製 |
| McKnight’s溶液 | ラボ内調製 | N/A | 植物栄養液 |
| マイクロチップ、0.2–10 µL | Tarsons | 521000 | 液体分注 |
| マイクロチップ、2–200 µL | Tarsons | 521010 | 液体分注 |
| マイクロチップ、200–1000 µL | Tarsons | 521020X | 液体分注 |
| マイクロ遠心チューブ、0.5 mL | Tarsons | 500000 | サンプル処理 |
| マイクロ遠心チューブ、1.5 mL | Tarsons | 500010 | サンプル処理 |
| マイクロ遠心チューブ、2.0 mL | Tarsons | 500020 | サンプル処理 |
| モリブデン酸 | Sigma-Aldrich | 232084 | McKnight’s溶液の調製 |
| NanoDrop分光光度計 | Thermo Fisher Scientific | 13-400-519 | DNA/RNA定量 |
| ネオマイシン | Duchefa Biochemie | M0135 | 50 µg/mLで使用 |
| ヌクレアーゼフリーウォーター | HiMedia | ML064-100ML | 分子生物学用 |
| PCRマスターミックス | Thermo Fisher Scientific | K0171 | 2× マスターミックス |
| PCRチューブストリップ、0.2 mL | Tarsons | 610040 | PCRセットアップ |
| シャーレ、90 mm | PSC | 2041 | アガープレート |
| ピペット、0.1–2.5 µL | Eppendorf | N10178M | 液体分注 |
| ピペット、0.5–10 µL | Eppendorf | H40069L | 液体分注 |
| ピペット、2–20 µL | Eppendorf | H30046M | 液体分注 |
| ピペット、10–100 µL | Eppendorf | I00395M | 液体分注 |
| ピペット、20–200 µL | Eppendorf | M38186M | 液体分注 |
| ピペット、100–1000 µL | Eppendorf | N20610M | 液体分注 |
| プラスミドDNA抽出キット | QIAGEN | 12143 | プラスミド単離 |
| 塩化カリウム | HiMedia | TC010 | McKnight’s溶液の調製 |
| リン酸二水素カリウム無水物 | HiMedia | TC011M | McKnight’s溶液の調製 |
| PVDFメンブレンフィルター、0.22 µm, 47 mm | MilliporeSigma | GVWP04700 | 二親交雑 |
| 定量リアルタイムPCR機 | Bio-Rad | CFX96 | RT-qPCR |
| 冷却ベンチトップ遠心機 | Eppendorf | 04-987-373 | 細胞回収 |
| 制限酵素、BbsI | Thermo Fisher Scientific | ER1011 | gRNAクローニング |
| 制限酵素、EcoRI | Thermo Fisher Scientific | FD0274 | クローニング |
| 制限酵素、KpnI | Thermo Fisher Scientific | FD0524 | クローニング |
| 制限酵素、SacI | Thermo Fisher Scientific | FD1133 | クローニング |
| 制限酵素、XbaI | Thermo Fisher Scientific | FD0684 | クローニング |
| RNaseフリーDNase | QIAGEN | 79254 | RNAクリーンアップ |
| 砂 | Ram Surat | Sand | 植物生育基質 |
| シーケンサー | Applied Biosystems | ABI3730xl DNA Analyzer | サンガーシーケンシング |
| SOC培地 | ラボ内調製 | N/A | 形質転換後の回復 |
| 塩化ナトリウム | HiMedia | TC046 | 培地調製 |
| 水酸化ナトリウム | HiMedia | PCT1325 | HEPESのpH調整 |
| 滅菌外科用メス | Medicare Surgical | 16020 | ゲルの切り出し/組織処理 |
| 滅菌シリンジ | HMD Dispovan | 10ml syringe without needle | 滅菌ろ過 |
| 滅菌シリンジフィルター、0.22 µm | Merck Millex Durapore | 12766842 | フィルター滅菌 |
| SYBR Greenマスターミックス | New England Biolabs | M3003E | RT-qPCR |
| テトラサイクリン | Duchefa Biochemie | T01050 | 5 µg/mLで使用 |
| サーマルサイクラー | Applied Biosystems | A24811 | PCR増幅 |
| ティッシュロール | Rolia’s | 07AAECR4885K1ZT | 一般的なラボ使用 |
| TRIzol試薬 | Invitrogen | 15596026 | RNA単離 |
| UVトランスイルミネーター | Analytik Jena | TW-43 | ゲルの可視化 |
| UV-Vis分光光度計 | Eppendorf | D30 | OD600測定 |
| Visキュベット | Eppendorf | 30079345 | OD600測定 |
| ボルテックスミキサー | Neuation | iSWIX-VT | サンプルの混合 |
| X-gal | G Biosciences | RC1233 | ブルーホワイトスクリーニング |
| 酵母エキス | HiMedia | RM668-500G | 培地調製 |
| 硫酸亜鉛七水和物 | Sigma-Aldrich | Z0251 | McKnight’s溶液の調製 |
参考文献
- Doudna JA, Charpentier E. The new frontier of genome engineering with CRISPR-Cas9. Science. 2014;346(6213):1258096.
- Jiang W, Bikard D, Cox D, Zhang F, Marraffini LA. RNA-guided editing of bacterial genomes using CRISPR-Cas systems. Nature biotechnology. 2013;31(3):233-9.
- Bertrand C, Thibessard A, Bruand C, Lecointe F, Leblond P. Bacterial NHEJ: a never ending story. Molecular microbiology. 2019;111(5):1139-51.
- Loureiro A, da Silva GJ. Crispr-cas: Converting a bacterial defence mechanism into a state-of-the-art genetic manipulation tool. Antibiotics. 2019;8(1):18.
- Altenbuchner J. Editing of the Bacillus subtilis genome by the CRISPR-Cas9 system. Applied and environmental microbiology. 2016;82(17):5421-7.
- Wang Y, et al. Bacterial genome editing with CRISPR-Cas9: deletion, integration, single nucleotide modification, and desirable “clean” mutant selection in Clostridium beijerinckii as an example. ACS synthetic biology. 2016;5(7):721-32.
- Oh J-H, van Pijkeren J-P. CRISPR–Cas9-assisted recombineering in Lactobacillus reuteri. Nucleic acids research. 2014;42(17):e131-e.
- Cobb RE, Wang Y, Zhao H. High-efficiency multiplex genome editing of Streptomyces species using an engineered CRISPR/Cas system. ACS synthetic biology. 2015;4(6):723-8.
- Wanjofu EI, et al. Nodulation and growth promotion of chickpea by Mesorhizobium isolates from diverse sources. Microorganisms. 2022;10(12):2467.
- Haskett T, et al. Complete genome sequence of Mesorhizobium ciceri strain CC1192, an efficient nitrogen-fixing microsymbiont of Cicer arietinum. Genome Announcements. 2016;4(3):10.1128/genomea. 00516-16.
- Bellahsen O, Díaz-Méndez R, Romero D. Genomic engineering in Rhizobium etli: implementation and evaluation of systems based on dCas9. Frontiers in Microbiology. 2025;16:1604430.
- Liu G, et al. An efficient CRISPR/Cas12e system for genome editing in Sinorhizobium meliloti. ACS Synthetic Biology. 2023;12(3):898-903.
- Wang L, Xiao Y, Wei X, Pan J, Duanmu D. Highly efficient CRISPR-mediated base editing in Sinorhizobium meliloti. Frontiers in Microbiology. 2021;12:686008.
- Schäfer A, et al. Small mobilizable multi-purpose cloning vectors derived from the Escherichia coli plasmids pK18 and pK19: selection of defined deletions in the chromosome of Corynebacterium glutamicum. Gene. 1994;145(1):69-73.
- Rütering M, et al. Tailor-made exopolysaccharides—CRISPR-Cas9 mediated genome editing in Paenibacillus polymyxa. Synthetic Biology. 2017;2(1):ysx007.
- Ledermann R, Bartsch I, Remus-Emsermann MN, Vorholt JA, Fischer H-M. Stable fluorescent and enzymatic tagging of Bradyrhizobium diazoefficiens to analyze host-plant infection and colonization. Molecular Plant-Microbe Interactions. 2015;28(9):959-67.
- Göttfert M. Regulation and function of rhizobial nodulation genes. FEMS microbiology reviews. 1993;10(1-2):39-63.
- Kant C, Pradhan S, Bhatia S. Dissecting the root nodule transcriptome of chickpea (Cicer arietinum L.). PLoS One. 2016;11(6):e0157908.
- Hsu PD, et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature biotechnology. 2013;31(9):827-32.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nature biotechnology. 2016;34(2):184-91.
- Norrander J, Kempe T, Messing J. Construction of improved M13 vectors using oligodeoxynucleotide-directed mutagenesis. Gene. 1983;26(1):101-6.
- Simon R, Priefer U, Pühler A. A broad host range mobilization system for in vivo genetic engineering: transposon mutagenesis in gram negative bacteria. Bio/technology. 1983;1(9):784-91.
- Hanahan D, Jessee J, Bloom FR. [4] Plasmid transformation of Escherichia coli and other bacteria. Methods in enzymology. 1991;204:63-113.
- Alexandre A, et al. Natural populations of chickpea rhizobia evaluated by antibiotic resistance profiles and molecular methods. Microbial Ecology. 2006:128-36.
- Weerakkody LR, et al. A rapid, inexpensive and effective method for the efficient isolation of genomic DNA from Gram-negative bacteria. Molecular Genetics and Genomics. 2024;299(1):26.
- Selbitschka W, Niemann S, Pühler A. Construction of gene replacement vectors for Gram− bacteria using a genetically modified sacRB gene as a positve selection marker. Applied microbiology and biotechnology. 1993;38(5):615-8.
- Yadav A, Singh RP, Singh AL, Singh M. Identification of genes involved in phosphate solubilization and drought stress tolerance in chickpea symbiont Mesorhizobium ciceri Ca181. Archives of microbiology. 2021;203(3):1167-74.
- Dicenzo GC, et al. Multidisciplinary approaches for studying rhizobium–legume symbioses. Canadian Journal of Microbiology. 2019;65(1):1-33.
- Calia C, et al. A bibliometric analysis of chickpea agronomic practices in the world during 45 years of scientific research. Legume Science. 2024;6(1):e219.
- Sandhu J, Tripathi S, Chaturvedi S. Chickpea nutritional status and value chain for sustainable development. Sustainable food value chain development: Perspectives from developing and emerging economies: Springer; 2023. p. 175-83.
- Ren B, Wang X, Duan J, Ma J. Rhizobial tRNA-derived small RNAs are signal molecules regulating plant nodulation. Science. 2019;365(6456):919-22.
再版と許可
この記事は公開されました
動画は近日公開