メンデルランダム化、腫瘍トランスクリプトミクス、および単一細胞解析を統合した遺伝学的根拠に基づく多段階フレームワークにより、MAP1LC3Aが膠芽腫の感受性に関連するフェロトーシス関連遺伝子として優先的に抽出され、今後の実験的検証の候補となりました。
研究記事
多段階の遺伝学的、トランスクリプトーム的、およびシングルセル解析によるエビデンスに基づき、膠芽腫におけるフェロトーシス関連遺伝子の中からMAP1LC3Aを優先的に特定する
34 回視聴
⸱
2026年9月11日
* These authors contributed equally
この記事について
サマリー
要約
膠芽腫(GBM)は依然として極めて侵襲性の高い悪性腫瘍であり、疾患感受性に対するフェロトーシス関連遺伝子の寄与については十分に解明されていない。GBMに関連するフェロトーシス関連遺伝性を優先順位付けするため、遺伝的に裏付けられた多段階のフレームワークを適用した。FerrDb V2から精選した483個の遺伝子のうち、315個にeQTLGenにおける候補シス表現型定量形質遺伝座(cis-eQTL)が認められ、連鎖不平衡クランピング後に少なくとも3つの独立した操作変数を保持した遺伝子が250個あり、さらに6,183例の症例と18,169例の対照群からなるGBMゲノムワイド関連解析を用いて、有効な逆分散加重(IVW)メンデルランダム化推定値が得られた遺伝子が26個であった。探索的発見基準を満たした遺伝子は34個であり、 P < 0.05、およびBenjamini–Hochberg偽発見率(BH-FDR) < 0.20であり、方向性が一致したベイズ重み付けメンデルランダム化(BWMR)推定値が得られた。GTEx V10全血cis-eQTLを用いた再現段階のメンデルランダム化により、ATG7、RPTOR、MAP1LC3A、およびCHMP6の4つの遺伝子が支持された。3つの独立した腫瘍・対照転写物コホートにわたる評価により、MAP1LC3Aは腫瘍組織において一貫して発現低下しており、有意なランダム効果プール推定値(log₂ フォールドチェンジ −1.273、95%信頼区間 −1.625~−0.920、偽発見率 = 0.016)であったが、他の3つの遺伝子については、同等のコホート間統計的裏付けは得られなかった。続いて、成人IDH野生型GBM腫瘍20例から抽出された適格細胞4,916個のうち、患者バランスを調整して選出した2,40個の悪性細胞を用いて、シングルセル仮想ノックアウト解析を実施した。独立してシードされた5回のランにおいて、ATG7、RPTOR、MAP1LC3A、CHMP6に対して、それぞれ3、15、4、7個の堅牢な下流遺伝子が同定された。得られたコンセンサスセットは17個の固有遺伝子で構成され、RND3の4つのターゲットすべてに共通して認められた。ジーンオントロジー解析では、細胞接着および細胞表面プロセスにおける濃縮が示されたが、多重検定補正後、有意なKEGGまたはReactomeパスウェイは認められなかった。総じて、これらの知見は今後の実験的検証の優先候補としてMAP1LC3Aを指し示すものであるが、遺伝学的関連、腫瘍における発現の一致、および計算機的な摂動は、因果関係やメカニズムを決定づける証拠とは区別される。
概要
膠芽腫(GBM)は、依然として治療抵抗性の代表的な悪性腫瘍である。分子分類の精緻化と多職種連携によるケアが進んでいるにもかかわらず、患者の予後の持続的な改善は限定的である1。全身状態が良好な患者に対する現在の管理法は、最大限の安全な切除に続き、放射線療法とテモゾロミドの併用および補助療法を行うことであり、このレジメンは画期的なランダム化比較試験で確立され、現代の臨床ガイドラインに維持されている1,2。それにもかかわらず、びまん性の浸潤や広範な細胞・分子レベルの不均一性が持続的な疾患制御を困難にしており、ほとんどの患者が最終的に進行または再発を経験するが、それらに対して普遍的に有効な標準治療は存在しない1,3。疾患特性の解明における進歩と臨床結果との間のこの根深い乖離は、GBMに対する新たな治療戦略の根拠となり得る、生物学的に重要な分子依存性を特定する必要性を強調している。
フェロトーシスは、制御された細胞死の鉄依存性形式であり、制御不能なリン脂質過酸化と細胞内抗酸化防御の破綻を特徴とし、メカニズムにおいてアポトーシスやその他の標準的な細胞死プログラムとは区別される4,5。このプロセスは特にGBMに関連しており、遺伝的改変と代謝可塑性が鉄恒常性、レドックスバランス、および脂質代謝を再構成させる。統合的なゲノムおよびリピドームプロファイリングにより、CDKN2Aの欠損が酸化可能な多価不飽和脂肪酸を再分配し、それによってGBMモデルにおける遺伝子型依存的なフェロトーシス感受性を生じさせることが示されている6。同様に、原発腫瘍と再発腫瘍のペア解析により、GPX4、ACSL4、およびその他のフェロトーシス調節因子の再発に関連する改変が特定されている7。また、フェロトーシス防御経路の実験的な変調が、GBM細胞およびゼノグラフトモデルにおけるテモゾロミドへの反応性に影響を与えることも示されている8。総じて、これらの知見は、フェロトーシスがGBMにおける生物学的に妥当な治療標的となり得る脆弱性であることを示している。しかし、これらは主に腫瘍の状態に関連した相関やコンテキスト依存的な実験的観察を反映したものであり、フェロトーシス関連遺伝子発現の構成的な変動がGBMへの遺伝的感受性に寄与しているかどうかを立証するものではない。
神経膠腫におけるフェロトーシスを調査した多くのヒト研究は、TCGA、CGGA、およびGEOデータセットを用いた発現変動、生存解析、および分子サブタイプ解析に依存してきた9,10。これらの研究によって、フェロトーシス関連の転写プログラムが予後に関連していることは確立されたが、その観察的な設計では、遺伝子発現の変動がGBMの感受性に寄与しているのか、あるいは腫瘍発生の結果として現れているのかを判断することはできない。その後、トランスクリプトームワイドのメンデルランダム化解析により、神経膠腫のリスクに関連し、遺伝的に制御された組織依存的な遺伝子が特定された。また、より最近の発現量的形質遺伝子座(eQTL)およびタンパク質量的形質遺伝子座(pQTL)に基づく研究では、GBMの潜在的な治療ターゲットの優先順位付けが始まっている1,12。それにもかかわらず、これまでの調査は一般に、あらかじめ指定された包括的なフェロトーシス関連遺伝子セットを評価するのではなく、トランスクリプトームワイドまたは薬剤ターゲット指向のアプローチを採用していた。さらに、大規模なGBMゲノムワイド関連解析(GWAS)を、独立したeQTLリソースを用いた複製段階のメンデルランダム化解析と統合し、その後、複数の腫瘍・コントロール転写物コホートにわたって評価を行った研究はほとんどない。遺伝子発現の遺伝的制御は組織間で大幅に異なるため、血液由来のeQTL相関が脳腫瘍内での制御効果を反映しているとは限らず、この区別は重要である11,13。したがって、GBMへの関与について収束的な根拠によって支持されるフェロトーシス関連遺伝子を特定するためには、遺伝的相関、複製段階のメンデルランダム化解析、コホート間腫瘍トランスクリプトミクス、および患者由来のシングルセル機能予測を組み合わせた統合的なフレームワークが必要である。
本研究では、遺伝的に制御されたフェロトーシス関連遺伝子の発現がGBMへの感受性と関連しているかについて調査した。発見段階および再現段階のメンデルランダム化を、3つの独立した腫瘍・対照トランスクリプトームコホートにわたる遺伝子発現解析と組み合わせた。メンデルランダム化の両段階で支持された遺伝子について、その後、患者由来のシングルセル・トランスクリプトームデータを用いて仮想摂動解析を行い、悪性細胞における予測転写応答を特性化した。腫瘍の発現シグネチャーのみに基づいて遺伝子を優先順位付けするのではなく、この多段階フレームワークでは、まず遺伝性の遺伝的変異を利用し、次いで疾患に関連する発現パターンを細胞分解能の計算摂動プロファイルとともに評価した。得られた収束的な根拠を用いて、今後のGBMにおける実験的な調査に向けたフェロトーシス関連遺伝子の優先順位付けを行った。
プロトコル
本研究は、肇慶市第一人民病院の医学倫理委員会より倫理審査の免除を受けている(参照番号:B2026-08-03)。本研究では、EGAD01001657のデータアクセス委員会によって承認された制限アクセスデータ、およびGEO、eQTLGen、GTExからそれぞれのアクセスおよび利用条件に従って取得したデータセットを含む、遡及的に収集され匿名化されたサマリーレベルの遺伝学的およびトランスクリプトームデータを使用した。新規の被験者の募集、生体試料の収集、および個人を特定可能な被験者レベルのデータへのアクセスは行われていない。元の研究における倫理的承認およびインフォームドコンセントは、それぞれのデータ作成者によって取得されており、制限アクセスデータは適用されるデータアクセス合意に従って使用された。
研究デザイン
本研究では、膠芽腫(GBM)の感受性に関連するフェロトーシス関連遺伝子の優先順位を決定し、それらの疾患に関連する転写への影響を評価するために、多段階のフレームワークを採用した(図 1)。まず、FerrDb V2から収集したフェロトーシス関連遺伝子について、cis-発現量定量的形質遺伝座(cis-eQTL)データと大規模なGBMゲノムワイド関連解析(GWAS)を用いた2標本メンデルランダム化(MR)による評価を行った。一次スクリーニング手法として逆分散加重(IVW)MRを用い、頑健性の補完的な評価としてベイズ加重メンデルランダム化(BWMR)を行い、さらに独立したeQTLデータセットを用いて再現段階のMRを実施した。次に、遺伝学的解析によって支持された遺伝子について、3つの独立した腫瘍・対照転写コホートを用いて評価し、続いてコホート間メタ解析を行った。第三に、患者由来のシングルセル転写データを用い、悪性細胞における仮想的な遺伝子摂動を行い、再現性のある下流の転写応答を特定した。これらの応答は、その後、機能濃縮解析および共有ネットワーク解析を通じて特性評価された。全体として、遺伝学的解析はGBM感受性に関連する遺伝子を特定することを目的とし、転写解析およびシングルセル解析は生物学的な一致性を評価し、その後の実験的検証に向けた仮説を生成することを目的とした。
データソース
フェロトーシス関連遺伝子はFerrDb V2から取得し、遺伝子シンボルの統一および重複エントリーの削除を経て、483個のユニークなヒトタンパク質コード遺伝子を抽出した14。発見段階のメンデルランダム化(MR)の曝露データセットとして、eQTLGen Consortiumによる全血cis-expression quantitative trait locus(cis-eQTL)サマリー統計量を使用し、再現段階のMRの独立した曝露データセットとしてGTEx release V10の全血cis-eQTLデータを使用した1,15。GBMのアウトカムとの関連性は、European Genome-phenome Archiveを通じて利用可能な制限アクセスゲノムワイド関連解析(GWAS)サマリー統計量から取得し、これには欧州系祖先を持つ6,183例の症例と18,169例の対照群が含まれている16。遺伝学的に優先順位付けされた遺伝子の組織レベルでの発現は、3つの独立したGene Expression Omnibus(GEO)コホートで評価した。具体的には、登録メタデータでGBMとして注釈付けされたグレード4のグリオーマ検体61例と非腫瘍性脳検体9例を含むGSE196533、GBMおよびてんかん由来の非腫瘍性脳検体を含むGSE4290、ならびに腫瘍コアと腫瘍周囲のペア検体および非腫瘍性対照群を含むGSE16520である17,18,19。悪性細胞の仮想摂動解析には、GSE131928からの患者由来Smart-seq2データを使用した20。データセットの特性およびそれぞれの解析上の役割をTable 1にまとめる。すべての解析は、元の研究で倫理的承認およびインフォームドコンセントが得られている、以前に収集された匿名化データセットを用いて実施した。
遺伝学装置の選定とデータの調和化
候補となるインストゥルメントは、ゲノムワイドな有意水準(P < 5 × 10⁻8)で遺伝子発現に関連するcis-発現量的形質遺伝子座(cis-eQTLs)に限定した。バリアントのクランピングには、10 Genomes Projectの欧州リファレンスパネルを用い、10,00-kbウィンドウ内で連鎖不平衡(LD)しきい値をr2 < 0.01として実施した。クランピング後に独立したインストゥルメントが3つ未満となった遺伝子は、主要なメンデルランダム化(MR)解析から除外した。探索的なスクリーニングを目的としていたため、まばらではあるが強力なcis-eQTLの支持がある遺伝子を保持しつつ、マルチインストゥルメントIVW推定を可能にするため、最小3つのインストゥルメントを事前に規定した。このしきい値とともに、厳格なLDクランピングとF統計量によるフィルタリングを行った。インストゥルメントが3つまたは4つのみに基づく推定値については慎重に解釈し、感度分析は手法的に適用可能な場合にのみ実施した。各バリアントのインストゥルメント強度をF統計量(F = β2/SE2)を用いて評価した。ここで、βとSEはそれぞれcis-eQTLの効果推定値およびその標準誤差を表す。弱インストゥルメントバイアスを最小限に抑えるため、F < 10のバリアントは除外した21,2。曝露およびアウトカムのデータセットは、効果アレルと効果の方向性を合わせることでハーモナイズした。重複したバリアント、GBM GWASデータセットに存在しないバリアント、およびアレルコーディングが不整合なバリアントは除外した。GBM GWASでは効果アレルの頻度が利用できなかったため、ストランド方向が曖昧な回文構造バリアントは、推論せず削除した。同様の理由により、正式なSteiger方向性テストは実施しなかった。
メンデルランダム化解析
遺伝的に予測された遺伝子発現とGBM感受性との関連を、2サンプルメンデルランダム化(MR)を用いて評価した。探索段階では、少なくとも3つの独立したcis-発現定量的形質遺伝子座(cis-eQTL)インストゥルメントを持つ遺伝子のみを対象とし、主要な解析手法として逆分散加重(IVW)法を用いた。効果推定値は、遺伝的に予測された遺伝子発現の1単位増加あたりのオッズ比(OR)および95%信頼区間(CI)として報告した。評価した遺伝子全体にわたる多重検定を考慮し、IVWのP値はBenjamini–Hochberg法を用いて補正した23。 P < 0.05かつBenjamini–Hochberg偽発見率(BH-FDR)< 0.20の遺伝子を探索的候補として抽出した。この比較的緩やかなFDR閾値は、探索段階において潜在的に関連のある遺伝子を早期に除外することを避けるために設定されており、したがって候補としてのステータスは、確定的な証拠としてではなく、その後の解析と併せて解釈した。その後、同じ調和済みインストゥルメントを用いて、探索段階の候補に対してベイズ加重メンデルランダム化(BWMR)を適用した24。IVWとBWMRの結果の一致性は、統計的有意性と効果の方向性の両方に基づいて評価した。利用可能なインストゥルメント数で許容される場合は、不均一性、水平多面発現、影響力の強い外れ値バリアント、および個々の一塩基多型(SNP)の影響を評価するため、CochranのQ検定、MR-Egger切片検定、MR-PRESSO、およびleave-one-out解析を実施した2。
再現段階のMRは、GTEx V10の全血cis-eQTLデータを用いて実施した。単一のインストルメントのみが利用可能な場合はWald比法を適用し、2つ以上のインストルメントを持つ遺伝子についてはIVW法を用いた。再現は、P < 0.05、BH-FDR < 0.20、かつ効果の方向が対応する探索段階の推定値と一致していることと定義した。いくつかのGTEx再現推定値は1つまたは2つのインストルメントのみに基づいていたため、それらは因果関係の独立した証拠としてではなく、再現を支持する根拠として解釈した。
コホート間トランスクリプトーム評価
発見段階および再現段階のメンデルランダム化(MR)解析によって優先順位付けされた4つの遺伝子について、3つの独立したトランスクリプトームコホートを用いて評価した。GSE19653については、DESeq225を用いて生のRNAシーケンシングカウントデータを解析した。2サンプルを除いてカウント数が10未満の遺伝子は除外したが、4つの標的遺伝子は発現フィルタリングにかかわらず保持した。寄託されたメタデータにおいてGBMと注記されたグレード4の神経膠腫サンプル61検体と、非腫瘍性脳サンプル9検体との間で、差分的発現を評価した。
GSE4290については、明示的な組織病理学的診断のない4つのサンプルを除外した結果、GBMサンプル7例および非腫瘍脳サンプル23例が残りました。処理済みのマイクロアレイ強度はlog2変換およびquantile正規化を行い、limma26に実装されたロバスト経験的ベイズ線形モデルを用いて解析しました。複数のプローブが同一の遺伝子にマッピングされた場合は、差次的発現の有意性に関わらず、全解析サンプルにおける平均発現量が最大であるプローブを独立して選択しました。
GSE116520は、17人の患者から得られた腫瘍中心部と腫瘍周囲のペア検体、および8つの非腫瘍性コントロールで構成されています。蓄積された対数変換および分位正規化済みの発現データは、limmaを用いて解析されました。腫瘍中心部と腫瘍周囲サンプルの患者内相関は、患者レベルのブロッキングおよびduplicateCorrelation関数を用いて処理されました。コホート間メタ解析のための事前指定された比較は腫瘍中心部対コントロールとし、一方で腫瘍周囲の比較およびコントロール・腫瘍周囲・腫瘍中心部の順序的な傾向については個別に評価されました。
研究固有のログ2 fold changeおよび標準誤差は、metaforで実装されているHartung–Knapp推論を用いた制限最大尤度ランダム効果モデルを使用して統合した。研究間の異質性は、CochranのQ統計量およびI^2を用いて評価した。24つの標的遺伝子のプールしたP値は、ベンジャミニ・ホッホベルグ法を用いて調整された。強力なトランスクリプトーム的根拠は、メタ解析の偽発見率(FDR)によって定義された。 < 0.05、少なくとも2つのデータセットにおけるコホートレベルのFDR有意性、および3つすべてのコホートにおける一致した効果方向。
単一細胞仮想ノックアウト解析
悪性細胞における4つのMR複製遺伝子を評価するため、GSE131928由来の患者由来Smart-seq2データを使用した。成人悪性細胞は元の研究で提供されたアノテーションに従って特定し、患者の代表性の不均衡を最小限に抑えるため、適格な各患者から同数の細胞をランダムにサンプリングした。バーチャルノックアウトはscTenifoldKnkを用いて行い、5回の独立したランで繰り返した。個別のランでBenjamini–Hochberg補正後のP < 0.05であった遺伝子を有意とした。5回のランのうち少なくとも3回で再現された下流遺伝子を一次コンセンサスセットと定義し、感度分析にはより厳格な5回中4回という基準を用いた。これらの結果は、直接的な分子調節の証拠ではなく、転写摂動の計算上の予測として解釈した。
機能エンリッチメントおよび共通ネットワーク解析
5回の仮想ノックアウトランのうち、少なくとも3回で再現性よく同定されたターゲット特異的な下流遺伝子を用いて、機能濃縮解析を行った。Gene Ontology (GO)、Kyoto Encyclopedia of Genes and Genomes (KEGG)、およびReactomeパスウェイの濃縮は、片側超幾何検定を用いて評価し、ネットワーク推論に含まれる1,04個の遺伝子を背景遺伝子セットとした。P 値は、Benjamini–Hochberg法を用いて各アノテーションデータベースごとに個別に補正し、補正後 P < 0.05 を統計的に有意と見なした。
4つのノックアウト標的とそれらの共通の下流遺伝子との関係を表すために、2部ネットワークを構築した。複数の標的に関連する遺伝子は、共有次数に基づいて特定し、標的特異的な遺伝子セット間の重複を積集合数およびJaccard指数を用いて定量化した。ネットワークのエッジは、再現性のある計算上の摂動間の関連性を表しており、直接的な分子相互作用の証拠として解釈されるべきではない。
統計解析および再現性
特に指定のない限り、統計検定は両側検定とし、多重比較はBenjamini–Hochberg法を用いて制御した。解析ごとの有意基準については、対応するサブセクションに記載している。すべての解析はRまたはPythonを用いて実施した。ランダム化の手順には事前指定されたシード値を使用し、再現性を確保するため、解析コード、ソフトウェアのバージョン、および詳細なパラメータ設定をアーカイブした。すべてのデータセットは事前に収集され、匿名化されており、元の研究において倫理承認およびインフォームドコンセントを得ている。
結果
フェロトーシス関連遺伝子および遺伝的操作因子の選定
合計483個のフェロトーシス関連遺伝子をFerrDb V2から取得した(図1)。このうち、315個の遺伝子がeQTLGenデータセットと一致し、少なくとも1つの候補cis-発現量的形質軌跡(cis-eQTL)を有していた。連鎖不平衡クランピング後、250個の遺伝子が少なくとも3つの独立した候補インストゥルメントを保持していた。アウトカム変異の照会、アレル調和、および品質管理の後、26個の遺伝子で有効な逆分散加重(IVW)推定値が得られ、これらが探索段階のメンデルランダム化(MR)解析に含まれた(補足ファイル 1)。探索段階の解析で保持された3,578個のすべての操作変数において、F統計量が >10(最小値 29.72、中央値 70.76)であり、弱操作変数バイアスの証拠は認められなかった。探索段階の候補遺伝子34個のうち、F統計量の中央値は67.2、最小値は29.72であった。
発見段階のメンデルランダム化(MR)により、GBM感受性に関連するフェロトーシス関連遺伝子を特定
有効なIVW推定値が得られた226遺伝子のうち、IVW P < 0.05かつBenjamini–Hochberg偽発見率(BH-FDR)< 0.20という事前に設定した探索段階の基準を満たしたのは34遺伝子であり、その内訳はGBM感受性と逆相関を示すものが19遺伝子、正相関を示すものが15遺伝子であった(Figure 2A)。統計的に最も強いエビデンスが認められたのは、RPTOR(OR = 0.809, 95% CI 0.737–0.87; P = 7.02 × 10⁻6; BH-FDR = 0.012)およびPLA2G6(OR = 1.568, 95% CI 1.281–1.920; P = 1.08 × 10⁻5; BH-FDR = 0.012)であった。ベイズ加重メンデルランダム化(BWMR)推定値は、34個の候補遺伝子すべてにおいて名目的に有意であり、IVW推定値と方向性が一致していた(Figure 2A)。MR-Egger切片検定では、方向性を持つ水平多面発現の根拠は認められなかった。Cochran's Q検定ではMAP1LC3A(P = 0.043)においてのみ不均一性が検出されたが、MR-PRESSOグローバル検定では、評価可能な3遺伝子の間で有意な外れ値による歪みは特定されなかった。SLC7A1については、利用可能なインストゥルメントが3つのみであったため、MR-PRESSOを実施できなかった(Supplementary File 1)。その後再現性が確認された4つの遺伝子に関する、遺伝子特異的なleave-one-out解析、手法比較プロット、およびファンネルプロットをSupplementary Figure 1に示す。探索段階の候補となった34遺伝子について、その後独立したeQTLデータセットを用いて評価を行った。このうち26遺伝子が再現段階のMRを実施するのに十分なインストゥルメントを有しており、4遺伝子が事前に設定した再現基準を満たした。
独立したMR再現性により、探索段階の4つの候補が支持された
34個の探索段階の候補のうち、26個がGTEx V10全血において少なくとも1つの適格なcis-eQTLインストゥルメントを有しており、再現段階のMR解析に含まれた。13個の遺伝子は単一のインストゥルメントで代表されており、Wald比を用いて解析された。一方、残りの13個の遺伝子は2つ以上のインストゥルメントを有しており、IVWを用いて解析された。4個の遺伝子が、P < 0.05、BH-FDR < 0.20、および探索段階の推定値と一致する効果方向という、あらかじめ設定された再現基準を満たした(図2B;補足ファイル1)。
遺伝的に予測されるATG7(OR = 0.523, 95% CI 0.30–0.831; P = 0.061; BH-FDR = 0.0976)、RPTOR(OR = 0.718, 95% CI 0.563–0.915; P = 0.0075; BH-FDR = 0.0976)、およびMAP1LC3A(OR = 0.830, 95% CI 0.717–0.959; P = 0.0117; BH-FDR = 0.1012)の高発現は、GBM感受性の低下と関連していた。対照的に、遺伝的に予測されるCHMP6の高発現は、感受性の増加と関連していた(OR = 1.378, 95% CI 1.032–1.838; P = 0.0295; BH-FDR = 0.1916)。これら4つの遺伝子すべてにおける効果の方向性は、探索段階の解析で観察された結果と一致していた。Cochran's Qを算出できた遺伝子間において、有意な異質性は検出されなかった(Supplementary File 1)。ほとんどの再現性推定値が1つまたは2つのインストルメントのみに基づいていたため、水平的多面発現およびアウトライヤー歪みの正式な検定は、限定的な遺伝子サブセットにのみ適用可能であった(Supplementary File 1)。MAP1LC3A、RPTOR、およびCHMP6に対応する診断プロットをSupplementary Figure 2に示す。ATG7は、その再現性推定値が単一インストルメントのWald比から導出されたため、マルチインストルメント診断解析の対象外とした。
コホート横断的なトランスクリプトーム解析によりMAP1LC3Aを優先的に選定
発見段階および再現段階の両方のMR解析で支持された4つの遺伝子について、異なる発現プラットフォームを表す3つの独立したトランスクリプトームコホートを用いて評価した(図 3、表 2、付随図 3、付随ファイル 1)。MAP1LC3Aの発現は、3つのコホートすべてにおいて腫瘍組織で一貫して減少していた:GSE19653(log₂FC = −1.53, transcriptome-wide FDR = 3.21 × 10⁻8)、GSE4290(log₂FC = −1.243, FDR = 3.5 × 10⁻12)、およびGSE16520の腫瘍コア対非腫瘍性対照(log₂FC = −1.204, FDR = 9.78 × 10⁻8)。GSE16520では、MAP1LC3Aの発現は非腫瘍性対照よりも腫瘍周囲組織で低く(log₂FC = −1.056, FDR = 2.85 × 10⁻6)、対照から腫瘍周囲組織、そして腫瘍コアへと有意な減少傾向が認められた(傾向係数 = −0.531, FDR = 8.59 × 10⁻6)。
ランダム効果メタ解析により、腫瘍組織においてMAP1LC3Aの発現が有意に低いことが確認された(統合ログ₂FC = −1.273, 95% CI −1.625 ~ −0.920; Hartung–Knapp法 P = 0.041; BH-FDR = 0.016)であり、研究間の異質性は認められなかった(I2 = 0%; 補足ファイル 1). RPTORの発現は3つのコホートすべてにおいて一貫して低く、GSE4290ではトランスクリプトーム全体の有意性に達したが、プールされた推定値は統計的に有意ではなかった(log₂FC = −0.258, 95% CI −0.65 ~ 0.139; BH-FDR = 0.196; I2 = 42.3%)。CHMP6の発現は腫瘍組織において一貫して高く、GSE4290では有意な差が認められたが、プールされた推定値は有意ではなかった(log₂FC = 0.150, 95% CI −0.130 ~ 0.431; BH-FDR = 0.196; I2 = 52.0%)。ATG7は、コホート間で方向性が一致しないわずかな差異を示し、統合解析において有意な関連は認められなかった(log₂FC = 0.036, 95% CI −0.073~0.146; BH-FDR = 0.291; I2 = 0%)。したがって、MR(メンデルランダム化)で再現された4つの遺伝子のうち、MAP1LC3Aが、腫瘍関連の差分的発現において最も強く一貫した根拠を示した。
単一細胞バーチャルノックアウトにより、再現性のある標的特異的な転写摂動が明らかになる
MR(メンデルランダム化)で再現された4つの遺伝子について、GSE131928における成人IDH野生型GBM腫瘍20例由来の適格な悪性細胞4,916個を用いて評価を行った。ATG7、RPTOR、MAP1LC3A、およびCHMP6は、それぞれ適格な悪性細胞の42.78%、45.89%、46.89%、および31.90%で検出されており、仮想ノックアウト解析への組み込みが支持された(Supplementary Figure 4; Supplementary File 1)。患者の代表性の不均衡を最小限に抑えるため、各腫瘍から120個の細胞をランダムにサンプリングし、患者バランスを調整した2,40個の悪性細胞データセットを作成した。各標的遺伝子について、独立したシードを用いた5回のランで評価を行い、計20件の仮想ノックアウト解析を実施した。
5回のランのうち少なくとも3回でBH-FDR < 0.05という事前に規定した基準を用いることで、バーチャルノックアウトにより、ATG7に対して3つ、RPTORに対して15個、MAP1LC3Aに対して4つ、そしてCHMP6に対して7つの堅牢な下流遺伝子が特定された(図4A、付随図5)。RPTORのコンセンサスセットは、RND3、NKAIN4、CHI3L1、CDKN1A、BCAN、PDGFRA、OLIG1、LHFPL3、ENO2、HILPDA、LGALS3、ANXA1、CNTN1、NAMPT、およびSCRG1で構成されていた。MAP1LC3AのコンセンサスセットにはRND3、CD24、BCAN、およびS10Bが含まれ、一方でATG7およびCHMP6のコンセンサスセットにはそれぞれ3つおよび7つの遺伝子が含まれていた。5回のランのうち少なくとも4回というより厳格な有意基準を適用したところ、コンセンサスセットはATG7関連遺伝子が2つ、RPTOR関連遺伝子が9つ、MAP1LC3A関連遺伝子が1つ、CHMP6関連遺伝子が4つに減少した。総合的に、これらの解析により、推論された悪性細胞調節ネットワーク内において、再現性のあるターゲット特異的な転写摂動が特定された。
機能濃縮解析および共有ネットワーク解析により、収束的な接着関連応答を特定する
4つの標的特異的なコンセンサスセットは、17個のユニークな下流遺伝子で構成されていた。ネットワーク解析により、4つすべての仮想ノックアウトに共通する唯一の遺伝子がRND3であることが特定された一方、BCAN、CD24、およびNKAIN4はそれぞれ4つの仮想ノックアウトのうち3つに共通していた。CHI3L1、LHFPL3、およびPDGFRAは2つの標的に共通しており、残りの10個の遺伝子は標的特異的であった(図 4B,C)。絶対的なペアワイズの重複が最大だったのはRPTORとCHMP6の間であり、6つの下流遺伝子が共通していた。ジャカード類似度に基づくと、比例的な重複が最大であったのはATG7とCHMP6の間であり(ジャカード指数 = 0.429)、次いでRPTOR–CHMP6およびMAP1LC3A–CHMP6であった(ともに0.375)。
プールされた17遺伝子のコンセンサスセットのGene Ontology解析により、Benjamini–Hochberg補正後、10個の有意に濃縮された用語が特定されました(図 4D、補足図 6)。濃縮された生物学的プロセス(biological process)の用語には、細胞接着(BH-FDR = 0.028)、細胞集団増殖の正の調節(BH-FDR = 0.028)、炎症反応(BH-FDR = 0.0139)、ERK1/ERK2カスケードの正の調節(BH-FDR = 0.0165)、および細胞間接着(BH-FDR = 0.0196)が含まれていました。有意な細胞成分(cellular component)の用語には、細胞表面、細胞外領域、細胞膜、および細胞外マトリックスが含まれ、一方で分子機能(molecular function)の用語で有意に濃縮されていたのは糖質結合のみでした。解析を少なくとも2つのターゲットで共有される遺伝子に限定した場合や、より厳格な「5回のランのうち4回」というコンセンサス基準を適用した場合でも、細胞接着は有意に濃縮されたままでした。BH補正後、有意なKEGGまたはReactomeパスウェイは残りませんでした。
標的特異的な濃縮はRPTORにおいて最も顕著であり、その15遺伝子のコンセンサスセットでは4つの生物学的プロセス用語と4つの細胞成分用語が濃縮されていました(付録図7)。MAP1LC3Aのコンセンサスセットでは、細胞接着(BH-FDR = 8.74 × 10⁻4)および中枢神経系発達(BH-FDR = 0.0364)が濃縮されており、一方でCHMP6のコンセンサスセットでは細胞接着(BH-FDR = 0.075)が濃縮されていました。3遺伝子のATG7コンセンサスセットにおいては、BH-FDR < 0.05に達したGene Ontology用語はありませんでした。
データの利用可能性:
公開トランスクリプトームデータセットは、GEOのアクセッション番号GSE19653、GSE4290、GSE16520、およびGSE131928から入手可能です。GBMの転帰に関する要約統計量は、European Genome-phenome Archive (EGA) のデータセットEGAD01001657 (https://ega-archive.org/datasets/EGAD0101657) に制限付きアクセスで登録されています。アクセスは担当のデータアクセス委員会によって管理されており、承認された申請書およびデータアクセス合意書が必要です。適用される合意に基づき、著者はファイルの再配布や公開リポジトリへの登録を許可されていません。eQTL要約データは、eQTLGenコンソーシアムおよびGTExのそれぞれのアクセスおよび利用条件に従って入手可能です。本研究をサポートする解析スクリプトは、Supplementary Coding File 1およびSupplementary Coding File 2として提供されています。
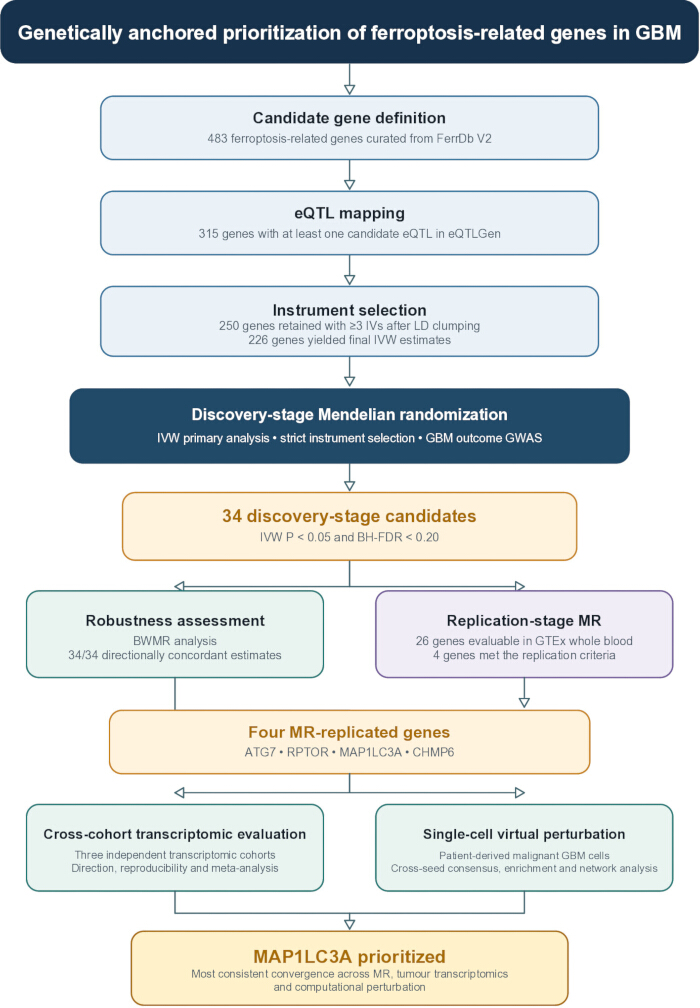
図1: 膠芽腫におけるフェロトーシス関連遺伝子の遺伝学的根拠に基づく優先順位付けのための研究デザインおよびエビデンス統合フレームワーク。 FerrDb V2からキュレーションされたフェロトーシス関連遺伝子をeQTLGenにマッピングし、独立したcis-発現量的形質遺伝子座(cis-eQTL)インストゥルメントをスクリーニングし、探索段階のメンデルランダム化(MR)により評価した。キュレーションされた483個の遺伝子のうち、315個に少なくとも1つの候補cis-eQTLがあり、連鎖不平衡(LD)クランピング後に少なくとも3つの独立したインストゥルメントを保持したものが250個あり、アウトカム変異のルックアップおよびアレル調和後に有効な逆分散加重(IVW)推定値が得られたものが26個であった。探索段階の基準を満たした34個の遺伝子に対し、ベイズ加重メンデルランダム化(BWMR)を用いて堅牢性を評価した。その後、GTEx V10全血cis-eQTLを用いた再現段階のMRにおいて、26個の遺伝子が評価可能であった。4つの遺伝子(ATG7、RPTOR、MAP1LC3A、およびCHMP6)が再現基準を満たし、さらに3つの独立したトランスクリプトームコホートおよび患者由来悪性細胞における仮想摂動を用いて評価された。これらの相補的な解析を統合した結果、さらなる調査の優先順位としてMAP1LC3Aが選定された。BWMR = ベイズ加重メンデルランダム化、eQTL = 発現量的形質遺伝子座、IVW = 逆分散加重、LD = 連鎖不平衡、MR = メンデルランダム化。こちらをクリックして、この図の拡大版を表示してください。
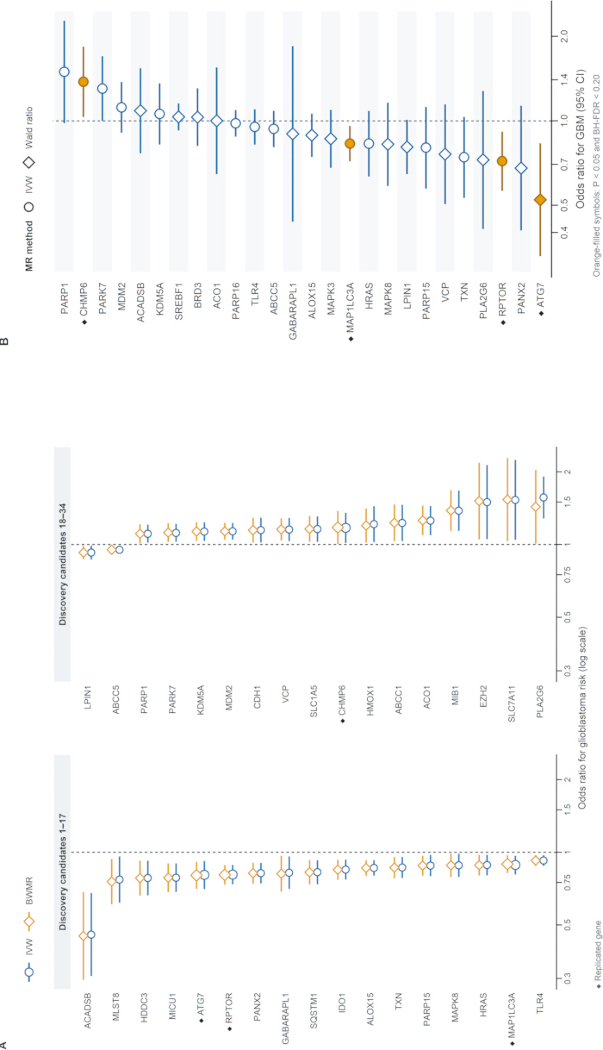
図 2: 膠芽腫リスクに対する遺伝的に予測されたフェロトーシス関連遺伝子の影響の、探索段階における頑健性と独立した再現性の検証。 (A) 探索段階の基準である IVW P < 0.05 および Benjamini–Hochberg 偽発見率 (BH-FDR) < 0.20 を満たした 34 遺伝子について、逆分散加重法 (IVW) とベイズ加重メンデルランダム化 (BWMR) の推定値を比較したペアフォレストプロット。遺伝子名の前の正方形は、その後の独立再現性解析で支持された遺伝子を示す。三角形は LPIN1 を特定しており、この遺伝子では IVW と BWMR の推定値が相反する影響方向を示した。 (B) 再現段階のデータセットで評価された 26 遺伝子のフォレストプロット。2 つ以上のインストルメントを持つ遺伝子には IVW 推定値が、単一のインストルメントを持つ遺伝子には Wald 比推定値が示されている。オレンジ色の塗りつぶしシンボルは、再現基準 (P < 0.05 および BH-FDR < 0.20) を満たした ATG7、RPTOR、MAP1LC3A、および CHMP6 を特定している。点はオッズ比 (OR)、水平線は 95% 信頼区間 (CI) をそれぞれ表し、垂直の破線は OR = 1 を示す。OR は対数スケールで表示されている。GBM = 膠芽腫。こちらのリンクをクリックして、この図の拡大版を表示してください。
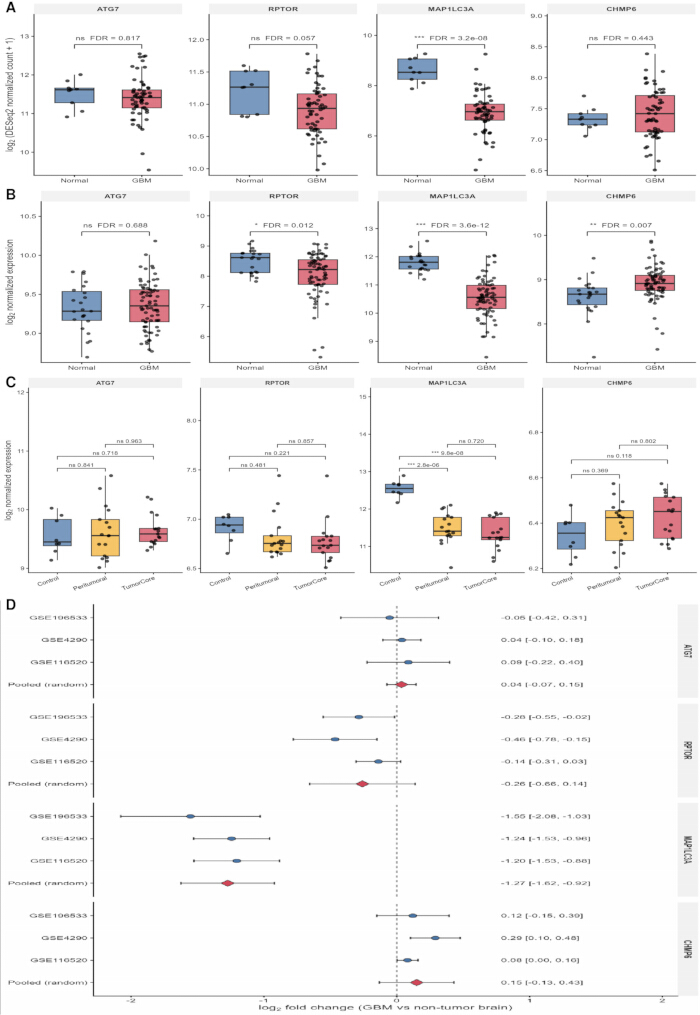
図3: MRで再現された4つの遺伝子のコホート間トランスクリプトーム評価。GSE19653(寄託されたメタデータでGBMとして注釈付けされたグレード4のグリオーマ検体61例および非腫瘍性脳検体9例)におけるATG7、RPTOR、MAP1LC3A、およびCHMP6の発現;(A) GSE4290(GBM 7例および非腫瘍性脳検体23例);(B) およびGSE16520(腫瘍コア17例、患者一致の腫瘍周囲17例、および非腫瘍性対照検体8例);(C) ボックスは中央値と四分位範囲(IQR)を示し、ヒゲは1.5 × IQRまで伸び、点は個々のサンプルを表す。(D) 腫瘍または腫瘍コア組織と非腫瘍性脳組織を比較した研究固有のlog₂ fold changeおよびランダム効果メタ解析。点と水平線は研究固有の推定値と95%信頼区間を示し、ひし形はHartung–Knapp推論による制限最大尤度プール推定値を表す。正の値は腫瘍組織における高発現を示す。FDR = 偽発見率;GBM = 膠芽腫;MR = メンデルランダム化。ここをクリックして、この図の拡大版を表示してください。
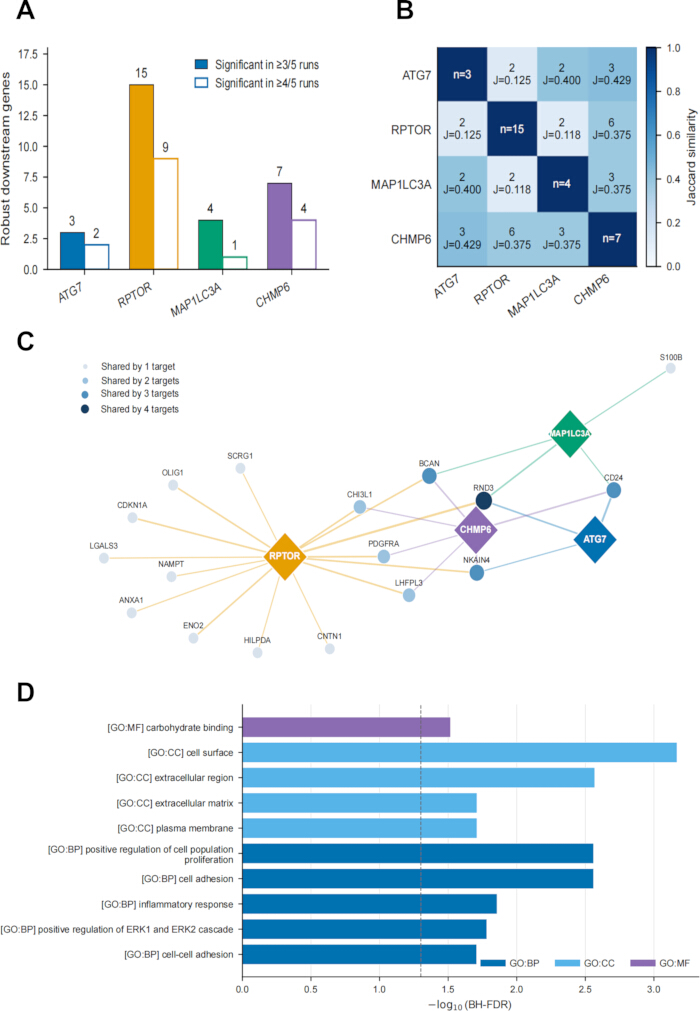
図 4: 悪性神経膠腫細胞における単一細胞仮想ノックアウトのクロスシード・コンセンサスおよび機能的収束。(A>) 5回の実行のうち少なくとも3回で有意であるという事前規定の基準、およびより厳格な5回中4回の感度基準を用いて、各ターゲットに対して同定されたロバストな下流遺伝子の数。(B>) ロバストな下流遺伝子のペアごとの重複。セルには重複数とJaccard類似度係数が示されている。(C>) 4つの仮想ノックアウトターゲット(ひし形)とロバストな下流遺伝子(円)を結ぶ二部ネットワーク。エッジの色は摂動を与えたターゲットを示し、円のサイズと色の強度は、各下流応答を共有するターゲットの数を示す。エッジは、直接的な分子相互作用ではなく、再現性のある計算上の摂動間の関連性を表している。(D>) プールされた17遺伝子のコンセンサスセットにおける有意なGene Ontologyエンリッチメント。バーの長さは −log10(BH-FDR) を表し、破線は有意性の閾値 (BH-FDR = 0.05) を示す。また、色は生物学的プロセス (BP)、細胞成分 (CC)、および分子機能 (MF) を表す。機能エンリッチメント解析には、1,04遺伝子の患者バランス調整済み調節ネットワーク背景を使用した。Benjamini–Hochberg補正後、有意なKEGGまたはReactomeパスウェイは残らなかった。略語:BH-FDR = Benjamini–Hochberg偽発見率、BP = 生物学的プロセス、CC = 細胞成分、GO = Gene Ontology、KEGG = 京都遺伝子・ゲノム百科事典、MF = 分子機能。こちらのリンクをクリックして、この図の拡大版を表示してください。
表 1: 本研究におけるデータソースの概要およびその解析上の役割。 サンプル数は本解析に含まれた観察数を表す。BH-FDR = Benjamini–Hochberg 偽発見率、cis-eQTL = cis-発現量的形質遺伝子座、EGA = European Genome-phenome Archive、GBM = 膠芽腫、GTEx = Genotype-Tissue Expression、GWAS = ゲノムワイド関連解析、IV = 操作変数、MR = メンデルランダム化、RNA-seq = RNA シーケンシング。こちらをクリックして本表をダウンロードしてください。
表 2: MRで再現された4つの遺伝子に関するコホート横断的なトランスクリプトームの証拠。 数値は、非腫瘍性脳組織に対するGBMまたは腫瘍中心部組織のlog₂ fold changeを示す。統合推定値は、Hartung–Knapp推論を用いた制限最大尤度ランダム効果モデルを使用して算出された。CI = 信頼区間、FDR = 偽発見率。こちらのリンクからこの表をダウンロードしてください。
補足図1:再現性が確認された4つの遺伝子に関する、ディスカバリー段階のメンデルランダム化感度分析。MAP1LC3A、ATG7、RPTOR、およびCHMP6について、それぞれ以下の通りに示す:(A) leave-one-out分析、(B) 手法比較散布図、および(C) ファンネルプロット。こちらをクリックしてファイルをダウンロードしてください。
補足図2: 複数のインストルメントを用いた3つの再現遺伝子における、複製段階のメンデルランダム化診断プロット。MAP1LC3A、RPTOR、およびCHMP6について、それぞれ以下のように提示している。(A)手法比較散布図、および(B)ファンネルプロット。ATG7は単一インストルメントのWald比を用いて推定されたため、複数インストルメントの診断プロットの対象外となった。こちらをクリックしてファイルをダウンロードしてください。
補足図 3:3つの独立したトランスクリプトームコホートの主成分分析。 (A) GSE19653 RNA-seqコホート。 (B) GSE4290 Affymetrix GPL570コホート。 (C) GSE16520 Illumina GPL1058コホート。コホート内分散が最大の50個の遺伝子またはプローブを用いて主成分分析を行った。各点は生物学的サンプルを示し、色は組織グループを示し、軸ラベルは各主成分によって説明される分散率を示している。こちらのリンクからファイルをダウンロードしてください。
補足図4:成人悪性GBM細胞における4つのMR複製遺伝子の検出能。 (A) GSE131928/SCP393における、成人IDH野生型GBM腫瘍20例から得られた4,916個の悪性細胞におけるATG7、RPTOR、MAP1LC3A、およびCHMP6の全体的な検出率。 (B) 同遺伝子の患者レベルでの検出率。色はTPM > 0である悪性細胞の割合を示す。ここをクリックしてファイルをダウンロードしてください。
補足図5: 仮想ノックアウト下流シグナルのクロスシード再現性。 (A) 各ターゲットについて、5回の独立したランで特定されたBH-FDR有意な下流遺伝子の数。点はランダムシードを表し、水平線は中央値を示す。 (B) 5回中3回以上のランで有意であった下流遺伝子。x軸は有意なランの数を示し、色は摂動させたターゲットを特定し、点の大きさはscTenifoldKnk Z 統計量の中央値を表す。ターゲット遺伝子自体は除外した。こちらをクリックしてファイルをダウンロードしてください。
補足図 6: プール、共有、および厳格な閾値による濃縮感度分析。 (A) 5回のランのうち少なくとも3回で有意であったプール合意、(B) 3/5基準の下で少なくとも2つのターゲットに共有されていた遺伝子、(C) 5回のランのうち少なくとも4回で有意であったプール厳格合意、および (D) 4/5基準の下で少なくとも2つのターゲットに共有されていた遺伝子の機能濃縮。x軸は−log₁₀(名目 P) を示し、ドットの大きさはオーバーラップ数を、色はアノテーションデータベースを表す。塗りつぶされたドットは BH-FDR < 0.05 に達したものを、白抜きのドットは名目 P < 0.05 の探索的用語を示す。全般的に1,004遺伝子の調節ネットワークをバックグラウンドとして使用した。こちらをクリックしてファイルをダウンロードしてください。
補足図7: 堅牢なバーチャルノックアウト応答の標的特異的な機能濃縮。 ( の仮想ノックアウト後に認められた堅牢な下流遺伝子の濃縮A) ATG7; (B) RPTOR; (C) MAP1LC3A、および(D) CHMP6。x軸は−log₁₀(名目上の P)、ドットのサイズはオーバーラップ数を示し、色はGO: BP、GO: CC、GO: MF、KEGG、またはReactomeを表す。塗りつぶされたドットはBH-FDRに達したものである。 < 0.05であり、白抜き点は名目上の探索的用語を示している P < 0.05。患者のバランス調整済み制御ネットワークを構成する1,04個の遺伝子を、濃縮解析のバックグラウンドとして使用した。こちらのファイルをダウンロードするには、ここをクリックしてください。
補足ファイル 1:膠芽腫の感受性に関連するフェロトーシス関連遺伝子の多段階優先順位付けを支持する補足表。 この補足ファイルには、遺伝学的、トランスクリプトーム的、およびシングルセル解析を支持するすべての補足表が含まれています。これには、フェロトーシス関連遺伝子および遺伝的インストルメントのスクリーニングと選択、発見段階および再現段階の完全なメンデルランダム化解析結果、ならびに不均一性、水平多面発現、および MR-PRESSO 評価を含む感度解析、コホート特性、遺伝的に優先順位付けされた遺伝子の差分的発現解析およびコホート間メタ解析、そしてシングルセル仮想ノックアウト解析、再現性評価、機能濃縮解析、および共有ネットワークの結果が含まれます。こちらをクリックしてこのファイルをダウンロードしてください。
補足コーディングファイル 1:本研究で述べているメンデルランダム化、トランスクリプトーム、シングルセル仮想ノックアウト、機能濃縮、およびネットワーク解析に使用したRおよびPythonスクリプト。こちらのリンクをクリックしてファイルをダウンロードしてください。
補足コーディングファイル 2:研究結果、図、および補足出力の作成に使用した解析スクリプト、プロットルーチン、およびワークフローユーティリティ。こちらのリンクをクリックしてファイルをダウンロードしてください。
ディスカッション
本研究では、遺伝学的関連解析、再現段階のメンデルランダム化(MR)解析、腫瘍トランスクリプトミクス、および患者由来のシングルセルモデリングを統合し、膠芽腫(GBM)の感受性に関連するフェロトーシス関連遺伝子の優先順位付けを行いました。6,183例の症例と18,169例の対照群からなるGBMゲノムワイド関連解析(GWAS)を用いて、精選された483個の遺伝子をスクリーニングした結果、発見段階で34個の候補遺伝子が同定されました。そのうち、ATG7、RPTOR、MAP1LC3A、およびCHMP6の4つの遺伝子が、独立した発現量的形質遺伝子座(eQTL)リソースを用いた再現解析によって支持されました。遺伝学的解析以降、エビデンスは段階的に絞り込まれました。MAP1LC3Aは、3つの独立した腫瘍コホート全体で一貫して発現が低下しており、コホート間メタ解析においても有意であり続けました。この腫瘍発現パターンは、MR解析で観察された保護的関連を補完するものでしたが、これら2つのアプローチは疾患生物学の異なる側面を扱うものです。RPTORおよびCHMP6は、方向性は一致しているものの、トランスクリプトミクス上のエビデンスは決定的なものではなく、ATG7については再現性のある組織レベルの支持が得られませんでした。さらに、バーチャルノックアウトにより、悪性細胞における標的特異的かつ部分的に重複する転写応答が明らかになりました。総じて、これらの逐次的な解析レイヤーにより、疾患に関連する支持度の異なる候補遺伝子を区別することで、初期のMR解析結果が精緻化され、最終的にMAP1LC3Aが総合的に最も強力な候補として浮上しました。
フェロトーシスと神経膠腫(グリオーマ)を結びつける既存のヒトにおけるエビデンスの多くは、腫瘍の発現解析から得られています。TCGAやCGGA、その他の公開コホートの解析により、生存率、腫瘍グレード、分子特性、および免疫学的特徴に関連するフェロトーシス関連シグネチャーが繰り返し同定されています9,27。これらの研究は、フェロトーシス関連の転写プログラムの臨床的妥当性を確立しましたが、確立された腫瘍から得られた発現プロファイルでは、感受性関連遺伝子と、腫瘍の進行中に生じる転写変化や細胞組成の違いを反映した変化を区別することはできません。遺伝学的解析は、これとは相補的な視点を提供します。Robinsonらは、MR(メンデルランダム化)と共局在解析を用いて、グリオーマのGWASデータと脳および全血のeQTLデータセットを統合し、組織依存的な効果を持つ推定感受性遺伝子を優先順位付けし、血液由来の推定値と脳由来の推定値との間の整合性が限定的であることを示しました1。より最近では、eQTLおよびpQTLに基づく統合的なMR研究において、遺伝学的エビデンスを差分的発現解析および共局在解析と組み合わせることで、GBMにおけるさらなる評価対象としてGPX7およびCXCL10を優先的に選出しました。対照的に、本研究では、あらかじめ定義されたフェロトーシス関連遺伝子セットから開始し、遺伝学的に優先順位付けされた候補を、再現段階のMR、腫瘍トランスクリプトーム、および細胞解像度の計算論的摂動を通じて評価しました。発見段階の34個の関連から、再現された4つの遺伝子、そして最終的に統計的に有意なコホート間差分的発現を示した唯一の遺伝子であるMAP1LC3Aへと段階的に絞り込まれたことは、複数の相補的な解析アプローチを統合することによる識別価値を裏付けています。重要な点として、トランスクリプトーム解析は血液由来の遺伝学的操作変数を検証することを目的としたのではなく、遺伝学的に優先順位付けされた遺伝子が、再現性のある疾患関連の発現パターンをも示すかどうかを判断することを目的としていました。
MAP1LC3Aは、今回の知見によって、腫瘍関連および予後マーカーとしての従来の特性付けが拡張されたため、特に注目に値します。以前のマルチコホート・バイオインフォマティクス研究では、MAP1LC3AがGBMの生存率および再発に関連する6遺伝子シグネチャーに組み込まれており、MAP1LC3Aのメチル化の変化も報告されていましたが、疾患感受性への寄与については未解明のままでした28。本研究では、遺伝的に予測されたMAP1LC3Aの高発現が、両方のMR段階において一貫してGBM感受性の低下と関連していました。さらに、発現プラットフォーム、サンプル組成、および解析手法に違いがあるにもかかわらず、MAP1LC3Aは3つの独立した腫瘍コホート全体で再現性高くダウンレギュレートされており、プールされたメタ解析の推定値では研究間の不均一性は検出されませんでした。これらの知見は、MAP1LC3Aの発現低下がGBMを誘発することを確定させるものではありませんが、腫瘍の差分的発現解析のみよりも、この遺伝子と疾患感受性を結びつけるより強力な根拠を提供します。MAP1LC3Aは、哺乳類ATG8タンパク質ファミリー内のLC3Aアイソフォームをコードしています。Baiらは、LC3Aバリアント1がホスファチジルエタノールアミン抱合を受けてLC3A-IIを生成し、誘導オートファジー中にオートファゴソームに局在することを示しました29。また、オートファジーによるフェリチン代謝回転が、システイン欠乏下やALDH1A3依存性モデルを含むGBM細胞におけるフェロトーシス感受性に影響を与えることも示されています30,31。しかし、これらの研究は主に、MAP1LC3A特異的ではなく、総LC3-IIまたはLC3Bを検討したものでした。今回のシングルセル解析において、MAP1LC3Aの仮想的な摂動は、細胞接着関連プロセスに富む再現可能なダウンストリーム応答を誘発しました。以上の観察結果を合わせると、MAP1LC3Aは、GBMにおいてオートファジー関連制御、フェロトーシス感受性、および悪性細胞の挙動がどのように交差するかを調査するための重点的な候補であると同定されます。
残りのMRで再現された遺伝子は、その後の解析によって異なる程度の裏付けが得られました。遺伝的に予測されたRPTOR発現の高さは、両方のMRステージにおいてGBM罹患率の低さと関連しており、3つの腫瘍コホートすべてにおいてその発現は一貫して低い傾向にありましたが、プールされた推定値は統計的有意性に達しませんでした。RPTORのバーチャルノックアウトでは、再現性のある最大規模の下流転写変化が認められ、ERKシグナリング、炎症反応、細胞増殖、および細胞接着に関与する濃縮が見られました。これらの知見は、mTORC1の足場タンパク質としてのRPTORの既知の役割と一致していますが、転写応答の大きさをもって、より強力な因果関係の証拠であると解釈すべきではありません32。同様に、CHMP6も両ステージにわたって一致したMR関連性を示し、遺伝的に予測された発現の高さがGBM罹患率の増加と関連していました。CHMP6の発現は3つの腫瘍コホートすべてで一貫して上昇していましたが、プールされた信頼区間はヌル値を含んでおり、研究間の異質性は中程度でした。CHMP6依存的なESCRT-III膜修復がフェロトーシスによる細胞死を抑制するという実験的証拠は、妥当なメカニズム的な背景を提供しますが、これらの知見はGBMモデル以外で得られたものです33。対照的に、ATG7は再現性のある保護的な遺伝的関連を示しましたが、再現性のある腫瘍発現パターンは見られませんでした。バーチャルノックアウトで同定された堅牢な下流遺伝子はわずか3つであり、多重検定補正後に有意に維持された機能カテゴリーはありませんでした。先行する実験的研究では、ATG7依存的なオートファジーがGBMの適応および治療反応に関与していることが示唆されていますが34,35、これらの観察結果だけでは、本解析で観察されたプラットフォーム間での比較的弱い支持を解消することはできません。したがって、RPTOR、CHMP6、およびATG7は妥当な二次候補として残りますが、遺伝学的、トランスクリプトーム的、および計算論的な摂動解析において最も強力な収束を示したのはMAP1LC3Aでした。
仮想摂動解析では、優先順位付けされた4つの遺伝子すべてに共通する単一の下流パスウェイは特定されませんでした。その代わりに、再現性のある転写応答は部分的な重複のみを示し、4つの標的特異的ネットワークすべてに共通する下流遺伝子はRND3のみでした。最も明確な機能的収束は、細胞接着および細胞外または細胞表面のプロセスに関わるものであり、細胞接着の濃縮はより厳格なクロスシード基準の下でも有意なままでした。多重検定補正後、有意なKEGGまたはReactomeパスウェイは残りませんでした。候補遺伝子はキュレーションされたフェロトーシス関連遺伝子のセットから抽出されましたが、悪性GBM細胞における予測下流効果は、標準的なフェロトーシスパスウェイによって支配されていなかったため、この観察結果は注目に値します。むしろ、GBM感受性への寄与は、フェロトーシス関連機構が作動するより広範な細胞プロセスに関与している可能性があります。本解析は、共通の分子メカニズムを確立したり、RND3を因果的な媒介因子として特定したりするものではありません。むしろ、将来的な実験的調査に値する、特に細胞接着に関連した限定的な悪性細胞プログラムを強調するものです。
本研究は、因果遺伝子の決定的な割り当てではなく、段階的な優先順位付けのフレームワークとして解釈されるべきである。個々の解析レイヤーを決定的なものとは見なさず、代わりに、発見段階の関連性をBWMR、独立したeQTLリソース、3つのトランスクリプトームコホート、および患者由来の悪性細胞調節モデリングを用いて逐次的に評価した。いくつかの限界を認める必要がある。第一に、BH-FDRの発見閾値 < 0.20は確認的な推論ではなく候補のスクリーニングを目的としたものであり、再現性の評価が可能であったのは発見段階の候補34個のうち26個のみであった。第二に、いくつかの遺伝子は遺伝的インストルメントが比較的少なく、正式な遺伝子レベルの検出力分析は実施されなかった。したがって、弱い関連性や有意でない関連性の解釈には慎重を期すべきである。3つのインストルメントによる適格性閾値は遺伝子のカバー率を向上させたが、3つまたは4つのバリアントのみで代表される遺伝子における感度分析の範囲と安定性を制限した。保持されたすべての発見段階のインストルメントは従来のF > 10の閾値を超えており、候補はBWMRと独立した再現性試験を用いてさらに評価されたが、これらの安全策はインストルメントの不足を完全に補うものではない。したがって、そのような推定値は探索的なままとすべきである。第三に、両方のeQTLリソースは全血に由来しており、脳または腫瘍特異的な調節効果を正確に捉えていない可能性がある。第四に、利用可能なGBM GWASのサマリー統計量には、Steiger方向性試験および正式な共局在分析に必要な情報が不足していた。その結果、各遺伝子座におけるeQTLとGBMの関連シグナルが、同一の因果バリアントから生じているのか、あるいは連鎖不平衡にある異なるバリアントから生じているのかは不透明なままである。BWMRは広範な水平的多面的発現(horizontal pleiotropy)や外れ値的なインストルメントに対応するように設計されているが、IVWとBWMRの一致は、残留的な多面的発現を排除できず、また正式な共局在分析の代わりとなるものでもない。加えて、評価したトランスクリプトームコホートは疾患感受性ではなく確立した腫瘍を対象としており、1つのコホートはIDH野生型GBMのみではなくグレード4グリオーマ検体で構成されていた。最後に、シングルセル解析は単一データセットの悪性細胞に限定されており、調節摂動を実験的にではなく計算的にモデリングした。腫瘍微小環境内の非悪性細胞の評価や、in vitroまたはin vivoでの遺伝子摂動の直接的な再現は行わなかった。したがって、基礎となる因果バリアント、細胞型特異的なメカニズム、および生物学的帰結については、今後確立される必要がある。
複製された4つの遺伝子のうち、MAP1LC3Aは遺伝学的、トランスクリプトーム的、およびシングルセル解析全体を通じて最も一貫した支持を示した。RPTOR、CHMP6、およびATG7は2段階のMR解析による根拠を保持していたが、その後のトランスクリプトーム解析および摂動解析における一貫した支持は低かった。したがって、MAP1LC3Aは確定した原因遺伝子や治療標的ではなく、さらなる調査のための優先的な候補として見なされるべきである。今後の研究では、まず脳または腫瘍特異的な調節リソースとともに完全な遺伝子座レベルのデータセットを用いて、eQTLとGBMの関連シグナルが共局在するかどうかを決定する必要がある。その後、患者由来のGBMモデルにおける双方向的な摂動研究により、フェロトーシス感受性、脂質過酸化、細胞生存率、および計算解析で特定された接着関連の転写プログラムを検証することができる。このような実験は、遺伝性疾患への感受性に及ぼす影響と、確立した腫瘍細胞の挙動に影響を与える要因を区別し、本研究で特定された収束的な関連性を直接検証するために必要となる。
開示事項
著者らは、競合する利益がないことを宣言します。
謝辞
著者らは、European Genome-phenome Archive(データセットEGAD01001657)を通じて神経膠腫(glioma)のGWASサマリー統計量へのアクセスを提供してくださったThe Institute of Cancer ResearchのCancer Genomicsチームに感謝いたします。これらのデータの初回作成は、Bobby Moore Fund、Wellcome Trust、およびDJ Fielding Medical Research Trust(C1298/A8362)を含むCancer Research UKの支援を受けて行われました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| BWMR | R package | BWMR | ベイズ重み付きメンデルランダム化解析 |
| DESeq2 | Bioconductor | Version 1.46.0 | RNA-sequencing 差分的発現解析 |
| FerrDb V2 | FerrDb | Version 2 | キュレーション済みフェロトーシス関連遺伝子483個のソース |
| Glioblastoma bulk microarray | NCBI Gene Expression Omnibus | GSE4290 | トランスクリプトーム評価コホート |
| Glioblastoma GWAS summary statistics | European Genome-phenome Archive | EGAD01001657 | アクセス制限ありのアウトカムデータ;症例 6,183例、対照 18,169例 |
| Glioblastoma Smart-seq2 single-cell RNA sequencing | NCBI Gene Expression Omnibus | GSE131928 | 悪性細胞バーチャルノックアウト解析 |
| Grade 4 glioma bulk RNA sequencing | NCBI Gene Expression Omnibus | GSE19653 | トランスクリプトーム評価コホート |
| GTEx whole-blood cis-eQTL summary statistics | Genotype-Tissue Expression project | GTEx V10 | 再現段階のエキスポージャーデータ |
| limma | Bioconductor | Version 3.62.2 | マイクロアレイ差分的発現解析 |
| metafor | R package | Version 4.8-0 | 変量効果メタ解析 |
| R | R Foundation for Statistical Computing | Version 4.4.2 | 統計計算環境 |
| scTenifoldKnk | R package | Version 1.0.3 | シングルセルバーチャルノックアウト解析 |
| Tumour-core and peritumoural bulk microarray | NCBI Gene Expression Omnibus | GSE16520 | トランスクリプトーム評価コホート |
| TwoSampleMR | R package | Version 0.6.29 | 2標本メンデルランダム化解析 |
| Whole-blood cis-eQTL summary statistics | eQTLGen Consortium | eQTLGen | 探索段階のエキスポージャーデータ |
参考文献
- Weller M, et al. EANO guidelines on the diagnosis and treatment of diffuse gliomas of adulthood. Nat Rev Clin Oncol. 2021;18:170-186.
- Stupp R, et al. Radiotherapy plus concomitant and adjuvant temozolomide for glioblastoma. N Engl J Med. 2005;352:987-996.
- McBain C, et al. Treatment options for progression or recurrence of glioblastoma: a network meta-analysis. Cochrane Database Syst Rev. 2021;5:CD013579.
- Dixon SJ, et al. Ferroptosis: an iron-dependent form of nonapoptotic cell death. Cell. 2012;149:1060-1072.
- Stockwell BR, et al. Ferroptosis: A regulated cell death nexus linking metabolism, redox biology, and disease. Cell. 2017;171:273-285.
- Minami JK, et al. CDKN2A deletion remodels lipid metabolism, priming glioblastoma for ferroptosis. Cancer Cell. 2023;41:1048-1060.e1049.
- Kram H, et al. Glioblastoma relapses show increased markers of vulnerability to ferroptosis. Front Oncol. 2022;12:841418.
- Miao Z, et al. A targetable PRR11-DHODH axis drives ferroptosis- and temozolomide-resistance in glioblastoma. Redox Biol. 2024;73:103220.
- Liu HJ, et al. Ferroptosis-related gene signature predicts glioma cell death and glioma patient progression. Front Cell Dev Biol. 2020;8:538.
- Dong J, et al. Ferroptosis-related gene contributes to immunity, stemness, and predicts prognosis in glioblastoma multiforme. Front Neurol. 2022;13:829926.
- Robinson JW, et al. Transcriptome-wide Mendelian randomization study prioritizing novel tissue-dependent genes for glioma susceptibility. Sci Rep. 2021;11:2329.
- Zhang H, Wang Z, Qiao X, Wu J, Cheng C. Investigating potential drug targets for the treatment of glioblastoma: a Mendelian randomization study. BMC Cancer. 2025;25:654.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369:1318-1330.
- Zhou N, et al. FerrDb V2: update of the manually curated database of ferroptosis regulators and ferroptosis-disease associations. Nucleic Acids Res. 2023;51:D571-D582.
- Võsa U, et al. Large-scale cis- and trans-eQTL analyses identify thousands of genetic loci and polygenic scores that regulate blood gene expression. Nat Genet. 2021;53:1300-1310.
- Melin BS, et al. Genome-wide association study of glioma subtypes identifies specific differences in genetic susceptibility to glioblastoma and non-glioblastoma tumors. Nat Genet. 2017;49:789-794.
- Zeng C, et al. Dissection of transcriptomic and epigenetic heterogeneity of grade 4 gliomas: implications for prognosis. Acta Neuropathol Commun. 2023;11:133.
- Sun L, et al. Neuronal and glioma-derived stem cell factor induces angiogenesis within the brain. Cancer Cell. 2006;9:287-300.
- Kruthika BS, et al. Transcriptome profiling reveals PDZ binding kinase as a novel biomarker in peritumoral brain zone of glioblastoma. J Neurooncol. 2019;141:315-325.
- Neftel C, et al. An integrative model of cellular states, plasticity, and genetics for glioblastoma. Cell. 2019;178:835-849.e821.
- Burgess S, Thompson SG. Avoiding bias from weak instruments in Mendelian randomization studies. Int J Epidemiol. 2011;40:755-764.
- Papadimitriou N, et al. Physical activity and risks of breast and colorectal cancer: a Mendelian randomisation analysis. Nat Commun. 2020;11:597.
- Song W, et al. Causal relationship between gut microbiota and lung squamous cell carcinoma: a bidirectional two-sample Mendelian randomization study. Postgrad Med J. 2025;101:526-534.
- Zhao J, et al. Bayesian weighted Mendelian randomization for causal inference based on summary statistics. Bioinformatics. 2020;36:1501-1508.
- Love MI, Huber W, Anders S. Moderated estimation of fold change and dispersion for RNA-seq data with DESeq2. Genome Biol. 2014;15:550.
- Ritchie ME, et al. limma powers differential expression analyses for RNA-sequencing and microarray studies. Nucleic Acids Res. 2015;43:e47.
- Yun D, et al. A novel prognostic signature based on glioma essential ferroptosis-related genes predicts clinical outcomes and indicates treatment in glioma. Front Oncol. 2022;12:897702.
- Li R, et al. Identification of candidate genes associated with prognosis in glioblastoma. Front Mol Neurosci. 2022;15:913328.
- Bai H, Inoue J, Kawano T, Inazawa J. A transcriptional variant of the LC3A gene is involved in autophagy and frequently inactivated in human cancers. Oncogene. 2012;31:4397-4408.
- Hayashima K, Kimura I, Katoh H. Role of ferritinophagy in cystine deprivation-induced cell death in glioblastoma cells. Biochem Biophys Res Commun. 2021;539:56-63.
- Wu Y, et al. ALDH1-mediated autophagy sensitizes glioblastoma cells to ferroptosis. Cells. 2022;11:4015.
- Carriere A, et al. ERK1/2 phosphorylate Raptor to promote Ras-dependent activation of mTOR complex 1 (mTORC1). J Biol Chem. 2011;286:567-577.
- Dai E, Meng L, Kang R, Wang X, Tang D. ESCRT-III-dependent membrane repair blocks ferroptosis. Biochem Biophys Res Commun. 2020;522:415-421.
- Comincini S, et al. microRNA-17 regulates the expression of ATG7 and modulates the autophagy process, improving the sensitivity to temozolomide and low-dose ionizing radiation treatments in human glioblastoma cells. Cancer Biol Ther. 2013;14:574-586.
- Wang L, et al. Autophagy mediates glucose starvation-induced glioblastoma cell quiescence and chemoresistance through coordinating cell metabolism, cell cycle, and survival. Cell Death Dis. 2018;9:213.