本研究では、ネットワーク薬理学、分子ドッキング、分子動力学、およびMM-PBSAを統合し、NSCLCにおけるグルタチオン応答性アベースサイトトラッピング・プロドラッグの潜在的なタンパク質相互作用を優先順位付けしました。化合物5がMMP9およびSRCの後続解析対象として優先されましたが、これらは依然として計算上の候補にとどまっています。これらの知見は仮説生成的なものであり、生化学的および細胞ベースの検証が必要です。
研究記事
非小細胞肺癌におけるグルタチオン応答性アベース部位トラッピング・プロドラッグの潜在的なタンパク質相互作用のインシリコ優先順位付け
この記事について
サマリー
要約
非小細胞肺癌(NSCLC)は依然として癌関連死亡の主要な原因となっており、治療効果は獲得耐性と全身毒性によって制限されることが多い。グルタチオン応答性アバシックサイト・トラッピング・プロドラッグは、先行する実験的研究において選択的な抗癌活性を示しているが、放出された代謝物が癌関連タンパク質と有意義な相互作用を示すかどうかはまだ確立されていない。本研究では、ネットワーク薬理学、分子ドッキング、分子動力学(MD)、および分子力学ポアソン・ボルツマン表面積(MM-PBSA)解析を組み合わせた統合的なin silicoワークフローを用いて、2つのグルタチオン応答性プロドラッグ(Compound 1およびCompound 2)、それらのアミノオキシ含有生成物(Compound 4およびCompound 5)、および対応する非トラッピング対照ペア(Compound 3およびCompound 6)について、検証可能なタンパク質相互作用仮説の優先順位付けを行った。化合物および疾患に関連する21個の共通ターゲットが同定され、タンパク質-タンパク質相互作用トポロジーによってAKT serine/threonine kinase 1 (AKT1)、 epidermal growth factor receptor (EGFR)、tumor necrosis factor (TNF)、matrix metalloproteinase 9 (MMP9)、およびSRC proto-oncogene non-receptor tyrosine kinase (SRC)が優先的に選出された。Compound 5はMMP9に対して最も良好な単一のAutoDock Vinaスコア(-8.418 kcal·mol⁻1)を示し、MMP9およびSRCのMDトラジェトリを通じて比較的安定したドッキング由来のポーズを示した。しかし、上位にランクされたMMP9ポーズでは、触媒Zn2⁺イオンの直接的な配位や、His401、Glu402、His405、His411との直接的な結合が見られなかったため、標準的なMMP9阻害結合モードとは定義できない。MDおよびMM-PBSA解析は、トラジェトリの挙動とこれらの複合体の相対的なエネルギー順位を特徴付けるものであり、細胞内でのターゲット結合、酵素阻害、またはパスウェイ調節を証明するものではない。したがって、確立されたアバシックサイト・トラッピング活性と、新たに予測されたタンパク質相互作用は、実証されたメカニズムの連鎖ではなく、別個の、潜在的に並行する仮説として扱われる。全体として、本結果は今後の検証に向けた特定の化合物-ターゲットペアの優先順位を定めたものであるが、多標的抗NSCLCメカニズムを確立するものではない。
概要
非小細胞肺癌(NSCLC)は、肺癌の中で最も一般的な組織学的亜型であり、世界的に癌関連死亡の主要な原因となっています1。標的治療および精密腫瘍学において大幅な進展が見られたものの、長期的な治療効果は、獲得耐性、限定的な奏効期間、および治療に伴う毒性によって依然として損なわれることが多いのが現状です2。上皮成長因子受容体(EGFR)標的薬は、分子的に選択された患者の転帰を改善しましたが、治療中に耐性がほぼ不可避的に発生するため、代替的または相補的なメカニズムで作用する治療戦略が緊急に求められています3,4。従来のプラチナ製剤ベースの化学療法は依然として治療の重要な構成要素ですが、その臨床的利益は、長期使用に伴う累積毒性と耐性によって制限されています5,6。以上のような制限から、作用機序が異なり、かつ腫瘍環境内で選択的に活性化される抗腫瘍剤を同定する必要性が浮き彫りになっています。
内因性DNA損傷の中でも、アベースサイト(脱塩基部位)またはアピリミジンサイトは非常に多く存在し、生物学的に重要な意味を持っており、1つの細胞につき毎日数千箇所の損傷が生じている7。これらの損傷が効率的に修復されない場合、鎖切断へと変換される可能性があり、それがゲノム不安定化や細胞死を促進し得る8,9。アプリン/アピリミジンエンドヌクレアーゼ1は、アベースサイトを切断して下流の修復処理を可能にするため、塩基除去修復経路における中心的な酵素である10,11。この修復への依存性から、アベースサイトに関連する損傷は、抗がん剤開発における魅力的な標的となっている12。この根拠に基づき、腫瘍細胞のグルタチオン濃度が高い環境を利用した、グルタチオン応答性アベースサイトトラップ前駆薬が以前に開発された。これらのグルタチオン誘発生成物は、アルデヒド性アベースサイトをトラップできるアミノオキシ機能を有しており、先行する実験的研究では、H1299細胞において選択的な細胞毒性、細胞周期停止、およびアポトーシスが示された13。これらのデータは、化合物の設計におけるDNA損傷トラップ成分を支持するものである。しかしながら、これらのデータは、MMP9、SRC、EGFR、AKT1、またはTNFがアベースサイトトラップの下流で調節されることを示すものではない。したがって、本計算解析で特定されたタンパク質標的との相互作用は、両方のプロセスが同一の生物学的システムで実証されない限り、別の仮説として検討されなければならない。
本研究はこの区別に沿って設計されました。生物学的根拠の第1段階は、既知のグルタチオン応答性放出およびアブシックサイト捕捉化学に基づいています14。本研究で検討した第2段階は、親プロドラッグまたはその放出産物が、選択した癌関連タンパク質と計算論的に適合するかという探索的な問いです。ネットワーク薬理学を用いて候補タンパク質を優先順位付けし、次いでドッキング、MD、およびMM-PBSA解析により、選択したタンパク質-リガンド複合体を検討しました15,16。これらの計算は、予測されたタンパク質が既知のDNA損傷表現型を媒介することを証明することや、アブシックサイト捕捉とオンコジェニックシグナリングの間の因果関係を確立することを目的としたものではありません。むしろ、このワークフローは、直接結合、酵素活性、パスウェイ、DNA損傷、および表現型アッセイによって後に評価可能な、実験的に検証可能な仮説のランキングセットを生成するために用いられました。
プロトコル
本研究は完全に計算機的に行われたものであり、ヒト被験者、脊椎動物、患者由来の生体試料、または特定可能な個人データを含まないため、機関審査委員会の承認は必要ありませんでした。したがって、インフォームドコンセントも適用されません。本プロトコルで使用したすべてのデータベース、ソフトウェアパッケージ、力場、および計算資源は、「材料表」に記載されています。
研究対象化合物と分析ワークフロー
これまでに報告されているグルタチオン応答性のアパーシック部位捕捉化合物を研究分子として使用した17。化合物1および化合物2は、グルタチオンによる切断によりアミノオキシ基を有する生成物である化合物4および化合物5がそれぞれ生成されるため、親プロドラッグとして選択した。化合物4および化合物5は、アパーシック部位反応性のアミノオキシ基を保持する放出生成物を代表するものであるため、構造解析の対象とした。化合物3は、グルタチオン応答性の構造制御として組み合わせたものであり、その切断生成物である化合物6は、アパーシック部位のアルデヒドを共有結合的に捕捉するのに必要なアミノオキシ機能を欠いている。したがって、化合物1~3を逆標的予測に含め親骨格を比較し、化合物4および化合物5を優先されたタンパク質に対して評価し、化合物6をSRC分子動力学(MD)比較における陰性対照リガンドとして使用した。SRC–化合物6の軌道は、アミノオキシ基を有する化合物5系と構造的に対応する比較対象を提供するためのものであり、アミノオキシ基自体がSRC結合を決定する証拠とするものではない。化合物1~6の化学構造および活性化関係は図1に示している。この設計により、既知のDNA損傷部位捕捉化学を、タンパク質相互作用の可能性に関する仮説生成解析から意図的に分離している。
化合物関連標的の予測
化合物1、化合物2、および化合物3の二次元構造はMDL MOL形式で保存され、Open Babelバージョン3.1.1を用いて正準化された簡略分子入力ライン記述法(SMILES)文字列に変換された18。各出力された文字列を再インポートし、スイスターゲット予測(SwissTargetPrediction)への提出前に、対応する二次元構造と視覚的に照合して再生成された構造を確認した。この際、種はHomo sapiensに限定した19。ゼロでない確率値を持つ予測ターゲットを保持した。3つの化合物について得られたターゲットリストを統合し、重複するエントリを除去した後、残りのターゲットを正式なヒト遺伝子記号に標準化して、さらなる解析に供した。標準化された化合物-ターゲットのペアは、ネットワーク可視化・解析ソフトウェアにネットワークテーブルとしてインポートされ、化合物および予測ターゲットをノード、化合物とターゲットの関係性をエッジとして、予測されたターゲット間の関係性を可視化した20。
疾患関連標的の検索および交差標的の同定
疾患関連標的は、「lung cancer H1299」という検索語を用いてGeneCardsデータベースから取得した21。この検索クエリとの関連性がより強い遺伝子を保持するため、関連スコアの閾値を0.27より大きい値に設定した。遺伝子記号は標準化され、重複するエントリーは手動で除去した。化合物予測標的と疾患関連標的のオーバーラップは、オンラインのベン図/共通集合解析ツールを用いて特定した22。その後のタンパク質-タンパク質相互作用(PPI)、機能注釈 enrichment、および標的優先順位付け解析では、共通する標的のみを保持した。
タンパク質間相互作用の解析および中心的標的のスクリーニング
交差するターゲットを、種を限定して、遺伝子/タンパク質相互作用検索ツール(STRING)バージョン11.5に提出した Homo sapiens 最小必要な相互作用スコアを0.400に設定した23得られたPPIデータは、可視化およびトポロジー解析のためにCytoscapeバージョン3.10.0にインポートした。ネットワークトポロジー解析内で プラグイン、次数、媒介中心性、近接中心性は、元の21ノードのPPIネットワークにおける各ノードに対して計算された。得られた値は、以下に記述する逐次的中央値に基づくフィルタリングに使用された。24中心性の指標は、元の21ノードのPPIネットワーク上で計算され、その後、逐次的なフィルタリングに使用された。元のネットワークの次数の中央値は12であり、次数が12以上であるノードを保持した結果、13の候補が得られた。これらの13の候補ノードの中で、媒介中心性の中央値は0.031293、近接中心性の中央値は0.769231であった。第2段階のフィルタでは、媒介中心性が0.031293以上かつ近接中心性が0.769231以上であるノードを保持した。 > 0.769231となり、ハブ候補としてAKT1、EGFR、TNF、MMP9、SRCの5つが得られた。報告された中心性の値は、部分ネットワーク抽出後に再計算されたものではなく、元の21ノードからなるネットワークから引き継がれたものである。最終的に得られた5つのハブ候補は、その後の構造解析に用いられた。元のトポロジー指標は、21ノードと116エッジを含む無向のPPIネットワークに対応している。
遺伝子オントロジーおよび京都遺伝子とゲノム百科事典(KEGG)のエンリッチメント解析
交差する標的遺伝子に対して、種をHomo sapiensに限定して、アノテーション、ビジュアライゼーションおよび統合的発見のためのデータベース(DAVID)を用いて遺伝子オンタロジー(GO)およびキョウト遺伝子およびゲノム百科事典(KEGG)のリッチネス解析を実施した25。GOリッチネス解析は、生物的プロセス(BP)、細胞構成要素(CC)、分子機能(MF)およびKEGGシグナル伝達経路について評価した。本探索的解析では、リッチネスエントリを保持するための包含閾値として名目上のp < 0.10を用いた。補足表には、ベンジャミーニ補正p値、ボンフェローニ値、偽発見率およびフィッシャーの正確確率検定値を示したが、これらは保持されたエントリセットの定義には用いなかった。保持されたエントリは、名目上のp値によって順位付けした。後続の可視化および解釈のために、上位20のKEGG経路および各GOカテゴリから上位10の用語を保持した。棒グラフおよびバブルプロットは、オンラインのバイオインフォマティクス可視化ツールを用いて作成した。
分子ドッキングのためのレセプターおよびリガンドの調製
優先されたタンパク質の結晶構造は、RCSBタンパク質データバンク(PDB)から取得した:AKT1、PDB ID 3O96;EGFR、PDB ID 5UWD;TNF、PDB ID 2AZ5;MMP9、PDB ID 1GKC;およびSRC、PDB ID 2H8H。ドッキングに使用したタンパク質構造は、共結晶化リガンドおよび水分子を除去した後、ドッキング前処理ソフトウェアで処理を行い、分子可視化ソフトウェアで準備した。MMP9については、触媒性Zn2⁺環境およびN2-[(2R)-2-{[ホルミル(ヒドロキシ)アミノ]メチル}-4-メチルペンタノイル]-N,3-ジメチル-L-バリンアミド(NFH)の結合様式の結晶学的参照として、修飾なしのPDB 1GKCのコピーを別途保持した。1GKCの鎖Aにおいて、触媒性Zn2⁺はHis401、His405、およびHis411によってそれぞれ2.21、2.23、および2.22 Åの距離で配位されており、一方2つのNFH酸素原子はZn2⁺を2.07および2.38 Åの距離で配位している。Glu402は触媒酸/塩基残基である。これらの結晶学的接触は、化合物5のドッキング相互作用マップを評価するための陽性構造参照として使用した。SRCについては、SRCのMD計算にPDB 2H8Hを使用した。これらの構造比較は解釈のみを目的として用い、酵素阻害または細胞内標的結合の証拠としては扱わなかった。
化合物4および化合物5の三次元構造はPubChemから取得し、分子モデリングソフトウェアによるエネルギー最小化で最適化した26。リガンドは生理的条件下でプロトン化し、エネルギー勾配が0.01 kcal·mol⁻1·Å⁻1未満になるまでMerck分子力場94(MMFF94)を用いて最小化した。水素原子を追加し、Gasteiger電荷を割り当て、ドッキング前処理ソフトウェアで回転可能な結合を定義した。非トラッピング対照化合物3のグルタチオン切断生成物である化合物6は、同じワークフローを用いて調製し、一致した対照MD軌道の初期ポーズを生成するためにのみSRCにドッキングした。したがって、化合物6は追加の予測治療リガンドとして導入されたものではなく、マルチターゲット機構を支持するために使用されたものでもない。
分子ドッキング手順
分子ドッキングは、受容体を剛体とし、リガンドを柔軟に保つ半柔軟性ドッキングプロトコルのもとで、分子ドッキングソフトウェアを用いて実施した27,28。各受容体について、ドッキングボックスは共結晶化リガンドの位置を中心とし、探索領域が実験的に定義された結合ポケットに対応するように設定した。ドッキングボックスの寸法は、AKT1、EGFR、およびSRCに対しては24 Å × 24 Å × 24 Å、MMP9に対しては26 Å × 26 Å × 26 Å、TNFに対しては28 Å × 28 Å × 28 Åとした。探索の網羅性(exhaustiveness)は32に設定し、出力ポーズ数は20に、エネルギー範囲は4 kcal·mol⁻1に設定した。各ドッキング実行で最も高い順位を得た構象を、相互作用解析のために保持した。
ドッキング設定の内部信頼性を評価するために、各共結晶化リガンドを対応する受容体ポケットに、同一のパラメーターを用いて再ドッキングを行い、重原子の根平均二乗偏差(RMSD)が2.0 Å未満であることを受入基準とした。最終的なポーズは分子可視化ソフトウェアで検証した。MMP9–化合物5複合体については、保持された相互作用マップを特に注目し、触媒性Zn2⁺イオンへのリガンドの直接的配位およびHis401、Glu402、His405、His411との接触の有無を調べ、リガンドの位置をPDB 1GKCの結晶構造に基づくNFHポーズと比較した。保持されたポーズでリガンドとZn2⁺の直接的配位が明確に認められる場合に限り、定量的な金属配位距離を報告した。それ以外の場合は、推定せずに「該当しない」とした。したがって、これらの典型的な触媒部位特徴を持たないMMP9ドッキングポーズは非典型的と分類され、MMP9酵素阻害の証拠とはみなさなかった。より一般的には、AutoDock Vinaスコアおよびドッキングポーズは、結合親和性や細胞内ターゲット占有の証明ではなく、相対的な優先順位付けや仮説生成のために用いた。
分子動力学プロトコル
MD解析用に選択されたタンパク質-リガンド複合体は、ドッキングによって得られた結合ポーズから構築した。MD計算はGROMACS29を用いて行った。タンパク質にはCHARMM36力場をパラメータ化に用い、リガンドの原子タイプおよびパラメータには2世代目一般アンバー力場(GAFF2)30,31を割り当てた。オースティンモデル1-結合電荷補正(AM1-BCC)による部分電荷は、小分子パラメータ化およびリガンドトポロジー生成ツールを用いて生成し、その後リガンドトポロジー生成ソフトウェアによってGROMACS互換のリガンドトポロジーファイルが作成された32,33,34。各複合体は周期境界条件下でTIP3P水分子のボックス内に配置し、溶質からボックス端までの最小距離を1.0 nmとした。各系の正味電荷を中和するためにナトリウムおよび塩化物イオンを追加し、さらにNaClを追加して最終的なイオン強度を0.15 Mに調整した。
エネルギー最小化は、最大力が1000 kJ·mol⁻1·nm⁻1未満になるまで、最急降下法アルゴリズムを用いて実行した。最小化された系は、次に310 Kおよび1 barの定数粒子数、圧力、温度(NPT)条件下で、蛋白質の骨格に位置制約を適用して平衡化した。温度はV-rescaleサーモスタットで、圧力はParrinello-Rahmanバロスタットで制御した。長距離静電相互作用は粒子メッシュエバルト法を用いて計算した。短距離静電遮断およびファンデルワールス遮断はいずれも1.0 nmに設定し、水素原子を含むすべての結合は線形制約ソルバー(LINCS)アルゴリズムを用いて拘束した。生産走査は2 fsの積分時間ステップで150 nsにわたり生成し、座標はその後の解析のために10 psごとに保存した。
軌道解析
軌道解析は、生成軌道の平衡状態に達した部分に対して実施した。タンパク質のバックボーンRMSDおよびリガンドRMSDは、初期の参照構造に最小二乗法でフィッティングした後に計算した。残基ごとの主鎖α炭素原子(Cα原子)を用いて、1残基あたりの平均二乗変動(RMSF)値を算出した。各リガンドとその受容体間の水素結合解析は、ドナー-アクセプター間距離のカットオフを3.5 Å、ドナー-水素-アクセプター間角度のカットオフを30°として行った。水素結合の占有率は、解析されたフレームのうち、特定の水素結合が存在していたフレームの割合として定義した。これらの指標を用いて、3つの分子動力学(MD)軌道にわたる構造的安定性、残基レベルの柔軟性、および分子間接触の持続性を評価した。
分子力学ポアソン・ボルツマン表面積法(MM-PBSA)を用いた結合自由エネルギーの計算
結合自由エネルギーは、MD軌道の平衡化されたセグメント上でMM-PBSA解析ソフトウェアによって実装されたMM-PBSA法を用いて計算した35。各タンパク質-リガンド複合体について、150 nsの生産軌道の最後の50 nsを自由エネルギー解析に使用した。100.0 nsから149.9 nsまでの間で100 ps間隔で均等に間隔を置いた合計500のフレームをサンプリングした。150.0 nsの終点はサンプリング対象から除外した。全結合自由エネルギーは、ファンデルワールスエネルギー、静電エネルギー、極性溶媒化エネルギー、および非極性溶媒化エネルギーの項の和として計算した:
ΔG_bind = ΔE_vdW + ΔE_ele + ΔG_polar + ΔG_nonpolar (1)
エントロピー補正は適用しなかった。サンプリングされたすべてのフレームにわたり、平均結合自由エネルギーと標準偏差を計算した。
再現性と計算による検証のためのコントロール
ターゲット予測、疾患ターゲットの取得、および交差解析の各ステップで使用されたすべての遺伝子名は、下流の解析に先立って公式なヒト遺伝子記号に標準化された。すべてのレセプター-リガンドペア間で同一のドッキングパラメーターが維持された。ドッキング設定は、対応する共結晶化リガンドを各レセプターポケットに同じ探索設定および所定の重原子RMSD受入閾値(<2.0 Å)を用いて再ドッキングすることにより技術的に検証された。結晶構造のMMP9–NFH複合体は、触媒性Zn2⁺環境における陽性の構造参照として保持されたのに対し、SRC–Compound 6はSRC軌道解析における対応する非トラップ比較対照として用いられた。MD軌道は、その後の解析に含める前に、温度および圧力の安定性、および異常なボックス体積ドリフトの不在について検査された。すべての入力ファイル、レセプター構造、リガンドトポロジーファイル、ドッキング設定ファイル、MDパラメーターファイル、およびMM-PBSAフレーム選択記録は、計算の再現性を支援するためにアーカイブされた。
結果
化合物関連ターゲットの予測および共通ターゲットの特定
化合物1〜3のリバースターゲット予測により、212個の潜在的なヒトターゲットが得られた。並行して、キーワード「lung cancer H1299」を用い、関連性スコアの閾値を0.27より大きく設定してGeneCardsから疾患ターゲットを検索したところ、188個のNSCLC関連ターゲットが特定された。化合物から予測されたターゲットと疾患関連ターゲットプールの交差解析により、21個の重複ターゲットが得られ、これらを以降のすべての解析に使用した。これら2つのターゲットセットの重複は図2に示されている。これらの結果は、本研究の化合物が、拡散した非特異的なターゲット空間ではなく、疾患に関連する限定的なターゲットサブセットに収束したことを示している。
タンパク質-タンパク質相互作用解析およびコアターゲットのスクリーニング
21個の共通ターゲットをSTRINGにインポートし、PPIネットワークを構築した。得られたネットワークは21個のノードと116本のエッジで構成されていた。付表1に示されるノード次数の合計は232であり、これは116本の無向エッジと一致している。この元のネットワークに対してセントラリティ(中心性)値を算出した。次数の中央値は12であり、次数 ≥ 12という条件を適用したことで13個の候補が維持された。これら13個の候補において、媒介中心性の中央値は0.031293であり、近接中心性の中央値は0.769231であった。媒介中心性 ≥ 0.031293および近接中心性 > 0.769231を適用した結果、AKT1、EGFR、TNF、MMP9、SRCの5つのハブ候補が優先的に選出された。抽出されたサブセットに示されている値は、フィルタリング過程で引き継がれた元の21ノードネットワークのセントラリティ指標であり、13ノードまたは5ノードのサブネットワークで再計算したものではない。これらのネットワークセントラリティは、その後の構造ベースの評価における候補のランキング付けにのみ使用されたものであり、これらが化合物の生物学的ターゲットであるという証拠として解釈されるべきではない。付表1、付表2、および付表3には、それぞれ初期の21ノードネットワーク、一次スクリーニング後に維持された13個の候補、および最終的な5つのハブ候補の指標が報告されている。逐次的なPPIネットワークスクリーニングおよび最終的な5つのハブ候補を図3A, 図3B, 図3C, および 図3Dに示す。
ジーンオントロジー(Gene Ontology)および京都遺伝子・ゲノム百科事典(Kyoto Encyclopedia of Genes and Genomes)濃縮分析
特定された21個の共通ターゲットの機能濃縮解析により、名目上のp < 0.10という採用基準を満たす121個のKEGGパスウェイが同定されました。上位20個のパスウェイを図4Aに示します。これらのうち、内分泌耐性、がんパスウェイ、がんにおけるプロテオグリカン、EGFRチロシンキナーゼ阻害剤耐性、およびErbBシグナル伝達パスウェイが特に顕著でした。これらのパスウェイは、非小細胞肺がん(NSCLC)における腫瘍の増殖、生存、浸潤、および治療耐性と密接に関連しています。名目上のp < 0.10を満たし、保持された全121個のKEGGパスウェイの詳細な濃縮統計は、付随表4に記載されています。
GO濃縮分析により、同様の名目上の基準を満たす177個のBP(生物学的プロセス)用語、29個のCC(細胞成分)用語、および61個のMF(分子機能)用語がさらに同定された。 p < 0.10 含入基準。各カテゴリーから上位10個の用語を以下に示す。 図4B, 図 4C, および 図4D主要な生物学的プロセスには、血管関連平滑筋細胞増殖の正の調節、有糸分裂細胞周期のG2/M移行、インスリン様成長因子受容体シグナル伝達、タンパク質リン酸化、アポトーシスの負の調節、および信号伝達が含まれていた。主要な細胞成分の用語は、核、膜ラフト、焦点接着、細胞膜、および染色体のテロメア領域であった。対照的に、示された上位の分子機能の用語は、 図4D プロテインキナーゼ活性、プロテインセリンキナーゼ活性、ATP結合、プロテインセリン/スレオニンキナーゼ活性、プロテインチロシンキナーゼ活性、RNAポリメラーゼII CTDヘプタペプチドリピートキナーゼ活性、キナーゼ活性、ヒストンH2AXY142キナーゼ活性、ヒストンH3Y41キナーゼ活性、および同一タンパク質結合が含まれていた。BP、CC、およびMFの完全な濃縮統計量は、以下に提供されている。 補足表 5, 補足表6および 補足表7これらの濃縮解析の結果を総合すると、共通するターゲットセットは、非小細胞肺癌(NSCLC)の進行に関連するシグナル伝達、生存調節、および癌遺伝子応答プロセスに集中していることが示唆されます。
分子ドッキングに基づく代謝物-標的複合体の優先順位付け
化合物4および化合物5と、ネットワークトポロジーによって優先順位付けされた5つのタンパク質との間で分子ドッキングを実施した。表1に記載された数値はAutoDock Vinaのドッキングスコアであり、実験的に測定された結合自由エネルギーではない。化合物5がMMP9において最も良好な単一スコア(-8.418 kcal·mol⁻1)を示し、次いで化合物4のMMP9(-7.840 kcal·mol⁻1)であった。AKT1およびEGFRにおいても化合物5は化合物4より良好なスコアを示したが、SRC(-6.549対-6.204 kcal·mol⁻1)およびTNF(-5.436対-5.299 kcal·mol⁻1)では化合物4の方がわずかに良好なスコアであった。したがって、化合物5は5つのタンパク質すべてにおいて一律にスコア上の優位性を示したわけではない。ドッキングの結果は、さらなる構造解析のための代表的な複合体を優先順位付けするためにのみ使用された。
代表的なドッキングコンフォメーションを図5に示す。上位にランクされたMMP9–Compound 5の相互作用マップにおいて、表示されたコンタクトはAla417およびPro421の近傍に位置しており、距離はそれぞれ約3.0 Åおよび2.4 Åであった。保持されたトップポーズの相互作用マップでは、Compound 5とZN2⁺の直接的な配位は注記されておらず、His401、Glu402、His405、またはHis411との直接的なコンタクトも示されなかった。これは、His401、His405、およびHis411が触媒ZN2⁺を2.21、2.23、および2.22 Åで配位し、リバースヒドロキサム酸阻害剤であるNFHが2つの酸素原子を介して同一のZN2⁺を2.07および2.38 Åで配位している1GKCの結晶構造リファレンスとは対照的である。保持された相互作用マップにおいてCompound 5–ZN2⁺の直接的な配位が注記されていなかったため、Compound 5–ZN2⁺の配位距離は割り当てられていない。これは、測定された金属間距離ではなく、保持されたマップにおいて直接的な配位が実証されなかったことを意味する。MMP9–NFHの結晶構造リファレンスとの三次元的な比較を付録図1に示す。したがって、そのジオメトリは典型的な亜鉛依存性阻害結合モードとは異なっており、本ドッキング結果はCompound 5をMMP9阻害剤として分類することを支持しない。MMP9をMD解析に保持したのは、この特異な非典型的ドッキングジオメトリがトラジェクトリ中に持続するかどうかを判断するためのみである。他の複合体については、Compound 5はAKT1およびSRCとの予測コンタクトを示し、一方でCompound 4もMMP9およびSRCと明確なドッキング相互作用を形成した。図5Fと一致して、これらの観察結果は予測される相互作用および相対的なドッキングスコアを記述したものであり、実験的に検証された親和性を示すものではない。
比較を目的として(確認のためではなく)、MD解析用に3つの複合体が選定されました。MMP9–Compound 5は、単一のドッキングスコアが最も良好であったものの、非標準的なMMP9のポーズを示しており、慎重な構造的フォローアップが必要であったため選定されました。2番目の候補複合体としてSRC–Compound 5が選定され、対照となるnon-trappingコントロールのトラジェクタリとしてSRC–Compound 6が含まれました。対応する初期コンフォメーションをFigure 6A, Figure 6B, および Figure 6Cに示します。この設計により、MDの安定性を標的結合や機能調節の証拠として扱うことなく、選定したドッキング幾何構造の持続性を比較することが可能となりました。
分子動力学解析
動的な水圏条件下における、ドッキングにより得られた特定の構造の持続性を比較するため、MMP9–化合物5およびSRC (PDB 2H8H)–化合物5複合体について150 nsのMD軌道を生成し、あわせてSRC (PDB 2H8H)–化合物6を対照としてのネガティブコントロール軌道として含めた。初期配座を以下に示す。 図6A, 図6B, および 図6Cこれらのトラジェクトリ全体を通じて、化合物5はより低いリガンドRMSD(図6DMMP9およびSRCシステムにおける化合物5は、SRCにおける化合物6よりも安定していた。MMP9–化合物5のトラジェクトリは比較的変動の少ない領域に達し、SRC–化合物5のトラジェクトリは初期の調整期間を経て安定したが、SRC–化合物6のトラジェクトリはより大きな変動を示した。これらの違いは、MD(分子動力学)シミュレーションにおいて、選択した化合物5のドッキングポーズの持続性がより高いことを示している。ただし、これらは化合物5が細胞内でMMP9またはSRCに結合することを証明するものではなく、またMMP9のトラジェクトリは、正準的な触媒的亜鉛(catalytic-ZN)の欠如を解消するものではない。2⁺ 開始ポーズにおける相互作用。
タンパク質主鎖のRMSDでも同様の比較パターンが示されました。MMP9–Compound 5のトラジェトリは約30 ns後に比較的安定した主鎖領域に入りましたが、SRC–Compound 5のトラジェトリはより遅い段階でプラトーに達し、SRC–Compound 6のトラジェトリはより大きな変動を示しました。これらの観察結果はトラジェトリの挙動のみを記述したものです。タンパク質主鎖またはリガンドのトラジェトリが安定しているからといって、細胞内でのターゲット占有、酵素阻害、またはシグナル伝達の変調が確立されるわけではありません。これら3つのシステムすべてのタンパク質主鎖RMSDプロファイルは、付随図2に示されています。
軌跡解析
MDトラジェトリー内におけるコンタクトの持続性を記述するために、水素結合占有率および残基変動解析を用いた(図 7A)。化合物5は、MMP9のトラジェトリーにおいてArg95との高い占有率の水素結合(>85%)を示し、SRCのトラジェトリーではLeu325との再帰的な相互作用(>70%)を示した一方、SRC–化合物6のコントロールにおける代表的なコンタクトは、より低い占有率であった。これらの残基は機能的なターゲット調節の根拠として提示しているのではなく、占有率の値は解析したトラジェトリー中に指定したコンタクトがどの程度の頻度で発生したかのみを示すものである。
結合ポケット残基のRMSF解析により、局所的な柔軟性にシステム固有の差があることが示されました(図 7B)。SRC–Compound 6のトラジェクタリは、SRC–Compound 5のトラジェクタリよりも局所的な変動が大きくなる箇所が数多く見られた一方で、MMP9–Compound 5のトラジェクタリは、その結合ポケット残基セット内において比較的抑制された変動プロファイルを示しました。MMP9とSRCは異なるタンパク質であるため、残基レベルのRMSF値は残基ごとの直接的な比較として解釈していません。これらの結果は、水素結合の占有率と併せて、接触の持続性と局所的な柔軟性を特徴づけるものであり、実験的検証に向けて優先すべき複合体の選定に役立ちます。なお、これらの結果は、MMP9またはSRCが細胞内ターゲットであることを立証するものではなく、また、いずれのタンパク質が化合物の抗腫瘍表現型を媒介していることを証明するものでもありません。
分子力学ポアソン・ボルツマン表面積法による結合自由エネルギー計算
平衡状態に達したトラジェトリセグメントから算出されたMM-PBSA推定値を図8に示す。MMP9–Compound 5複合体のΔG_bind推定値は-19.65 ± 6.43 kcal·mol⁻1であり、SRC–Compound 5複合体は-17.72 ± 6.84 kcal·mol⁻1、コントロールのSRC–Compound 6は-10.37 ± 5.61 kcal·mol⁻1であった。したがって、本計算プロトコルにおける相対的なエネルギー順位は、MMP9–Compound 5、次いでSRC–Compound 5、SRC–Compound 6の順となった。これらの値は有限のトラジェトリセグメントから導出された手法依存的な推定値であり、エントロピー補正は適用されていない。そのため、これらの値は本研究内での比較にのみ使用されており、実験的に測定された結合親和性や、機能的なタンパク質調節の根拠として解釈されるべきではない。
ドッキング、MD、コンタクト占有率、残基揺らぎ、およびMM-PBSA解析を通じて、化合物5はMMP9およびSRC複合体における後続解析の優先候補として計算的に選定されました。これらの計算結果の一致は、後続の実験にこれらのペアを選択する根拠を強めるものですが、MMP9またはSRCが直接的な細胞内標的であることを検証するものではありません。特に、非標準的なMMP9のポーズであり、触媒的なZN2⁺配位が実証されていないことから、今回の構造データから標準的なMMP9阻害メカニズムを推論することはできません。
結果から導き出される結論
計算ワークフローにより、重複する21個の疾患関連ターゲットが優先的に選定され、AKT1、EGFR、TNF、MMP9、およびSRCがトポロジカルハブ候補として同定されました。構造ベースの解析により、MMP9およびSRC複合体における実験的フォローアップとしてCompound 5がさらに優先されました。これらの知見は、直接的なターゲット結合、MMP9またはSRCの阻害、パスウェイ調節、あるいはタンパク質相互作用と既知のアベース部位トラッピング効果との間の因果的なメカニズム的関連性を実証するものではありません。したがって、本研究は、実験的に確立されたマルチターゲット抗NSCLCメカニズムではなく、検証可能な一連の計算上の仮説を提示するものです。
データ提供:
本研究の結果を裏付けるデータセットは、Wang X, Peng Z, Xing Y, Xue L. In silico prioritization of potential protein interactions for glutathione-responsive abasic site-trapping prodrugs in non-small cell lung cancer [dataset]. Figshare; 2026. doi:10.6084/m9.figshare.33313620.v1.にて公開されています。
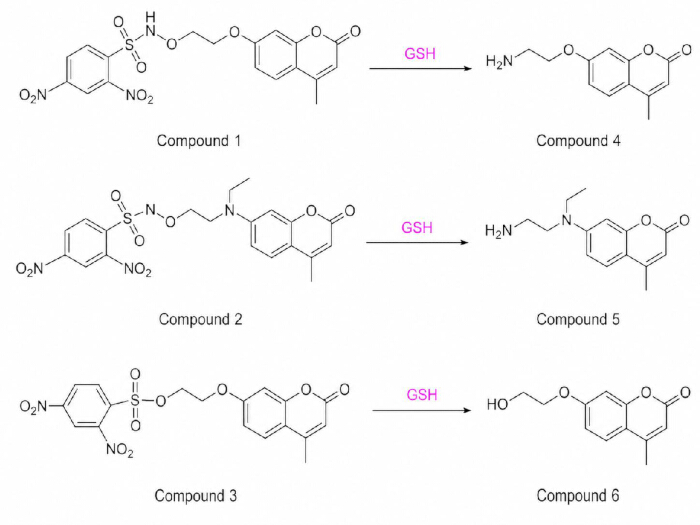
図1: 本研究で用いた化合物の化学構造およびグルタチオン誘導による変換関係。 化合物1および化合物2は、それぞれアミノオキシ基を含む代謝物である化合物4および化合物5を放出するグルタチオン応答性プロドラッグである。化合物3は、アミノオキシ基によるアベースサイト・トラッピング能を欠く化合物6を生成する、対応するグルタチオン応答性構造コントロールである。逆ターゲット予測には化合物1~3、ハブターゲットドッキングには化合物4および化合物5、SRC分子動力学比較におけるネガティブコントロールリガンドには化合物6が使用された。略語:SRC, SRC proto-oncogene, non-receptor tyrosine kinase。 こちらのリンクをクリックして、この図の拡大版を表示してください。
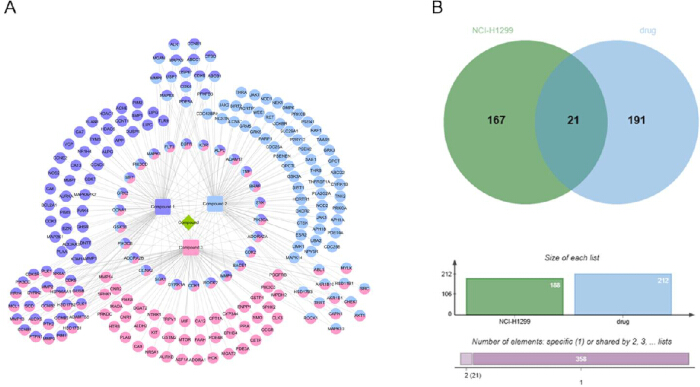
図 2化合物予測ターゲットと非小細胞肺癌関連ターゲットの交差。 (A) 化合物1–3のリバースターゲット予測結果から生成された化合物-ターゲットネットワーク。 (B)化合物の予測ターゲットと、H1299肺がんクエリを用いて検索された疾患関連ターゲットとの重複を示すベン図。共通する21個のターゲットを、タンパク質相互作用解析、エンリッチメント解析、およびその後の構造ベースの優先順位付けに用いた。 この図の拡大版を表示するには、ここをクリックしてください。
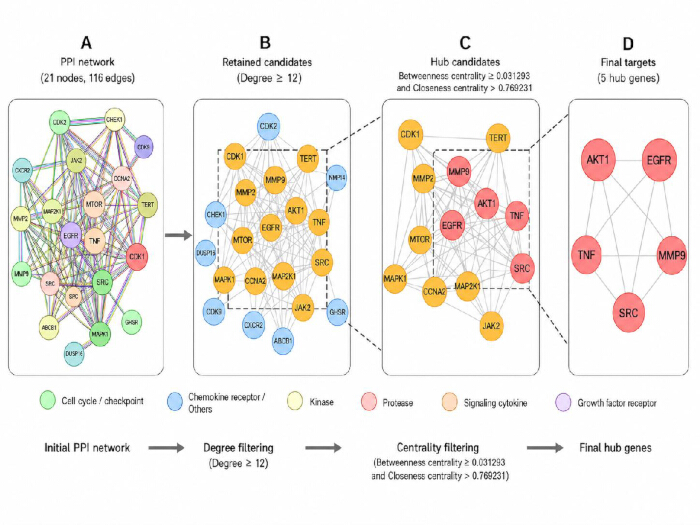
図 3: タンパク質間相互作用ネットワークおよびコアターゲットのスクリーニング。(A) 共通する21個のターゲットのタンパク質間相互作用ネットワーク(116エッジ)。(B) Degree ≥ 12を用いた第1次スクリーニングステップにより、13個の候補を抽出した。(C) 抽出された13個の候補に対し、betweenness centrality ≥ 0.031293およびCloseness centrality > 0.769231を用いて第2次スクリーニングを行い、5つのハブ候補を得た。(D) 最終的な5つのハブ候補:AKT1、EGFR、TNF、MMP9、およびSRC。逐次フィルタリングに使用された中心性(centrality)の値は、元の21ノード、116エッジのネットワークに基づいて算出され、サブセット形成後に再計算することなくそのまま適用した。略語:AKT1, AKT serine/threonine kinase 1; EGFR, epidermal growth factor receptor; TNF, tumor necrosis factor; MMP9, matrix metalloproteinase 9; SRC, SRC proto-oncogene, non-receptor tyrosine kinase. この図の拡大版を表示するには、ここをクリックしてください。
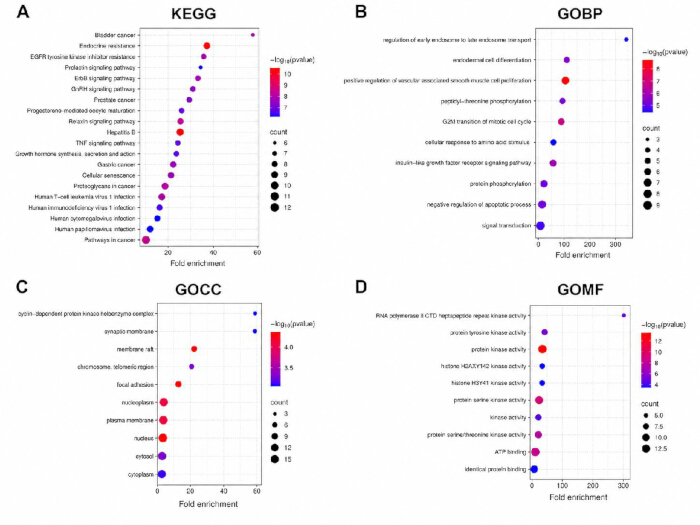
図 4: 交差ターゲットの機能濃縮分析。 (A) 上位20個の濃縮されたKyoto Encyclopedia of Genes and Genomes(KEGG)パスウェイのバブルプロット。 (B) 上位10個の濃縮されたGene Ontology(GO)生物学的プロセス項目の棒グラフ。 (C) 上位10個の濃縮されたGene Ontology(GO)細胞成分項目の棒グラフ。 (D) 上位10個の濃縮されたGene Ontology(GO)分子機能項目の棒グラフ。最終的な可視化では、x軸に濃縮倍率(Fold enrichment)が示されており、パネルAのバブルサイズは遺伝子数を示している。補足表4~7に含まれるすべてのKEGGおよびGOエントリは、名目上のp < 0.10という組み込み基準を満たしており、プロットされたパスウェイ/項目は名目上のp値によるランキングが最も高いものである。多重検定補正後の値は補足表に記載されているが、組み込みには使用されなかった。 この図の拡大版を表示するには、ここをクリックしてください。
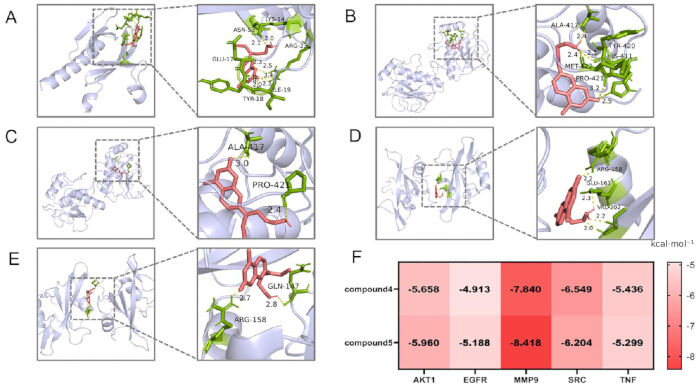
図5優先順位付けされたタンパク質に対する化合物4および化合物5の分子ドッキングポーズとAutoDock Vinaスコア。 (A) 化合物5とAKT1の予測ドッキングポーズ(B) MMP9と化合物4の予測ドッキングポーズ(C化合物5とMMP9の予測ポーズのうち、最もスコアの高いもの。表示されているコンタクトはAla417およびPro421付近であり、触媒ZNとの直接的な相互作用は認められない。2⁺ His401、Glu402、His405、またはHis411との配位または直接的な接触が注記されている。したがって、このポーズは標準的なMMP9阻害結合様式としては提示されていない。結晶学的ZNを含む、NFH結合MMP9結晶構造(PDB 1GKC)とのリファレンス相互作用マップの比較により、2⁺ 配位距離は、補足図3に示されている。(D) SRCと化合物4の予測ドッキングポーズ(E) SRCと化合物5の予測ドッキングポーズ (FAutoDock Vinaドッキングスコア(kcal/mol)のヒートマップ·モル⁻1)は、優先順位付けされた5つのタンパク質に対する化合物4および化合物5の結果である。このドッキングプロトコルにおいて、値がより負であるほどVinaスコアは良好であることを示す。これらは実験的に測定された結合親和性ではない。略語:AKT1, AKTセリン/スレオニンキナーゼ1;MMP9, マトリックスメタロプロテアーゼ9;NFH, N2-[(2R)-2-{[ホルミル(ヒドロキシ)アミノ]メチル}-4-メチルペンタノイル]-N,3-ジメチル-L-バリンアミド;SRC、SRC原がん遺伝子、非受容体型チロシンキナーゼ;PDB、プロテインデータバンク;Ala、アラニン;Pro、プロリン;His、ヒスチジン;Glu、グルタミン酸。 こちらの図の拡大版を表示するには、ここをクリックしてください。
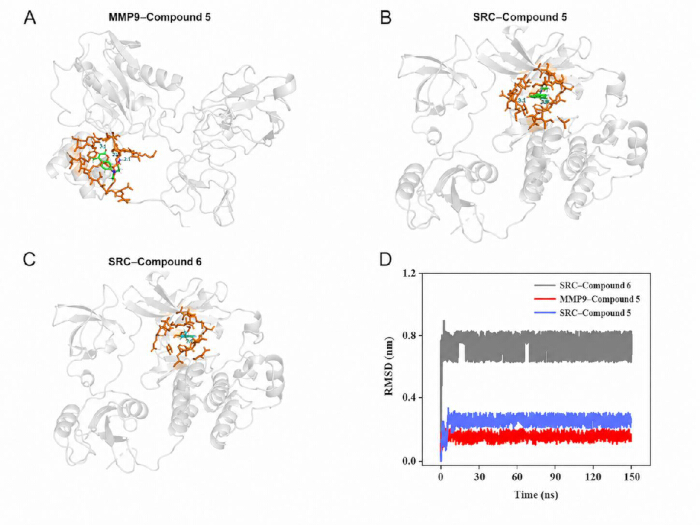
図6MD複合体の構造的概要およびリガンド安定性解析。 (AMDの開始構造として用いられた、MMP9と化合物5の初期ドッキングコンフォメーション。B) SRC (PDB 2H8H) と化合物5の初期ドッキングコンフォメーション (C) SRC(PDB 2H8H)に対する化合物6の初期ドッキングコンフォメーション。化合物6は対照化合物3のグルタチオン切断生成物であり、アミノオキシ基によるアベースサイトトラッピング機能を持たない。(D) MMP9–Compound 5、SRC–Compound 5、およびSRC–Compound 6の150 nsのトラジェトリーにおける、初期ドッキングポーズに対するリガンドの平均二乗偏差(RMSD)。本パネルはMDシミュレーション中のポーズの持続性を比較したものであり、細胞内での標的結合を示すものではない。略語:MD:分子動力学;MMP9:マトリックスメタロプロテアーゼ9;SRC:SRC原がん遺伝子、非受容体型チロシンキナーゼ;PDB:Protein Data Bank;RMSD:平均二乗偏差。 この図の拡大版を表示するには、ここをクリックしてください。
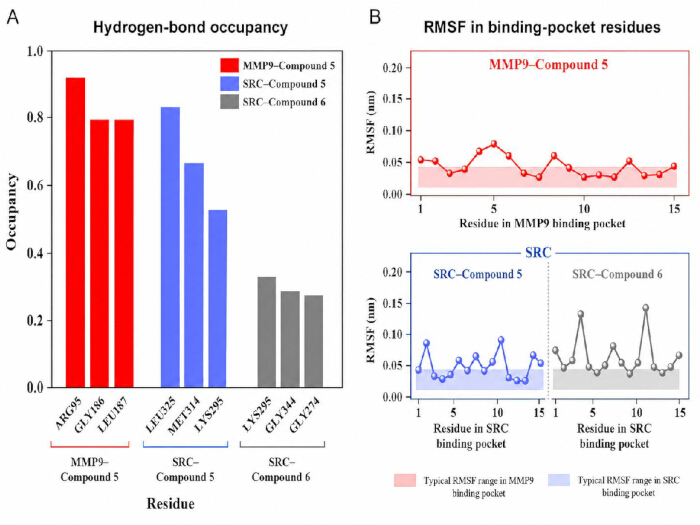
図 7: 分子動力学解析における動的な相互作用の特徴。 (A) MMP9–Compound 5、SRC–Compound 5、および SRC–Compound 6 の 150 ns トラジェクトリにおける代表的なリガンド-タンパク質水素結合の占有率。(B) 結合ポケット残基の平方根平均変動(RMSF)。MMP9 のプロファイルは MMP9 系内で解釈し、SRC–Compound 5 および SRC–Compound 6 のプロファイルは SRC 内での直接的な比較として提示している。これらの解析は MD 中の接触持続性と局所的な柔軟性を記述したものであり、細胞内でのターゲット結合や MMP9 または SRC の機能調節を証明するものではない。略称:MD, molecular dynamics(分子動力学);MMP9, matrix metalloproteinase 9(マトリックスメタロプロテアーゼ 9);SRC, SRC proto-oncogene, non-receptor tyrosine kinase(SRC 原がん遺伝子、非受容体型チロシンキナーゼ);RMSF, root mean square fluctuation(平方根平均変動)。こちらのリンクをクリックして、この図の拡大版を表示してください。
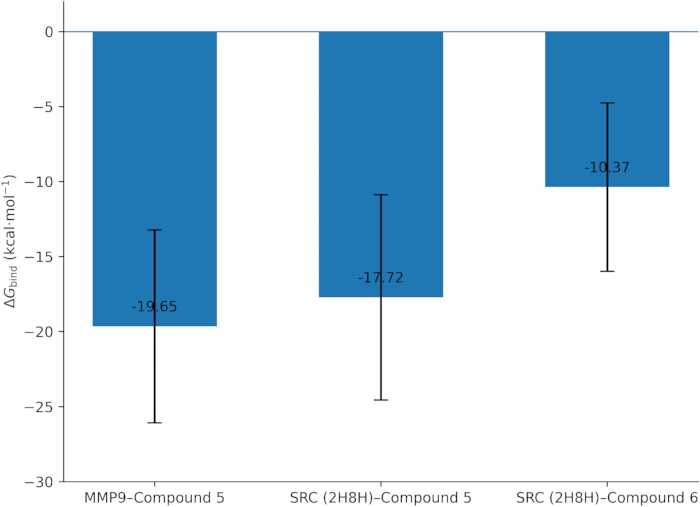
図8解析した複合体の分子力学ポアソン・ボルツマン表面積法(MM-PBSA法)によるエネルギー推定値。 推定値 ΔMMP9–化合物5、SRC (PDB 2H8H)–化合物5、およびSRC (PDB 2H8H)–化合物6複合体の平衡化したトラジェクタリセグメントから、分子力学・ポアソン・ボルツマン表面積法を用いて得られたG_bind値。値は平均値で示す。 ± 標準偏差であり、実験的に測定された結合親和性としてではなく、研究内での相対的な比較に使用される。図8では、y軸のラベルに ΔG_bind (kcal/mol)·モル⁻1)、「方法」および「結果」で使用されている方程式および用語と一致させてください。略語:MMP9、マトリックスメタロプロテアーゼ9;SRC、SRC原がん遺伝子、非受容体型チロシンキナーゼ;PDB、プロテインデータバンク; ΔG_bind、結合自由エネルギー;MM-PBSA、分子力学ポアソン・ボルツマン表面積法。 こちらの図を拡大して表示するには、ここをクリックしてください。
| 化合物 | AKT1 (kcal·モル⁻¹) | EGFR (kcal·モル⁻¹) | MMP9 (kcal·モル⁻¹) | SRC (kcal·モル⁻¹) | TNF (kcal·モル⁻¹) |
| 化合物4 | -5.658 | -4.913 | -7.840 | -6.549 | -5.436 |
| 化合物5 | -5.960 | -5.188 | -8.418 | -6.204 | -5.299 |
表1:優先的に選定した5つのタンパク質に対する化合物4および化合物5のAutoDock Vinaドッキングスコア。AKT1、EGFR、MMP9、SRC、およびTNFに対する化合物4および化合物5のAutoDock Vinaドッキングスコア (kcal·mol⁻1)。指定されたドッキングプロトコル内では、値が負に大きいほど良好なスコアであることを示す。これらの値は計算上のスコアであり、実験的に測定された結合自由エネルギーまたは親和性として記述すべきではない。略語:AKT1, AKT serine/threonine kinase 1; EGFR, epidermal growth factor receptor; MMP9, matrix metalloproteinase 9; SRC, SRC proto-oncogene, non-receptor tyrosine kinase; TNF, tumor necrosis factor。
補足図1:MMP9–NFH結晶構造リファレンスと、最高ランクのMMP9–化合物5ドッキングポーズの構造比較。(A) MMP9–NFHリファレンス複合体(PDB 1GKC)の触媒ZN2⁺環境。His401、His405、His411、Glu402、および表示されたNFH配位距離を示す。 (B) 最高ランクの化合物5ドッキングポーズ。表示されたAla417およびPro421の接触を示す。 (C) 同一の化合物5ドッキングポーズの別の三次元ビュー。この比較は構造的なリファレンスとして提供されるものであり、MMP9阻害を立証するものではない。略語:MMP9, matrix metalloproteinase 9; NFH, N2-[(2R)-2-{[formyl(hydroxy)amino]methyl}-4-methylpentanoyl]-N,3-dimethyl-L-valinamide; PDB, Protein Data Bank; Ala, アラニン; Pro, プロリン; His, ヒスチジン; Glu, グルタミン酸。こちらをクリックしてファイルをダウンロードしてください。
補足図2:分子動力学解析におけるタンパク質主鎖の平方根平均二乗偏差。全分子動力学トラジェクトリにおける、MMP9–Compound 5、SRC (PDB 2H8H)–Compound 5、およびSRC (PDB 2H8H)–Compound 6系のタンパク質主鎖の平方根平均二乗偏差(RMSD)プロファイル。最終的なプロットでは、標準化されたラベルとしてMMP9–Compound 5、SRC–Compound 5、およびSRC–Compound 6を用い、軸はRMSD (nm)およびTime (ns)として報告している。これらのプロファイルはMD中の時間依存的な配座挙動を示すものであり、細胞内での結合やタンパク質調節の根拠として解釈されるべきではない。略語:MMP9, matrix metalloproteinase 9;SRC, SRC proto-oncogene, non-receptor tyrosine kinase;PDB, Protein Data Bank;RMSD, root mean square deviation;MD, molecular dynamics。こちらのリンクをクリックしてファイルをダウンロードしてください。
補足図3:1GKC-NFHリファレンス複合体と最上位の化合物5ドッキングポーズにおけるMMP9触媒ZN2⁺環境の比較。結晶構造解析によるMMP9–NFHリファレンス複合体(PDB 1GKC)では、His401、His405、His411が触媒ZN2⁺をそれぞれ2.21、2.23、2.22 Åで配位しており、2つのNFH酸素原子が2.07および2.38 ÅでZN2⁺を配位している。Glu402は触媒酸/塩基残基である。対照的に、保持された最上位の化合物5相互作用マップでは、Ala417(3.0 Å)およびPro421(2.4 Å)との接点が示されているが、注釈付きの直接的なZN2⁺配位や、His401、Glu402、His405、His411との直接的な接点は見られない。したがって、化合物5-ZN2⁺配位距離は割り当てられなかった。この比較は、化合物5のポーズが、正準的な亜鉛依存性阻害結合モードではなく、非正準的な予測結合として分類されることを支持している。略語:MMP9, matrix metalloproteinase 9; PDB, Protein Data Bank; Ala, alanine; Pro, proline; His, histidine; Glu, glutamate.こちらをクリックしてファイルをダウンロードしてください。
付随表 1:初期の21ノード、116エッジのタンパク質-タンパク質相互作用ネットワークにおけるトポロジカル指標。中心性に基づくスクリーニング前の、交差ターゲットノード21個すべてに対するトポロジカルパラメータ。これには、平均最短経路長、媒介中心性、近接中心性、クラスター係数、次数、離心率、近傍接続性、ラジアリティ、ストレス、およびトポロジカル係数が含まれる。ノード次数の合計は232であり、これは116本の無向エッジに相当する。こちらをクリックしてファイルをダウンロードしてください。
補足表2:次数ベースのスクリーニング後に保持された13個の候補に関するオリジナルネットワークのトポロジー指標。 初期の21ノード・116エッジのネットワークに次数基準を適用して保持された13個のノードのトポロジーパラメータ。これらの値は、その後の媒介中心性および近接中心性によるフィルタリングステップへと引き継がれた、元の21ノード・116エッジネットワークの指標であり、13ノードのサブネットワークで再計算されたものではない。こちらをクリックしてファイルをダウンロードしてください。
補完表 3:逐次フィルタリング後に保持された最終的な 5 つのハブ候補に関するオリジナルネットワークのトポロジカル指標。 逐次フィルタリング後に保持された最終的な 5 つのハブ候補である AKT1、EGFR、TNF、MMP9、および SRC についての、オリジナルの 21 ノード、116 エッジネットワークのトポロジカルパラメータ。これらの引き継がれた値は、ネットワークベースの優先順位付けを支持するものであり、5 ノードのサブネットワークで再計算された指標を表すものでも、これらのタンパク質が実験的に検証された薬剤標的であることを立証するものでもない。略語:AKT1, AKT serine/threonine kinase 1; EGFR, epidermal growth factor receptor; TNF, tumor necrosis factor; MMP9, matrix metalloproteinase 9; SRC, SRC proto-oncogene, non-receptor tyrosine kinase。こちらをクリックしてファイルをダウンロードしてください。
補足表 4:公称 p < 0.10 の組み入れ基準を満たした 121 個のパスウェイに関する完全な Kyoto Encyclopedia of Genes and Genomes 富化解析結果。 21 個の共通ターゲット(公称 p < 0.10)における、保持された全 121 パスウェイの完全な Kyoto Encyclopedia of Genes and Genomes 富化統計量。これには、遺伝子比率、遺伝子数、リスト合計、集団ヒット数、集団合計、p 値、Benjamini 値、富化倍率、Bonferroni 値、偽発見率、および Fisher の正確確率検定値が含まれる。上位 20 位のパスウェイは図 4A に可視化されている。組み入れの定義には公称 p 値基準が用いられた。Benjamini 値、Bonferroni 値、および偽発見率は透明性のために報告されており、保持セットの定義には使用されていない。こちらをクリックしてファイルをダウンロードしてください。
補足表 5:Gene Ontology 生物学的プロセス濃縮解析の完全な結果(名目的な p < 0.10 を満たす 177 項目)。 保持されたすべての 177 個の Gene Ontology 生物学的プロセス項目(名目的 p < 0.10)に関する完全な濃縮統計量。これには、遺伝子比率、遺伝子数、リスト合計、ポピュレーションヒット数、ポピュレーション合計、p値、Benjamini 値、濃縮倍率、Bonferroni 値、偽発見率、および Fisher の直接確率検定値が含まれる。上位 10 項目の用語は図 4B に可視化されている。包含基準には名目的な p値が定義されており、調整後の値は透明性のために報告されているが、保持セットの定義には使用されていない。こちらのリンクからファイルをダウンロードしてください。
補足表6:Gene Ontology細胞成分濃縮解析の完全な結果(名目上のp < 0.10を満たす29項目)。 保持されたすべての29のGene Ontology細胞成分用語(名目上のp < 0.10)に関する完全な濃縮統計。これには、遺伝子比率、遺伝子数、リスト合計、ポピュレーションヒット数、ポピュレーション合計、p値、Benjamini値、濃縮倍率、Bonferroni値、偽発見率、およびFisherの正確確率検定値が含まれる。上位10項目の用語は図4Cに可視化されている。抽出基準には名目上のp値を用いた。調整後の値は透明性のために記載しており、保持セットの定義には使用していない。こちらのリンクからファイルをダウンロードしてください。
補足表7:Gene Ontology分子機能濃縮解析の完全な結果(名目上のp < 0.10を満たす61項目)。 保持されたすべての61のGene Ontology分子機能項目(名目上のp < 0.10)に関する完全な濃縮統計量(遺伝子比率、遺伝子数、リスト合計、ポピュレーションヒット数、ポピュレーション合計、p値、Benjamini値、濃縮倍率、Bonferroni値、偽発見率、およびFisherの正確検定値を含む)。上位10項目は図4Dに可視化されている。抽出基準には名目上のp値を用いた。調整後の値は透明性のために報告されており、保持セットの定義には使用されていない。こちらをクリックしてファイルをダウンロードしてください。
ディスカッション
本研究は、2段階のメカニズム的枠組みの中で解釈されるべきである。第1段階は、これまでの実験的知見によって裏付けられている。すなわち、グルタチオン応答性の活性化によりアミノオキシ含有種が放出され、それがアルデヒド性の脱塩基部位をトラップすることが可能であり、また、この化合物群はH1299細胞において選択的な細胞毒性、細胞周期への影響、およびアポトーシスを示した。第2段階は探索的なものであり、本研究の焦点となっている。計算機によるターゲット予測および構造ベースの解析により、同一の化学シリーズが特定の癌関連タンパク質とも適合する可能性が示唆された。本研究において、予測されたタンパク質相互作用が細胞内で起こること、あるいはそれが脱塩基部位トラップの下流の結果であることが実証された実験はない。したがって、これら2つの段階は、証明済みのマルチターゲットメカニズムとして統合させるのではなく、意図的に切り離して扱っている。
ネットワークレベルでは、交差する21個のターゲットががんおよび耐性関連パスウェイに濃縮されており、PPIネットワークにおいて AKT1、EGFR、TNF、MMP9、および SRC が中心的な位置を占めていました。これらの結果は候補の優先順位付けに有用ですが、ネットワークの中心性と濃縮だけでは、化合物がタンパク質に物理的に結合しているか、あるいはパスウェイを変化させているかを証明することはできません。したがって、ハブタンパク質を標的バリデーションの候補として検討する必要があります。機能的な役割を確立するには、細胞表現型の測定に使用したのと同じNSCLC細胞株を用いて、直接的な摂動試験またはターゲットエンゲージメント試験を行う必要があります。
MMP9は、なぜこの区別が重要であるかを例示しています。化合物5はMMP9に対して最も良好な単一ドッキングスコアを示しましたが、保持されたトップポーズの相互作用マップでは、触媒Zn2+イオンの直接配位や、His401、Glu402、His405、またはHis411との直接的な結合はアノテーションされていませんでした。1GKCの結晶構造リファレンスでは、His401、His405、およびHis411が2.21、2.23、および2.22 ÅでZn2+に配位し、2つのNFH酸素原子が2.07および2.38 ÅでZn2+に配位しており、Glu402が触媒酸/塩基残基となっています。対して化合物5のマップでは、Ala417およびPro421付近の接点が見られました。補足図3に、リファレンス相互作用マップの比較を示します。化合物5-Zn2+の直接配位がアノテーションされなかったため、化合物5-Zn2+の配位距離は割り当てられていません。したがって、現在の構造結果は、触媒部位阻害の証拠ではなく、MMP9に対する非正準な予測結合として記述するのが最適です。その後のMDトラジェクトリは、その特定のドッキングポーズが時間とともに持続するかどうかを検証するのみであり、非正準なドッキング幾何構造を酵素阻害の証明に変換することはできません36,37。したがって、MMP9は主要な標的または検証済み標的ではなく、生化学的試験の候補として留めておくべきです。MMP9は、がんの浸潤、腫瘍微小環境の再構築、およびMMP9を標的とした治療戦略に関連して広く議論されています38,39。
同様の証拠的境界がSRCにも適用されます。SRC–Compound 5のトラジェクタリーは、対照であるSRC–Compound 6よりも持続的なコンタクトを示しましたが、MD安定性は細胞内でのターゲット占有率と同義ではありません40,41。Compound 6の使用は、非トラッピング切断産物との適合した比較を可能にし、内部構造の比較を強化しますが、アミノオキシ官能基がSRC結合の原因であることや、細胞内でSRCシグナル伝達が変化していることを証明するものではありません。そのような主張を裏付けるには、総SRC、p-SRC/SRC、下流のシグナル伝達マーカーの直接的な評価、および直交的なターゲットエンゲージメント測定が必要となります。
同様に、MM-PBSAは実験的な親和性の測定値ではなく、サンプリングされたトラジェクトリに対する相対的なエネルギー推定値を提供します。MMP9–Compound 5およびSRC–Compound 5の推定値がSRC–Compound 6よりも良好であることは、トラジェクトリの比較観察結果と一致していますが、これらの計算はサンプリングされたコンフォメーションや手法上の近似に敏感であり、本解析にはエントロピー補正が含まれていません。したがって、ドッキング、MD、およびMM-PBSAの間で結果が一致していることは、計算上の内部的な整合性を高めるのみであり、MMP9またはSRCの機能的な変調を立証するものではありません。
アベースサイトトラッピングと予測されたタンパク質相互作用との関係については、まだ解明されていません。一つの可能性として、グルタチオンにより放出されたアミノオキシスキャフォールドが、既知のDNA病変トラッピング活性を維持しつつ、特定のタンパク質と独立して並行に相互作用していることが考えられます。もう一つの可能性は、予測されたタンパク質相互作用の一部が、生物学的に適切な濃度では起こらないか、あるいは表現型に寄与していないということです。現在のデータでは、これらの可能性を区別することはできません。メカニズム的な橋渡しを証明するには、化合物処理後のDNA損傷応答とタンパク質パスウェイの変化を同時に測定し、続いて候補ターゲットを改変することで抗がん表現型が変化することを実証する摂動実験が必要となります。
今後の実験的な検証は、本化合物シリーズの先行する実験的特性解析で使用されたものと同じ細胞モデルであるH1299細胞で実施すべきである。段階的な戦略として、まず化合物5を、ビークルおよび対照となる非トラッピング化合物6と比較し、濃度反応的な生存率、アポトーシス、細胞周期、遊走/浸潤、およびγH2AXアッセイを用いて、表現型およびDNA損傷のコンテキストを確立する42。次に、ゼラチンザイモグラフィーおよびタンパク質発現解析によりMMP9を検討し、同時に全SRCおよびTyr416リン酸化SRCを通じてSRCシグナリングを評価し、p-SRC/SRC比を主要なシグナリングリードアウトとして用いる。化合物とタンパク質の直接的な結合については、表面プラズモン共鳴などの直交的なターゲットエンゲージメント法を用いて独立して評価すべきである43。候補となる相互作用は、直接的な結合の証拠が対応する細胞機能リードアウトと一致した場合にのみ、実験的に支持されたとみなすべきである。MMP9またはSRCの遺伝学的または薬理学的な摂動は、いずれかの候補がH1299の表現型に因果的に寄与しているかどうかをさらに検証する手段となる。この段階的な枠組みにより、以前に確立されたアベースサイト・トラッピング活性と、計算科学的に優先順位付けされたMMP9/SRC相互作用の仮説との区別を維持しつつ、その後の実験的検証への直接的な経路を定義することができる。
開示事項
著者らは、本研究に関連して、競合する金銭的利益またはその他の利益相反がないことを宣言します。資金提供者は、研究のデザイン、データの収集・分析・解釈、原稿の執筆、または結果の公表の決定において、一切の役割を果たしていません。
謝辞
本研究は、遼寧省教育庁若手プロジェクト(JYTQN2023441)、遼寧省科学技術庁共同基金博士研究開始プロジェクト(2023-BSBA-151)、および錦州医科大学若手科学技術人材支援プロジェクト(JYQT202305)の支援を受けて行われました。原稿の修正において、言語編集、構成、および修正サポートのためにChatGPT(OpenAI)が使用されました。著者は科学的内容、データの解釈、および最終的な表現を確認および検証し、本原稿の内容に全責任を負います。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| ACPYPE | ACPYPE開発者 / Bio2Byte | バージョン 2023.11.14 | 低分子リガンドのトポロジーファイルの作成およびGROMACS互換フォーマットへの変換。 |
| AmberTools (Antechamber) | AMBER開発チーム | AmberTools 23.3 | AM1-BCC部分電荷の割り当ておよびGAFF2リガンドパラメータの生成。 |
| AutoDock Vina | Forli Lab, Scripps Research | バージョン 1.2.5 | 分子ドッキングおよびランク付けされたタンパク質-リガンドポーズの生成。 |
| AutoDockTools (MGLTools) | 計算構造生物学センター、スクリプス研究所 | バージョン 1.5.7 | 受容体およびリガンドの調製、Gasteiger電荷の割り当て、回転可能結合の定義、およびPDBQT形式への変換。 |
| BIOVIA Discovery Studio Visualizer | ダッソー・システムズèBIOVIAのMES | 2025年版 | ドッキングポーズの可視化およびタンパク質-リガンド相互作用の解析。 |
| CHARMM36力場 | MacKerell研究室 / CHARMM力場開発チーム | CHARMM36 | 分子動力学計算のためのタンパク質パラメータ化。本研究では一貫してCHARMM36(CHARMM36mではない)を使用した。 |
| Chem3D Ultra (ChemOffice Professional) | Revvity Signals ソフトウェア | バージョン 22.2 | MMFF94力場を用いたリガンドのエネルギー最小化。 |
| 化合物 1–6 | Li et al., ACS Chemical Biology (2022) に記載の方法に従って、あらかじめ合成した。 | 該当事項なし | 計算ワークフローで使用された、グルタチオン応答性親プロドラッグ、放出産物、および対応する非トラッピングコントロールペア。 |
| cytoHubba | cytoHubba 開発者 / Cytoscape App Store | バージョン 0.1 | ハブ標的の優先順位付けのための、次数中心性、媒介中心性、および近接中心性分析。 |
| Cytoscape | Cytoscapeコンソーシアム | バージョン 3.10.0 | 化合物-標的およびPPIネットワークの可視化とトポロジー解析。 |
| DAVIDバイオインフォマティクスリソース | フレデリック国立がん研究センター、ヒトレトロウイルス学・免疫情報学研究室 | ウェブリソース | Gene OntologyおよびKEGG濃縮分析;公称p値 &探索的な組み入れ基準として p < 0.10 が用いられた。補正後の値は報告したが、保持セットの定義には使用しなかった。 |
| GAFF2 | AMBER開発チーム | GAFF2 | リガンドの力場パラメータ化 |
| GeneCardsヒト遺伝子データベース | GeneCards Suite / LifeMap Sciences, Inc. / ワイズマン科学研究所 | ウェブリソース | クエリ「lung cancer H1299」を用いた疾患関連ターゲットの抽出。 |
| gmx_MMPBSA | gmx_MMPBSA開発チーム | バージョン 1.6.3 | GROMACS分子動力学トラジェトリを用いたMM-PBSA結合自由エネルギー計算;100.0から500フレームをサンプリングした–100 ps間隔で149.9 nsまで(150.0 nsの終点は除外)、エントロピー補正は適用しなかった。 |
| GROMACS | GROMACS開発チーム | バージョン 2024.4 | 分子動力学トラジェクトリの生成およびトラジェクトリ解析。 |
| Microbioinfoオンライン視覚化プラットフォーム | 上海新コアバイオテクノロジー有限公司 / Microbioinfo | ウェブリソース | 濃縮バーチャートおよびバブルプロットの作成。 |
| Open Babel | Open Babel開発チーム | バージョン 3.1.1 | SwissTargetPredictionへの入力用として、構造ファイルを標準的SMILESに変換する。 |
| PubChem | 米国国立衛生研究所 (NIH) 国立医学図書館 国立生物工学情報センター | ウェブリソース | 三次元リガンド構造の取得 |
| PyMOL分子グラフィックスシステム | シュレーディンガーödinger, LLC | バージョン 2.5.4 | タンパク質の調製、構造の可視化、およびドッキングポーズの検証。 |
| RCSB Protein Data Bank | 構造バイオインフォマティクス研究共同体 (RCSB) | PDB ID: 3O96; 5UWD; 2AZ5; 1GKC; 2H8H | AKT1、EGFR、TNF、MMP9、およびSRCのタンパク質構造の取得。 |
| 翻訳する原文(STRING)をご提示ください。提示され次第、指定されたガイドラインに従い、研究者や学生向けの学術的な日本語に翻訳いたします。 | STRINGコンソーシアム | バージョン 11.5 | タンパク質相互作用ネットワークの構築;Homo sapiens;必要最小相互作用スコア 0.400;元のトポロジー指標は、21ノード、116エッジの無向PPIネットワークに対応する。 |
| SwissTargetPrediction | ローザンヌ大学分子モデリンググループ / SIBスイスバイオインフォマティクス研究所 | ウェブリソース | 化合物1のリバースターゲット予測–3;Homo sapiensに限定された種。 |
| TIP3P水モデル | GROMACSで実装済み | TIP3P | タンパク質-リガンド複合体の溶媒和に使用される3サイト明示的溶媒水モデル。 |
| Venny | BioinfoGP, スペイン国立バイオテクノロジーセンターía (CNB-CSIC) | バージョン 2.1 | 化合物予測ターゲットリストと疾患関連ターゲットリストの共通項。 |
参考文献
- Sung H, et al. Global cancer statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2021;71:209-49.
- Herbst RS, Morgensztern D, Boshoff C. The biology and management of non-small cell lung cancer. Nature. 2018;553:446-54.
- Kim J, et al. Updates on the treatment of epidermal growth factor receptor-mutant non-small cell lung cancer. Cancer. 2025;131:e35778.
- Lin Y, Wang X, Jin H. EGFR-TKI resistance in NSCLC patients: mechanisms and strategies. Am J Cancer Res. 2014;4:411-35.
- Dasari S, et al. Pharmacological effects of cisplatin combination with natural products in cancer chemotherapy. Int J Mol Sci. 2022;23:1532.
- Ellie S, et al. Chemotherapy drugs cyclophosphamide, cisplatin and doxorubicin induce germ cell loss in an in vitro model of the prepubertal testis. Sci Rep. 2018;8:1773.
- De Bont R, van Larebeke N. Endogenous DNA damage in humans: a review of quantitative data. Mutagenesis. 2004;19:169-85.
- Ciccia A, Elledge SJ. The DNA damage response: making it safe to play with knives. Mol Cell. 2010;40:179-204.
- David SS, Williams SD. Chemistry of glycosylases and endonucleases involved in base-excision repair. Chem Rev. 1998;98:1221-62.
- Robson CN, Hickson ID. Isolation of cDNA clones encoding a human apurinic/apyrimidinic endonuclease that corrects DNA repair and mutagenesis defects in E. coli xth (exonuclease III) mutants. Nucleic Acids Res. 1991;19:5519-23.
- Sczepanski JT, et al. Rapid DNA-protein cross-linking and strand scission by an abasic site in a nucleosome core particle. Proc Natl Acad Sci U S A. 2010;107:22475-80.
- Krokan HE, Bjørås M. Base excision repair. Cold Spring Harb Perspect Biol. 2013;5:a012583.
- Li X, et al. Selective antitumor activity and photocytotoxicity of glutathione-activated abasic site trapping agents. ACS Chem Biol. 2022;17:797-803.
- Hopkins AL. Network pharmacology: the next paradigm in drug discovery. Nat Chem Biol. 2008;4:682-90.
- Meng XY, et al. Molecular docking: a powerful approach for structure-based drug discovery. Curr Comput Aided Drug Des. 2011;7:146-57.
- Hollingsworth SA, Dror RO. Molecular dynamics simulation for all. Neuron. 2018;99:1129-43.
- Genheden S, Ryde U. The MM/PBSA and MM/GBSA methods to estimate ligand-binding affinities. Expert Opin Drug Discov. 2015;10:449-61.
- O'Boyle NM, et al. Open Babel: an open chemical toolbox. J Cheminform. 2011;3:33.
- Daina A, Michielin O, Zoete V. SwissTargetPrediction: updated data and new features for efficient prediction of protein targets of small molecules. Nucleic Acids Res. 2019;47:W357-64.
- Shannon P, et al. Cytoscape: a software environment for integrated models of biomolecular interaction networks. Genome Res. 2003;13:2498-504.
- Stelzer G, et al. The GeneCards Suite: from gene data mining to disease genome sequence analyses. Curr Protoc Bioinformatics. 2016;54:1.30.1-1.30.33.
- Oliveros JC. Venny: an interactive tool for comparing lists with Venn's diagrams [Internet]. BioinfoGP, CNB-CSIC; 2007-2015.
- Szklarczyk D, et al. The STRING database in 2021: customizable protein-protein networks and functional characterization of user-uploaded gene/measurement sets. Nucleic Acids Res. 2021;49:D605-12.
- Chin CH, et al. cytoHubba: identifying hub objects and subnetworks from complex interactome. BMC Syst Biol. 2014;8:S11.
- Sherman BT, et al. DAVID: a web server for functional enrichment analysis and functional annotation of gene lists (2021 update). Nucleic Acids Res. 2022;50:W216-21.
- Kim S, et al. PubChem 2023 update. Nucleic Acids Res. 2023;51:D1373-80.
- Eberhardt J, et al. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61:3891-8.
- Gerek ZN, Ozkan SB. A flexible docking scheme to explore the binding selectivity of PDZ domains. Protein Sci. 2010;19:914-28.
- Abraham MJ, et al. GROMACS: high-performance molecular simulations through multi-level parallelism from laptops to supercomputers. SoftwareX. 2015;1-2:19-25.
- Best RB, et al. Optimization of the additive CHARMM all-atom protein force field targeting improved sampling of backbone and side-chain dihedral angles. J Chem Theory Comput. 2012;8:3257-73.
- Vassetti D, Pagliai M, Procacci P. Assessment of GAFF2 and OPLS-AA general force fields in combination with the water models TIP3P, SPCE, and OPC3 for the solvation free energy of druglike organic molecules. J Chem Theory Comput. 2019;15:1983-95.
- Jakalian A, Jack DB, Bayly CI. Fast, efficient generation of high-quality atomic charges. AM1-BCC model: II. Parameterization and validation. J Comput Chem. 2002;23:1623-41.
- Sousa da Silva AW, Vranken WF. ACPYPE—AnteChamber PYthon Parser interfacE. BMC Res Notes. 2012;5:367.
- Case DA, et al. AmberTools. J Chem Inf Model. 2023;63:6183-91.
- Valdés-Tresanco MS, et al. gmx_MMPBSA: a new tool to perform end-state free-energy calculations with GROMACS. J Chem Theory Comput. 2021;17:6281-91.
- Islam MT, Jang NH, Lee HJ. Natural products as regulators against matrix metalloproteinases for the treatment of cancer. Biomedicines. 2024;12:794.
- Mondal S, et al. Matrix metalloproteinase-9 (MMP-9) and its inhibitors in cancer: a minireview. Eur J Med Chem. 2020;194:112260.
- Rashid ZA, Bardaweel SK. Novel matrix metalloproteinase-9 (MMP-9) inhibitors in cancer treatment. Int J Mol Sci. 2023;24:12133.
- Kessenbrock K, Plaks V, Werb Z. Matrix metalloproteinases: regulators of the tumor microenvironment. Cell. 2010;141:52-67.
- Vandooren J, Van den Steen PE, Opdenakker G. Biochemistry and molecular biology of gelatinase B or matrix metalloproteinase-9 (MMP-9): the next decade. Crit Rev Biochem Mol Biol. 2013;48:222-72.
- Merchant N, et al. Matrix metalloproteinases: their functional role in lung cancer. Carcinogenesis. 2017;38:766-80.
- Chabanon RM, et al. Targeting the DNA damage response in immuno-oncology: developments and opportunities. Nat Rev Cancer. 2021;21:701-17.
- Das S, et al. Surface plasmon resonance as a fascinating approach in target-based drug discovery and development. TrAC Trends Anal Chem. 2024;171:117501.