本プロトコールでは、患者由来の腫瘍オルガノイドに対する腫瘍浸潤リンパ球(TIL)介在性細胞毒性を定量化するための、画像ベースのライブセルイメージング手法を提供します。これにより、アポトーシスのリアルタイムなキネティクス解析が可能となり、機能的な免疫プロファイリングや免疫調節療法の評価が行えます。
方法論記事
患者由来腫瘍オルガノイドの腫瘍浸潤リンパ球介在性アポトーシス殺傷を定量化するための、リアルタイム画像ベース共培養アッセイ
この記事について
サマリー
要約
腫瘍浸潤リンパ球(TIL)が自家腫瘍細胞を認識し排除する機能的な能力を理解することは、個別化免疫療法の進展において不可欠です。本手法の目的は、患者由来腫瘍オルガノイド(PDTO)に対するTIL介在性のcaspase-3依存的アポトーシス死をリアルタイムで測定する、画像ベースの生細胞イメージングプロトコルを提供することです。この手法では、PDTOおよびTILの分離・増殖に関する既存の手順を、標準化された三次元共培養システムおよび自動蛍光アポトーシス検出法と統合しています。
腫瘍オルガノイドをイメージング対応の96ウェルプレートに播種し、赤色の腫瘍マーカーで標識します。そこに、caspase-3活性化緑色蛍光基質の存在下で、規定のエフェクター対ターゲット比で増幅したTILを添加します。共培養系をライブセル解析システムを用いて4時間ごとにイメージングし、位相差およびデュアル蛍光チャンネルを撮影します。定量的な画像解析により、赤色陽性の腫瘍構造を特定し、赤色/緑色の二重陽性であるアポトーシス腫瘍オブジェクトの割合を時間経過とともに算出します。アッセイの厳密性を確保するため、適切な技術的および生物学的レプリケートに加え、ベースライン、自発的アポトーシス、および陰性と陽性の殺傷コントロールを組み込みます。
PDTOの三次元構造内で腫瘍の不均一性を維持しつつ、経時的な定量化を可能にすることで、本プロトコールは、患者個別の腫瘍とTILの相互作用を機能的にプロファイリングし、抗腫瘍免疫を増強する免疫調節剤を調査するための生理学的に妥当なシステムを提供します。
概要
がん免疫療法は、プログラム細胞死タンパク質1/プログラム死リガンド1(PD-1/PD-L1)および細胞傷害性Tリンパ球関連タンパク質4(CTLA-4)経路を標的とする免疫チェックポイント阻害剤(ICI)の開発によって変革され、これにより多くの固形がん種において内因性のT細胞介在性抗腫瘍応答が再活性化されています1,2,3. 一部の患者では持続的な奏効が見られるものの、大部分の患者では有意義な臨床的利益を得るに至っておらず、奏効者を事前に特定するための検証済み予測バイオマーカーの確立が依然として切望されています。したがって、T細胞介在性の腫瘍殺傷能を直接的に測定する機能的アッセイは、バイオマーカーの探索や、細胞傷害性免疫応答を増強するために設計された治療併用療法の前臨床評価において不可欠なツールとなります。
クロム-51放出試験、乳酸脱水素酵素(LDH)定量、およびCellTiter-Gloなどの発光ベースのATP生存能アッセイを含む従来の細胞毒性アッセイは、免疫介在性の殺傷能を定量するために広く利用されてきましたが、これらは単一時点でのバルク測定であり、空間的および時間的な解像度に欠けています4,5,6。同様に、エンドポイントのフローサイトメトリーに基づく殺傷アッセイは、固定された時点での細胞死を定量するものであり、三次元培養形式には適していません。さらに、これらのアッセイで広く用いられている二次元の腫瘍細胞株は、患者由来の原発腫瘍が持つ腫瘍固有の不均一性を完全には再現できません。
患者由来腫瘍オルガノイド(PDTO)は、従来の細胞株モデルよりも元の腫瘍のゲノム変異、細胞の不均一性、および薬剤反応表現型をより忠実に維持できる、臨床的に有用なex vivoプラットフォームとして登場しています7,8,9,10,11,12。近年の研究により、PDTOを自己免疫細胞と共培養することで、抗腫瘍免疫応答をex vivoでモデル化できることが示されています。しかし、発表されている手法の多くは、エンドポイントでの生存率測定や労力のかかる共焦点顕微鏡による画像解析に依存しており、実験のスループットが制限され、殺傷反応のダイナミックなモニタリングが困難となっています13,14,15,16。
本稿では、蛍光標識されたPDTOに対するT細胞介在性細胞毒性を、画像由来の定量的な読み取りで評価するためのリアルタイム画像ベース共培養アッセイについて記述します。この手法では、タイムラプス蛍光顕微鏡とcaspase-3活性化蛍光基質を組み合わせることで、12~36時間の観察ウィンドウにおいて、単一オルガノイド解像度でアポトーシスのキネティック曲線を作成します。従来の細胞毒性アッセイと比較して、本プラットフォームにはいくつかの技術的利点があります。まず、アッセイ全体を通じて3次元的な腫瘍構造が維持されること、アポトーシス誘導の時間的ダイナミクスを解像できること、規定のエフェクター対ターゲット比に対応していること、そして、単剤または併用でテストされる免疫チェックポイント阻害剤や標的薬剤を含む中スループットの薬剤スクリーニング形式への将来的な応用の可能性があることが挙げられます。本プロトコルは、免疫腫瘍学、機能的精密医療、およびT細胞生物学に従事する研究者を対象としており、標準的な組織培養設備とライブセル蛍光イメージングシステムを備えた研究室で実施可能です。
ヒト腫瘍検体からの患者由来腫瘍オルガノイド(PDTO)および対応する腫瘍浸潤リンパ球(TIL)の単離および培養は、確立されており、広く報告されている手法である。機械的および酵素的な腫瘍細胞の分散、基底膜マトリックスを用いた3D埋め込み、オルガノイドの長期的な拡大培養、およびTILの並行的な単離とex vivo拡大培養を詳述した堅牢なプロトコルは、複数の腫瘍型において広範に検証されている。これらの手法により、腫瘍細胞の不均一性、組織構造、および免疫特異性が確実に維持され、腫瘍と免疫系の相互作用を評価するための共培養システムにも適応されている。したがって、本研究におけるオルガノイドおよびTILの単離および拡大培養は、特記ない限り、既報の検証済みプロトコルに従い、実質的な変更を加えずに行われた。
プロトコル
ヒト腫瘍組織および腫瘍浸潤リンパ球(TILs)を用いるすべての手順は、機関審査委員会(IRB#1305013903)の承認および機関のバイオセーフティー規定に従って実施し、組織採取前に書面によるインフォームドコンセントを得ました。承認機関はWeill Cornell Medicine Institutional Review Board(Institutional Review Board (IRB), Weill Cornell Medicine, New York, NYとして記載)であり、プロトコル番号は#1305013903です。本プロトコルの対象検体には、標準治療としての手術または研究手順において、定型的な病理学的評価後に得られた余剰腫瘍組織、Weill Cornell Medical Collegeまたはその他の機関に保管されている既存のアーカイブ凍結組織またはホルマリン固定パラフィン包埋(FFPE)組織、末梢血単核細胞(PBMCs)、血清、血漿を分離・保存するための血液、一部の症例でコントロールとして使用される口腔スワブ、唾液、尿、または良性組織、およびRapid Autopsy Programに登録された参加者から死後6時間(最大24時間)以内に採取された検体が含まれます。本研究で使用したTILsは、上述の腫瘍組織検体から増殖させたものです。すべての生体試料から個人識別情報は削除され、HIPAAおよび機関の基準に従い、固有の患者識別番号を通じてのみ参加者の身元と紐付けられました。データの再識別は、レポート作成時にのみ行われました。すべての実験は、認定済みクラスII生物学的安全キャビネット内において、バイオセーフティーレベル2(BSL-2)条件下で実施されました。バイオハザード物質は、機関のポリシーに従って廃棄されました。本研究で使用した材料、および緩衝液と培地の調製については、Table of MaterialsおよびSupplemental File 1を参照してください。
1. 患者由来腫瘍オルガノイド(PDTO)の蛍光標識および再構成(図1)
- 古いMatrigelを除去し、細胞解離を開始する。
- 培養プレートをBSC内に置く。Matrigelドロップを乱さないように注意しながら、ウェルから培地を慎重に吸引する。
- ウェルあたり1–2 mLの室温の細胞解離酵素を加える。P1000と滅菌済みセルスクレイパーを用いて繰り返しピペッティングし、Matrigelドロップを完全に分解させる。
- 細胞混合物をラベル済みの15 mLコニカルチューブに移す。残存細胞を洗浄するため、各ウェルにさらに1 mLの細胞解離酵素を加え、同じチューブに移す。ウェルあたり少なくとも5 mLの酵素が回収されるように液量を調整する。チューブに蓋をし、手動で攪拌して十分に混合する。
- 酵素による解離
- チューブを37 °Cのウォーターバスに置く。10分間インキュベートし、解離を促進させるために2–3分ごとにチューブを手動で攪拌する。完全に分散したことを目視で確認する。
- 解離後、4 °Cで300 × g、3分間遠心分離する。遠心分離後、チューブを確認する。
- ペレットが形成されずMatrigelの濁りが残っている場合は、細胞解離酵素を追加する。振とう後、3–5分間ウォーターバスに戻す。それでもペレットが形成されない場合は、チューブを3分間氷上に置き、マトリックスを沈殿させる。
- 細胞計数および生存率の評価
- ペレットを乱さないように上清を吸引する。+++洗浄培地を10 mL加える。
- 4 °Cで300 × g、3分間遠心分離する。ペレットを1 mLのPBSに再懸濁する。緩やかにピペッティングし、単一細胞懸濁液を得る。
- 15 µLの細胞懸濁液と15 µLの0.4% Trypan Blueを混合する。カウントスライドの各チャンバーに10 µLずつロードする。自動細胞カウンターまたは血球計数計を用いて生存細胞数を数える。
- 計数の間、細胞は氷上で保持する。後の播種に向けて、6ウェル用非組織処理プレートを37 °Cで温めておく。
- 腫瘍細胞の蛍光標識
- PBS中での細胞濃度を1 × 10⁶ viable cells/mLに調整する。
- CellTrace Far Red色素を20 µLのDMSOで再構成し、1 mMストック溶液を調製する。ボルテックス後、短時間遠心分離する。
- 細胞懸濁液(1 × 10⁶ cells/mL)1 mLあたり1 µLの1 mMストック溶液を加え、最終染色濃度を1 µMにする。緩やかに転倒混和する。遮光条件下、37 °Cで30 minインキュベートする。
- 色素を洗浄するため、PBSを5倍量加える。300 × gで5分間遠心分離する。PBSで2回洗浄する。
- 標識効率を評価する。細胞ペレットが目に見えて着色していれば、定性的な判定基準として合格とする。
- Trypan Blue排除法により染色後の生存率を測定し、観察された生存率(80%)を記録する。
注:細胞ペレットが均一に着色しており、染色後の生存率が80%以上である場合にのみ、包埋工程に進む。
- 3D細胞マトリックス懸濁液の作成
- ペレットのサイズに基づき、適切な量の培養特異的培地でペレットを再懸濁する(例:900,000個の細胞に対し培地500 µL、1.8 million個の細胞に対し培地1,000 µLを加える)。
- 冷却したMatrigelを1:2の比率(培地:マトリックス)で加え、最終的なMatrigel濃度を67%にする。気泡が形成されないよう、十分に、かつ緩やかに混合する(一般的な目標値は、6ウェルプレートの1ウェルあたり300,000個の細胞とする)。
- 3Dマトリックスドロップの播種
- 200 µLピペットを使用し、100 µLのドロップを播種する(6ウェルプレートの1ウェルあたり5ドロップ)。プレートを37 °Cのインキュベーターに5分間置く。
- プレートを逆さまにして、完全に重合するまでさらに40分間インキュベートする。顕微鏡を用いて、細胞が包埋されていることを確認する。
- ウェルあたり4 mLの培地(6ウェルプレートの場合)を加え、プレートをインキュベーターに戻す。100–300 µmのオルガノイドが形成されるまで72時間培養する。
2. Killingアッセイ用オルガノイドの調製
- 3Dオルガノイド構造を維持しながら基底膜マトリックスを溶解させる。
- オルガノイドプレートをインキュベーターから取り出し、バイオセーフティーキャビネットに移動させる。Matrigelドームを乱さないように、各ウェルから培養液を慎重に吸引して除去する。
注:完全解離および腫瘍細胞数のカウント用として、1つのウェルを指定し、手を触れずに残しておく(セクション2.2を参照)。 - 基底膜マトリックスを溶解させるため、氷冷したCell Recovery Solutionを各ウェルに1 mL直接加える。P1000ピペットと滅菌セルスクレイパーを用い、マトリックスがプレート表面から完全に剥離するまでドームを機械的に破砕する。
- 最大3ウェル分までの懸濁液を、氷上に保持したラベル済みの15 mLコニカルチューブに移す。チューブに氷冷したCell Recovery Solutionをさらに8 mL加える。マトリックスを完全に溶解させるため、チューブを横にした状態で4 °Cのロッカーに30分間置く。
注:蛍光標識を行っている場合は、サンプルを遮光して保存すること。 - インキュベーション後、4 °Cで300 × g、3分間遠心分離する。オルガノイドペレットを乱さないように、上清を慎重に完全に吸引除去する。
- 3Dオルガノイド構造を維持するため、低速で広口ピぺッティングを行い、ペレットを完全PDTO培地で緩やかに再懸濁させる。
重要:3D構造を破壊するため、過剰なピぺッティングやボルテックスは避けること。
遠心分離後に残存マトリックスが見られる場合は、冷えたCell Recovery Solutionでのインキュベーションをさらに10–15分間繰り返す。再度遠心分離し、状態を確認する。
- オルガノイドプレートをインキュベーターから取り出し、バイオセーフティーキャビネットに移動させる。Matrigelドームを乱さないように、各ウェルから培養液を慎重に吸引して除去する。
- 生存腫瘍細胞数を決定し、オルガノイド懸濁液の濃度を調整する。
- セクション1に記載の方法に従い、細胞解離酵素を用いて、確保しておいたウェルを完全に解離させる。37 °Cで5–7分間、断続的にトリチュレーション(懸濁・攪拌)しながらインキュベートする。
- 完全PDTO培地で中和する。300 × gで5分間遠心分離する。1 mLの培地で再懸濁する。
- 15 µLの細胞懸濁液と15 µLの0.4% Trypan Blueを混合する。血球計数器または自動細胞カウンターを用いて生存細胞数をカウントする。
- 生存細胞数に基づき、完全PDTO培地中で200,000生存細胞/mLにするために必要な希釈倍率を算出する。
注:計算例:1ウェルあたり100 µL中に20,000個の腫瘍細胞を目的とする場合、200,000 cells/mLの調製濃度が必要となる。96ウェルイメージングプレート全体(内側の60ウェル)に播種する場合、必要なアッセイ容量は合計6 mL(100 µL × 60ウェル)となるが、20%のデッドボリュームを考慮して7.2 mLを調製する。したがって、必要な細胞数は 6 mL × 200,000 cells/mL = 1.2 × 10⁶ cells および 7.2 mL × 200,000 cells/mL = 1.44 × 10⁶ cells となる。
- 殺細胞アッセイ用にオルガノイドをプレートに播種する。
注:黒壁・透明底の96ウェルイメージングプレートを使用すること。各条件を少なくとも3つのテクニカルリプリケートで播種する。- マルチチャンネルピペットを用い、1ウェルあたり20,000生存腫瘍細胞となるよう、オルガノイド懸濁液を100 µLずつ分注する。
- 蒸発およびエッジエフェクトを最小限に抑えるため、プレートの最外周のウェルに滅菌PBSを200 µL満たす。
- 顕微鏡下で均一に分布していることを視覚的に確認する。
- T細胞を加える前に、37 °Cで10–30分間静置させ、オルガノイドを沈降させる。
- オルガノイドの継続的な拡大培養を行う。
- カウント時に作成した単一細胞懸濁液を用いる。細胞を培養特異的な培地で再懸濁する。最終濃度が67%となるように冷却したMatrigelを加える。
- 予熱した6ウェル懸濁プレートに、1ウェルあたり100,000個の細胞を播種する。セクション1に記載の方法で重合させ、培地をオーバーレイする。インキュベーターに戻し、拡大培養を継続させる。
3. 腫瘍反応性T細胞の調製
- 腫瘍浸潤リンパ球(TIL)の増幅および回収
- 既報のプロトコル13,14に従い、腫瘍検体からTILを分離および増幅させる。
- 各TIL調製物について、以下の特性を記録する:増幅後の生存率:≥80%(トリパンブルー排除法);CD3⁺純度:≥85%;CD4⁺/CD8⁺分布:CD8⁺ T細胞が≥30%であり、CD4:CD8比が記録されていること;増幅期間および培養条件:10%ヒトAB血清および組換えヒトIL-2(600 IU/mL)を添加した完全RPMI-1640を用い、フィーダーフリー条件下で10~14日間培養;活性化/疲弊表現型:アッセイ時点のCD3⁺細胞においてPD-1 ≤ 50%、TIM-3 ≤ 30%、およびLAG-3 ≤ 20%であること;活性化マーカー(例:CD69またはCD25)が刺激後に検出可能であること;腫瘍反応性の根拠:少なくとも1つの機能的アッセイ(例:IFN-γ産生の増加、CD137/4-1BBのアップレギュレーション、CD107a脱顆粒、または自己腫瘍細胞に対する細胞傷害性)により測定可能な抗原特異的活性が認められること。
- 各PDTOが、対応する自己TIL調製物のみと共培養されていることを確認する。
注:CD8+細胞傷害性集団を維持するため、フィーダーフリーの増幅戦略を推奨する。照射済みフィーダーPBMCを用いたプロトコルでは、増幅がCD4+ T細胞に偏る可能性がある。フィーダーフリーシステムの方が、CD8+ T細胞をより良好に維持できる。
疲弊表現型および細胞傷害機能の喪失を避けるため、TILの増幅は最大14日間に制限する。 - アッセイ当日に、培養フラスコからT細胞を回収する。細胞を15 mLコニカルチューブに移し、室温で300 × gで3分間遠心分離する。上清を完全に吸引除去する。
- 機能的アッセイのためのT細胞の調製
- ステップ3.1.4で得られたペレットを、1 mLの基本T細胞培地(RPMI 1640 + 10% FBS + 1% Pen/Strep)で再懸濁する。
注:培地にIL-2、IL-15、サイトカイン、anti-CD3/CD28ビーズ、またはフィーダー細胞が含まれていないことを確認すること。
重要:残留サイトカインや活性化ビーズは、細胞傷害性を人為的に高め、アッセイ結果の解釈を妨げる。 - トリパンブルーを用いて細胞濃度と生存率を決定する。生存率が≥ 80%の場合のみ、次へ進む。
- ステップ3.1.4で得られたペレットを、1 mLの基本T細胞培地(RPMI 1640 + 10% FBS + 1% Pen/Strep)で再懸濁する。
- エフェクター細胞対標的細胞(E:T)比の調製
- E:T比を「T細胞:腫瘍細胞」と定義する。
注:E:T比の算出に使用する腫瘍細胞数は、並行して処理した完全に解離させたリファレンスウェル(セクション2.2)から推定する。オルガノイドは完全な三次元構造として播種されるため、個々の共培養ウェル内でアッセイを崩さずに腫瘍細胞数を直接決定することはできない。リファレンスウェルから得られた推定腫瘍細胞濃度を、同じプール済みオルガノイド懸濁液から調製したすべてのウェルに一律に適用する。- 1ウェルあたり20,000個の腫瘍細胞でE:T比を2:1にする場合、1ウェルあたり40,000個のT細胞を添加する。T細胞を400,000 cells/mLに調製し、1ウェルあたり100 µL分注する(したがって、400,000 cells/mL × 0.1 mL = 40,000 cellsとなる)。
- 96ウェルイメージングプレート(内側60ウェル)に播種する場合、必要なT細胞液量は6 mLであり、20%のデッドボリュームを含めるとT細胞液量は7.2 mLとなる。
必要T細胞数:6 mL × 400,000 cells/mL = 2.4 × 10⁶ cells
7.2 mL × 400,000 cells/mL = 2.88 × 10⁶ cells
注:推定E:T比は、オルガノイドのサイズ(通常、直径100~300 µm)のばらつき、Matrigelの溶解および洗浄時の細胞損失(セクション2.1)、プレート調製時のわずかなピペッティング誤差や細胞の沈降など、三次元オルガノイド培養に伴う固有の変動の影響を受ける。
変動を最小限に抑えるため、1条件につき少なくとも3つのテクニカルリプリケートを配置し、ワイドボアピペットチップの使用と穏やかな再懸濁によりオルガノイドの完全性を維持し、T細胞を添加する前にウェル全体のオルガノイド分布が均一であることを視覚的に確認すること(セクション2.3)。
- E:T比を「T細胞:腫瘍細胞」と定義する。
- caspase-3検出試薬の調製
- Caspase-3基質(ストック濃度:200 µM)を用い、T細胞懸濁液に基質を直接添加して最終濃度が2 µMとなるように作動液を調製する。穏やかに混ぜる。
注:常に遮光して保存すること。
- Caspase-3基質(ストック濃度:200 µM)を用い、T細胞懸濁液に基質を直接添加して最終濃度が2 µMとなるように作動液を調製する。穏やかに混ぜる。
- オプション:薬剤スクリーニングまたは免疫調節研究
注:本アッセイは、低分子阻害剤(例:キナーゼ阻害剤、代謝調節剤)、免疫チェックポイント阻害剤(例:anti-PD-1、anti-PD-L1)、および併用療法の評価に適応させることができる。- マトリックスの解離およびT細胞の添加前に、薬剤とオルガノイドを24~72時間前培養するか、またはT細胞と同時に添加する。
- 各条件について、溶媒のみのコントロールを含める。
- 免疫チェックポイント阻害剤をテストする場合、アッセイ前にオルガノイド上の標的(例:PD-L1)およびT細胞上のPD-1の発現を確認する。
4. 共培養および実験コントロールの確立
- 共培養系の構築
- 播種したオルガノイド96ウェルイメージングプレートをインキュベーターから取り出し、バイオセーフティキャビネットに移します。均一な分散を確保するため、播種直前に調製済みのT細胞懸濁液(セクション3)を穏やかに再懸濁します(図2A).
- マルチチャンネルピペットを用いて、添加する 100 µL T細胞懸濁液(カスパーゼ基質を含む)の 2 µM)を、〜を含む各ウェルに 100 µL オルガノイドの。添加後、プレートを2〜3回軽く叩き、細胞が均一に分散するようにします。
注意:オルガノイドの破壊を防ぐため、ウェルの底に触れないようにしてください。ウェル内でピペットによる上下の攪拌(ピペッティング)を行わないでください。過度な攪拌はオルガノイドの完全性を損ない、T細胞の浸潤速度を変化させます。 - 温度変動を最小限に抑えるため、直ちにプレートをライブセルイメージングシステムに移してください。
注:1:1で混合後のウェル内最終濃度:混合 100 µL (完全オルガノイド培地中の)オルガノイド懸濁液の 100 µL T細胞懸濁液(基本T細胞培地中)を加えることで、全成分の濃度が半分になります。最終濃度は以下の通りです:B27サプリメント 0.5X、ニコチンアミド 5 mM、グルタミン代替品 0.5X、ペニシリン/ストレプトマイシン 50 U/mL 50 µg/mL; HEPES 5 mM; N-アセチルシステイン 0.625 mM; Primocin 50 µg/mL; FGF-Basic (FGF-2) 0.5 ng/mL; FGF-10 10 ng/mL; PGE2 0.5 µMSB202190 5 µM; EGF 25 ng/mL; Y-27632 5 µM; A-83-01 250 nM; NRG1 5 ng/mL; NogginおよびR-Spondin 各5% v/v; FBS(T細胞培地由来) 5%; カスパーゼ-3基質 1 µM 最終的なウェル内。- ライブセルイメージングソフトウェアにおいて、以下を選択し、キネティックイメージングの取得設定を行ってください。 スケジュールに従ったスキャン アッセイ期間全体を通じて繰り返しイメージングを可能にするため(図 3B)、選択してください 標準 位相差および蛍光の両立性のためのスキャンタイプ(図 3C)、そしてPhase、Green、およびRedチャネルを10で指定します。× 最適化されたチャンネルごとの収集時間を用いて(図 3D).
- グリーンおよびレッドの両チャネルについて、1チャネルあたりの蛍光取得(露光)時間を約300~400 msに設定し、10× 対物レンズを選択します(画像キャリブレーション) 1.24 µm/px 10で×).
注:代表的なデータセットは、参照されるライブセル解析システム(次を参照)を用いて取得されました。 材料表)。画像解析は、保存済みの解析定義(red-green-overlap-Bladder)を用いてBasic Analyzerで実施した。 - 96ウェルプレートの各インナーウェルにつき4枚の画像を撮影し、36時間にわたって2時間ごとにスキャンを繰り返すように設定します(図3A,E).
- 画像を生成して、画像解析を開始します。 新しい解析定義 および、可能にする 相, 緑、および 赤 チャネル(図4A,B).
- 以下の項目を含む、レッドチャネルセグメンテーションパラメータの最適化を行います。 面積しきい値 および エッジ除外フィルタ、デブリおよびダブレットから腫瘍オブジェクトを分離するために(図 4C).
- 赤色(腫瘍、CellTrace Far Red)チャネルについて、設定してください セグメンテーションの種類 ~へ 2.0 RCUの閾値によるサーフェスフィット有効にする エッジ感度 = 0 でのエッジ分割セット 穴埋め = 0 µm2 および サイズ調整 = 0 ピクセル、そして適用します 最小オブジェクト面積フィルタ の 50 µm2 (最大面積、離心率、または強度のフィルターは適用しない)。
- グリーン(NucView 488 caspase-3/7)チャネルについて、以下の設定でグリーンセグメンテーションを作成します。 セグメンテーションの種類 設定される サーフェスフィット および一つの 閾値 の 2.0 GCU有効化 エッジ感度 = 0 でのエッジ分割セット 穴埋め = 0 µm2 および サイズ調整 = 0 ピクセルまた、面積または強度のフィルターは適用しないでください。
- アポトーシス腫瘍のリードアウトを、グリーンとレッドの両陽性オブジェクトとして定義します。重複部分に面積や強度の追加フィルターは適用しないでください。重複基準を自然アポトーシスおよび陽性殺傷コントロールウェルで検証し、その後、解析定義をすべてのウェルに一律に適用します。
- 両方のチャネルの解析指標を設定して、赤色/緑色のダブルポジティブであるアポトーシス物体の割合を定量化します。セグメンテーションのオーバーレイを確認し、腫瘍物体の同定が正確であるか検証します(図 4D).
- すべての実験タイムポイントを網羅するように、スキャン時間とウェルを選択してください(図4E)、そして完了した解析結果を確認し、レビューおよび表形式またはグラフ形式のデータエクスポートが可能であることを確認します(図 4F,G).
- ダウンストリームの定量分析のため、オブジェクトレベルおよびウェルごとの分析データ(タイムポイントごと)をエクスポートします。
結果
本結果に用いた腫瘍オルガノイド培養は、継代5回以降まで樹立および拡大し、1バイアルあたり1 × 10⁶ cellsで6本以上のクライオバイアルに保存され、各アッセイごとに融解して再拡大させた。悪性上皮の同一性、および正常上皮や間質の過剰増殖がないことは、親腫瘍に存在する体細胞変異の保持を証明するターゲットシーケンシングと、元の腫瘍の病理と一致するオルガノイド形態を示す組織学的包埋によって確認した。すべてのラインは、使用前にマイコプラズマ陰性であることを確認した。正常な上皮形態を示すか、または親腫瘍の分子学的特徴を保持していない培養物は特定して除外し、これによりアッセイにおける非腫瘍性混入を最小限に抑えた。
提示されたすべての結果(図1、図2、図3、図4、および図5)は、肺腺がん患者1名から得られた単一の適合オルガノイド-TILペアから生成されました。腫瘍検体は、術前補助療法を行わずに実施した外科的切除によって得られたものであり、オルガノイドは継代21回目で使用されました。オルガノイドは、初期分離から提示したアッセイ(継代21回目)まで、約12週間培養されました。腫瘍切除日は保護されるべき健康情報(PHI)と見なされるため、報告していません。
再拡大後、PDTOを回収して計数し、96ウェルイメージングプレートに播種します。TILをエフェクター対ターゲット比 2:1 で並行して調製し、共培養のセットアップ直前にNucView 488 caspase-3基質を添加します(図 2A)。中間時点における単一ウェルの代表的な画像は、期待される4チャンネル出力を示しています。位相差像でオルガノイドと免疫細胞の存在を確認し(図 2B)、緑色蛍光でcaspase-3活性化によるアポトーシス信号を同定し(図 2C)、赤色蛍光でCellTrace Far Redで標識した腫瘍オルガノイドを選択的にマークし(図 2D)、それらをマージしたオーバーレイ像で、主要なアッセイ読み取り値である赤色/緑色ダブルポジティブのアポトーシス腫瘍物体を明らかにします(図 2E)。TILによる殺傷がない場合、赤色ポジティブ構造内での自発的な緑色信号は最小限であることが予想されます。定量化のため、赤色/緑色ダブルポジティブ(アポトーシス)オルガノイドをアポトーシスPDTOの割合として算出し、平均値 ± SEMとして時間経過とともにプロットします。また、セグメンテーションのオーバーレイにより、腫瘍構造が正確に同定されていることを確認します(図 4D)。
6種類の低分子化合物を1 µMで試験した代表的な実験において、Drug 4およびDrug 5は、約24時間後からコントロールと比較してアポトーシスの上昇を示しました(Figure 5A; ** p < 0.01, *** p < 0.001, **** p < 0.0001)。これは単一の代表的な実験内での比較です。36時間のエンドポイントにおけるバイオリン図は、反復試行における応答分布の補完的な視点を提供しており、この代表的な実験ではDrug 4およびDrug 5がアポトーシスを起こしたPDTOの最大の上昇を誘導した一方で、Drug 3は殺細胞応答が名目的に低下しており、これは免疫抑制活性の可能性と一致しています(Figure 5B)。
測定されたアポトーシスが、薬剤による直接的な細胞毒性やエフェクター細胞由来のシグナルではなく、腫瘍浸潤リンパ球(TIL)依存的な殺傷を反映していることを確認するため、代表的な化合物(Drug 5)を用いて、共培養(TIL + オルガノイド)、オルガノイドのみ(TILなし)、およびT細胞のみの3つの並行群において、36時間のタイムコースで評価を行った(図 5C)。
共培養群では、アポトーシスを起こしたPDTOが時間依存的に漸増し、36hまでに19.2 ± 1.0%に達した(平均 ± SEM、n = 6 wells)。一方、オルガノイドのみ(TILなし)群は期間中を通じて低値にとどまり、36h時点でも4.0 ± 0.3%(n = 3 wells)の上昇に留まった。これは共培養群の4.8分の1という低いシグナルである。T細胞のみのコントロールは全タイムコースにおいてベースラインのまま(0.0%;n = 3 wells)であり、これは腫瘍オルガノイドのみが蛍光標識されていることと一致しており、読み取り値がエフェクター細胞に由来するものではないことを裏付けている。以上の結果から、これらの群によって、腫瘍単独のベースラインを超える正味のTIL依存的なアポトーシス誘導死を分離して検出することができた。オルガノイドのみの群は薬剤存在下で取得されたため、薬剤+腫瘍(TILなし)コントロールとしても機能する。すなわち、薬剤が存在してもTILがない場合、アポトーシスは低値のまま(36hで4.0 ± 0.3%)であり、対応する共培養群で見られた殺傷能の上昇は、本化合物による直接的なオルガノイド細胞毒性では説明できないことを示している。Drug 5についてのみ、対応する薬剤単独群を作成した。したがって、他の化合物については、アポトーシスの上昇は免疫増強に特異的に起因するものとはまだ断定できず、複合的な効果として記述されるため、化合物ごとの薬剤単独コントロールの作成が必須の検証ステップであるとされる。
本研究の知見を裏付けるすべてのデータは、制限なく利用可能です。タイムラプス画像のRAWシリーズ、オブジェクトレベルのエクスポートファイル、Incucyte解析定義ファイル、セグメンテーションパラメータ設定、メタデータ、および図5の根拠となる統計ソースデータは、パブリックリポジトリに登録されており、オープンライセンス(doi: 10.5281/zenodo.21676769)の下で自由にアクセスできます。図5を作成するために使用したオブジェクトレベルのソースデータ、プレートマップ、セグメンテーション設定、および解析定義ファイルは、補足ファイル2に提供されています。
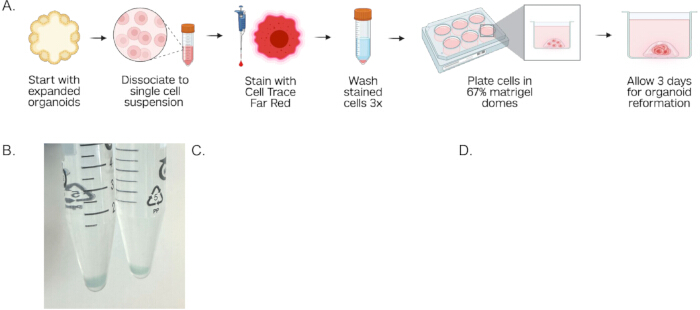
図 1: 患者由来腫瘍オルガノイドの蛍光標識および三次元再構築。 (A>) PDTO調製のワークフローの概略図:オルガノイドをMatrigelから分散させ、単一細胞懸濁液とし、CellTrace Far Red色素で標識した後、Matrigelマトリックスに再懸濁し、共培養アッセイ前の72時間の再増殖のために3Dドロップレットとして播種する。 (B>) 15 mLチューブ内の標識された細胞ペレットの代表写真。CellTrace Far Red染色の成功を示す視認可能な着色が見られる。 (C>) 72時間の培養後、再増殖した腫瘍オルガノイドを含むMatrigelドロップレットを示す位相差像。 (D>) 赤色標識された腫瘍オルガノイド(CellTrace Far Red)を示す蛍光重ね合わせ像。共培養アッセイのセットアップ前に、3Dオルガノイドの形態が維持されており、均一な蛍光標識がなされていることを確認している。画像は10倍の倍率で取得した。スケールバー = 800 µm (C) および 400 µm (D)。略語:PDTO = 患者由来腫瘍オルガノイド。 こちらのリンクをクリックして、この図の拡大版を表示してください。
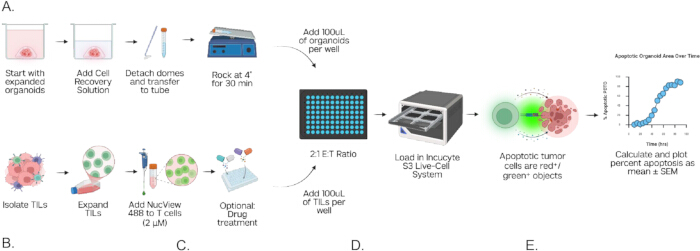
図2共培養アッセイのワークフローおよび、TILによる腫瘍オルガノイド殺傷の代表的な蛍光イメージング。 (A) 共培養アッセイの全ワークフローの概略図。2つの並行する準備工程を示す:(上段)Matrigelからのオルガノイド回収、計数、および96ウェルイメージングプレートへの播種。(下段)TILの拡大培養、再懸濁、およびカスパーゼ-3基質の添加。両工程は、キネティック測定および自動解析のためにライブセルイメージングシステムにロードされた96ウェルプレート内での共培養設定において合流する。単一時点における共培養ウェルの代表画像:(B)位相差顕微鏡、(C) アポトーシス細胞におけるcaspase-3活性化NucView 488シグナルを示す緑色蛍光チャネル(D)赤色蛍光チャネルはCellTrace Far Redで標識された腫瘍オルガノイドを示しており、(E赤色と緑色のダブルポジティブであるアポトーシス腫瘍細胞を示す、統合された蛍光オーバーレイ画像。画像は10倍の倍率で取得した。スケールバー = 400 µm略語:TIL = 腫瘍浸潤リンパ球 こちらの図の拡大版を表示するには、ここをクリックしてください。
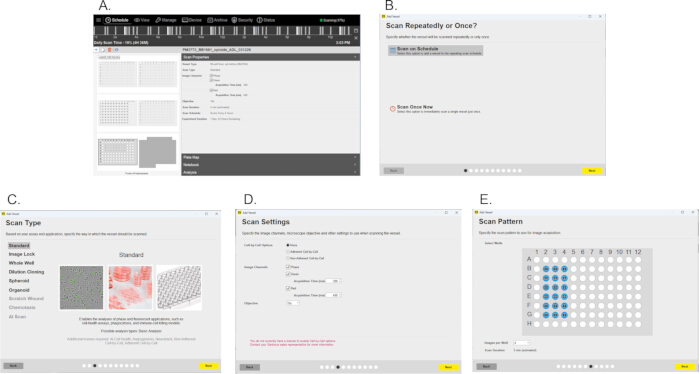
図3ライブセルイメージングにおける装置のスキャン設定および取得パラメータの構成。 (A) プレートマップおよび、容器タイプ、イメージングチャンネル、対物レンズ、スキャン時間、取得スケジュールを含むスキャン特性が表示された、アクティブスキャン中の装置スケジューリングダッシュボード。 (B) 繰り返しスキャンするか、1回のみスキャンするか? 〜との対話 スケジュールに基づいたスキャン アッセイの全期間にわたる縦断的なキネティックイメージングを可能にするために選択した。C)以下のスキャンタイプ選択パネルを用いて 標準 選択されたモードは、位相差および蛍光ベースの解析アプリケーションに対応しています。D) スキャン設定 画像チャネル(位相差、緑色、赤色)、チャネルごとの取得時間、および10倍対物レンズの選択を指定するパネル。E)推定スキャン時間を伴い、1ウェルあたり4枚の画像を取得するように設定された96ウェルプレートの内側ウェルの選択を示すスキャンパターンパネル。 この図の拡大版を表示するには、ここをクリックしてください。
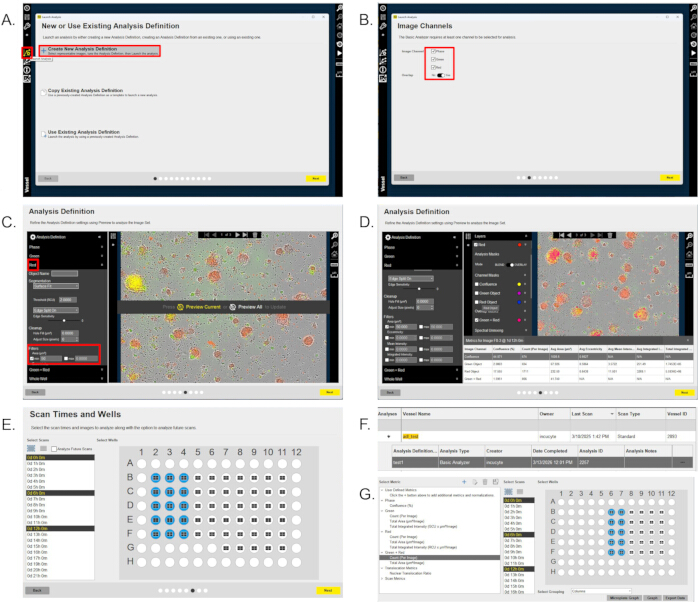
図4統合ソフトウェアを用いたライブセルイメージング装置のセットアップおよび画像解析ワークフロー。 (A) 解析開始 選択画面を示すインターフェース 新しい解析定義を作成する 新しい解析パイプラインを開始するために。B) 画像チャンネルの選択 二色蛍光イメージングのために、位相差、グリーン、およびレッドの各チャンネルを有効にしたパネル。C) 解析の定義 最小および最大面積しきい値、エッジ除外、および腫瘍オブジェクトの特定に使用されるデブリフィルタを含む、レッドチャンネルのセグメンテーションパラメータを表示するインターフェース。D) 分析の定義 緑色および赤色チャンネルの両方について設定された解析指標を表示しているインターフェース。赤色/緑色のダブルポジティブであるアポトーシス腫瘍構造が正確に同定されていることを確認する、代表的なセグメンテーション・オーバーレイが示されている。E) スキャン時間とウェルの選択 96ウェルイメージングプレートの内側ウェルにおいて、繰り返し画像取得をスケジュールするために使用されるインターフェース。F画像ファイルの下にある、完了した解析定義を選択します。G完了した解析のサマリービュー。ここには、容器情報、解析タイプ、利用可能なメトリクス、およびマイクロプレートグラフ、グラフ、表形式でのエクスポートを含むデータエクスポートオプションが表示される。 こちらの図の拡大版を表示するには、ここをクリックしてください。
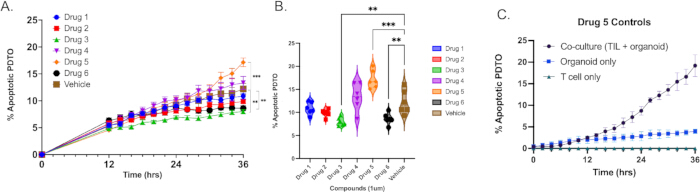
図5. TIL介在性腫瘍オルガノイド殺傷に対する低分子薬物効果の代表的な解析。(A) 複数の低分子薬物処理条件およびビークルコントロール間で比較した、時間経過に伴うアポトーシスPDTOの割合を示すキネティック殺傷曲線(平均値 ± SEMで表示)。(B) 治療条件ごとのアポトーシス反応の分布を視覚化するための代替的なグラフアプローチとして、36時間時点でのエンドポイント解析を示すバイオリンプロット。これにより、この代表的な実験における薬物処理群とビークルコントロール共培養群との記述的な比較が可能となる。(C) 代表的な化合物(Drug 5)におけるTIL依存性のコントロール:共培養(TIL + オルガノイド)、オルガノイドのみ(TILなし)、およびT細胞のみの各群における36時間のタイムコースでのアポトーシスPDTOの割合。これにより、アポトーシスシグナルがTIL依存的であり、エフェクター細胞由来ではないことが確認される(共培養 n = 6ウェル、オルガノイドのみおよびT細胞のみ n = 3ウェル、平均値 ± SEM)。略語:PDTO = 患者由来腫瘍オルガノイド、TIL = 腫瘍浸潤リンパ球、SEM = 平均標準誤差。この図の拡大バージョンを表示するには、ここをクリックしてください。
補足ファイル 1:培地および緩衝液の調製こちらのリンクからファイルをダウンロードしてください。
補足ファイル2. 図5のソースデータおよび解析ファイル。このZIPフォルダには、図5の化合物スクリーニングおよびDrug 5コントロール解析の作成に使用した、オブジェクトレベルのソースデータ、プレートマップ、セグメンテーション設定、および解析定義ファイルが含まれています。こちらのリンクからファイルをダウンロードしてください。
ディスカッション
本プロトコルでは、患者由来腫瘍オルガノイド(PDTO)と、対応する腫瘍浸潤リンパ球(TIL)との間の細胞毒性相互作用を評価するための、画像ベースのライブセルイメージングプロトコルについて説明します。3次元的な腫瘍構造、自己免疫エフェクター、およびリアルタイムでのcaspase-3活性化測定を統合することで、本システムは生理学的に関連のある条件下での腫瘍細胞のアポトーシスの動的な評価を可能にします。このワークフローは、確立されたオルガノイドおよびTILの拡大手法を、制御された共培養条件および自動化された画像ベースの定量化と組み合わせたものであり、免疫機能研究のための画像ベースのアプローチを提供します。上流のPDTOおよびTILの分離・拡大ステップは、本稿で詳細に記述するのではなく、既報のプロトコルに従って実施されるため、このワークフローを完全に再現するには、本プロトコルに加えてそれらの出典論文を参照する必要があります。
このアプローチの主な強みは、オルガノイド内で腫瘍固有の不均一性が維持されることです。2次元の単層系とは異なり、オルガノイドは3次元構造と腫瘍細胞間の相互作用を維持します。これを適合するTILsと共培養することで、T細胞の浸潤、接触依存的な殺傷、および経時的なキネティック反応の評価が可能になります。caspase-3活性化蛍光基質を用いることで、コンフルエンスの低下やATPベースのエンドポイント生存能アッセイなどの間接的な代替指標に頼ることなく、アポトーシスを直接測定できます。
実験の成功を左右するいくつかの重要なパラメータがあります。播種時のオルガノイドの完全性は不可欠であり、初期の腫瘍解離時の過剰な消化や、共培養セットアップ時の過度な機械的破壊は、オルガノイドを断片化させ、赤色のオブジェクト数の人為的な増加やアポトーシス計算の変動を招く可能性があります。オルガノイドのサイズ分布を一定に保つことで、セグメンテーションの精度が向上し、ウェル間のばらつきが減少します。同様に、T細胞の計数ミスや凝集は殺傷キネティクスにばらつきをもたらすため、反復試行間で正確なエフェクター対ターゲット(E:T)比を維持する必要があります。播種直前に優しく再懸濁することで、この問題を最小限に抑えられます。提示した代表的なデータセットでは、当研究室のプロトコルで確立された標準的な動作パラメータに従い、単一のE:T比(2:1)のみを評価しました。確立されたT細胞細胞毒性の文献に基づけば、一般的にE:T比が高くなると腫瘍殺傷能が増加すると考えられており、このパラメータの正式なタイトレーションは、本プラットフォームの今後の検証課題となります。また、セグメンテーションパラメータの選択と検証も極めて重要なステップです。オブジェクトの最小および最大サイズの閾値は、デブリを除去しつつ、完全な腫瘍構造を捕捉できるように設定しなければなりません。閾値が寛容すぎると腫瘍数が過大評価され、制限的すぎると腫瘍量が過小評価されます。赤色と緑色のシグナルのオーバーラップ基準は、自発的アポトーシスコントロールと陽性殺傷コントロールの両方を用いて検証し、アポトーシス率の計算にバイアスが生じないよう、すべてのウェルに一貫して適用する必要があります。
適切なコントロールを組み込むことで、結果の解釈可能性が高まります。腫瘍のみのウェルでは赤色蛍光の安定性のベースラインを確立し、腫瘍と基質を添加したコントロールでは、免疫活性に依存しない自発的なアポトーシスを定量化します。T細胞のみのコントロールは、リンパ球の死滅に起因するカスパーゼ信号の背景値を決定します。アポトーシスのポジティブコントロールは、基質の機能性を確認し、セグメンテーションの閾値を検証するために用いられます。これらのコントロールは、オルガノイド株によってベースラインのアポトーシス率が異なる可能性があるため、独立した腫瘍-TILペアを比較する際に特に重要となります。
このイメージングベースのプラットフォームは、クロム遊離試験や終点ATP測定による生存率評価などの従来の細胞毒性アッセイと比較して、いくつかの利点があります。リアルタイムイメージングにより、腫瘍と免疫細胞の相互作用を非破壊的に連続監視できるため、免疫介在性の殺傷能を精密な速度論的分解能で解析することが可能です。累積的な単一測定のみを行い、一過性または連続的な細胞毒性イベントを不明瞭にする可能性がある終点アッセイとは異なり、縦断的イメージングでは、急速な初期の細胞毒性反応と、遅延性または進行性の apoptosis を区別できます。この時間分解能により、T細胞の活性化や浸潤に伴うラグ相、殺傷のピーク時間、およびT細胞の疲弊や標的細胞の耐性を反映している可能性のあるプラトー相を特定できます。同一ウェルで繰り返し測定を行うため、サンプル間のばらつきが抑えられ、複数のタイムポイントでパラレルプレートを用意する必要がなくなります。また、各時間間隔において腫瘍量と apoptosis への移行が同時に定量化されるため、ダイナミックな標準化が可能となり、免疫による殺傷と自然死を区別できないバルクリシスアッセイよりも精度が向上します。総じて、このアプローチは、従来の単一タイムポイントアッセイよりも生理学的に情報量が多く、メカニズムの解釈が可能な細胞毒性機能の評価を提供します。
しかしながら、いくつかの制限を考慮する必要がある。患者由来腫瘍オルガノイドは、従来の二次元培養よりも天然の腫瘍構造をより正確に再現するが、腫瘍微小環境の基質、血管、または骨髄系成分を完全にモデル化できているわけではない。加えて、10×倍率でのイメージングは縦断的解析に十分なスループットを提供するが、高密度にパッキングされたオルガノイド内の単一細胞レベルの相互作用を分解できない可能性がある。より高倍率のイメージングは空間分解能を向上させるが、視野とアッセイスループットを低下させる。本アッセイは、腫瘍細胞のcaspase-3依存的なアポトーシス死を特異的に定量する。壊死やネクロプトーシスを含むcaspase非依存的なメカニズムで起こるT細胞介在性細胞毒性は、このリードアウトでは検出されないため、アッセイの範囲内で解釈されるべきである。さらに、単一細胞への解離、標識、および72 hの再増殖は、原理的にサブポピュレーションを選択する可能性がある。しかし、この期間に再形成される100–300 µmの構造体は、親オルガノイドの多細胞三次元構造を保持しており、親培養と比較して明らかな形態学的変化は観察されなかった(ただし、再増殖前後のクローン組成の正式な比較は行われていない)。本研究では、PD-L1⁺/PD-1⁺オルガノイド–TILペアにおける免疫チェックポイント阻害剤(例:anti-PD-1)などの、殺傷能の向上が期待される薬理学的ポジティブコントロールの基準を導入してアッセイのダイナミックレンジを正式に校正していない。このような参照免疫増強剤の導入は、次の重要なバリデーションステップであり、ここで報告する化合物の比較結果はそれに応じて解釈されるべきである。これらの例において、対応する薬剤単独(TILなし)コントロールはDrug 5に対してのみ実施された。化合物ごとの薬剤単独コントロールがない他の化合物については、細胞死の相対的な増強を帰属させることはできない。フローサイトメトリーによるAnnexin V染色や共焦点単一細胞確認など、独立した細胞死のゴールドスタンダード測定法を用いた、同一サンプルによるこの画像ベースのリードアウトの直交的な検証はここでは行われておらず、赤/緑ダブルポジティブ・リードアウトの特異性をさらに確立するための重要な次のステップとして特定されている17
さらに考慮すべき点は、CellTrace Far Redの蛍光強度が、腫瘍細胞の分裂回数に応じて徐々に希釈されることです。その結果、72 hのオルガノイド回復期間およびその後のイメージング期間中の増殖により、後期のタイムポイントにおける蛍光強度が低下し、検出可能なCellTrace陽性腫瘍オブジェクトの数が減少したり、分母の減少によって算出されるアポトーシス率がわずかに上昇したりする可能性があります。この潜在的な混絡因子をモニタリングするため、イメージング期間を通じてCellTrace Far Red陽性オブジェクトの数を経時的に追跡し、アポトーシスに伴うcaspase-3/7の活性化とは無関係に、赤色陽性シグナルが大幅に減少していないかを評価しました。イメージング期間中、CellTrace陽性オブジェクトの有意かつ説明不能な消失は観察されず、色素の希釈がアポトーシス測定値の変動に大きく寄与した可能性は低いと考えられます。しかしながら、これは蛍光希釈に基づく腫瘍細胞追跡に固有の限界であり、後半のタイムポイントの測定値を解釈する際に考慮する必要があります。
患者由来サンプル間の生物学的ばらつきは、本アッセイプラットフォームの強みであると同時に課題でもあります。このばらつきは臨床的に重要な腫瘍の不均一性を反映していますが、適切な実験計画を立てる際には、研究規模や反復回数を決定する際に生物学的変動を考慮する必要があります。それぞれの固有の腫瘍-TILペアを独立した生物学的反復(biological replicate)と見なすべきであり、一方で技術的反復(technical replicate)はサンプル内のアッセイばらつきを評価するために使用されます。図5に示す代表的なデータセットは、技術的に3連(triplicate)で解析した単一のオルガノイド-TILペアを反映しています。したがって、提示されている二元配置反復測定分散分析(two-way repeated-measures ANOVA)は、その個別のサンプル内におけるアッセイのばらつきを記述したものであり、患者間の生物学的ばらつきの評価として解釈されるべきではありません。各研究に必要な独立したオルガノイド-TILペアの数は、期待される効果量、生物学的ばらつき、および実験目的に基づく前向きパワー解析(power calculation)を用いて決定する必要があります。アッセイの精度を定量化するために技術的反復を含めるべきですが、これを独立した生物学的反復の代わりと考えてはなりません。
本プロトコルの今後の改良により、免疫チェックポイント阻害剤、サイトカイン調節、低分子阻害剤、または遺伝的摂動を組み込むことで、T細胞介在性細胞毒性を調節するメカニズムを解析できる可能性があります。シングルセル・トランスクリプトミクスや空間イメージングとの統合により、メカニズム的な知見をさらに深めることができると考えられます。さらに、ハイスループットな384ウェル形式への適応により、薬剤スクリーニングへの応用が可能になります。また、本プラットフォームは、ポリクローナルなTILsの代わりにキメラ抗原受容体T細胞(CAR-T)療法の評価にも容易に適応可能です。その場合、共培養前にPDTOsにおける標的抗原の発現を確認し、オンターゲット特異性を確認するために抗原陰性オルガノイドコントロールを適切に含める必要があります18,19,20。
要約すると、本プロトコルは、自己腫瘍オルガノイドに対するTIL介在性の細胞毒性をリアルタイムで測定するための、定量的な画像ベースの手法を提供します。オルガノイドの完全性への細心の注意、一貫したエフェクター比、検証済みのセグメンテーション閾値、および適切なコントロールを用いることで、信頼性の高い定量化が可能になります。本システムは、腫瘍免疫学、免疫チェックポイント調節、養細胞療法の最適化、および個別化された機能的免疫プロファイリングの研究に幅広く適用可能です。
開示事項
B.D.H.はFaeth Therapeuticsの共同創設者およびコンサルタントである。O.E.はVolastra TherapeuticsおよびOwkinの株式を保有しているが、これは本プロジェクトとは無関係である。Faeth Therapeutics、Volastra Therapeutics、Owkinのいずれも、本研究に対して資金、材料、設備、ソフトウェア、知的財産、または研究デザインに関する助言を提供していない。その他の著者は、競合する利益がないことを宣言する。
AI使用に関する開示:
本研究の作成にあたり、著者は言語編集にClaudeを使用しました。このツール/サービスの利用後、著者は必要に応じて内容を確認および編集し、出版された記事の内容について全責任を負います。
謝辞
Weill Cornell MedicineのEnglander Institute for Precision Medicineによる寛大な支援および施設リソースへのアクセスに深く感謝いたします。また、本研究は、Olivier ElementoおよびBenjamin D. Hopkinsに授与されたMERIT Program Gift / The Medical Excellence Foundation, Inc.(助成番号 61500857)の支援を受けました。助成者は、研究計画、データ収集、分析、または原稿作成において一切の役割を担っていません。NogginおよびR-Spondinを分泌するHEK293Tプロデューサー細胞株は、Yu Chen研究室(Memorial Sloan Kettering Cancer Center)から提供されたものであり、既報の通りに作製されました21。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 15 mL コニカルチューブ | Corning | 430791 | 細胞の回収および遠心分離 |
| 6ウェル非組織培養処理プレート | Greiner Bio-One | 657185 | 3Dオルガノイドの播種および拡大培養 |
| A-83-01 (TGF-β阻害剤) | Tocris Bioscience | 2939 | 完全オルガノイド培地 |
| Advanced DMEM/F12 | Thermo Fisher Scientific | 12634010 | 培地成分 |
| B27サプリメント (50X)、無血清 | Thermo Fisher Scientific | 17504044 | 完全オルガノイド培地 |
| 黒色壁、96ウェル光学底マイクロプレート、黒色、TC処理表面 | Nunc | 165305 | 殺細胞能アッセイ用ライブセルイメージングプレート |
| 細胞回復溶液 | Corning | 354253 | 3Dオルガノイド構造を維持したMatrigelの低温溶解 |
| CellTrace Far Red 細胞増殖キット | Thermo Fisher Scientific | C34564 | 腫瘍細胞の蛍光標識(赤色チャンネル) |
| クラスII生物安全キャビネット | Thermo Fisher Scientific | 1375 (1300シリーズ A2, 4フィート) | BSL-2における無菌操作 |
| CO2インキュベーター(37 °C, 5% CO22(加湿済み) | Thermo Fisher Scientific | 51030400 (Heracell VIOS 160i) | オルガノイドの拡大培養および共培養インキュベーション |
| Countess 3 自動細胞計数器 | Thermo Fisher Scientific (Invitrogen) | AMQAX2000 | 自動細胞計数・生存率測定(Countessスライド C10312を使用) |
| Countess計数スライド(または血球計数器) | Thermo Fisher Scientific | C10312 | 自動細胞計数 |
| ジメチルスルホキシド (DMSO)、滅菌済み | Sigma-Aldrich | D2650 | CellTrace Far Red染料の再構成 |
| Dulbecco's リン酸緩衝生理食塩水 (PBS)、1X、Ca不含2+/Mg2+ | Corning | 21-040-CVR | 細胞計数および染色ラベル付けのための細胞再懸濁 |
| ウシ胎児血清(FBS)、熱不活化済み | Thermo Fisher Scientific | 16140071 | 培地成分 |
| GlutaMAX-I 補完剤 (100倍濃縮) | Thermo Fisher Scientific | 35050061 | 培地成分 |
| GraphPad Prism (v10.6.1) | GraphPad Software / Dotmatics | バージョン 10.6.1 | 統計解析(二元配置反復測定分散分析)およびプロット作成 |
| HEK293T産生細胞株(NogginおよびR-Spondin分泌) | Yu Chen研究室、メモリアル・スローン・ケタリング癌センター (MSKCC) | Gift(Gao et al., Cell 2014を参照) | コンディション培地の作製(セクション0.2);Yu Chen Lab(MSKCC)からの提供;Gao et al., Cell 2014, DOI: 10.1016/j.cell.2014.08.016に準じて作製 |
| HEPES(1 M溶液) | Thermo Fisher Scientific | 15630080 | 培地成分 |
| ヒト組換えFGF-10 | Thermo Fisher Scientific | PHG0204 | 完全オルガノイド培地 |
| ヒト組換え塩基性線維芽細胞増殖因子 (FGF-2) | Thermo Fisher Scientific | PHG0261 | 完全オルガノイド培地 |
| Incucyteベースソフトウェア (v2024B) | Sartorius | 統合ソフトウェア v2024B | 画像取得のスケジューリングおよび自動セグメンテーション・解析 |
| Incucyte S3 ライブセル解析システム | Sartorius | 4647 | 生細胞イメージング装置(37 °C, 5% CO2); 位相差およびデュアル蛍光撮影 |
| 倒立位相差/蛍光顕微鏡 | Nikon | Eclipse Ts2-FL | オルガノイドの品質管理および視覚的セグメンテーションの確認 |
| 研究用冷凍庫(−20 °C / −80 °C) | Thermo Fisher Scientific | TSX40086A (TSXシリーズ) −86 °C) | 増殖因子およびコンディション済み培地分注試料の保存 |
| ラボラトリーロッカー /ロッキングプラットフォーム(4 °C 互換性のある) | ベンチマーク・サイエンティフィック | B3D2300 (BenchRocker 3D) | 低温Cell Recovery Solutionによるマトリックスの溶解(セクション2.1) |
| Matrigel 基底膜マトリックス、成長因子低減 | Corning | 356231 | オルガノイドの埋込および拡大のための3Dマトリックス |
| マウスリコンビナントEGF | PeproTech | 315-09 | 完全オルガノイド培地 |
| N-アセチルシステイン | Sigma-Aldrich | A9165 | 完全オルガノイド培地 |
| ニコチンアミド | Sigma-Aldrich | N0636 | 完全オルガノイド培地 |
| Noggin(条件培地または組換えタンパク質) | 研究室で調製した分注試料 | — | 完全オルガノイド培地 |
| NRG1(ニューレグリン-1 / ヘレグリン) | R&D Systems | 396-HB | 完全オルガノイド培地 |
| NucView 488 カスパーゼ-3基質 (200 µM ストック溶液) | Biotium | 30029 | カスパーゼ-3活性化のリアルタイム検出(アポトーシス読み取り、グリーンチャンネル) |
| ペニシリン-ストレプトマイシン溶液 (100倍濃度) | Thermo Fisher Scientific | 15140122 | 培地成分 |
| PGE2 (プロスタグランジンE2) | Sigma-Aldrich | P0409 | 完全オルガノイド培地 |
| プリモシン | InvivoGen | ant-pm-1 | 完全オルガノイド培地 |
| 冷却遠心機(スイングローター、300 × g, 4 °C) | Eppendorf | 022628187 (Centrifuge 5810 R、A-4-62 ローター) | 解離および洗浄遠心ステップ |
| RPMI 1640培地 | Thermo Fisher Scientific | 11875093 | T細胞再懸濁用基礎培地 |
| R-Spondin(条件培地または組換え体) | ラボ調製分注試料 | — | 完全オルガノイド培地 |
| SB202190 (p38 MAPK阻害剤) | Sigma-Aldrich | S7076 | 完全オルガノイド培地 |
| スタウロスポリン | Sigma-Aldrich | S4400 | 陽性殺細胞コントロール。カスパーゼ基質の機能を認めるためのプロアポトーシス剤 |
| Stericup 滅菌済み真空ろ過システム (0.22 µm) | MilliporeSigma (Merck) | S2GPU05RE | NogginおよびR-Spondin条件付き培地のろ過・調製(セクション0.2) |
| 滅菌済みセルスクレーパー | Corning | 3008 | Matrigelドームの機械的破壊 |
| トリパンブルー溶液、0.4% | Thermo Fisher Scientific | 15250061 | 色素排除法による生存率評価 |
| TrypLE Express Enzyme (1X) | Thermo Fisher Scientific | 12604021 | Matrigelおよびオルガノイドの酵素的解離 |
| ウォーターバス(37 °C) | Thermo Fisher Scientific | TSGP05 (Precision GP 05) | 酵素的解離および培地の加温 |
| Y-27632 (ROCK阻害剤) | Sigma-Aldrich | Y0503 | 完全オルガノイド培地 |
参考文献
- Reck M, et al. Pembrolizumab versus chemotherapy for PD-L1-positive non-small-cell lung cancer. N Engl J Med. 2016;375(19):1823-33.
- Larkin J, et al. Overall survival in patients with advanced melanoma who received nivolumab versus investigator’s choice chemotherapy in CheckMate 037: a randomized, controlled, open-label phase III trial. J Clin Oncol. 2018;36(4):383-90.
- Weber J, et al. Adjuvant nivolumab versus ipilimumab in resected stage III or IV melanoma. N Engl J Med. 2017;377(19):1824-35.
- Karimi MA, et al. Measuring cytotoxicity by bioluminescence imaging outperforms the standard chromium-51 release assay. PLoS One. 2014;9(2):e89357.
- Kaja S, Payne AJ, Naumchuk Y, Koulen P. Quantification of lactate dehydrogenase for cell viability testing using cell lines and primary cultured astrocytes. Curr Protoc Toxicol. 2017;72:2.26.1-2.26.10.
- Crouch SPM, Kozlowski R, Slater KJ, Fletcher J. The use of ATP bioluminescence as a measure of cell proliferation and cytotoxicity. J Immunol Methods. 1993;160(1):81-8.
- Pauli C, et al. Personalized in vitro and in vivo cancer models to guide precision medicine. Cancer Discov. 2017;7(5):462-77.
- Lee SH, et al. Tumor evolution and drug response in patient-derived organoid models of bladder cancer. Cell. 2018;173(2):515-28.e17.
- Dijkstra KK, et al. Challenges in establishing pure lung cancer organoids limit their utility for personalized medicine. Cell Rep. 2020;31(5):107588.
- Veninga V, Voest EE. Tumor organoids: opportunities and challenges to guide precision medicine. Cancer Cell. 2021;39(9):1190-201.
- Wang HM, et al. Using patient-derived organoids to predict locally advanced or metastatic lung cancer tumor response: a real-world study. Cell Rep Med. 2023;4(2):100911.
- Betge J, et al. The drug-induced phenotypic landscape of colorectal cancer organoids. Nat Commun. 2022;13(1):3135.
- Dijkstra KK, et al. Generation of tumor-reactive T cells by co-culture of peripheral blood lymphocytes and tumor organoids. Cell. 2018;174(6):1586-98.e12.
- Cattaneo CM, et al. Tumor organoid-T-cell coculture systems. Nat Protoc. 2020;15(1):15-39.
- Votanopoulos KI, et al. Model of patient-specific immune-enhanced organoids for immunotherapy screening: feasibility study. Ann Surg Oncol. 2020;27(6):1956-67.
- Harter MF, et al. Analysis of off-tumour toxicities of T-cell-engaging bispecific antibodies via donor-matched intestinal organoids and tumouroids. Nat Biomed Eng. 2024;8(4):345-60.
- Gelles JD, Chipuk JE. Robust high-throughput kinetic analysis of apoptosis with real-time high-content live-cell imaging. Cell Death Dis. 2016;7(12):e2493.
- Schnalzger TE, et al. 3D model for CAR-mediated cytotoxicity using patient-derived colorectal cancer organoids. EMBO J. 2019;38(12):e100928.
- Ehlen L, et al. Lung tumouroids as a testing platform for precision CAR T cell therapy. Nat Biomed Eng. 2026;10:815-31.
- Logun M, et al. Patient-derived glioblastoma organoids as real-time avatars for assessing responses to clinical CAR-T cell therapy. Cell Stem Cell. 2025;32(2):181-90.e4.
- Gao D, et al. Organoid cultures derived from patients with advanced prostate cancer. Cell. 2014;159(1):176-87.
再版と許可
タグ
この記事は公開されました
動画は近日公開