このプロトコルは、洗剤媒介により膜タンパク質であるシトクロムbo3ユビキノールオキシダーゼがPDMS-g-PEOからなる大きなユニラメラ小胞に再構成され、融合電形成によって巨大小胞に変換されることを示します。その結果生まれた機能的なポリマーベースの区画は、高度な生化学的および生物物理学的研究に適しています。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
この記事について
サマリー
要約
両親性共重合体から形成される小胞は、単独またはリン脂質と混合されても、従来の脂質小胞に比べて優れた機械的および化学的安定性を提供します。これにより、薬物送達、診断バイオセンシング、人工細胞の構築、バイオインスパイアクトルやナノリアクターなどの特定の用途にさらに開発・拡張可能な魅力的なシャーシとなっています。特に、膜タンパク質の組み込みによる機能化は、これらの多くの応用において不可欠です。ここでは、グラフト共重合体PDMS-g-PEOから洗剤介有の再構成を用いて膜タンパク質官能化された大型一層性小胞(LUV)を製製するプロトコルを提示します。さらに、これらの大きな小胞を融合電気形成法を用いて巨大一層小胞(GUV)に変換する方法も説明します。このプロトコルは、膜タンパク質の蛍光標識、ポリマーおよびハイブリッドLUVの調製、膜タンパク質の再構成、動的光散乱(DLS)によるサイズ分布解析、酸素消費測定によるタンパク質活性の評価、タンパク質官能化GUVの調製、および共焦点顕微鏡によるGUVにおけるタンパク質挿入およびプロトンポンプ活動の解析を含みます。代表的な結果は、多分散指数(PDI)が0.2未満の単分散プロテオLUVの形成と、直径5〜35μmのプロテオGUVの成功した生成を示しています。タンパク質活性は、ポリマーLUV(18.2 nmol/min/mL)およびハイブリッドLUV(26.9 nmol/min/mL)の酸素消費量測定によって確認されています。GUVへのタンパク質挿入は蛍光強度によって定量化され、ポリマーGUVでは20.6±3.7a.u.、ハイブリッドGUVでは26.2 ±5.0 a.u.となります。GUVsにおけるプロトンポンプ活性は、封じ込められたpH感受性染料を介してモニタリングされており、タンパク質の機能性と一致しており、内向きのプロトンポンプが優勢です。共重合体の機械的柔らかさと脂質様二重層厚(~5.3 nm)は、効率的なタンパク質挿入と機能性の維持を支えます。
概要
両親性ブロック共重合体は水溶液中で自己組織化して膜となり、膜は自発的に曲がって閉じ、ポリマーソーム(ポリマー小胞)と呼ばれる球状の膜に囲まれた区画を形成します。脂質膜と比べて、ポリマーベースのコンパートメントは化学的多様性が向上し、化学的安定性1および機械的安定性2が向上し、薬物送達、ナノリアクターやマイクロリアクター、耐久性のある人工細胞の構築などの用途に非常に魅力的です。私たちのグループや他のグループは、膜タンパク質を挿入して人工オルガネルや細胞1、3、4、5、6、7、8、9、10、11、12、13、14、15を作製することでポリマー膜を機能化しました.ポリ(ジメチルシロキサン)(PDMS)疎水性コアを含むポリマーは、高い鎖の柔軟性とタンパク質の膜貫通ドメインにより適合するように膜の疎水性厚を調整できるため、膜タンパク質の組み込みに特に適しています。私たちの研究室は主に、従来の脂質二重層よりも柔らかく厚さ約5.3 nm1の高動的膜4,16,17を形成するグラフト共重合体ポリ(ジメチルシロキサン)-グラフトポリ(エチレン酸化物)(PDMS-g-PEO)に注力してきましたが、他のグループではPMOXA-b-PDMS-b-PMOXA5のようなPDMSベースの三ブロック共重合体が成功裏に用いられています膜タンパク質再構成のために、6,7,8,9,10,11およびPEtOz-b-PDMS-b-PEtOz12。PBD-b-PEOのような比較的剛性の高い二ブロック共重合体でさえ、特に脂質と混合されたハイブリッド系において、タンパク質の取り込みに成功した例が用いられています。これらの例は、ポリマーベースの膜が再構成プラットフォームとして多用途であることを示しており、組み込まれた膜タンパク質に対して化学的安定性1と機能寿命の延長14も提供できます。ポリマー/脂質ハイブリッド膜は純粋なポリマーシステムの化学的安定性に必ずしも一致しないかもしれませんが、ポリマーの機械的堅牢性と脂質の生物学的意義を組み合わせることで魅力的な妥協点を提供します。これにより、合成材料の重要な利点を保持しつつ、ネイティブの生体膜により近い膜環境が得られます。このようなハイブリッドアーキテクチャは、ナノスケールの再配置1によるプロトン透過率の低下や膜15内のドメイン形成など、追加の利点も提供できます。
膜タンパク質をナノサイズ小胞(LUV)に再構成するためのいくつかの技術があり、有機溶媒介性再構成(例:逆相蒸発、脂質タンパク質膜の再水和)、機械的アプローチ(例:超音波処理、フレンチプレス、凍結融解)、洗剤媒介による再構成(洗剤除去、希釈、直接組み込みによる)18、そしてスチレン-マレエ酸共重合体ナノディスクからの直接転移などのより新しい戦略があります19.ポリンは、例えば再水和時にポリマー膜にタンパク質を加えることで直接挿入することでポリマーLUVに成功裏に組み込まれています。このアプローチは一般的に、より大きなまたはより複雑な膜タンパク質に対して挿入効率が低くなり、しばしばランダムなタンパク質配向を引き起こします。そのため、洗剤を制御的に添加し、その後除去する洗剤を介した再構成法が最も広く用いられています。また、特に機能に配向の制御が重要な非対称タンパク質において、より大きな膜タンパク質をポリマーベースのLUVに組み込むための推奨戦略でもあります。この方法では、小胞の膜はまず所選洗剤で飽和(飽和洗剤濃度はRサトと表記)、部分溶解(小胞とミセルの共存)、または完全に溶解(ミセルに分解される)(洗剤濃度はRソルと表記)されます。この初期の膜処理の後、タンパク質添加、培養、洗剤除去が行われます。後者は透析、サイズ排除クロマトグラフィー、または疎水性ポリスチレンビーズ(例:バイオビーズ)への吸着によって達成可能です。洗剤の選択、濃度、除去方法は、各膜タイプとタンパク質に合わせて最適化され、組み込み効率を最大化しタンパク質の配向を制御します。
LUVはバルク活性測定に適していますが、単一小胞研究や光学顕微鏡解析では膜タンパク質を巨大な一層状小胞(GUV)に再構成する必要があります。GUVへのタンパク質組み込みには主に5つのアプローチが用いられます:タンパク質および有機溶媒の存在下での共形成21、洗剤存在下での共形成22、洗剤希釈による既成GUVへの挿入23、プロテオLUVとの膜融合による挿入16,24、そして融合電気形成25です.これらの手法は脂質GUVに成功裏に適用されていますが、ポリマーやポリマー/脂質ハイブリッドGUVへの移行はしばしば困難です。特に、共形成法や洗剤希釈法は、ポリマー膜の挿入効率が低下したり、特定のポリマー組成と互換性がなかったりすることが多い15。追加のフューソジェニック剤に依存する融合戦略4,16,24,26,27も問題となる可能性があります。なぜなら、合成カチオン脂質/ポリマーやフューソジェニックペプチドは膜タンパク質の安定性を損なったり、膜の特性を変化させたり、標的タンパク質の組み込み効率を低下させたりする可能性があるからです。融合電気形成はこれらの多くの制約を克服し、膜タンパク質をポリマーおよびポリマー/脂質ハイブリッドGUVに組み込むための堅牢かつ効率的な方法であることが証明されています。このアプローチは、膜の完全性とタンパク質機能を維持しつつ制御されたタンパク質の組み込みを可能にし、タンパク質官能化ポリマーGUVの生成に特に適しています。
プロトンポンプをポリマーベースの小胞に再構成することは、耐久性のある人工細胞を構築するために不可欠であり、これにより生物系の基本的なエネルギー通貨である膜を越えた陽子勾配の生成が可能になります。制御された最小膜環境で化学浸透エネルギー変換を再構築することで、これらの小胞はATP合成、能動輸送、代謝反応を促進し、自律的で生き生きとした機能に必要なエネルギー基盤を築くことができます。このようなシステムで使われる代表的なプロトンポンプの一つが、大腸菌由来のシトクロムbo3酸化酵素であり、これは膜を越えた酸素還位とプロトン転座を結合させる末端呼吸酵素です。電子移動と陽子ポンピングは密接に結合しているため、合成小胞内での活性は酸素消費量1,20または陽子勾配形成の追跡によって定量的に監視できます。
本プロトコルでは、PDMS-g-PEOベースのLUVの詳細なワークフローを提示し、純粋なポリマーおよびポリマー/脂質ハイブリッド膜、膜タンパク質との機能化、GUVへのスケールアップ、再構成されたプロトンポンプシトクロムbo3酸化酵素の活性測定を、バルク酸素消費アッセイおよび単一小胞プロトンポンプ測定の両方で測定します。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
プロトコル
注:このプロトコル中に発生したすべての有害化学廃棄物は、機関および地域の規制に従って処分されなければなりません。
1. バイオビーズSM-2の準備
注:バイオビーズSM-2は洗剤吸着前に防腐剤や有機汚染物質を除去するためにメタノールで洗浄されています。
- フィルターペーパーをガラスのじょうごに入れ、清潔なガラスビーカーやフラスコの上に置きます。
- 漏斗に少なくとも600mgのBio-Beads SM-2を追加してください(ハイブリッドおよびポリマーLUVの両方で3回の再構成に十分な量)。
注意:再構成ごとに最低90mgのBio-Beads SM-2が必要であり、これはステップ4.4.1で規定されています。再編成が計画されれば、より大きな量を準備できる。 - ビーズを純粋なメタノールで3回洗い、毎回十分な量でビーズを完全に浸します。
注意:すべてのメタノール取り扱い手順は化学ファンムフード内で行ってください。 - すぐにMilli-Q水でビーズを3回洗い、残留メタノールを除去します。
注意:洗濯中にビーズが乾くのを避けてください。洗浄液を取り除く際は、ビーズが湿った状態を保ち、完全に乾かさないようにしてください。 - 洗浄したビーズを適切な保存容器(例:滅菌された50 mLのポリプロピレン遠心分離機管や、密閉されたキャップ付きのガラス瓶)に移し、Milli-Q水を加えてビーズが完全に浸透し、最大3ヶ月間4°Cで保存します。
2. 膜タンパク質の蛍光標識
- タンパク質希釈
- シトクロムbo3酸化酵素を20 mM HEPESバッファーに溶解し、0.05%のn-ドデシルβ-D-マルトシド(DDM)(w/v)、pH8.3を含む。このpHにより、非プロトン化(反応性)一次アミンの十分な割合が確保され、効率的な標識が確保されます。
注意:ATTO N-ヒドロキシスキニミジル(NHS)染料による最適な標識のために、バッファーpHを8.3から8.5の間に保つようにしてください。その他の染料については、製造元のタンパク質接合指示に従い、推奨されるラベル表示条件も含めて確認してください。
- シトクロムbo3酸化酵素を20 mM HEPESバッファーに溶解し、0.05%のn-ドデシルβ-D-マルトシド(DDM)(w/v)、pH8.3を含む。このpHにより、非プロトン化(反応性)一次アミンの十分な割合が確保され、効率的な標識が確保されます。
- 染料添加
- アミン反応性のATTO 643 N-ヒドロキシシニミジル(NHS)エステルを無水DMSOに2 mg/mLで溶解した8倍のモル過剰を加えます。
注意:他の染料については、製造元のタンパク質結合指示に従い、推奨される染料対タンパク質のモル余量も含めてください。 - マイクロ遠心機のチューブを3回軽く叩いて染料の均一な分布を確保して優しく混ぜます。
- アミン反応性のATTO 643 N-ヒドロキシシニミジル(NHS)エステルを無水DMSOに2 mg/mLで溶解した8倍のモル過剰を加えます。
- 孵化
- 反応混合物は室温(20〜25°C)で、暗闇の中、暗闇で1.5時間、サーモミキサー内で250回転/分の穏やかな攪拌のもとでキュベートします。
- 未結合染料の除去
- Superdex 200 10/300 GLカラム(CV: 23.562 mL)を、ÄKTA精製システムを用いて、少なくとも2カラム(約48 mL)の膜タンパク質洗脱バッファー(20 mM HEPES、pH 7.5、200 mM KCl、0.05% DDM (w/v))を流量0.3 mL/minで平衡させます。
注:過剰な蛍光染料の除去には、特に親水性の低い染料には、より短いゲルろ過カラム(ベッド長10〜20cm)が一般的に十分です。染料メーカーはSephadex G-25マトリックスでの脱塩を推奨しています。この研究では、機器の入手可能性を考慮してSuperdex 200 10/300 GLカラムが使用されました。 - 1 mLの毛細血管ループで最大500 μLの標識タンパク質を充填し、同じバッファーで0.3 mL/minで溶出します。
- 溶出を観察するには、タンパク質で280 nm、ATTO 643染料で643 nmで吸収を測定します。
- 1.5カラムの体積で0.5 mLの分画を採取します。タンパク質と染料の両方を含む画分を特定します。十分に濃縮されていれば直接使用するか、アミコン遠心フィルターユニットで濃縮してください。Amiconフィルターを用いる場合は、分子量カットオフ30 kDaの遠心フィルターを使用し、遠心分離機で14,000 × g で4°Cで30分間遠心分離します。
- Superdex 200 10/300 GLカラム(CV: 23.562 mL)を、ÄKTA精製システムを用いて、少なくとも2カラム(約48 mL)の膜タンパク質洗脱バッファー(20 mM HEPES、pH 7.5、200 mM KCl、0.05% DDM (w/v))を流量0.3 mL/minで平衡させます。
- タンパク質濃度および標識度(DOL)の測定
- 精製された共役体の吸収スペクトルを測定します。
- タンパク質濃度と酵素あたりの平均色素分子数を以下を用いて計算します:
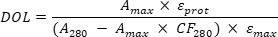
ここで A max は、染料吸収最大値(λabs;ATTO 643, λ = 643 nm)、A280は280 nm(タンパク質の最大吸収)での吸収、εプロットは変性シトクロムbo3酸化酵素のモル消光係数(184,720 M⁻1cm⁻1)、ε染料は染料のモル消光係数(150,000 M⁻1cm⁻¹)、CF280は280 nmでのATTO 643吸収の補正係数(0.04)です。
3. 大型ユニラメラー小胞(LUV)の製造
- 薄いポリマーまたはポリマー/脂質フィルムの製剤
- 溶剤耐性チップや気密ガラスシリンジを備えた正置換ピペットを用いて、クロロホルム:メタノール(2:1、v/v)に溶解したポリマー、脂質、蛍光染料溶液を 表1に記載された組成に従ってクリーンなガラスバイアルに移します。
注意:溶剤取り扱いは、保護手袋と安全眼鏡を着用し、フュームフードの下で行ってください。 - バイアルを立てたまま優しく渦巻きながら溶液をよく混ぜ、均一さを保ちます。
注意:液体がバイアルから飛び散ったり手にかかったりしないように、渦の速度を慎重に調整してください。 - 有機溶媒をフームフード内の窒素の穏やかな流れの下で約1時間蒸発させ、バイアル壁に均一な薄膜が形成されるまで(図1)。
注意:液体がはねずに穏やかに動くように窒素の流れを調整してください。流量が大きすぎると膜の形成が不均一になることがあります。5〜10分後には、小胞混合物がバイアル底部に完全に乾燥し均等に広がるように流量をわずかに増やします。
- 溶剤耐性チップや気密ガラスシリンジを備えた正置換ピペットを用いて、クロロホルム:メタノール(2:1、v/v)に溶解したポリマー、脂質、蛍光染料溶液を 表1に記載された組成に従ってクリーンなガラスバイアルに移します。
- フィルム再水和
- 乾燥フィルムを1 mLの再水和バッファー(1 mM Tris-HCl、pH 7.5、200 mM ショ糖)で再水和させ、最終的な両親分子濃度5 mg/mL(ポリマーソームの1.67 mM、ハイブリッド小胞の2.14 mMに相当)を得る。再構成にポリマーソームを使用する場合は、0.1%コレートナトリウムを補足してください。
注意:コレートナトリウムは軽い刺激物です。長時間の皮膚接触や粉の吸入は避けてください。取り方はメーカーの安全データシート(SDS)に従ってください。 - 膜が完全に剥離・懸浮するまで激しく渦巻き、多層小胞(MLV)が形成されます。
- 乾燥フィルムを1 mLの再水和バッファー(1 mM Tris-HCl、pH 7.5、200 mM ショ糖)で再水和させ、最終的な両親分子濃度5 mg/mL(ポリマーソームの1.67 mM、ハイブリッド小胞の2.14 mMに相当)を得る。再構成にポリマーソームを使用する場合は、0.1%コレートナトリウムを補足してください。
- 凍結–解凍サイクル(ハイブリッド小胞のみ)
- ハイブリッドMLV懸濁液を以下の5回の凍結・解凍サイクルに適用します:試料を液体窒素で1分間凍結し、35°Cの水浴で完全に溶けるまで解凍し、チューブシェーカーを使って2500〜3000rpmで30秒間渦を流します。この手順を合計5サイクル繰り返します。
注意:純粋なポリマーソームの場合はこのステップを省略してください。
注意:液体窒素(−196°C)は重度の低温火傷を引き起こす可能性があります。適切なPPE(クライオジェニックグローブ、安全ゴーグル、白衣)を着用して、換気の良い場所で扱ってください。皮膚や目への接触は避けてください。
- ハイブリッドMLV懸濁液を以下の5回の凍結・解凍サイクルに適用します:試料を液体窒素で1分間凍結し、35°Cの水浴で完全に溶けるまで解凍し、チューブシェーカーを使って2500〜3000rpmで30秒間渦を流します。この手順を合計5サイクル繰り返します。
- 押出
- ヴェシクル懸濁液を100nmの孔径ポリカーボネート膜を備えたミニエクストルーダーに移します。
- サスペンションを21回押し出して均一なサイズのLUVを得ます。
注意:最終押出工程がLUVサスペンションを初期ローディングシリンジとは反対側に残すことを確認してください。これにより、膜を完全に通過していない可能性のあるより大きな小胞や残留物質による最終試料の汚染を最小限に抑えます。
- 保管
- LUV懸濁液は4°Cで保存し、1週間以内に使用することで、ショ糖を含むバッファー内の小胞サイズ分布を維持し、集合や微生物増殖を防ぎます。
- 使用前に、LUVサスペンションを優しくボルテックスで均質化してください。
4. 膜タンパク質のLUVへの再構成
- 小胞の洗剤による前処理
- 200μLのLUVを2 mLのマイクロ遠心分離機チューブに移します(図1)。ハイブリッドLUVを使用する場合、20%(w/v)のコレートナトリウムを1μL加え、最終的な洗剤濃度0.1%(w/v)を得ることができます。ポリマーLUVを使用する場合、すでにコレートナトリウムが存在するため、追加の洗剤は不要です。
注意:実験に使うバッファーで洗剤ストックを準備し、小胞との適合性を確保してください。 - マイクロ遠心分離機のチューブを軽く3回叩いて優しく混ぜます。激しい攪拌や渦巻きは泡を生み出し、気泡を発生させる可能性があります。
- 200μLのLUVを2 mLのマイクロ遠心分離機チューブに移します(図1)。ハイブリッドLUVを使用する場合、20%(w/v)のコレートナトリウムを1μL加え、最終的な洗剤濃度0.1%(w/v)を得ることができます。ポリマーLUVを使用する場合、すでにコレートナトリウムが存在するため、追加の洗剤は不要です。
- 洗剤処理小胞へのタンパク質導入
- 活性測定用にシトクロムbo3酸化酵素または蛍光イメージング用シトクロムbo3酸化酵素–ATTO 643を加え、洗剤で不安定化した小胞に以下の最終タンパク質濃度を得る:ポリマーソームの場合、LUV実験では0.556 μM、GUV実験では1.112 μM;ハイブリッド小胞では、LUV実験では0.714μM、GUV実験では1.428μMです。
注:これらの濃度はLUVでタンパク質対ポリマーのモル比が1:3,000、GUVで1:1,500に相当します。 - タンパク質をゆっくり加えながら優しく混ぜ、溶液全体に均等に分散させ、局所的な過剰濃度を避けることが目標です。
注意:添加されるタンパク質の量は、タンパク質の濃度の違いにより、異なる場合があります。
- 活性測定用にシトクロムbo3酸化酵素または蛍光イメージング用シトクロムbo3酸化酵素–ATTO 643を加え、洗剤で不安定化した小胞に以下の最終タンパク質濃度を得る:ポリマーソームの場合、LUV実験では0.556 μM、GUV実験では1.112 μM;ハイブリッド小胞では、LUV実験では0.714μM、GUV実験では1.428μMです。
- タンパク質・洗剤・ポリマー複合体の組み立て
- 混合液を4°Cで30分間、サーモミキサーで温存し、400rpm軽い攪拌を行い、洗剤除去前に混合タンパク質・洗剤・ポリマーの集合体を形成させます。
- 洗剤除去
- 洗剤は、バイオビーズSM-2(バイオラッド)を順次添加して除去します。保存液から30mgのバイオビーズを取り除き、湿った状態(ただし余分な液体は含まない)を保ちます。ビーズをサンプルに加え、4°Cで30分間、600rpmでやさしく攪拌しながらサーモミキサーで培養します。このステップをさらに2回繰り返し、合計90 mgのバイオビーズと1.5時間の総孵化時間となります。
注意:完全に水分を含んだバイオビーズのみを使用してください。乾いたビーズ、Bio-Beadsのストックチューブの壁に付着したビーズ、表面に浮かぶビーズは移さないでください。添加後に再構成反応チューブの壁に液体レベルより上が付着した場合は、培養前にチューブを短時間遠心分離機(例:ベンチトップのミニ遠心分離機で3〜5秒)して底部のビーズを回収します。 - ベンチトップのミニ遠心分離機を使って、2,000 × g で遠心分離して2分間ペレットでバイオビーズを投与します。ビーズペレットを乱さずに上清液を慎重に採取してください。
注意:遠心分離の代わりに、ビーズを重力で約5分間沈殿させた後、慎重に上清液を除去してください。
- 洗剤は、バイオビーズSM-2(バイオラッド)を順次添加して除去します。保存液から30mgのバイオビーズを取り除き、湿った状態(ただし余分な液体は含まない)を保ちます。ビーズをサンプルに加え、4°Cで30分間、600rpmでやさしく攪拌しながらサーモミキサーで培養します。このステップをさらに2回繰り返し、合計90 mgのバイオビーズと1.5時間の総孵化時間となります。
- 保管
- 再構成したbo 3-LUVを4°Cで保存し、同日にタンパク質活性測定に使用します。
5. 動的光散乱(DLS)によるLUVのサイズと分散
- DLS測定のためのLUVのロード
- 45μLの希釈されていないLUVまたはプロテオLUVサスペンションをクリーンなクォーツのキュベットに移します。光散乱のアーティファクトを最小限に抑えるために、キュベットにホコリや指紋、その他の残留物がないことを確認してください。
注意:気泡の導入は避けてください。気泡はDLS測定に干渉する恐れがあります。気泡を防ぐために、試料をキュベットの壁に沿ってゆっくりピペットで動かし、最後の一滴を力強く吐き出さないようにしてください。小さな気泡ができたら、測定前に膨らんで消散させてください。
- 45μLの希釈されていないLUVまたはプロテオLUVサスペンションをクリーンなクォーツのキュベットに移します。光散乱のアーティファクトを最小限に抑えるために、キュベットにホコリや指紋、その他の残留物がないことを確認してください。
- DLSによるLUVのサイズと分散の決定
- 633 nmヘリウムネオンレーザーと後方散乱検出を搭載したDLS装置を用いて、173°の固定角度で流体力学的直径と多分散指数(PDI)を測定します。
- 再現性を確保するために、サンプルごとに少なくとも3回の独立した測定を行いましょう。
- 汎用(正規分布)モデルを用いてデータを解析し、平均サイズとPDIを取得します。
6. LUVの酸素消費分析
- 温度設定
- クラーク型酸素電極システムの測定チャンバーを22°Cに設定し、システムを平衡状態にします。
- バッファの追加
- 測定チャンバーに1 mM トリスHCl(pH 7.5)、200 mM ショ糖緩衝剤を加え、合計1,000 μL。サンプルの種類に応じてバッファー容積を調整します:ポリ マーbo3-LUVは942.9 μL、ハイブリッド bo3-LUVは953.7 μL。
注:残りの体積はLUVとDTT/Q₁混合気で占められ、最終的な測定体積に到達します。
- 測定チャンバーに1 mM トリスHCl(pH 7.5)、200 mM ショ糖緩衝剤を加え、合計1,000 μL。サンプルの種類に応じてバッファー容積を調整します:ポリ マーbo3-LUVは942.9 μL、ハイブリッド bo3-LUVは953.7 μL。
- LUVの追加
- 測定チャンバーにbo3-LUVを追加し、100rpm、22°Cで磁気攪拌器を使って優しくかき混ぜ始めます。 Bo 3-LUVsの体積を調整し、理論上のbo3酸化酵素濃度を約27 nMにします:ポリマーbo3-LUVは48.6 μL、ハイブリッドbo 3-LUVは37.8 μLです。
注:陰性対照では、bo 3-LUVを同じ脂質・ポリマー組成・濃度のタンパク質を含まないLUVの同等量に置き換えてください。その後のすべてのステップは同じままです。
- 測定チャンバーにbo3-LUVを追加し、100rpm、22°Cで磁気攪拌器を使って優しくかき混ぜ始めます。 Bo 3-LUVsの体積を調整し、理論上のbo3酸化酵素濃度を約27 nMにします:ポリマーbo3-LUVは48.6 μL、ハイブリッドbo 3-LUVは37.8 μLです。
- 基準値測定
- 酸素濃度を安定させ、22°Cで3分間一定の攪拌で測定して安定した基準値を得る。
- 還元/キノン混合物の調製
- 使用直前に1 MのDTT 9.6 μLをMilli-Q水に、DMSO中の80 mMユビキノン-1(Q₁)0.6 μLを混合し、均一性を確保するために徹底的にボルテックスを行って、使用直前に新たに準備してください。
- 酵素活性化
- 新たに調製されたDTT/Q₁混合物を8.5μL測定チャンバーに加えることでbo3酸化酵素を活性化し、最終濃度は8 mMのDTTと40 μM Q₁となります。
- レプリケート
- 再現性を確保するために、各サンプルを3回測定してください。
- データ分析
- 酸素濃度と時間の関係をプロットしましょう。曲線の線形部分の傾きを決定し、これは酸素消費率に対応します。
- 報告
- 酸素消費率は3つの測定値の平均として報告し、標準偏差を適用してください。
7. タンパク質官能化GUVの製製
- ITOコーティングガラススライドのプラズマクリーニング
- インジウムスズ酸化物(ITO)コーティングされたガラスを、導電性(ITOコーティング)面を上に向けてプラズマクリーナーに入れます。プラズマは高出力設定(「HI」)(230 V、最大RF 18 W)および約0.5 mbarの圧力で1分間洗浄します。
注:プラズマ点火の成功は、チャンバー内にピンク/紫色の光が現れることで視覚的に確認できます。
- インジウムスズ酸化物(ITO)コーティングされたガラスを、導電性(ITOコーティング)面を上に向けてプラズマクリーナーに入れます。プラズマは高出力設定(「HI」)(230 V、最大RF 18 W)および約0.5 mbarの圧力で1分間洗浄します。
- プロテオLUVの部分脱水
- タンパク質フリーLUV20μLと、再構成されたbo3オキシダーゼを含むプロテオLUV20μLを混ぜます。均一な混合を確実にするために優しく渦巻きます。
- 電気成形に使用される各スライドの導電性(ITOコーティング)表面に、得られた5 mg/mLのLUV/プロテオ-LUV懸液液滴を7滴に堆積します(図2A)。160.6 mm2 の表面全体に均等に液滴を分散させ、均一な膜形成を促進するために分離してください。
注:他のポリマーシステムでは、LUV濃度や液滴体積の最適化が必要になる場合があります(典型範囲:5〜100 mg/mL LUV、0.2〜2 μL液滴)。 - 液滴は室温(約22°C)、湿度約20%で約40分間、または液滴の周囲に白いリングができるまで部分的に乾燥させます(図2B)。
注意:脱水は周囲の湿度に依存します。相対湿度が40%を超える場合は、必要に応じて脱水時間を最大20分まで延長してください。終点は、固定時間ではなく、液滴の周囲に白いリングが現れることに基づいて決定してください。一定の環境条件(温度と湿度)では、必要な脱水時間は再現可能です。完全に平らで均一な白い水滴として見られる過度乾燥は避けてください。これはタンパク質の沈殿を引き起こす可能性があります。
- 電気成形チャンバーの組み立て
- 電気成形チャンバーは、厚さ1.81mmのシリコーンスペーサーで区切られ、充填や回収時にバッファーの添加・除去が可能となる2枚のITOコーティングスライド(内側を向いてコーティングされた)を挟みます。
- チャンバーに再水和バッファー(1 mM Tris-HCl、pH 7.5、200 mM スクロース)を充填します。
pH感受性実験では、バッファーに10μMピラニン(8-ヒドロキシピレン-1,3,6-トリスルホン酸トリスナトリウム塩、HPTS)を加えます。
- 電気形成
- 次のプログラムで正弦波交流電場を適用します:50 Hz、50、100、200、300、500、700、900 mVでそれぞれ6分間;50Hzで1.1V、2時間。
注:より大きなプロテオGUVの形成を促進するために、このステップは12時間、2Vで4Hz、30分間の分離ステップに拡張可能です。バッファーに10μMのピラニンが含まれている場合は、最初の2回の電圧上昇ステップで周波数を500Hzに上げます。
- 次のプログラムで正弦波交流電場を適用します:50 Hz、50、100、200、300、500、700、900 mVでそれぞれ6分間;50Hzで1.1V、2時間。
- GUVコレクション
- チャンバーをピンセットで慎重に開け、FineTipのウルトラマイクロパステットピペット(または同等の低せん断トランスファーピペット)でGUVを採取し、機械的ストレスを最小限に抑えましょう。
注意:標準的な低容量ピペットチップは200μL未満のものは使用しないでください。これらは大きなGUVを破損させる恐れがあります。あるいは、標準的な先端を切り取って開口部を広げ、収集時のせん断を減らすこともできます。
- チャンバーをピンセットで慎重に開け、FineTipのウルトラマイクロパステットピペット(または同等の低せん断トランスファーピペット)でGUVを採取し、機械的ストレスを最小限に抑えましょう。
- 保管
- プロテオGUVは4°Cで保存し、48時間以内に使用してタンパク質活性を保持します。
注:活性低下率は、再構成された膜タンパク質のタイプと安定性、ならびに膜の組成に依存します。
- プロテオGUVは4°Cで保存し、48時間以内に使用してタンパク質活性を保持します。
8. タンパク質機能化GUVの顕微鏡観察
- 顕微鏡のセットアップ
- 共焦点顕微鏡をつけて。ライカシステムを使用している場合は、LAS Xソフトウェアを起動してください。他の顕微鏡ブランドについては、メーカー推奨の取得ソフトウェアを使いましょう。
- 63×の油浸水用物レンズ(NA 1.40)を選択;必要に応じて、GUVのサイズに応じて拡大率を高くしたり下げたりできます。
- 蛍光色素に対応する2つのイメージングチャネル、ロダミンレッド(膜)とATTO 643(再構成タンパク質)を開きます。
注意:部分的に重なるスペクトルを持つ蛍光体については、スペクトルクロストークを最小限に抑えるために適切なレーザーラインと狭い検出ウィンドウを選択してください。各チャンネルを順次取得することで、信号の漏れを防ぎ、蛍光の正確な定量を確保しましょう。
- GUVの堆積
- プレス・トゥ・シールのシリコーンアイソレーターを、きれいなNo.1.5ガラスカバースリップ(厚さ0.17mm)に置きます。
注:直立顕微鏡(非逆立顕微鏡)では、より厚いガラススライドが使用されることがあります。 - スペーサーの中央に60μLのバッファー(1 mM Tris-HCl、pH 7.5、200 mMグルコース)をピペットに入れます。
- バッファーの上に20μLのGUVサスペンションを優しく加えます。
- 蒸発を防ぐために、すぐに2枚目のガラスカバースライドでチャンバーを覆います。
- 画像撮影前にGUVを~5分ほど沈殿させてください。
- プレス・トゥ・シールのシリコーンアイソレーターを、きれいなNo.1.5ガラスカバースリップ(厚さ0.17mm)に置きます。
- 画像取得
- GUVの断面をキャプチャするためにチャンバーの底部にフォーカスします。
- チャンバー内の異なるGUVの画像を、左上から右下へ(「スネークパターン」)から体系的にスキャンすることで、代表的な集団(~100 GUV)を取得します。検査中に出会ったすべての小胞を、サイズや蛍光強度に関係なく画像化し、選択バイアスを避け再現性を確保します。
注意:同じGUVの繰り返し画像検査は避けて、光漂白を防ぐため注意してください。
- 画像解析
- 再構成されたATTO 643標識タンパク質の蛍光強度を、個々のGUVの膜に沿ってポリラインを描いて定量化します。LAS Xソフトウェアを使用する場合、ラインプロファイル→定量を選択し、ポリラインツールを選択して各GUVの膜をトレースします。平均蛍光強度を得るために、統計を開いて平均値を記録します。クリーンで一層状のGUVのみを分析してください。多胞胞および集まり胞は分析から除外します。
注意:測定が異なる日に行われる場合、蛍光強度は同一の画像設定(波長と公称出力)で測定したレーザー出力に正規化されるべきです。日々のレーザー出力の変化を考慮し、以下の正規化が適用されます。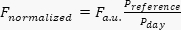 は、F a.u.は任意の単位で測定された蛍光強度、P基準は基準日に測定されたレーザー出力、は取得日に測定されたレーザー出力です。この補正は、非飽和照明条件下でレーザー出力と蛍光強度の線形関係を前提としています。本研究では、すべての画像が同日に取得されたため、正規化は必要ありませんでした。
- 蛍光強度を平均100 GUVと報告し、対応する標準偏差を適用します。
- 再構成されたATTO 643標識タンパク質の蛍光強度を、個々のGUVの膜に沿ってポリラインを描いて定量化します。LAS Xソフトウェアを使用する場合、ラインプロファイル→定量を選択し、ポリラインツールを選択して各GUVの膜をトレースします。平均蛍光強度を得るために、統計を開いて平均値を記録します。クリーンで一層状のGUVのみを分析してください。多胞胞および集まり胞は分析から除外します。
9. プロテオGUVにおけるプロトンポンプ解析
- 顕微鏡のセットアップ
- 共焦点顕微鏡を起動し、適切な取得ソフトウェア(例:ライカシステム用のLAS X)を起動します。
- 63×オイル浸漬用対物レンズ(NA 1.40)を選びましょう。必要に応じて、GUVのサイズに応じて倍率を高くしたり下げたりしてください。
- 蛍光色素に対応する3つのイメージングチャネルを構成します。ロダミンレッド(膜マーカー)には、励起561nm、発光範囲570〜620nmを使用します。ピラニン(pH感受性染料のカプセル化)については、448nmおよび405nmの励起を用い、499〜551nmの発光を収集します。
注意:458 nmレーザーが利用可能な場合は、脱プロトン化(塩基性)ピラニンを励起させるために448 nmの代わりに使用してください。 - レーザー出力と検出器の利得を調整して、ピクセル飽和を防ぎ、光漂白を最小限に抑えましょう。実験中は獲得設定を常に保ちましょう。
- GUVの堆積
- 8ウェルチャンバースライドの1ウェルに280μLバッファー(1 mM Tris-HCl、pH 7.5; 200 mM グルコース)を加えます(ウェル全体の容積:~874 μL)。
注意:200μL未満の使用は避けてください。200μL未満の容量は蒸発やpHドリフトを増加させます。こぼれを防ぎ、快適なピペット作業を確保するために400μLを超えないようにしてください。別のチャンバーフォーマットを使う場合は、音量を調整してください。逆立顕微鏡の場合は、#1.5Hのカバースリップ厚さに対応したチャンバースライドを使用してください。 - 空気泡を発生させないように、バッファーの上に20μLの bo3-GUVサスペンションを優しく加えます。
注:陰性対照では、bo3-GUV懸濁液を、同じ脂質/ポリマー組成のタンパク質フリーGUVの同等量(20μL)に置き換え、同じ条件下で調製・沈降してください。このコントロールは、Bo3酸化酵素活性に依存しないDTTとQ1がピラニン蛍光比に与える非特異的効果を考慮します。 - 画像撮影前にGUVを約5分間沈殿させてください。
- 8ウェルチャンバースライドの1ウェルに280μLバッファー(1 mM Tris-HCl、pH 7.5; 200 mM グルコース)を加えます(ウェル全体の容積:~874 μL)。
- ベースライン取得
- GUVが沈殿したチャンバーの下部面に注目してください。
- ズームを調整して、視野内に3〜6個のGUVを撮影します。
- 活性化の5分前、すべてのチャネルでベースライン蛍光を記録してください。
- 陽子ポンプの活性化
- 使用直前に、1 MのDTT 4.8 μLと80 mM Q₁の0.3 μLをDMSOで混合し、その後ボルテックスで十分に混合して、新しいDTT–Q₁混合物を準備します。
- ピペットチップをバッファーに挿入せずにDTT–Q₁混合物2.6 μLを溶液表面に優しく加えてシトクロ ムbo3 酸化酵素を活性化し、最終濃度は約8 mM DTTと40 μM Q₁となります。
- 持続的に取得したまま30分間、小胞内ピラニン蛍光を監視します。
- 小胞内ピラニン蛍光の解析
- 各GUVごとに、小胞腔内に関心領域(ROI)を定義します。LAS Xソフトウェアで「Quantify → Stack Profile」に行き、「Draw Ellipse」を選択し、各GUV内に円形のROIを描きます。
- 499〜551 nmの平均蛍光強度を、2つの励起波長(448 nmおよび405 nm)で求めるために、ソフトウェアで統計を開いて平均値を記録します。
- 蛍光比はR = I448 / I405と計算します。
- 時間経過による比率をプロットすることで、小胞内pH変化の動態的痕跡を得ます。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
大腸菌シトクロムbo3酸化酵素は、大腸菌株C43(DE3)ΔcyoABCDEのプラスミドpETcyoから発現し、前述の通り精製されました。精製されたボウ3酸化酵素は、再構成および活性測定に直接使用されるか、あるいはATTO 643(本研究)や他のATTO染料で標識された。ATTO 643のような高親水性染料では、標識されたタンパク質から非結合染料を効率的に分離するために30cmカラムが使用されました(図3A)。吸収スペクトルから算出される標識度(DOL)は、使用するATTO染料によって、通常1酵素あたり1.1〜1.3分子の範囲でした。ATTO 643で標識されたBo3オキシダーゼのDOLは1.1...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
ディスカッション
ポリマーソームおよびポリマー/脂質ハイブリッド小胞は、従来の脂質小胞と比べて化学的および機械的安定性が向上しており、薬物送達や生体感知からナノ・マイクロリアクターや人工細胞に至るまで幅広い用途で非常に魅力的です。しかし、それぞれの独特な膜構造と生物物理的特性により、脂質小胞に最適化されたプロトコルをポリマー系システムに直接移すことがしばしば妨げられています 15,20,30。ここで提示するプロトコルはこれらの違いに対応し、膜タンパク質を再構成してPDMS-g-PEOベースのポリマーおよびハイブリッドLUVに最適化し、その後融合電気形成によるGUVへのスケーリングを行います。
プロトコルの重要なステップは、狭く再現可能なサイズ分布を持つLUVの準備です。脂質膜と同様に、PDMS-g-PEOフィルムは水性バッファーに...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
開示事項
著者たちは競合する金銭的利害関係を一切主張していない。
謝辞
この研究は、マックス・プランク・スクール「マトル・トゥ・ライフ」内で行われ、ディーター・シュワルツ財団の支援を受け、マックス・プランク協会と協力しました。シトクロムbo-3オキシダーゼの単離と精製にあたり、小胞の調製と顕微鏡検査に協力してくれたアン・クリスティン・ワインリッヒに感謝します。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| ÄKTA pure™ クロマトグラフィーシステム | Cytiva | 29018224 | |
| 18:1 Liss Rhod PE | Avanti Research | 810150 | |
| 8ウェルチェンバードカバーグラス | Cellvis | C8-1.5H-N | |
| Amicon Ultra 0.5mL遠心分離フィルター | Sigma Aldrich | UFC5030 | |
| ATTO 643 NHSエステル | ATTO-TEC | AD 643-31 | |
| Bio-Beads SM-2 | Bio-Rad | 1523920 | |
| コリック酸Na塩(コレートナトリウム) | Serva | 361-09-1 | |
| コエンザイムQ1 | TargetMol | TGM-T19594 | |
| 共焦点顕微鏡STELLARIS 5 | Leica Microsystems | 603810 | |
| DTT(ジチオトレイトール) | Merck | 10197777001 | |
| ファインチップウルトラマイクロパステット | Pastette | LW4243 | |
| HPTS(ピラニン、8-ヒドロキシピレン-1,3,6-トリスルホン酸、トリナトリウム塩) | Sigma Aldrich | 6358-69-6 | |
| ITOコーティングガラススライド(25×75×1.1mm、≦20Ω/sq.) | pgo | CEC020S | |
| LAS Xソフトウェア | Leica | https://www.leica-microsystems.com/products/microscope-software/p/leica-las-x-ls/ | |
| ミニ遠心機MCF-2360 | LMS | 24572 | |
| ミニエクストルーダー | Avanti Research | 610000 | |
| Oxytherm+Pシステム | Hansatech Instruments | / | |
| プラズマクリーナー(ベンチトップ) | Harrick Plasma | PDC-32G-2 | |
| ポリカーボネート膜0.1μm | Avanti Research | 610005 | |
| Press-to-sealシリコンアイソレーター(丸型、直径20mm、深さ1mm) | Grace Bio-Labs | 41161502 | |
| シリコンスペーサー(丸型、外径24.2mm、内径14.3mm、深さ1.8mm) | 自家製、シリコンシートから切断 | ||
| 大豆PC(95%) | Avanti Research | 441601 | |
| Specord 50 PLUS分光光度計 | Analytik Jena | 823-0200P-3 | |
| Superdex 200 10/300 GLカラム(長さ30cm×内径10mm) | Cytiva | 28-9909-44 | |
| テストチューブシェーカー(2800rpm) | IKA Lab Dancer | 3365000 | |
| Thermomixer comfort 5355 | Eppendorf | 5355000.011 | |
| Xiameter OFX-5329(PDMS-g-PEO;MW 3000) | Dow Corning | 000000000004109892 | |
| Zetasizer Nano ZS | Malvern Panalytical | ZEN3600 |
参考文献
- Marušič N, et al. Constructing artificial respiratory chain in polymer compartments: Insights into the interplay between bo3 oxidase and the membrane. Proc Natl Acad Sci U S A. 2020;117(26):15006-17.
- Bermudez H, Brannan AK, Hammer DA, Bates FS, Discher DE. Molecular Weight Dependence of Polymersome Membrane Structure, Elasticity, and Stability. Macromolecules. 2002;35(21):8203-8.
- Otrin L, et al. Toward Artificial Mitochondrion: Mimicking Oxidative Phosphorylation in Polymer and Hybrid Membranes. Nano Lett. 2017;17(11):6816-21.
- Otrin L, et al. En route to dynamic life processes by SNARE-mediated fusion of polymer and hybrid membranes. Nat Commun. 2021;12(1):4972.
- Itel F, Najer A, Palivan CG, Meier W. Dynamics of Membrane Proteins within Synthetic Polymer Membranes with Large Hydrophobic Mismatch. Nano Lett. 2015;15(6):3871-8.
- Goers R, et al. Optimized reconstitution of membrane proteins into synthetic membranes. Commun Chem. 2018;1(1):35.
- Nardin C, Thoeni S, Widmer J, Winterhalter M, Meier W. Nanoreactors based on (polymerized) ABA-triblock copolymer vesicles. Chem Commun. 2000;(15):1433-4.
- Einfalt T, et al. Stimuli-Triggered Activity of Nanoreactors by Biomimetic Engineering Polymer Membranes. Nano Lett. 2015;15(11):7596-603.
- Ranquin A, Versées W, Meier W, Steyaert J, Van Gelder P. Therapeutic Nanoreactors: Combining Chemistry and Biology in a Novel Triblock Copolymer Drug Delivery System. Nano Lett. 2005;5(11):2220-4.
- Ihle S, et al. Nanocompartments with a pH release system based on an engineered OmpF channel protein. Soft Matter. 2011;7(2):532-9.
- Kumar M, et al. Highly permeable polymeric membranes based on the incorporation of the functional water channel protein Aquaporin Z. Proc Natl Acad Sci U S A. 2007;104(52):20719-20724.
- Choi HJ, Montemagno CD. Artificial Organelle: ATP Synthesis from Cellular Mimetic Polymersomes. Nano Lett. 2005;5(12):2538-42.
- Khan S,et al. Durable proteo-hybrid vesicles for the extended functional lifetime of membrane proteins in bionanotechnology. Chem Commun. 2016;52(73):11020-3.
- Kleineberg C, et al. Light-Driven ATP Regeneration in Diblock/Grafted Hybrid Vesicles. Chembiochem. 2020;21(15):2149-60.
- Otrin N, et al. Protein-Rich Rafts in Hybrid Polymer/Lipid Giant Unilamellar Vesicles. Biomacromolecules. 2024;25(2):778-91.
- Marušič N, et al. Increased efficiency of charge-mediated fusion in polymer/lipid hybrid membranes. Proc Natl Acad Sci U S A. 2022;119(20):e2122468119.
- Marušič N,et al. Fusion-Induced Growth of Biomimetic Polymersomes: Behavior of Poly(dimethylsiloxane)-Poly(ethylene oxide) Vesicles in Saline Solutions Under High Agitation. Macromol Rapid Commun. 2022;43(5):2100712.
- Rigaud JL, Pitard B, Levy D. Reconstitution of membrane proteins into liposomes: application to energy-transducing membrane proteins. Biochim Biophys Acta. 1995;1231(3):223-46.
- Catania R,et al. Detergent-Free Functionalization of Hybrid Vesicles with Membrane Proteins Using SMALPs. Macromolecules. 2022;55(9):3415-22.
- Otrin L. Bottom-up construction of the artificial mitochondrion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2021.
- Manneville JB, Bassereau P, Ramaswamy S, Prost J. Active membrane fluctuations studied by micropipet aspiration. Phys Rev E Stat Nonlin Soft Matter Phys. 2001;64(2 Pt 1):021908.
- Dezi M, Di Cicco A, Bassereau P, Lévy D. Detergent-mediated incorporation of transmembrane proteins in giant unilamellar vesicles with controlled physiological contents. Proc Natl Acad Sci U S A. 2013;110(18):7276-81.
- Sjoholm J, et al. The lateral distance between a proton pump and ATP synthase determines the ATP-synthesis rate. Sci Rep. 2017;7(1):2926.
- Biner O, Schick T, Muller Y, von Ballmoos C. Delivery of membrane proteins into small and giant unilamellar vesicles by charge-mediated fusion. FEBS Lett. 2016;590(14):2051-62.
- Girard P,et al. A new method for the reconstitution of membrane proteins into giant unilamellar vesicles. Biophys J. 2004;87(1):419-29.
- Nordlund G, Brzezinski P, von Ballmoos C. SNARE-fusion mediated insertion of membrane proteins into native and artificial membranes. Nat Commun. 2014;5(1):4303.
- Otrin N. A Modular Platform for Growth of Hybrid and Polymer Membrane Systems by Vesicle Fusion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2022.
- Otrin L, et al. Artificial Organelles for Energy Regeneration. Adv Biosyst. 2019;3(6):1800323.
- Frericks HL, Zhou DH, Yap LL, Gennis RB, Rienstra CM. Magic-angle spinning solid-state NMR of a 144 kDa membrane protein complex: E. coli cytochrome bo3 oxidase. J Biomol NMR. 2006;36(1):55-71.
- Seneviratne R, et al. A reconstitution method for integral membrane proteins in hybrid lipid-polymer vesicles for enhanced functional durability. Methods. 2018;147:142-9.
- Aimon S,et al. Functional reconstitution of a voltage-gated potassium channel in giant unilamellar vesicles. PLoS One. 2011;6(10):e25529.
- Dolder N, Müller P, von Ballmoos C. Experimental platform for the functional investigation of membrane proteins in giant unilamellar vesicles. Soft Matter. 2022;18(31):5877-93.
- Zhao Z,et al. Super-Resolution Imaging of Highly Curved Membrane Structures in Giant Vesicles Encapsulating Molecular Condensates. AdvMater. 2022;34(4):2106633.
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
再版と許可
この記事は公開されました
動画は近日公開