神経免疫相互作用の時間的および空間的な特性解析を目的として、分泌性免疫タンパク質を生体マウス脳内へ投与するためのカスタマイズ可能な手法。
この記事について
サマリー
要約
分泌免疫タンパク質が神経系の機能に影響を与えることがますます認識されるようになっているが、脳の複雑な環境内におけるそれらの時空間的なダイナミクスを定義する上では、依然として技術的な障壁が存在する。例えば、脳内の主要な免疫細胞集団であるミクログリアは、多様な細胞標的と相互作用する様々な因子を放出する。ミクログリア由来のタンパク質は、内部移行を伴わない表面受容体結合、受動的な膜輸送、食作用による取り込み、あるいはエンドサイトーシス介在性の取り込みなどのメカニズムをvia(介して)、他の細胞型にシグナルを伝達することができる。本手法では、細胞間相互作用のメカニズムおよびin vivoでの下流の機能的結果を解析するために、ミクログリア由来の分泌タンパク質を局所的に送達する方法を提示する 。ここでは、送達用のタンパク質サンプルの調製方法、標的となる脳領域へのタンパク質の脳定位手術による投与方法、および免疫組織化学によって固定感受性タンパク質を可視化するための脳組織の採取と調製の最善策について記述する。このアプローチは、神経免疫コミュニケーションの時空間的に制御された研究のための汎用性の高い枠組みを提供し、免疫由来タンパク質がどのように神経および脳機能を動的に調節するかというメカニズムの探索を可能にする。
概要
神経免疫通信、すなわち神経系と免疫系の間の分子レベルでの対話は、健康と疾患を理解する上で不可欠であることが最近になってようやく確立されました。かつて脳は免疫系の活動から大部分が保護されていると考えられていましたが1,2、現在では非常にダイナミックな免疫ニッチが含まれており、神経系が全身に免疫信号を送信し、また受信することができることが認識されています3。この強固な双方向のクロストークは、多くの場合、脳内または脈絡叢、髄膜、血管周囲腔などの神経系の界面に存在する免疫能を持つ細胞によって媒介されます4。しかし、脳実質においては、免疫シグナル伝達は主にミクログリアによって媒介されます。ミクログリアは、胚発生期に最初に脳に定着する、長寿命の組織常駐型マクロファージです。ミクログリアは、その食作用に特に注目して実験的に研究されることが多いですが、多種多様な免疫因子を放出することで、直接的な周囲の環境だけでなく、遠距離においても相互作用します5
感染、外傷、疾患などの複雑で多因子的な状態をin vivoでモデル化することは、ストレス下にある神経系を包括的に理解する上で有益である一方、広範囲かつ多様な結果をもたらす一連の因子の連鎖を引き起こし、それらを個別に解明することは困難です。さらに、脳領域間で細胞の不均一性が高いため、個々の因子の因果的な放出およびそれに伴う影響を特定することは依然として困難な課題です。場所を特定した感染後に特定の因子を過剰発現させることができるレンチウイルスやアデノ随伴ウイルスベクターなどのツールにより、ニューロンやアストロサイトなどの他の脳細胞から分泌される因子の役割をさまざまな状況下で調査することが可能になりましたが、ミクログリアをこのような方法で特異的かつ堅牢に調節することは、これまで困難でした6。したがって、ミクログリア由来のシグナル分子を脳の特定の部位に届けることができれば、異なる状況におけるそれらの正確な役割と結果を分離して評価するための有用な手法となります。
本手法の目的は、生体マウスの脳内へマイクログリア由来因子を時空間的に送達し、目的のタンパク質や分子が機能的に及ぼす影響を後続の解析で調査できるようにすることである。さらに、この頭蓋内投与法は、以下のような他の多くの状況や課題にも適応させることが可能である。 経由で 相互作用する免疫因子や阻害剤などの複数因子の同時投与、あるいは目的とするタイムコースに沿った組織応答の調査などが挙げられます。本プロトコルでは、免疫組織化学的なエンドポイントに向けた組織の採取および調製について記述しますが、この投与方法を組み合わせることで、目的の脳領域から新鮮凍結組織パンチを採取してqPCRやタンパク質定量を行うなど、さまざまな他の脳エンドポイントの解析も可能です。 ~経由で ウェスタンブロット法やELISA、あるいは注入した脳領域における神経活動の電気生理学的記録の実施。
プロトコル
動物を用いるすべての手順は、国立衛生研究所(NIH)の「実験動物の飼育および使用に関するガイドライン」に従い、また研究機関の動物実験委員会(IACUC)によって承認されたプロトコルの下で実施されました。本稿に記載されたすべての手順は、デューク大学のIACUCによって審査および承認を受けています。使用した試薬および装置は材料表に記載されています。
1. (任意)目的のラベルを用いた注入液の調製
- 目的の免疫タンパク質または分子の精製版を購入、単離、または作製する(タンパク質の最適化およびバリデーションの推奨事項については、考察を参照)。
- 必要に応じて、タンパク質の化学構造に基づいた最適なラベル化戦略を決定する。例えば、タンパク質の特定のドメインや領域がその機能に不可欠である場合は、それらの部位でのコンジュゲーションを避ける。ラベル化後の正常なタンパク質機能のバリデーションを行う必要がある。
注意:精製タンパク質の場合、一般的な化学的ラベル化手法として、製造元の指示に従い、通常はシステイン残基にあるチオール基へのコンジュゲーション(マレイミドまたはヨードアセトアミド色素)や、通常はリシン残基にあるアミノ基へのコンジュゲーション(N-ヒドロキシコハク酸 (NHS) エステルまたはイソチオシアネート色素)がある。また、コンジュゲーションを行うために、標準的なサプライヤーからキットを購入することも可能である。- 使用前に、タンパク質と色素を適切なサイズのカラムに通してタンパク質を捕捉し、未結合の色素を洗い流すなどして、遊離色素が完全に除去されていることを確認する。
- あるいは、目的のタンパク質に検出用の遺伝子的タグを付加し、目的の細胞で発現させた後、精製する。タグはタンパク質に直接融合させるか、フレキシブルリンカーを介して結合させることができ、一般的な選択肢としては蛍光タンパク質(例:eGFP, tdTomato, mCherry)や自己ラベル化タグ(例:HaloTag, SNAP-tag)がある。
- 損傷の原因となる凍結融解サイクルを避けるため、タンパク質を分注する。最良の結果を得るために、in vivo で使用する前に、凍結融解回数ごとの正常なタンパク質機能をバリデーションする。-80 °C で保存する。
注意:内因性タンパク質と外因性タンパク質の区別が不要な場合(例:ノックアウトマウスモデルへの注入など)は、未ラベルのタンパク質で十分な場合がある。実験条件を最適化するために、経験的な試験を行うべきである。
2. 手術処置のための器具の準備
- メスハンドル、ピンセット、小剪刀、止血鉗子、ドリルビット(1.35 mm)、およびチップのみの無菌操作用サージカルドレープを、蒸気インジケーターテープと共にオートクレーブ対応容器にまとめます。手術器具を滅菌してください。 〜経由で 〜でオートクレーブ滅菌する 121 °C 15–20 psiで30分間。
- 追加で必要な材料:滅菌綿棒、ポビドンヨード溶液、70%エタノール、0.9%生理食塩水、イソフルラン、ガラス引きマイクロピペット、滅菌メス刃、除毛クリーム、眼潤滑剤、組織用接着剤または外科用縫合糸、ヒートパッド、電子天秤、調製済みの薬剤およびインスリン用注射器、外科手術記録簿。
- ガラス引き出しマイクロピペットを調製するには、インジェクターに適合する外径(通常は約1.0 mm)および0.5 mmから0.8 mmの内径を持つガラスキャピラリーを選択します。これをピペットプラーに装着し、細くかつ強度の高いテーパーチップが得られる設定で引き出します(これらの設定は使用する装置によって異なるため、個別に最適化する必要があります)。
注:多くの場合、温度を低く設定することで、実質への刺入時に屈曲しやすい長くて柔軟なチップになるのを防ぐことができます。また、引き込み力を低めまたは中程度に設定することで、チップの開口部が狭くなりすぎ、詰まりや注入抵抗の原因となるのを防ぐことができます。解剖顕微鏡を用いて、引き込み後のすべてのピペットチップを検査し、精密ピンセットを使用してチップの開口部を慎重にカットし、内径が約 20 µmベベリング器具を使用する場合は、角度を〜未満にして使用してください。 35°. - オートクレーブ滅菌済みの器具、追加材料、および注入用タンパク質を氷上に保持したまま、手術区域に運ぶ(図1Aオートクレーブ滅菌済みの器具を外科用タオルの上に慎重に広げ、すべての器具の先端を指定された滅菌領域の中心に配置します(図1B,C)。止血鉗子を用いて、ドリルビットを術野の中心に配置します。滅菌済みのメス刃をハンドルに取り付け、刃先を滅菌領域内に保持します。
- ヒーティングパッドをあらかじめ~まで温めておきます。 37 °C また、複数の手術を行う場合は、ビーズ滅菌器の電源を入れてください。
- 細いゲージの針を用いて、マイクロピペットチップにミネラルオイルを充填し、ガラスピペットの全長にわたって気泡がないことを確認します。ガラスピペットをマイクロインジェクターに取り付け、次にロードするタンパク質と同量の液を慎重に排出します。既報の推奨量に基づいた量で、目的のタンパク質をロードします。7 インジェクターに入れ、その後インジェクターを脇に置きます。
3. 定位脳手術の手順
注:すべての手術は高度に換気された手術室で行われ、すべてのスタッフは手袋、フェイスマスク、ヘアカバー、シューズカバー、およびガウンからなる個人用保護具を着用した。イソフルランガスの曝露は健康リスクを伴うため、活性炭キャニスターなどの回収システムが必要であり、イソフルランの使用前後に重量を測定する必要がある。麻酔気化器、換気システム、および回収装置などのすべての機器が、使用前に適切に認定され、校正されていることを確認すること。
- 麻酔気化器に適切な量のイソフルランが充填されていることを確認し、酸素流量を1 L/minに設定する。マウスを投与率3.5%~4%に設定したイソフルランチャンバーに入れる前に、体重を記録する。手術開始時刻を記録する。
- 動物の呼吸数減少をモニターし、その後、足指つまみ反射の消失により完全な麻酔状態にあることを確認する。完全に麻酔が導入されたら、動物をステレオタキシス装置上の加温ヒートパッドへ移動させ、ノーズコーンを介して2%のイソフルランを1 L/minの一定流量で投与する。動物の呼吸数に基づき、必要に応じてイソフルランの流量を調整する。
- 両眼に眼用潤滑剤をたっぷりと穏やかに塗布します。手術中は、潤滑剤が眼全体を覆い続けているかを確認してください。必要に応じて塗り直します。
- 滅菌綿棒を使用して、頭頂部に除毛クリームを塗布し、被毛に揉み込みます。その後、0.9%生理食塩水に浸した綿棒を用いて、クリームと頭部の被毛の両方を取り除きます。頭頂部のすべての被毛が除去されるまで、除毛クリームの塗布と除去を繰り返します。
注意:除毛クリームを、すでに被毛が除去された露出した皮膚に塗布したり、被毛に塗り込んだ状態で3分以上放置したりしないように注意してください。除毛クリームに長時間さらされると、化学熱傷を引き起こす可能性があります。 - 動物の体重に基づき、適切な量の術前鎮痛剤を投与します。鎮痛剤の正確な投与量、投与経路、および投与タイミングについては、IACUCによる審査と承認が必要です。本研究では、4 mg/kgのメロキシカムを使用しました。 〜経由で 手術開始時に投与する皮下注射。
- 動物の頭部をイヤーバーでしっかりと固定し、頭蓋骨ができるだけ平坦かつ均一になるようにします。頭部を軽く押し下げ、動きがないことを確認してください。頭部が沈んだり動いたりする場合は、固定されないまでイヤーバーで再度固定してください。
- 滅菌綿棒を使用し、ベタジンを頭部の中央から外側に向かって円を描くように塗布し、続いて70%エタノールで同様に塗布します。
- ポビドンヨードの塗布を繰り返し、その後、70%エタノールをさらに2回、計3回塗布する。
注:ここからは滅菌野として扱い、滅菌済みの器具のみをこの区域に入れてください。 - メスを用いて、両眼のほぼ上端から両耳の中間点まで、一動作で垂直に切開します。滅菌綿棒を使用し、皮膚を慎重に剥離して頭蓋骨を露出させます。前頭縫合点(ブレグマ)と後頭縫合点(ラムダ)の両方が視認できることを確認し、メス刃を適切な鋭利物廃棄容器に注意して廃棄してください。
- ギザ付きピンセットを使用して、滅菌済みのドリルビットをドリルに取り付けます。ドリルを脳定位固定装置のアームに固定し、ブレグマの中心の真上に、頭蓋骨に軽く触れる状態で配置します。脳定位固定装置のZ軸位置をゼロに設定します。
- 適切な頭部配置を確認するための品質管理措置を実施するには:
- ブレグマでゼロ点調整を行った後、ドリルビットをラムダまで移動させ、再びZ軸の位置を調整して頭蓋骨の表面に軽く触れるようにします。ラムダにおけるZ軸の位置を記録してください。
- ドリルビットを上に引き戻し、次にY方向へ-2.1 mm移動させます。ここはブレグマとラムダの中間付近に相当します。X方向を左右に-1.5 mmおよび+1.5 mm移動させ、いずれの地点においても、ビットが頭蓋骨に触れた瞬間のZ位置を記録してください。
- 記録されるすべてのZ位置が~であることを確認してください <0.2 mm。必要に応じて調整してください。
- 再びブレグマで座標をゼロに設定し、その後、ステレオタキシスアームを目的の(X,Y)座標に移動させます。
注:出版されているマウスの脳定位座標アトラスでは、通常、若年成マウスの標準体重(約28g)が参照されています。マウスの個体差により、これらの参照座標に完全に適合しない場合があります。タンパク質を実験的に投与する前に、染料を用いてパイロット注入を行い、正確な座標を確認することを推奨します。座標を調整する場合の目安として、ブレグマ・ラムダ補正比の使用を検討してください。具体的には、マウスのブレグマからラムダまでを測定した距離(mm)にアトラス推奨の座標値を掛け、その結果をアトラスのブレグマ・ラムダ間距離で除して算出します。 - ドリルを起動し、Z軸方向にゆっくりとアームを下げて頭蓋骨に接触させます。直下の脳組織に接触したり損傷を与えたりしないよう注意しながら、慎重に頭蓋骨を穿孔します。正しく穿孔されると、脳の表面が光沢を持ち、湿った状態で見えてきます。
注:断続的なドリリングおよび低速回転(1000 rpm)での穿孔により、過度な摩擦による発熱のリスクを低減できます。また、穿孔中または穿孔後に滅菌生理食塩水を塗布することで、骨粉のエアロゾル化を抑制できます。実験者のリスクを回避するため、個人用保護具(フェイスマスク、眼保護具)の使用が重要です。 - 複数の注入部位で行う場合は、必要に応じてステップ3.12を繰り返します。
- ドリルをステレオタキシスアームから取り外します。複数の手術を行う場合は、滅菌済みの溝付きピンセットを使用してドリルビットをドリルから取り外し、ビーズ滅菌器に入れます。10秒後、ビーズからドリルビットを取り出し、手術用タオルの上の滅菌領域に置きます。
- 滅菌済みの綿棒を0.9%生理食塩水に浸し、露出した頭蓋骨を湿らせ、ドリリングによって生じた粉塵を拭き取ります。動物の眼潤滑剤を確認し、必要に応じて追加的に塗布してください。
4. 目的タンパク質の注入および術後回復
- ロードしたインジェクターを脳定位固定装置のアームに固定します。ブレグマで再度ゼロ点合わせを行い、目的の(X,Y)座標に調整します。インジェクターの先端を頭蓋骨の穿孔部位から、頭蓋骨直下の脳表面に到達するまで降ろします。Z平面をゼロに設定します。
- インジェクターのチップを、目的のZ座標をわずかに超える位置(さらに約-0.2 mm)まで非常にゆっくりと挿入し、その後、正しい座標まで戻します。
- 目的のタンパク質を、500 nL/min以下の速度でゆっくりと注入する。注入時刻を記録する。
注:組織の損傷やダメージを避けつつ、目的の空間的ターゲットを達成するために、注入量を慎重に検討してください。目的領域ごとの最適量および注入速度を決定するために、経験的な試験を行う必要があります(参照: 考察 (詳細は後述)。 - 注入物の逆流を防ぐため、注入終了後、さらに5〜10分間インジェクターを留置したままにしてください。
- 1~2分かけて、インジェクターを脳からゆっくりと引き上げます。
- 複数回の注入を行う場合は、ステップ4.1~4.5を繰り返します。
- 完了後、ステレオタキシス装置からインジェクターを取り外します。
- 滅菌綿棒を生理食塩水に浸し、外科切開部位を再水和させます。ブピバカインまたはその他の好ましい局所麻酔薬を皮膚に局所投与します。
- 滅菌鉗子を用いて切開部位を閉じ、組織接着剤(または縫合糸やステープルなどの他の任意の方法)を塗布して傷口を密閉する。
注:組織接着剤が動物の目の周辺や、切開部位以外の皮膚に付着しないよう十分注意すること。製造元提供のアプリケーターよりも、滅菌済みのピペットチップとピペットを使用することで、より精密に組織接着剤を塗布できる。 - 耳固定バーとノーズコーンを緩め、動物を回復させるために加温された清潔なケージに入れてください。イソフルラン麻酔から動物を取り出した時刻を記録してください。
- 動物を観察し、最初に立っているのが確認された時間を記録してください。少なくとも30分間、完全に歩行可能になったことを確認した後、ハイドロゲルや再水和させた粉末飼料などの補助的なケアを添えて、清潔なホームケージに戻してください。
注:回復した動物から組織を急性期(24時間以内)に採取する場合を除き、手術後の最初の1週間は1日1回体重測定と観察を行い、副作用の有無、正常な創傷治癒、および健康な回復を確認する必要がある。術後の鎮痛剤は、IACUCによって審査・承認されたプロトコルに従って投与すること。本手順では、術後3日間にわたり、メラロキシカム4 mg/kgを24時間ごとに皮下投与した。すべての観察結果はログブックに記録すること。歩行能力の低下や、以下のような体重減少など、病的な行動が観察された場合、 >術前体重の15%以上の減少、またはその他の健康状態悪化の兆候が見られる場合は、獣医師に相談するか、あるいは動物を人道的に安楽死させ、研究から除外すべきである。
5. 免疫組織化学的手法のための組織標本作製
- 以下の材料を準備する:1x PBS、ピンセット、小型はさみ、30 mLシリンジまたは灌流ポンプ、26ゲージバタフライ針、15 mLコニカルチューブ2本、PBS含有4% パラホルムアルデヒド(PFA)、小型計量器3個(組織からPFAを洗浄するため)、 PBS含有30% ショ糖。
注:PFAは発がん性があり、毒性のある蒸気を放出するため、特別な取り扱いと廃棄が必要である。PFAの調製、使用、廃棄はすべて、化学薬品用ドラフトチャンバーまたはバイオセーフティキャビネット内で行う必要がある。液体廃棄物およびPFAに接触したすべての固体(ピペットチップ、チューブ、計量器など)を含むすべてのPFA廃棄物は、作業が行われている機関が規定する有害廃棄物容器に廃棄すること。 - 施設内での安楽死処置に関するガイドラインに従う。死亡が確認されたら、動物をトレイまたはバケツの上に移動し、ピンセットとはさみを用いて腹腔を開き、心臓を露出させる。
- ポンプまたは30 mLシリンジを用いて、冷えた1x PBSで動物を経心臓灌流させる。
注:凝固を防ぐため、犠牲から灌流までの時間はできるだけ短くし、複数のマウスから組織を回収する場合は、1匹ずつ順番に行うべきである。 - 脳全体を頭蓋骨から取り出し、4% PFA溶液を入れた15 mLコニカルチューブに移動させ、2時間以内で固定する。組織の過固定を防ぐため、各脳をPFAに入れた時間を記録する。
注:組織固定の最適化は、目的の標的に対して経験的に検証されるべきである。例えば、神経リボヌクレオプロテイン複合体とのC1qの相互作用は過固定に敏感である8。適切な固定法の選択に関する詳細は、考察(Discussion)を参照すること。 - 適切な時間組織を固定した後、PBSで3回洗浄し、組織から残存PFAを除去する。
- 脳をPBS含有30% ショ糖溶液を入れた15 mLコニカルチューブに移し、脳が底に沈むまで4 °Cで保存する。通常、これには1~3日かかる。
- 固定済み脳を包埋するために、以下の材料を準備する:PBS含有30% ショ糖、凍結包埋剤、適切なサイズの使い捨て凍結型(22 mm x 22 mmなど)、カミソリの刃、ピンセット、セロロジカルピペット、およびチップ。
- 凍結包埋剤と30% ショ糖溶液を1:1の比率で混合し、包埋液を作成する。22 mm x 22 mmの型を使用する場合、1つの型あたり約5 mLの包埋液が必要である。粘度の異なる液体を混合させるため、ボルテックスで十分に攪拌する。
- 脳の矢状断を作成する場合、カミソリの刃を用いて脳を正中線に沿って切断する(図 2A)。半球を含むサンプル詳細を各組織型に記載する。好みに応じて、半球を個別の型に入れるか、正中線が型の底面を向くようにして一緒に配置する(図 2B)。
- 包埋液を適切な量加え、脳組織を囲んで完全に浸める。充填した型を室温で1時間静置する。
注:ボルテックスによって包埋液に気泡が多く残っていても問題ない。1時間のインキュベーション期間により、気泡が消失する。 - ドライアイスを準備し、その上に平らな金属棚またはプレートを置いて、凍結用の平坦な面を作る。
- 充填した各型を、ドライアイスの上にできるだけ水平に静かに置く。型を移動させた後、凍結が始まる前にピンセットを使用して、脳が正しい位置にあるか確認する。包埋液が完全に不透明になったら完全に凍結したことになり、包埋した組織を免疫組織化学染色を行うまで-80 °Cで保存できる(図 2C)。
- クライオスタット(チャンバー温度:-20 ~ -25 °C、ヘッド温度:-15 ~ -18 °C)を使用して、15~40 µmの矢状断切片をチャージスライド上に回収する。この際、PAPペンでバリアを塗布できるよう、十分な間隔を空けて配置すること。1枚のスライドに3枚の矢状断切片を十分な間隔を空けて配置できる。
注:感度の高いタンパク質、または感度が不明なタンパク質を可視化する場合は、免疫組織化学実験に必要な切片のみを回収し、同日に実験を行うこと。包埋組織は-80 °Cで保存し、再凍結して将来の実験に使用できる。あるいは、切片を貼付したスライドをスライドボックスに入れて-80 °Cで保存することも可能である。
6. 注入タンパク質の免疫組織化学染色の実施
- 免疫組織化学用の材料を準備する:1x TBS、パップペン、サポニン、ウシ血清アルブミン(BSA)、目的の一次抗体、二次抗体、Sudan Black Bベースの自家蛍光消光剤、70%エタノール、DAPI含有封入剤、カバーガラス、マニキュア。
注:市販の自家蛍光消光溶液にはジメチルホルムアミド(DMF)が含まれていることが多く、取り扱いと廃棄に注意が必要である。手袋なしで扱わず、使用済みの溶液は、作業を行う機関の規定に従って有機溶剤廃棄物容器に回収すること。 - 転送ピペットを用いて、スライド上の組織切片に1x TBSを塗布し、10分間洗浄する。
- 1x TBS洗浄液を吸引除去し、パップペンを用いて各組織切片の周囲に疎水性バリアを形成する。
注:最初の1x TBS洗浄後に行うことで、スライドに付着してバリアの効果を低下させる可能性のある過剰な包埋剤の除去に役立つ。バリアを形成する前にタスクワイプで過剰な溶液を取り除くこと。ただし、再水和した組織を乾燥させないように注意すること。 - 1x TBSによる10分間の洗浄をさらに2回繰り返し、計3回洗浄する。
- 透過化バッファーを調製する:1x TBSに0.1%サポニンを加える。調製後2週間以内に使用すること。各切片に約100 µLを塗布し、室温で10分間インキュベートする。
- ブロッキングバッファーを調製する:1x TBSに0.1%サポニンと1% BSAを加える。ブロッキングバッファーは一次および二次抗体溶液にも使用するため、多めに調製して4 °Cで保存する。調製後2週間以内に使用すること。透過化バッファーを吸引除去し、各切片にブロッキングバッファーを約100 µL塗布する。室温で1時間インキュベートする。
- 一次抗体溶液を調製する:ブロッキングバッファーに一次抗体を加える。一次抗体の濃度は1:500から開始し、結果に基づいて調整する。ブロッキングバッファーを吸引除去し、各切片に一次抗体溶液を約100 µL塗布する。
注:標的タンパク質の内因性蛍光信号を増強させるために、タグに対する一次抗体(例:anti-GFP抗体)を用いた増幅を行うことができる。 - スライドを一次抗体溶液に入れたまま、4 °Cで一晩保存する。
注:一晩での蒸発を防ぐため、各切片に十分な量の一次抗体溶液を塗布し、スライドの保存場所にさらに湿度を加えること。 - 室温で1x TBSを用いて10分間、3回洗浄し、一次抗体溶液を洗い流す。
- 二次抗体溶液を調製する:ブロッキングバッファー溶液に二次抗体を加える。二次抗体の濃度は1:200から開始し、必要に応じて調整する。各組織切片に溶液を約100 µL塗布し、遮光した状態で室温で1時間インキュベートする。
注:このステップでは、スライドを遮光したままにする必要がある。 - 室温で1x TBSを用いて10分間洗浄し、二次抗体溶液を除去する。
- 製造者の指示に従い、自家蛍光消光溶液をその都度調製する。20x消光溶液を70%分子生物学グレードエタノールで希釈し、1x作業溶液を調製する。
- スライドを1枚ずつ処理し、1x TBSを吸引除去して1x消光溶液を塗布する。スライドを20~30秒間緩やかに回転させ、溶液を組織切片全体に行き渡らせる。
- 消光溶液を廃棄容器に捨て、転送ピペットを用いて各切片にTBSを塗布し、そのTBSを廃棄容器に捨てる。TBSが透明になるまでこの洗浄を迅速に繰り返す(通常2~3回で十分である)。
- 各スライドで消光溶液のステップを繰り返す前に、切片が乾燥しないよう1x TBSを塗布しておく。
- スライドを1枚ずつ処理し、TBSを完全に吸引除去した後、各組織切片にDAPI含有封入剤を少なくとも1滴塗布する。スライドにカバーガラスを載せ、封入剤の蒸発やカバーガラスの移動を防ぐため、カバーガラスの縁をマニキュアで密封する。すべてのスライドでこれを繰り返す。
- 直ちにイメージングを行わない場合は、スライドを-20 °Cで長期保存する。
結果
C1qは、古典的補体経路の主要な構成要素として自然免疫系において明確な役割を持つ、体内の至る所で高度に発現している巨大な(~450 kD)タンパク質です。しかし、脳内におけるC1qの機能的な役割については、まだ研究が進められています。脳内のC1qは、主に脳の常在性免疫細胞集団であるミクログリアによって産生され、放出されます9。正常な脳の発達におけるシナプス除去、学習と記憶、および疾患状況などのプロセスにおけるC1qの役割は、繰り返し実証されてきました10,11,12,13,14。また、齧歯類と非ヒト霊長類の両方において、脳の老化に伴い、神経構造内またはその直近にC1qが蓄積することが観察されています9,15,16。当研究室では、老化過程における脳内C1q蓄積の機能的影響に関心を持っています。本研究では、成体および老化齧歯類において、C1qがRNA結合タンパク質を含む神経細胞内の細胞内タンパク質と相互作用することを明らかにしました8。T細胞が他の細胞型由来のC1qを内部化することが以前に示されているため17、神経細胞も同様に外来性C1qを in vivo で内部化できるかどうかを検証しました。
本研究では、まず3か月齢の雄マウスに対し、2 µLのC1qタンパク質を片側脳室内(ICV)投与した。C1qは野生型の成体脳に発現しているため、2つのアプローチを用いた。第一に、C1q -/-(ノックアウト)マウスにC1qタンパク質を注入する方法、および第二に、C1q +/+(野生型)動物において内因性と外因性のC1qタンパク質を区別できるよう、594-maleimide抱合によりC1qを蛍光標識する方法である。タンパク質は1 mg/mLの濃度で、10 mM HEPES、300 mM NaCl、pH 7.2の緩衝液に懸濁して投与した。左半球へのICV注入には、以下の脳定位座標を用いた:X = +1.0 mm, Y = -0.4 mm, Z = -2.5 mm。注入速度は500 nL/minとした。逆流を抑制するため、注入に使用したガラス管針は、注入終了後5分間留置してから抜去した。注入1時間後に組織を回収し、正中矢状断面で免疫組織化学的解析に供した。注入が成功していれば、定位標的に設定した領域に局所的な蛍光が認められるはずである。
まず、C1q -/- マウスにおいて、免疫組織化学の手順(ステップ 6.1–6.17)を完了した後、左半球(図 3A)および右半球(図 3B)の 30 µm 正中断面をイメージングしました。ニューロンの細胞体(シアン)を可視化するために抗NeuN抗体を、左心室に1時間前に注入した非タグ付きC1qを可視化するために抗C1q抗体(赤)を使用しました。左半球の脳室周囲の実質に豊富なC1qが観察され、海馬CA3においてニューロン細胞体とC1qの高い共局在が認められました(図 3A)。これは、内因性C1qを発現している野生型マウスで観察される結果と同様です。予想通り、注入1時間後の対側半球では、脳室周囲(および実質内のどこにも)注入されたC1qは観察されませんでした(図 3B)。次に、C1q-594をICV注入したC1q +/+ 野生型(C57BL/6J)マウスの脳をイメージングしました。ここで、自家蛍光消光とDAPI(青)を用いたカバーガラス封入のみで、30 µm 正中断面においてC1q-594(マゼンタ)を可視化できることが確認されました(ステップ 6.12–6.17)。左(注入)半球において、蛍光タグ付きの注入C1q(マゼンタ)が、同様の脳室周囲の分布で観察されました(図 3C)。
ニューロンへの共局在を確認するため、2匹の2ヶ月齢C1q -/- オスマウスを用いて二次的な実験を行った。一方の半球には2 µLのC1q-594をICV注入し、もう一方の半球には2 µLの熱不活化(HI)C1q-594を注入した。熱不活化は594-maleimide結合後に行い、調製したタンパク質の半分を56 °Cに設定したヒートブロックに30 min間置くことで実施した。熱不活化は、天然のC1qタンパク質構造を変化させ、活性化を阻害することが以前に示されている18。懸濁バッファー(50 mM HEPES, 150 mM NaCl, pH 7.5)中に200 µg/mLの濃度で存在する通常の天然C1qは、溶液中で可溶であり、明視野顕微鏡下で可視的な凝集塊は形成しない(Figure 4A)。対照的に、同じタンパク質調製物を加熱すると、明視野下で可視的な凝集塊が観察され(Figure 4B)、タンパク質の立体構造の変化が示唆された。次に、HI-C1qをin vivoで注入することで、ニューロンによるC1qの取り込みが変化するかを検討した。注入1 h後に脳を採取し、各半球を上述のプロトコルに従って同様に処理した。20 µmの矢状断切片において、ニューロンを同定するための免疫組織化学染色を行った。NeuN+ニューロン(シアン)およびC1q-594(赤)を捉えるため、海馬CA3領域において同一の設定で40倍像を撮影した(Figure 5A,B)。通常のC1q-594を注入した半球では、強固なC1qのラベル化が観察されたが(Figure 5A)、HI-C1q-594を注入した半球ではCA3にC1q-594は観察されなかった。ただし、蛍光タンパク質が脳室の縁に集積していることは観察され(Figure 4C)、これはニューロンへの取り込みという通常のC1qタンパク質機能の変化と一致していた。盲検化した実験者が8つの40倍視野においてNeuN+細胞を手動で定量化した結果、半球間でのCA3におけるニューロン密度に変化は認められなかったが(Figure 5D)、HI-C1q-594を注入した半球では、C1q+ニューロンの割合が有意に減少していた(Figure 5C)。これは2標本t検定(two-tailed t-test)により確認された(p = 0.026, n = 2 animals, 動物あたり各半球の画像2枚を解析)。
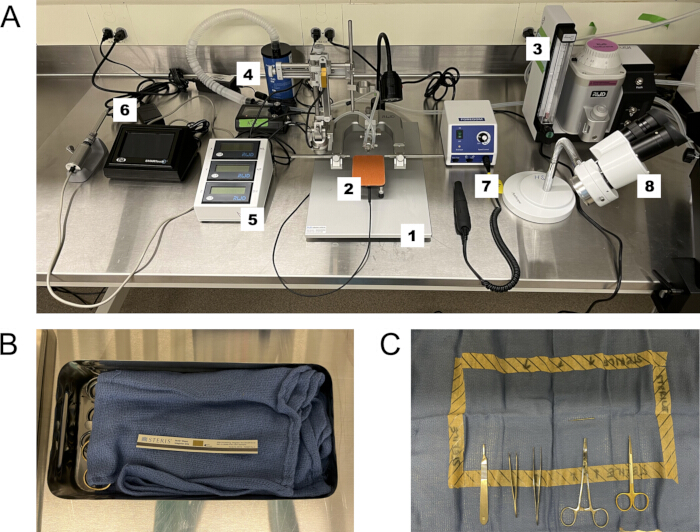
図1: 外科的セットアップおよび術野の滅菌準備。(A) 外科機器:1. 定位固定装置、2. 齧歯類用加温器、3. イソフルラン気化器、4. イソフルラン回収キャニスター、5. デジタル定位固定アーム、6. マイクロインジェクター、7. ドリル、8. 実体顕微鏡。(B) オートクレーブ滅菌済みの器具と、滅菌を確認するための蒸気インジケーターテープ付きの滅菌術野用タオル。(C) オートクレーブ滅菌済みの器具は、滅菌済み術野用タオルで指定された滅菌領域に「先端を内側にして」慎重に配置する。ハンドル部分は滅菌中心領域の外側に保持し、器具の先端はベタジンおよび 70% ethanol での滅菌後にのみ動物に接触させること。こちらのリンクをクリックして、この図の拡大版を表示してください。
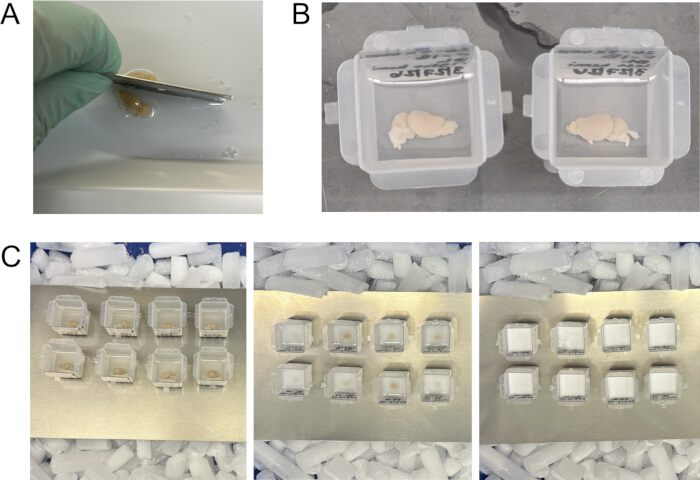
図 2: 矢状断切片作製のための脳の処理および凍結。(A) カミソリを用いて脳を正中線に沿って切断し、各半球の正中線側を下にして凍結用モールドに配置する。(B) 凍結包埋剤とPBS中の 30% sucrose を 50:50 の割合で混合した液体をモールドに満たす。(C) ドライアイス上でモールドに入れた脳を凍結させる(左)。完全に凍結すると不透明になる(右)。こちらのリンクをクリックして、この図の拡大版を表示してください。
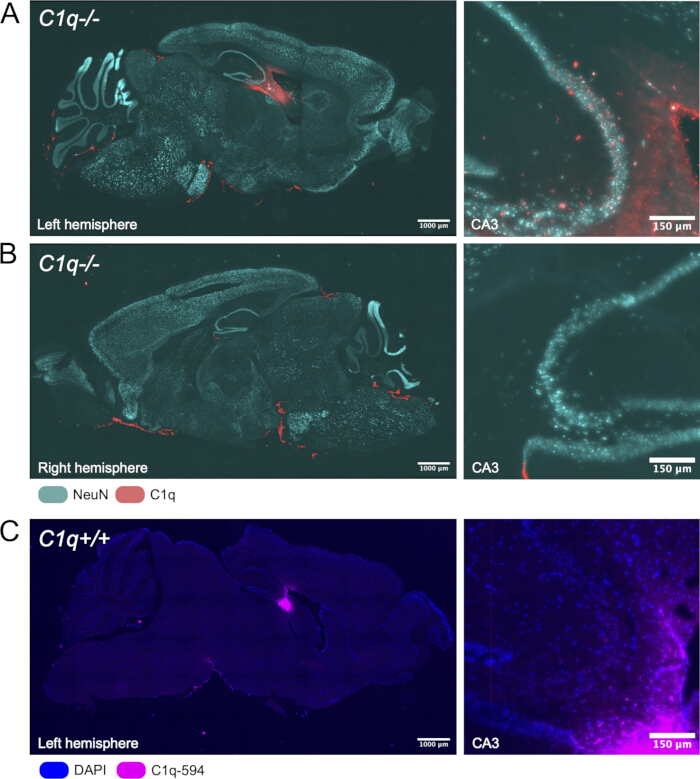
図3C1qタンパク質を脳室内(ICV)投与し、注入から1時間後に得られた代表的な結果。 (A注入したC1qタンパク質(赤)およびNeuN陽性ニューロン細胞体(シアン)の注入側半球における正中面断面。挿入図は、脳室に隣接する海馬CA3領域を示す。B同一個体の注入側とは反対側の半球の矢状断。注入したC1qタンパク質(赤)とNeuN陽性神経細胞体(シアン)を示し、挿入図はCA3領域である。C) 594-maleimide結合により蛍光標識したC1q(マゼンタ)を脳室内(ICV)に注入した野生型動物の矢状断面。免疫組織化学による増幅は行わず、DAPI(青)でカバーガラス封入している。挿入図はCA3領域を示す。左図のスケールバー = 1000 µm、右図のスケールバー= 150 µm. こちらの図の拡大版を表示するには、ここをクリックしてください。
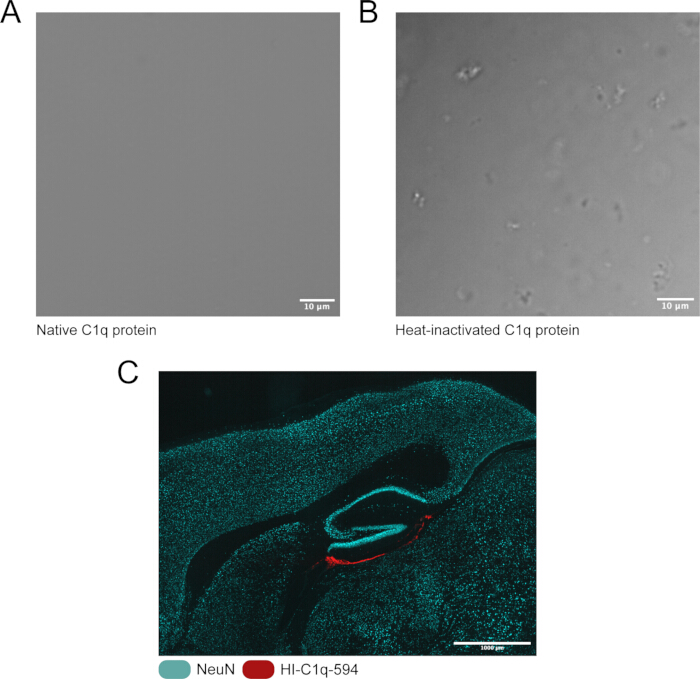
図 4: C1qタンパク質の熱不活化。(A>) 明視野顕微鏡で撮影した、バッファー(50 mM HEPES, 150 mM NaCl, pH 7.5)に200 μg/mLで懸濁させた天然のC1qタンパク質。(B>) 同様のバッファーで同濃度に懸濁させ、明視野顕微鏡で撮影する前に56 °Cで30分間熱処理した同一のC1qタンパク質源。(C>) ICV投与1時間後の矢状断面における、熱不活化(HI)-C1q-594(赤)とNeuN+細胞(シアン)の局在。上のスケールバー = 10 µm、下のスケールバー = 1000 µm。こちらのリンクをクリックして、この図の拡大版を表示してください。
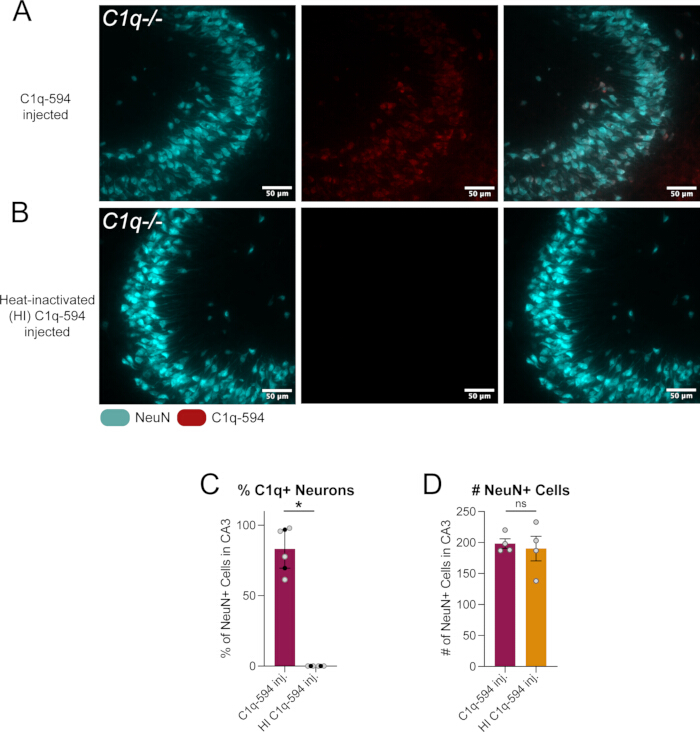
図5海馬ニューロンにおける正常C1qタンパク質および熱不活性化C1qタンパク質の取り込み量の定量化。 (A)C1q-594を1時間前に注入した、脳室に隣接する海馬CA3領域の矢状断。NeuN陽性神経細胞細胞体(シアン)、C1q-594(赤)、およびその重ね合わせ図。B)熱不活化(HI)C1q-594を1時間前に注入した、脳室に隣接する海馬CA3領域の矢状断面。NeuN陽性ニューロン細胞体(シアン)、C1q-594(赤)、および両者の重ね合わせ。C) 40倍の視野内におけるC1q-594陽性NeuN陽性細胞の割合の定量化、両側検定 t検定. (D40倍視野におけるNeuN陽性細胞数の定量化、両側t検定。スケールバー = 50 µm. こちらの図の拡大版を表示するには、ここをクリックしてください。
| タンパク質標識 | 抗体 | |
| 可視化 | 直接的であり、抗体に依存しない | 他のタンパク質との交差反応が起こる可能性があり、抗原の利用可能性に依存する |
| 準備 | 標識によってタンパク質の構造や機能が変化する可能性があるため、標的タンパク質の準備および検証に時間と高度な技術を要する。反応収率が低く、大量の入力タンパク質が必要となる場合がある | 準備は不要であり、多くの抗体が市販されており、すでに検証済みである |
| 実験的な柔軟性 | 必要に応じてライブトラッキングが可能 | 固定が必要 |
| 感度 | 化学量論的な制約により感度が限定的である | 増幅が可能である |
表1: タンパク質標識の利点と欠点 対抗体検出
ディスカッション
新たなエビデンスにより、分泌因子のますます複雑なレパートリーを介した、CNSの恒常性維持におけるミクログリアの重要な役割が支持されています5。ミクログリア由来の因子を定義された時空間的な方法で届ける能力は、多様な環境的および遺伝的条件下における複雑な神経免疫コミュニケーションを解明するための貴重なツールとなります。
この手法は、さまざまな生物学的な疑問を解決するために容易に適応させることができます。本手法は、これまで非常に巨大なタンパク質であるC1qの神経機能における役割をより深く理解するために用いられてきましたが8、他の巨大タンパク質や、サイトカインやケモカインなどの小さなタンパク質の役割を調査するためにも適用可能です。サイトカインやケモカインの免疫学的な役割はかなりよく理解されていますが、in vivoでは、これらの因子はストレス要因に反応して、しばしば同時に、かつ広範囲に放出されます。さらに、さまざまな免疫因子の非免疫的・非標準的な、多くの場合恒常性に関わる役割がますます明らかになっています。本手法を用いることで、特定の因子を単独で、あるいは特定の脳領域で調査することが可能となり、恒常性におけるこれらの因子の役割までも検討できるようになります。本プロトコルのもう一つの有用な応用例は、ノックアウト株や特定の疾患モデルなどのトランスジェニックマウス系統への目的タンパク質の投与です。目的タンパク質を内因性に発現していないマウスにおいて、そのタンパク質の正確な局在と量を制御できる能力を利用して、タンパク質の急性的かつ局所的な投与が行動変化などの影響を誘導するかどうかを判断できます。あるいは、注入した因子の機能に重要であると仮定される特定の受容体やシグナル伝達タンパク質を欠損したトランスジェニック系統に注入することも考えられます。
さらに、タンパク質の機能に関するメカニズム的な理解を深めるために、ミクログリア由来因子の頭蓋内投与を、他の因子の注入と併せて行うことができます。例えば、ミクログリア由来タンパク質であるC1qがどのようにニューロンに進入し、翻訳装置と相互作用するかを明らかにするため、我々は以前、この手法を用いてC1q注入の30分前にエンドサイトーシス阻害剤を併用投与しました。これにより、阻害剤を併用するとニューロン内のC1qが有意に減少したことから、C1qがエンドサイトーシス経由でニューロンに進入することを突き止めました8。同様の実験は、ブロッキング抗体や、競争的な結合因子と想定される他の因子の投与によっても実施可能です。これらの併用投与実験は、注入の間隔を延長または短縮することによって、時間的な調整が可能です。例えば、一方の因子をもう一方の因子の30分前に注入したり、5分前あるいは1時間前に注入したりすることが挙げられます。
本手法を用いた実験を設計する際は、まず標的タンパク質の検出戦略から始めて、いくつかの要因を検討する必要があります。ここでは、タンパク質の直接蛍光標識(図 3C)と、抗体を用いた免疫組織化学的検出(図 3A)という2つの代表的なアプローチを示しました。これらにはそれぞれ異なる利点と限界があります(表 1)。抗体による検出は感度が高く、信号増幅が可能ですが、組織の固定が必要となるため、タンパク質ダイナミクスのライブイメージングなどの用途には適していません。直接蛍光標識はこの制限を回避できますが、タンパク質自体に修飾を加える必要があり、それがタンパク質の特性に影響を及ぼす可能性があるため、検証を行う必要があります。どのアプローチを採用する場合でも、慎重な検証が不可欠です。市販の抗体は広く利用可能ですが、オフターゲット結合や交差反応を示す場合があるため、特異性の試験が極めて重要になります。可能な限り、野生型組織とタンパク質ノックアウト組織での染色の比較など、適切なコントロールを用いて抗体の性能を確認すべきであり、これが抗体検証におけるゴールドスタンダードであり続けています。
対照的に、直接蛍光標識では、実験に使用する前に調製と検証の両方が必要となります。この手法では抗体に依存せずにタンパク質を直接可視化できますが、蛍光タグがタンパク質の構造、局在、相互作用、または機能を変化させないことを確認することが不可欠です。適切な検証方法はタンパク質によって異なりますが、ウェスタンブロットによる予想分子量の確認、正常な細胞内または細胞内小器官への局在の検証、あるいは共免疫沈降などのアッセイによる既知のタンパク質間相互作用の保持の評価などが含まれます。最終的に、抗体ベースの検出と直接タンパク質標識のどちらにも固有の利点と限界があるため、最も適切なアプローチは、対象となるタンパク質に合わせたパイロット研究および公開されている推奨事項19に基づいて経験的に決定されるべきです。
本手法の信頼性を確保するためには、実験者が選択する脳定位座標および注入するタンパク質濃度を、あらかじめ経験的に最適化し、検証しておくことが重要である。座標の検証は、Fast Greenなどの色素を試験的に注入し、注入直後に脳を採取することで行うことができる。これにより、目的領域への色素の局在を視覚的に確認できるとともに、可能な限り正確な注入を行うための座標調整が可能となる。著者らは、目的領域の正確な定位座標を決定するために既報の文献を参照すること、または、以下の記述にあるブレグマ・ラムダ比に基づき、大型または小型のマウスで試験すべき座標を算出することを推奨する。 プロトコール.
注入したタンパク質について実験的な結論を導き出すためには、適切に設計された実験において、検討し組み込むべき重要なコントロールがいくつか存在します。ミクログリア由来タンパク質の研究には、特有の困難が伴います。 経由で 頭蓋内投与。実験者が特定の脳領域における特定のタンパク質に対する反応に関心がある場合、手術自体が炎症を引き起こし、結果に影響を及ぼす可能性があります。免疫関連タンパク質を検討する場合、最も簡便な方法は外科的コントロールを行うことです。具体的には、擬似手術(タンパク質の注入以外のすべての手順を行う)またはベヒクルコントロール注入(すべての手順を行うが、タンパク質の代わりに同量のタンパク質緩衝液のみを注入する)、あるいはその両方を実施します。これにより、手術や組織損傷に依存する効果と、タンパク質自体の結果による効果を区別することが可能になります。さらに決定的な方法としては、不活性化タンパク質または無関係なタンパク質を、同量および同濃度で注入するコントロールを含めることが挙げられます。その際、実験用タンパク質に対するコントロールタンパク質の相対的なサイズを考慮することが重要です。例えば、C1qは非常に大きなタンパク質(約450 kD)であるため、ウシ血清アルブミン(約66 kD)のような一般的なコントロールタンパク質の注入は、最適ではない可能性があります。したがって、本研究では不活性化タンパク質コントロールとして、熱不活性化C1qを使用しました。回収前の所定の時間枠内における注入タンパク質の拡散範囲に応じて、実験的に注入した半球の対側半球にこれらのコントロール条件のいずれかを含めることで、被験者内コントロールとして実施することが可能です。これは、以下の~に見られるように、 代表的な結果 (図4 および 図5).
実験計画において重要な検討事項となるのが組織固定戦略です。固定の種類と時間の両方が、タンパク質の可視化、組織の形態、そして場合によってはタンパク質の機能に深刻な影響を及ぼす可能性があるためです。パラホルムアルデヒド(PFA)などの架橋固定剤は、一般に組織構造を優れた状態で保存しますが、過度なタンパク質架橋によって固定に敏感なエピトープの検出能が低下したり、自家蛍光が増加したり、抗原賦活化が必要になったりすることがあります。対照的に、アルコール、アセトン、またはメタノールベースの溶液などの非架橋固定剤は、固定に敏感なタンパク質をより良好に保存できることが多いですが、組織の完全性が損なわれる可能性があります。これらのトレードオフは、実験目的に応じて、スライド上固定を伴う新鮮凍結切片の使用、生理食塩水灌流後の短時間のPFA浸漬、または標準的な灌流固定など、固定時間と方法を最適化することで軽減できます。すべてのアプリケーションにとって最適な単一の固定戦略は存在しないため、研究者は組織保存とタンパク質検出の最適なバランスを実現するために、主要な実験エンドポイントに基づいて固定条件を選択し、経験的に最適化する必要があります。
本プロトコルの目的は、実験結果を定量化する方法を規定することではなく、タンパク質送達を標準化することにあります。ただし、研究目的に応じていくつかの手法が有用であると考えられます。この例では、細胞マーカー(例:ニューロンにはNeuN)に対する抗体を用いた免疫標識を行い、目的タンパク質との共局在を定量化することで、細胞型特異的なタンパク質取り込みを評価していますが(図5)、蛍光レポーターマウス系統を用いることで、特定の細胞集団を同定する別の手段を得ることも可能です。もう一つの重要な評価項目はタンパク質の拡散であり、これは注入したタンパク質の生化学的特性に強く影響されます。タンパク質の拡散範囲を正確に特徴づける必要がある場合は、定義された分子量を持つデキストランなどの不活性な蛍光トレーサーを共注入し、頭蓋内送達後の特定の時点における注入分布と組織拡散を推定することを推奨します。これらの実験は、代表的な結果(Representative Results)セクションの実験パラメータを決定するために、著者らによって以前に実施されました8。
最後に、トラブルシューティングの過程で、タンパク質検出および頭蓋内投与の最適化が必要になる場合があります。一般的な課題の一つは、目的のタンパク質から信頼性の高い蛍光信号を得ることです。前述のように、固定戦略は信号の品質を決定する主要な要因となります。高い自家蛍光に加えて真の蛍光信号が弱い場合は、まず組織固定の時間および/または範囲を短縮することが推奨されます。過剰固定は一般的であり、自家蛍光の増加と標的信号の減少の両方を招く可能性があるためです。また、本プロトコルには自家蛍光消去溶液が含まれており、これにより標的蛍光のS/N比を向上させることができます。適切に実施すれば、注入手順による組織損傷は最小限に抑えられるはずです。注入器の進入部位における空洞化や病変形成が観察されるべきではありません。もしこれらのいずれかが発生した場合は、組織へのスムーズな貫通を確実にするため、ガラス管引きピペットの作製を最適化する必要があるかもしれません。例えば、ピペットチップが十分に剛であり、脳実質に接触した際に曲がらないことを確認し、スムーズな進入を促進するために必要に応じてベベルを調整し、鋭いエッジを作成してください。脳の深部領域に注入する場合、注入器が脳表面に接触することなく標的領域に到達できるよう、引き出したピペットの長さを長くする必要があるかもしれません。脳室ではなく脳実質に直接注入物を投与する場合は、浮腫を最小限に抑え、注入部位の空洞化を防ぎ、ピペット抜去時の注入物の逆流を減らすために、少量の注入量(<1 µL)が推奨されます。また、ゆっくりと注入し(<500 nL/min)、注入完了後、注入物が周囲の組織に拡散するように5–10 min待ってからピペットを抜去することが推奨されます。ピペットの除去中に注入経路に沿って液体が逆流しているのが観察される場合、または免疫組織化学的処理後に注入経路に沿って検出される場合は、注入量および/または注入速度を下げ、注入後の待機時間を延長させてください。
開示事項
著者らは、利益相反がないことを宣言します。
謝辞
本研究は、National Alzheimer’s Coordinating Center (NACC; NSH)、Alzheimer’s Association (NSH)、およびDuke Institute for Brain Sciences (DIBS) Germinator Award (JD) からの資金提供を受けて実施されました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 0.9% 生理食塩水 (医薬品グレード) | Cytiva | Z1376 | |
| 30 mL シリンジ | Becton, Dickinson and Company (BD) | 302832 | |
| 70% エタノール | Koptec | UN1170 | |
| Alexa Fluo 594 C5 Maleimide | Invitrogen | A10256 | |
| 麻酔気化器 | RWD | TAIJI-IE | |
| ビーズ滅菌器 | VWR | 75999-324 | |
| BSA | Genessee Scientific | 25-529 | |
| バタフライ針 - Vacutainer Safety-Lok | Becton, Dickinson and Company (BD) | 367281 | |
| カバーガラス - 50 mm No. 1 | Avantor (VWR) | 48393-081 | |
| デジタル齧歯類用定位固定装置 | RWD | 68803 | |
| 使い捨て凍結型 | Electron Microscopy Sciences | 70182 | 成マウス脳の矢状断用 22 mm x 22 mm |
| 解剖顕微鏡 | Leica | MZ FLIII | |
| 包埋剤 - Tissue-Tek OCT | Sakura | 4583 | |
| 眼用潤滑剤 | Optixcare | OPX-4242 | |
| ガラスピペットプラー | Sutter Instrument Co. | Model P-30 | インジェクター用に 1.14 MM, 3.5" サイズを使用 |
| ガラスピペット | World Precision Instruments | 504949 | |
| ヤギ抗ウサギ AF594 二次抗体 | Invitrogen | A-11012 | |
| ヤギ抗ラット AF488 二次抗体 | Invitrogen | A-11006 | |
| 除毛クリーム | Nair | 42016527 | |
| 加熱ステージ - Rodent Warmer X1 | Stoelting | 53800M | |
| 高速回転マイクロモーター (ドリル) およびドリルビット | Stoelting | 51449 | |
| イソフルラン | Dechra | Isospire | |
| マイクロインジェクターおよびコントローラー | WPI | NANOLITER2020 | |
| 顕微鏡スライドグラス | Premiere | 8348 | |
| 軽質流動パラフィン | Fisher Scientific Education | S25439 | |
| DAPI含有封入剤 | Sigma-Aldrich | F6057 | |
| マニキュア | Electron Microscopy Sciences | 72180 | |
| 天然マウス補体 C1q タンパク質 | Creative Biolabs | CTP-463 | 他社製品には、脳内の正常な C1q ダイナミクスを阻害する分子不純物が含まれている可能性があります |
| PAPペン - ImmEdge Pen | Vector Laboratories | H-4000 | |
| パラホルムアルデヒド - 16% | Electron Microscopy Sciences | 15710 | 4% に希釈して使用 |
| リン酸緩衝生理食塩水 (PBS) | Sigma-Aldrich | P3813 | |
| ポビドンヨード溶液, 10% (w/v) | Ricca | 3955-16 | |
| ウサギ抗 C1q 一次抗体 | Abcam | ab182451 | |
| ラット抗 NeuN (RBFOX3) 一次抗体 | Biolegend | 608451 | |
| サポニン | Sigma-Aldrich | 47036 | |
| メス刃 - No. 10 | VWR | 76457-442 | |
| 蒸気滅菌インジケーターテープ | Steris | 801010 | |
| Puritan 滅菌綿棒 | Puritan | 25-806 1WC | |
| スクロース | Sigma-Aldrich | 84097 | |
| 手術用タオル | McKesson | 16-6006-B | |
| 組織用接着剤 - Vetbond | 3M | 1469SB | |
| Tris 緩衝生理食塩水 | Sigma-Aldrich | T5941, S7653 | |
| TrueBlack | BIOTIUM | 23007 |
参考文献
- Medawar PB. Immunity to homologous grafted skin; the fate of skin homografts transplanted to the brain, to subcutaneous tissue, and to the anterior chamber of the eye. Br J Exp Pathol. 1948;29(1):58-69.
- Medawar PB. Immunological tolerance. Nature. 1961;189:14-17.
- Guo X, et al. Neuro-immune crosstalk: molecular mechanisms, biological functions, diseases, and therapeutic targets. MedComm (2020). 2026;7(2):e70497.
- Castellani G, Croese T, Peralta Ramos JM, Schwartz M. Transforming the understanding of brain immunity. Science. 2023;380(6640):eabo7649.
- Di Pietro AA, et al. Microglia in systemic neuroimmune communication: functions beyond phagocytosis. Trends Immunol. 2026;47(6):495-510.
- Zhou L, Wang Y, Xu Y, Zhang Y, Zhu C. A comprehensive review of AAV-mediated strategies targeting microglia for therapeutic intervention of neurodegenerative diseases. J Neuroinflammation. 2024;21(1):232.
- Yue W, Shen J. Local delivery strategies for peptides and proteins into the CNS: status quo, challenges, and future perspectives. Pharmaceuticals (Basel). 2023;16(6):810.
- Scott-Hewitt N, et al. Microglial-derived C1q integrates into neuronal ribonucleoprotein complexes and impacts protein homeostasis in the aging brain. Cell. 2024;187(16):4193-4212.e4124.
- Fonseca MI, et al. Cell-specific deletion of C1qa identifies microglia as the dominant source of C1q in mouse brain. J Neuroinflammation. 2017;14(1):48.
- Stevens B, et al. The classical complement cascade mediates CNS synapse elimination. Cell. 2007;131(6):1164-78.
- Schafer DP, et al. Microglia sculpt postnatal neural circuits in an activity and complement-dependent manner. Neuron. 2012;74(4):691-705.
- Hong S, et al. Complement and microglia mediate early synapse loss in Alzheimer mouse models. Science. 2016;352(6286):712-6.
- Wang C, et al. Microglia mediate forgetting via complement-dependent synaptic elimination. Science. 2020;367(6478):688-94.
- Stevens B, Johnson MB. The complement cascade repurposed in the brain. Nat Rev Immunol. 2021;21(10):624-5.
- Stephan AH, et al. A dramatic increase of C1q protein in the CNS during normal aging. J Neurosci. 2013;33(33):13460-74.
- Datta D, et al. Classical complement cascade initiating C1q protein within neurons in the aged rhesus macaque dorsolateral prefrontal cortex. J Neuroinflammation. 2020;17(1):8.
- Ling GS, et al. C1q restrains autoimmunity and viral infection by regulating CD8. Science. 2018;360(6388):558-63.
- Zubler RH, Lange G, Lambert PH, Miescher PA. Detection of immune complexes in unheated sera by modified 125I-C1q binding test: effect of heating on the binding of C1q by immune complexes and application of the test to systemic lupus erythematosus. J Immunol. 1976;116(1):232-5.
- Obermaier C, Griebel A, Westermeier R. Principles of protein labeling techniques. Methods Mol Biol. 2015;1295:153-65.
再版と許可
この記事は公開されました
動画は近日公開