遺伝子機能および薬剤耐性に関するMycobacterium tuberculosisの変異を研究するため、同源背景に変化を導入する2つの標的部位特異的変異導入法、すなわち自殺ベクターを用いた2段階アレル交換(AE)と、ssDNAオリゴヌクレオチドを用いたリコンビニアリングについて、その手法の記述および比較を行う。変異導入は、PCRおよび増幅産物のシーケンシングによって確認する。
方法論記事
Mycobacterium tuberculosisにおける部位特異的突然変異導入
* These authors contributed equally
この記事について
サマリー
要約
臨床分離株に見られる多様な遺伝的背景による混同の影響を排除し、特定の変異の効果を研究するためには、マイコバクテリアのゲノムを精密に操作する必要があります。これは、背景にある変異が目的の変異の効果を増強または抑制する可能性がある遺伝子機能や薬剤耐性メカニズムの解析において特に重要です。本稿では、等遺伝的なMycobacterium tuberculosisの背景に定義された変異を導入するための、2つの標的部位特異的突然変異導入法、すなわち自殺ベクターを用いた2段階のアレル交換法とオリゴヌクレオチド介在性リコンビニアリング法について記述し、比較します。
2段階アレル交換では、マイコバクテリアの複製起点を持たず、変異導入されたDNA断片および以下のような選択マーカーを搭載した自殺ベクターを使用します。 sacB ショ糖感受性について、 lacZ ブルーホワイトスクリーニングおよび抗生物質耐性遺伝子(カン または ハイグロマイシン)。このプロセスでは、多段階ポリメラーゼ連鎖反応(PCR)または合成によって変異導入断片を生成し、それをベクターにクローニングし、エレクトロポレーションによって導入します。 *M. tuberculosis*、そして抗生物質耐性とブルーホワイトスクリーニングを用いて、シングルクロスオーバー(SCO)組み換えイベントを選択します。続いて、野生型配列を保持する細菌を除去するため、スクロースとX-galによるカウンターセレクションを行います。この手法により、マーカーを伴わない安定した変異を確実に導入できますが、時間と手間がかかります。
リコンビニアリングでは、誘導可能なアセタミダーゼプロモーターの下でChe9c gp61リコンビナーゼを発現するpJV75amberなどのリコンビナーゼ発現プラスミドと、一本鎖DNA(ssDNA)オリゴヌクレオチドを用いて、精密な変異を導入します。形質転換体は適切な抗生物質を用いて選別し、PCRおよびサンガーシーケンシングによって確認します。この手法はより簡便で迅速かつ費用対効果が高いですが、形質転換効率の低さ、新鮮なコンピテントセルの必要性、およびゲノム領域やオリゴヌクレオチド設計に依存する効率の変動によって制限される場合があります。
2段階のアレル交換法とリコンビニアリングを併用することで、M. tuberculosisに特定の変異を導入するための相補的な戦略を構築できます。どちらの手法においても、遺伝子機能や薬剤耐性に関連する変異体などの変異を、実験的に検証することが可能です。
概要
ゲノム変異の研究により、さまざまな手法を用いて遺伝子機能や薬剤耐性の解析が可能になります。しかし、目的の変異を持つ臨床分離株は遺伝的背景が複雑であり、他の数多くの変異が相互作用して相乗的または拮抗的な影響を及ぼす可能性があるため、結果の解釈が困難になることがよくあります1。人工知能(AI)ベースのアプローチによって耐性を予測することは可能ですが、それを決定的に証明したり、下流への影響を特定したりすることはできません2,3。
自然突然変異を利用する変動解析(Fluctuation assays)は、抗マイコバクテリウム薬などの既知のストレス要因下で耐性を効果的に選択することができます4,5。しかし、この非標的的な戦略では大規模なスクリーニングが必要となり、臨床分離株で観察される薬剤耐性関連遺伝子の新規変異など、特定の変異を確実に回収できる保証はありません。
いくつかの標的アプローチが開発されており、その中でも部位特異的突然変異導入は、目的の遺伝子に正確な単一塩基置換(点突然変異)を導入するために用いられる一連の分子生物学的手法を包含しています6。一般的なワークフローは以下の通りです:(1) 目的の点突然変異を含む目的遺伝子を保持するドナーDNA断片またはプラスミドの作製、(2) このDNAの細菌への導入、(3) 変異配列の染色体上の標的遺伝子座への配送、(4) 組換えによる変異の組み込みの促進、(5) 組換え変異体のスクリーニング。
本出版物では、M. tuberculosis遺伝子の標的操作のための2つの異なる部位特異的変異導入戦略について説明し、それらのワークフローを比較し、それぞれの利点と欠点を考察します。これらの手法は、マイコバクテリウム本来の相同組換え(HR)修復経路(ここでは自殺ベクターを用いた2段階アレル交換(AE)とも呼びます7)、またはプラスミドにコードされたファージ由来のリコンビニアリングシステム8のいずれかを利用するものです。
2ステップのAE 法では、自殺配送ベクターをHRにより生物の染色体DNAに組み込みます。この自殺配送ベクターには、pNIL/pGOALベクターシリーズの一部を構成するフレキシブルカセットが含まれており、詳細に検討されています7。これにより、遺伝子ノックアウトや大きな挿入を含む複雑な編集において、高精度で安定した統合が可能になります。自殺ベクターとリコンビニアリングを用いたAEの基本原理は、HRベースの遺伝子ノックアウトや点変異の導入を含む、マイコバクテリアに関する以前のプロトコルで確立されています9,107。AEの制限としては、複数の選択マーカーによるin vitroでの抗生物質ストレスの可能性、連続継代中の自然変異のリスク、手間のかかるクローニング工程、および8〜12週間かかることもある2ステップの選択プロセスが挙げられます。
対照的に、リコンビニアリングはpJV75amber由来のChe9c gp61リコンビナーゼと一本鎖DNA(ssDNA)オリゴヌクレオチド8,11を利用して、部位特異的変異導入およびスクリーニングを容易にします。エピソームプラスミドpJV75amberは、誘導可能なアセタミダーゼプロモーターの制御下で、Che9c gp61リコンビナーゼ(E. coli RecTの相同物である一本鎖DNAアニーリングタンパク質)を発現します8。このリコンビナーゼタンパク質は、点変異を含む外因的に合成されたssDNAオリゴヌクレオチドテンプレートと、内因性の相同DNA鎖との間でのssDNAの認識、アニーリング、および対立遺伝子交換を媒介します8。
リコンビニアリング(Recombineering)はクローニングの手順を省略できるため、期間を4〜6週間に短縮することができ、臨床分離株における薬剤耐性変異体の迅速な検証に最適です。しかし、リコンビニアリングはあるゲノム領域で効率が変動したり、短い相同領域(homology arms)の使用によりオフターゲット(非正当)組換えが生じたりする場合があり、実験の繰り返しが必要になることがあります。さらに、組み込まれたカウンターセレクション(逆選択)がない場合は、コロニーの広範なスクリーニングが必要になる可能性があります。
これら2つの手法を並べて提示することで、研究者はプロジェクトのニーズに基づいて、必須遺伝子に対する堅牢でマーカーフリーな編集にはAEを、ハイスループットな変異導入における迅速さと簡便さにはリコンビニアリングを、というように選択することが可能になります。最終的に、これらのアプローチにより、遺伝的背景による混同を避けて、遺伝子機能、エピスタシス、および耐性メカニズムに関する研究を促進できます。本稿では、複雑な編集に対するAEの適応性、リコンビニアリングの迅速性、およびAEの労力集約的な側面を強調しています。さらに、リコンビニアリングにはゲノム領域依存性があることが示されており、これは先行する単一手法のプロトコル8では強調されていませんでした。ここでは、M. tuberculosisにおける部位特異的変異導入のための、標的を絞った適応策と改善案を提示します。
生きたM. tuberculosisの操作を伴うすべての実験は、機関のバイオセーフティプロトコルおよびリスクアセスメントに従い、訓練を受けた人員がBSL3施設内で実施しなければなりません。施設は、アクセス制限、陰圧気流、およびHEPAフィルタ付き排気システムを備えている必要があり、作業は認定された生物安全キャビネット(クラスII)内で行う必要があります。さらに、BSL-3施設内では、電動ファン付き呼吸用保護具(PAPR)またはN95マスク、手袋、カバーオールまたはガウン、および眼保護具などの個人用保護具(PPE)を常に着用してください。培地や使い捨て用品を含むすべての廃棄物は、BSL3から搬出する前にオートクレーブ滅菌または化学的除染を行う必要があります。
PCRなどのダウンストリーム解析のためにBSL3から搬出する前に、細胞ペレットを含む培養物は80 °Cで60分間加熱不活化する必要があります。不活化したサンプルは、二重袋に入れ、適切な洗剤と70% ethanolで表面除染を行った後、分子生物学的作業を行うBSL2へ搬送します。これらの安全対策は、遠心分離やピペッティングなどの操作中にエアロゾルが形成され、不慮の曝露につながるリスクを最小限に抑えるために重要です。
UV照射中は、UV保護ゴーグルまたはフェイスシールド、および手袋を着用してください。皮膚や眼への損傷を防ぐため、照射は必ず密閉されたUV照射装置内で行ってください。
プロトコル
方法A:2段階対立遺伝子交換 (AE)
注:相同組換えは、M. tuberculosisの標的遺伝子に点変異を導入するための効果的な手法です。この技術は、1) インサート配列の作製および増幅、2) サイサイドデリバリーベクターの構築、3) マイコバクテリアゲノムへの変異DNAの導入、4) 変異アレルを含むプラスミドの形質転換による共組み込み体の作製、5) 共組み込み体を解消させるためのカウンターセレクション、という5つの段階で構成されています。この手法は欠損変異体の作製にも適用可能ですが、ここでは単一塩基変異株の作製に焦点を当てます。
- 相同組換え用dsDNA断片の作製
注: AEを用いて単一塩基置換の影響を調べる場合、単一塩基変異(SNV)を有する目的の断片または遺伝子を作製するためのオプションが3つあります。(1) ポリメラーゼ連鎖反応(PCR)により、臨床株から目的のSNVを含むゲノム領域を増幅し、適切なベクターにクローニングする。(2) 目的の点変異を導入するように設計されたカスタム合成オリゴヌクレオチドを購入する。(3) 以下に述べる3ステップPCR法を用いて、目的の断片または遺伝子に点変異を導入する。このオーバーラップPCRにより、ゲノム配列の標的部位に正確に単一塩基置換を導入できます。これには2組のプライマーセットが必要で、1) 上流および下流領域を個別にPCR増幅する、2) 2つのオーバーラップ断片をアニーリングさせる、3) 外側プライマーを用いて全長DNA断片を増幅する、という3つのステップが含まれます。- 外側プライマーを、遺伝子のそれぞれ上流領域の5'端と下流領域の3'端に結合するように設計します。これらの外側プライマーには、遺伝子に対する20塩基対(bp)の相同領域、制限酵素サイト、およびクローニング実験中に直接制限酵素消化できるように、各プライマー末端に6 bpの非コード配列オーバーハングを含めてください。制限酵素サイトがベクターに存在し、目的の遺伝子内には存在しないことを確認してください(材料表)。
- 中央プライマーは、互いに相補的で目的のSNVを持つように設計します。相補的なフォワードプライマーとリバースプライマーが上流領域と下流領域の中間部分でオーバーラップし、dsDNA断片の中心に塩基置換が組み込まれるようにします。
- ハイミスマッチ校正Taqポリメラーゼを用い、M. tuberculosis H37Rv由来のゲノムdsDNAを鋳型DNAとして、25 µLのPCR反応ミックス(図1)で反応させます。個別の反応を次のようにセットアップします:GCバッファー 5 µL(最終1×、GC含量の高いM. tuberculosis DNAに推奨)、10 mM dNTPs 0.5 µL(最終各 200 µM)、10 µM フォワードプライマー 1.25 µL(最終 0.5 µM)、10 µM リバースプライマー 1.25 µL(最終 0.5 µM)、ポリメラーゼ 0.25 µL(最終 1 U)、鋳型DNA 1 µL(50–100 ng)、100% DMSO 0.75 µL(GC含量の高い鋳型用に最終 3%)、およびヌクレアーゼフリー水を加えて最終容量を25 µLにします。一方の反応にプライマーAとBを、もう一方にCとDを使用します(図1A)。
- 2つのDNA断片を個別に増幅します:プライマーAとBで上流領域を、プライマーCとDで下流領域を増幅します(図1A)。使用したプライマーおよびアンプリコンの長さに合わせてサイクリング条件を最適化します。開始変性を98 °Cで30 sとし、その後、98 °Cで10 sの変性、Tm(通常、これらのプライマーでは 55–65 °C)での30 sのアニーリング、1 kbあたり72 °Cで30 sの伸展を30サイクル行い、最後に72 °Cで5分間の最終伸展を行います。4 °Cで保持します。
- 作製した各PCR産物(ステップ 1.4より)を5 µLずつ新しい25 µLの反応液に混合し、上流領域と下流領域をアニーリングおよび伸展させます(成分比率は比例して調整し、プライマーの添加は除きます)(図1B)。サイクリング条件は同じままとし、サイクル数を10–15回に減らします。
- 第3ステップの前に第1ステップのPCR産物から過剰なプライマーを除去する場合、多くは希釈(1:10から1:50)で十分ですが、より高い純度が必要な場合や、非特異的なバンドが存在する場合は、市販のカラムベースの精製キットまたはゲル抽出を使用してください。
- 最後の増幅ステップでは、オーバーラップPCR産物(ステップ 1.5より)2 µLを、プライマーAおよびD(最終各 0.5 µM)を含む新しい25 µLの反応液に加えます(図1C)。サイクリング条件はステップ 1.4と同じにします。
注:新しいプライマーの組み合わせ(プライマーAとD)および伸展後の断片長に合わせて、アニーリングTmと伸展時間を調整することを忘れないでください。 - アグロースゲル電気泳動により増幅を確認します。スメアがなく、予測サイズの単一バンドが得られるはずです。
注:ゲルは捨てないでください。ステップ 2.1で使用します。
- SNV含有dsDNA断片の配列決定のためのベクター構築
注:このセクションではAEの第2ステップについて説明します。作製した目的の断片をシーケンシングベクターにクローニングすることで、プラスミドの増殖を可能にし、後続のステップでより効率的なクローニングを行うための多コピーを取得します。- GreenおよびRogersの方法12に従って、化学的コンピテントE. coli細胞を調製します。
- 清潔なメスを用いて、ステップ 1.8のSNV含有PCR増幅dsDNA断片をゲルから切り出し、メーカーのプロトコルに従って市販のゲルおよびPCR精製キットを用いて精製します。分光光度法を用いてDNA濃度を測定し、50–100 ng/µLを目指します。精製後、溶液が透明であることを確認してください。
- 適切なリガーゼを用いて、線状DNA断片をシーケンシングベクター(例:pJET1.2)にライゲーションします。10 µLの反応系でライゲーションを行います:10×リガーゼバッファー 1 µL、ベクター 50 ng、インサート 150 ng(モル比 3:1)、DNAリガーゼ (400 U/µL) 1 µL、および水を加えて10 µLにします。4 °Cで一晩インキュベートし、65 °Cで10分間インキュベートして不活性化します。
- ライゲーションしたプラスミドDNA 5 µL(ステップ 2.3参照)を100 µLのコンピテント細胞に加え、タッピングにより穏やかに混合し、プラスミド構築物を化学的コンピテントE. coli細胞に形質転換します。混合物を氷上で30分間インキュベートします。42 °Cで90秒間ヒートショックを与え、直ちにチューブを氷に戻して2分間保持します。Luria-Bertani (LB) 培地 900 µLを加え、37 °Cで振とう(200 rpm)しながら1時間インキュベートして回復させます。
- 遠心分離(3,000 × gで10分間)により細胞を回収し、LB培地を除去します。組換え細胞を100 µLの新鮮なLB培地に再懸濁し、適切な抗生物質を含むLBアガープレートに50 µLを播種し、37 °Cで一晩静置培養します。1プレートあたり50–500個のコロニーが得られることが予想されます。
- 1–10個の単一コロニーをピックアップし、ステップ 1.3に記載した通り、プライマーAおよびDを用いて各コロニーの細胞をPCR反応に加え、コロニーPCRによりDNA断片の存在をスクリーニングします。PCRはステップ 1.4に記載の方法で実施します。
- PCR陽性コロニー(通常 5–10個)を選択し、抗生物質を含む5 mLのLB培地中、37 °C、200 rpmの振とう条件下で一晩培養します。
- 各一晩培養液のグリセロールストック(-80 °C冷凍保存)を作製します。市販のミニプレップDNA精製キットを用いてプラスミドDNAを抽出し、サンガーシーケンシングを行って、dsDNA断片の配列とSNVの存在を確認します。さらに、制限酵素(RE)マッピングを行い、正しいサイズの断片がシーケンシングプラスミドに組み込まれていることを確認します。ゲル電気泳動で検証し、予測サイズと一致する断片が得られることを確認してください。
- 自殺配信ベクターの構築
注:このセクションでは、自殺配信ベクターの最終調製について説明します。広く用いられている2つの自殺配信ベクターはp1NILとp2NILであり、これらはマルチクローニングサイト内の制限酵素切断部位のみが異なります。本プロトコルではp2NIL(材料表)を使用します。ベクター構築の際は、ユニークな制限酵素サイトを確認するためにp2NILおよびpGOAL19のプラスミドマップを参照してください。- 適切な酵素(例:HindIIIおよびKpnI)を用いて、シーケンシングベクターからステップ 2.8で確認済みのSNV含有DNA断片を制限酵素消化により切り出します。別の反応で、自殺配信ベクター(例:p2NIL)を同じ酵素で消化します。両方の消化を大規模(DNA 1 µg)に、50 µLの反応系で行います:10×バッファー 10 µL、各酵素 (10 U/µL) 1 µL、DNA 1 µg、およびヌクレアーゼフリー水を加えて最終容量を50 µLにします。37 °Cで1時間インキュベートします。メーカーの推奨に従い、必要であれば熱不活性化を行います。
- アグロースゲル電気泳動によりDNA断片を分離します。予測サイズに明確なバンドが見えることを確認してください。線状化したp2NILベクターとSNV含有DNA断片をアグロースゲルから切り出し、市販のゲルおよびPCR精製キットを用いて精製します。
- 分光光度法を用いてDNA濃度を測定し、p2NILベクターDNA 50 ngを用いてインサート対ベクターのモル比が3:1になるように必要なDNA量を算出します。10 µLの反応系でライゲーションを行います:10×リガーゼバッファー 1 µL、ベクター 50 ng、インサート 150 ng(モル比 3:1)、T4 DNAリガーゼ (400 U/µL) 1 µL、および水を加えて10 µLにします。4 °Cで一晩インキュベートします。
- インサートを含むライゲーション済みベクターをコンピテントE. coli細胞に形質転換します(ステップ 2.4参照)。50 μg/mL カナマイシン (Kan) を含むLBアガーに播種し、37 °Cで一晩インキュベートします。
- 得られたコロニー(SNV含有DNA断片を含むp2NIL、以下p2NIL_insert)に対してコロニーPCR(ステップ 2.6参照)およびアグロースゲル電気泳動を行い、SNV含有DNA断片の存在を確認します。PCRはステップ 1.3に記載の方法で、ステップ 1.7で最適化したプライマーAおよびDを用いて実施します。
- 正しく構築されたp2NIL_insertベクターを含むコロニーを、Kan含有LB培地 10 mLに接種し、37 °C、200 rpmの振とう条件下で一晩培養します。フリーザーストック(培養液 1–2 mLを使用)を作製し、ミニプレップを行ってp2NIL_insertを単離します。
- pGOALベクターシリーズ(pGOAL17またはpGOAL19)から選択マーカーをp2NIL_insertに導入します。pGOALとp2NIL_insertの両方を、個別の50 µL反応系でPacI制限酵素により消化します(ステップ 3.1参照)。
- 得られた断片をアグロースゲル電気泳動で分離し、目的の断片を切り出し、市販のゲルおよびPCR精製キットを用いて精製します。
- アルカリホスファターゼ処理により、線状化したp2NIL_insertの5'端と3'端の自己ライゲーションを防ぐために脱リン酸化します:20 µLの反応系に、10×バッファー 2 µLと水を加え、断片DNA 1 µgあたり1ユニットの酵素を加えます。37 °Cで10分間インキュベートした後、75 °Cで2分間加熱不活性化します。
注:自己ライゲーションを防ぐ必要がある場合、ベクターDNAはrAPidアルカリホスファターゼ 1 unit/µgを用いて脱リン酸化し、加熱不活性化までインキュベートします。 - 脱リン酸化したp2NIL_insertにpGOAL選択マーカーカセットをライゲーションしてp2NIL_insert_SMを作製します(10 µLの反応系、ステップ 2.3参照)。その後、化学的コンピテントE. coli細胞に形質転換します(ステップ 2.4参照)。
- 適切な抗生物質(50 µg/mL Kanおよび/または 200 µg/mL Hyg)と 50 µg/mL X-galを含むLBアガーに播種し、選択マーカーの機能を確認します。37 °Cで一晩インキュベートします。LacZ活性を示す青いコロニーが得られるはずです。
- 個々の青いコロニーを、抗生物質含有LBアガー(2%スクロースありとなしの両方)にストリークし、スクロース感受性を確認します。
- 制限酵素(RE)マッピングにより、自殺配信ベクターの最終構築物を確認します。E. coliからプラスミドを精製し、期待される断片パターンを確認します。REプラスミドマッピングを行い、制限酵素による切断パターンがプラスミドの配列ファイルから予測されるパターンと一致することを検証します。
- 相同組換えによるSNV含有M. tuberculosisの作製
注:自殺配信ベクターを相同組換えによりゲノムDNAに導入し、その後、選択マーカーを正に選択し、次いで負に選択する2段階の選択法を行います。以下のステップはバイオセーフティーレベル3 (BSL-3) 条件下で実施します。
注:ステップ 1 - 11は、共統合(co-integrant)M. tuberculosis株の選択について説明しています。- OD600が 0.6–1.0 に達した時に細胞を回収し、冷 10% グリセロールの 1/50 量で3回洗浄した後、10% グリセロールに再懸濁して、エレクトロコンピテントM. tuberculosis細胞を調製します。細胞濃度は約 1011 cells/mLとし、-80 °Cで保存可能です10。
- UV照射システム内のペトリ皿に 10 µg のプラスミドDNAを置き、エネルギーが 100 mJ/cm2 に達するまでUV光にさらします。
- 個別の1.5 mLマイクロ遠心チューブに、エレクトロコンピテントM. tuberculosis細胞 400 µLを入れ、そこにUV前処理済みプラスミドDNA 10 µg、またはTris-EDTA (TE) バッファー 6 µL(ネガティブコントロール)を加えます。ピペッティングにより穏やかに混合します。
- 混合液を 0.2 cm エレクトロポレーションキュベットに移し、2.5 kV, 25 µF, 抵抗 1,000 Ωのシングルパルスでエレクトロポレーションを行います。時定数(最適 15–25 ms)をモニターしてください。アーキングが発生した場合は破棄してください。
- エレクトロポレーションした細胞を 600 µL の 7H9-OADC 培地に再懸濁し、滅菌済み 2 mL スクリューキャップチューブ(Oリング付き)に移します。
- 形質転換した細胞を 37 °C で 24–48 時間インキュベートします。
- 室温で 3,000 × g、10分間遠心分離して細胞を回収します。目に見えるペレットが得られるはずです。ペレット化した細胞から培地を除去します。
- 適切な抗生物質(20 µg/mL Kan および/または 50 µg/mL Hyg)と 50 µg/mL X-galを含む 7H11-OADC アガープレートに細胞をストリークします。
注:プレートを注ぐ前に、冷却した 7H11-OADC アガー(50 °C)にX-galを添加してください。X-galは、M. tuberculosis に必要な長期間の 37 °C インキュベーション(3–4週間)で分解される可能性があり、熱的不安定性によりブルーホワイトスクリーニングの感度が低下することがあります。分解を最小限にするため、あらかじめ注いだプレートを 4 °C の暗所で最大2週間保存してください。色が薄い場合は、X-galアンダーレイ法を検討してください。まず通常の 7H11-OADC アガープレートを注いで凝固させ、その後、アガーをわずかに持ち上げて 200–500 µL の X-gal 溶液(DMF中 20 mg/mL)をアガーの下に注入し、再度密閉してインキュベートします。これにより、保存およびインキュベーション中の直接的な熱への露出を軽減できます。 - 37 °C で 21 日間インキュベートします。最初のAEに成功したコロニーは、青色でスクロース感受性があり、かつ抗生物質耐性を示します(図2)。シングルクロスオーバー(SCO)M. tuberculosis 株は、野生型領域とSNV含有領域の両方を保持しています。
- SCOコロニーをピックアップし、0.05% Tween 80を添加した 7H9-OADC(以下、7H9-OADC-Tween)および適切な抗生物質を含む 5 mL の培地に接種します。37 °C で 7 日間インキュベートします。
- スクロース感受性を確認するため、各培養物を 2% スクロースを含む 7H11-OADC アガープレートにストリークします。37 °C で 21 日間インキュベートします。SCO培養物はスクロース上では増殖しないはずです。ステップ 4.10 の SCO培養物のうち、スクロース感受性を示したものを使用して続行してください。
注:ステップ 12-18は、共統合M. tuberculosis株の解消(resolution)の選択について説明しています。 - SCOコロニーを、抗生物質を含まない 5 mL の 7H9-OADC-Tween に継代し、37 °C で 7 日間インキュベートして、共統合の解消(DCO)を選択します。
- 2% スクロースと X-gal (50 µg/mL) を含む 7H11-OADC アガープレートに 100 µL をストリークします。37 °C で 21 日間インキュベートします。確認は必要ですが、2回目のアレル交換ステップが成功していれば、抗生物質感受性でスクロース耐性を持つ白いコロニーが得られるはずです(図2)。
- 10–30個の DCO 単一コロニーをピックアップし、抗生物質を含まない 5 mL の 7H9-OADC-Tween に接種します。37 °C で 7 日間インキュベートします。
- 統合されたベクターバックボーンの解消を確認するため、カナマイシン、および(pGOAL19構築物の場合は)ハイグロマイシンのパッチテストを行います。さらに、使用したベクター(pGOAL17またはpGOAL19)に応じてスクロース対抗選択パッチテストを実施します。コロニーを 50 µg/mL Hyg または 2% スクロースを含む 7H11-OADC アガープレートにストリークし、37 °C で最大 21 日間インキュベートします。統合されたベクターバックボーンが解消されたコロニーは、2% スクロースを含むプレートでは増殖しますが、ハイグロマイシンを含むプレートでは増殖しません。
- DCO M. tuberculosis 培養液の 200 µL 分注液を 80 °C で 60 分間加熱してコロニーPCRを行います。加熱した培養液を室温で 15,000 × g、15分間遠心分離してペレットを形成させ、上清(DNAを含む)をPCR増幅に使用します。PCRのセットアップはステップ 1.3に記載の方法で、プライマーAおよびDを用いて行います。PCRはステップ 1.4に記載の方法で実施します。
- 得られた断片をアグロースゲル電気泳動で分離します。目的の断片を切り出し、メーカーのプロトコルに従って市販のゲルおよびPCR精製キットを用いて精製します。
- PCR産物のサンガーシーケンシングを行い、SNVの存在を確認します。シーケンシングしたDNA断片を M. tuberculosis H37Rv リファレンスゲノム(GenBank NC_000962.2)にマッピングして結果を解析します。さらに、親株および変異株の全ゲノムシーケンシングを行い、培養中にオフターゲット変異が導入されていないことを確認します。
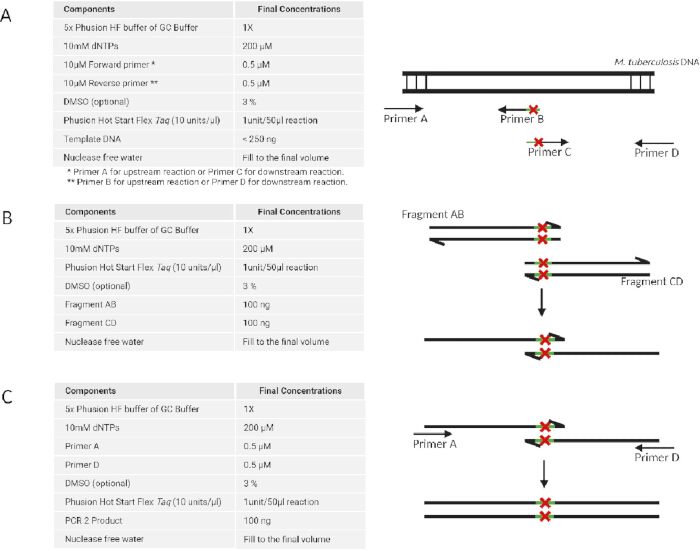
図1多段階PCR法を用いた単一塩基バリアントを有するdsDNA断片の作製DNA断片の作製は、以下の3つのステップで行います:A2組のプライマーセットを用いて、上流領域と下流領域をそれぞれ個別にPCR増幅する。B上流領域と下流領域をアニールさせ、単一のオーバーラップ断片を形成します。C外側プライマーを用いて、全長DNA断片のさらなる増幅を行います。 この図の拡大版を表示するには、ここをクリックしてください。
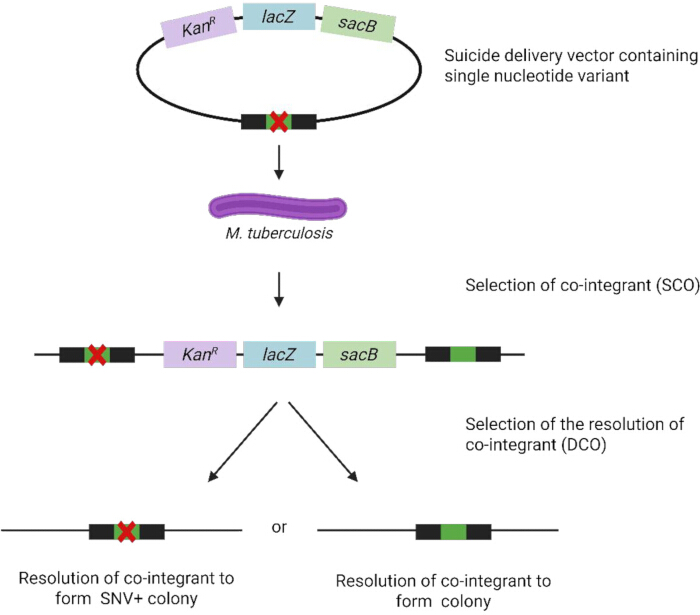
図2の構築 (翻訳対象のテキストが入力されていません。翻訳する英文をご提示ください。) 結核菌(*M. tuberculosis*) 相同組換え用SNVを保持する株BioRender (https://BioRender.com) で作成。 こちらの図の拡大版を表示するには、ここをクリックしてください。
方法B:リコンビニアリング
注:リコンビニアリングは、リコンビニアリングプラスミドpJV75amber、63 bpのssDNAオリゴヌクレオチドJCV198(プラスミド上のハイグロマイシン耐性を回復させるため)、および目的の点変異を持つ63 bpのssDNAオリゴヌクレオチドの3つの成分を用いたM. tuberculosisへのエレクトロポレーションから始まります。その後、形質転換体をコロニーPCRおよびサンガーシーケンシングによりスクリーニングします。 pJV75amberの制限酵素消化の組成は表1に概説されています。 以下の手順は、バイオセーフティレベル3(BSL-3)条件下で実施します:
| 試薬 | チューブA(µL) | チューブB(µL) | チューブC(µL) | チューブD(µL) |
| 10倍 Buffer B | 2 | - | 2 | 2 |
| 10x バッファー M | - | 2 | - | - |
| ヌクレアーゼフリー水 | 16 | 15 | 15 | 13 |
| pJV75 amber DNA分注液 | 2 | 2 | 2 | 2 |
| Dra1酵素 | - | 1 | - | 2 |
| EcoRV酵素 | - | - | 1 | 1 |
| 最終反応量 | 20 | 20 | 20 | 20 |
表1:制限酵素消化:pJV75amber DNA
- M. tuberculosisのpJV75amberによる形質転換
- Method A ステップ 4.1 に記載のとおり、エレクトロコンピテントな M. tuberculosis 細胞を調製する。
- 個別の 1.5 mL マイクロ遠心チューブに入れた 95 µL のエレクトロコンピテント M. tuberculosis 細胞に、100 ng の pJV75amber プラスミド DNA または 5 µL のヌクlease-free water(陰性対照)を添加する。ピペッティングにより穏やかに混合する。
- 2つの個別のエレクトロポレーションキュベット(ギャップ 0.2 cm)に移し、室温で 30分間インキュベートする。細胞懸濁液がキュベットの底に沈殿していることを確認する(必要に応じて、軽く叩いて気泡を除去する)。
- キュベットをエレクトロポレーターのサンプルチャンバーに設置し、抵抗 1000 Ω、電圧 2.5 kV、キャパシタンス 25 µF でパルスを印加する。時定数をモニタリングする(最適値 15–25 ms)。アーク放電が発生した場合は破棄する。
- 直ちに 900 µL の 7H9-OADC-Tween を添加し、ピペッティングで 10回上下に混ぜる。
- 細胞(全量 1.0 mL)を、サンプル用と対照用でそれぞれ 50 mL チューブに分け、37 °C で 48時間インキュベートする。
- 37 °C で 3,000 × g、15分間の遠心分離により細胞を回収する。可視的なペレットが形成されるはずである。ペレット化した細胞から培地を除去する。200 µL の 7H9-OADC-Tween で再懸濁する。
- 培養液 100 µL を、25 µg/mL Kan 含有 7H11-OADC 寒天プレートに塗布する。
- プレートを 37 °C で 21日間インキュベートする。
- pJV75amber 確認のためのコロニー PCR 試験
注:以下の M. tuberculosis 特有の変更を加えた、一般的なコロニー PCR プロトコル(Method A ステップ 2.6 参照)に従う:- pJV75amber 形質転換細菌の単一コロニーを、7H9-OADC-Tween および Kan (25 µg/mL) を含む 15 mL マイクロ遠心チューブにピックアップする。
- 37 °C で 7日間インキュベートする。
- 培養液 200 µL を 1.5 mL 遠心チューブに移し、残りは 4 °C で保存するか、Method B ステップ 3.1 で使用するために -80 °C で 50% グリセロールストックとして保存する。
- 培養液を 80 °C で 60分間加熱し、M. tuberculosis 細胞からプラスミド DNA を放出させる。
- 室温で 16,000 × g、15分間の遠心分離により細胞をペレット化する。
- フォワードプライマー (KANR_F) とリバースプライマー (KANR_R) を用いて PCR を行う。12.5 μL Taq マスターミックス、各プライマー 1.25 μL(最終濃度 0.5 μM)、テンプレート DNA 1 μL(Method B ステップ 2.5 の上澄み)、および精製水を加えて全量を 25 μL とする。カナマイシン遺伝子 (aph) プライマーセットに最適化したサイクリング条件を使用する:初期変性 95 °C で 3分、続いて 95 °C 30秒、55 °C 30秒、72 °C 45秒を 35サイクル、最終伸長 72 °C で 5分。4 °C で保持する。
- 1% アガロースゲルを用い、150 V で 45分間電気泳動して分析する。期待される 700 bp の aph バンドを示すコロニーは pJV75amber を保持していることが確認され、これらを後続のリコンビニアリングに使用する。
- pJV75amber 形質転換済みリコンビニアリング用エレクトロコンピテント M. tuberculosis
- ステップ 2.2 (Method B) で pJV75amber の保持が確認された単一コロニー培養物を用いて、Kan (25 μg/mL) および 0.2% コハク酸含有 20 mL 7H9-OADC-Tween に接種する。
- OD600 が 0.6 に達するまで(対数増殖期中期)37 °C でインキュベートし、コンピテントな M. tuberculosis 細胞を調製する(Method A ステップ 4.1 参照)。
- 最終濃度 0.2% となるようにアセタミドを添加する。
- 37 °C で一晩インキュベートする。
- ラベルを貼ったエレクトロポレーションキュベット(ギャップ 0.2 cm)を用意し、それぞれに 100 µL の誘導済みコンピテント M. tuberculosis 細胞を入れ、Table 2 に示すリコンビニアリング用 ssDNA オリゴヌクレオチドを添加する:
- サンプル:1 µg の JCV198 ssDNA オリゴヌクレオチドと、目的の配列を持つ 1 µg の ssDNA リコンビニアリングオリゴヌクレオチドを添加する。
- 陽性対照:1 µg の JCV198 ssDNA オリゴヌクレオチドを添加する。
- 陰性対照:2 µL のヌクlease-free water(DNAなし)を添加する。
- ピペッティングにより穏やかに混合する。
- Method B ステップ 1.3~1.7 に記載のとおり、エレクトロポレーションおよび細胞の回復を行う。
- 形質転換培養液 100 µL を、Hyg (50 µg/mL) ありおよびなしの 7H11-OADC 寒天プレートに塗布する。
- プレートを 37 °C で 21日間インキュベートする。
- 挿入された点変異を確認するためのリコンビナント M. tuberculosis のスクリーニング
- リコンビナント M. tuberculosis 細胞の単一コロニーをピックアップし、Hyg (50 µg/mL) 含有 5 mL 7H9-OADC-Tween に接種する。
- 37 °C で 7日間インキュベートする。
- 各一晩培養液から 200 µL の分注液を滅菌 1.5 mL マイクロ遠心チューブに移す。残りの培養液は、PCR およびサンガーシーケンシングで目的の SNV を保持するコロニーが特定されるまで 4 °C で保存する(またはグリセロールストックを調製する)。80 °C で 1時間加熱して死菌化させ、室温で 16,000 × g で 5分間遠心分離して細胞 debris をペレット化する。
- 上澄みを用いて PCR およびサンガーシーケンシングを行い、目的の SNV の存在を確認する。リファレンスへのマッピングにより検証し、追加の変異がない状態で SNV が導入されていることを確認する。
- M. tuberculosis における pJV75amber のコロニー PCR 確認(Method B ステップ 2 参照)を迅速化するため、Chelex-100 を用いた直接溶解法を検討する:
- 単一コロニー(一部の生細胞を保持)を、1.5 mL チューブ内の 100 µL の 5% Chelex-100 懸濁液に直接ピックアップし、ボルテックスで再懸濁して 100 °C で 10分間沸騰させ、16,000 × g で 5分間遠心分離し、清澄な上澄みを 1–2 µL 使用して PCR テンプレートとする。
注:これにより 7日間の液体培養ステップを省略でき、全体のスケジュールを 1週間から 1日に短縮しつつ、aph 増幅に十分なプラスミド DNA を得ることができる。 - マイコバクテリアの厚いミコール酸細胞壁により、不完全な溶解による PCR 阻害や偽陰性が生じる可能性があるため、注意してモニタリングする。
- 結果に一貫性がない場合は、同じコロニーセットを用いて Chelex 直接溶解法と熱溶解法を並行してテストし、感度と信頼性を比較する。
- 単一コロニー(一部の生細胞を保持)を、1.5 mL チューブ内の 100 µL の 5% Chelex-100 懸濁液に直接ピックアップし、ボルテックスで再懸濁して 100 °C で 10分間沸騰させ、16,000 × g で 5分間遠心分離し、清澄な上澄みを 1–2 µL 使用して PCR テンプレートとする。
| サンプル | コンピテント *M. tuberculosis*|pJV75amber | JCV198 | 目的のssDNA | ヌクレアーゼフリー水 |
| サンプル | 100 μL | 1 μL | 1 μL | 該当事項なし |
| B:陽性対照 | 100 μL | 1 μL | 提供された原文がありません。翻訳するテキストを入力してください。 | 1 μL |
| C:陰性対照 | 100 μL | 翻訳対象のテキストが提供されていません。翻訳する原文をご提示ください。 | 該当事項なし | 2 μL |
表2:ssDNAオリゴヌクレオチドを用いた形質転換の実験セットアップ。
結果
2段階アレル交換法
制限酵素サイトに隣接させたrv0678 A97G DNA断片のPCR増幅
M. tuberculosis H37Rv rv0678の上流および下流領域(それぞれ1413 bp)をPCRにより増幅した。この工程により、rv0678におけるc.97A>G一塩基置換(Thr33Ala)の導入と、p2NILベクターへのクローニングを可能にする制限酵素部位の導入を行った。期待される断片サイズ(約1400 bp)に相当するバンドをアガロースゲル電気泳動により確認した(図3)。ゲルからDNAバンドを精製した結果、上流および下流のDNA断片の濃度はそれぞれ67.9 ng/µLおよび40.50 ng/µLであった。
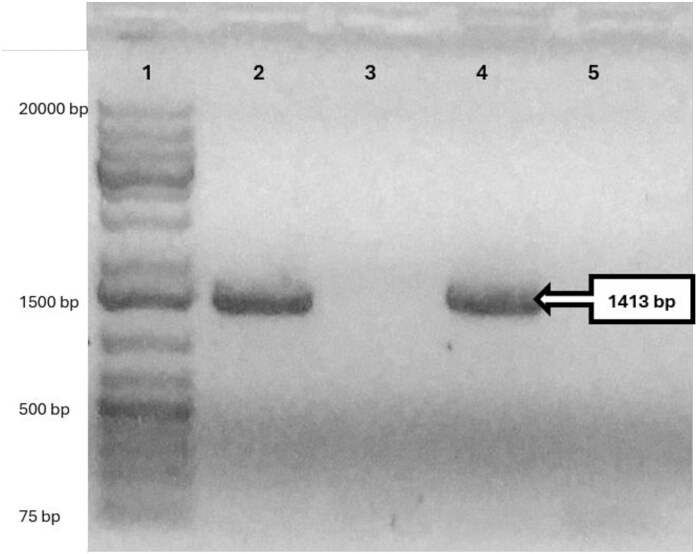
図 3: 自死デリバリーベクター構築のためのrv0678の上流(1413 bp)および下流(1413 bp)領域のPCR増幅産物. 0.5% アガロースゲルを用いて、rv0678の上流および下流フラグメントの増幅が成功したことを確認した。レーン 1:1 kb DNA ラダー、レーン 2:rv0678上流領域のPCR産物、レーン 3:rv0678上流領域増幅の陰性対照、レーン 4:rv0678下流領域のPCR産物、レーン 5:rv0678下流領域増幅の陰性対照。こちらのリンクをクリックして、この図の拡大版を表示してください。
中心部のc.97A>G塩基置換を含む全長rv0678断片を、上流および下流断片のオーバーラップPCRによって作製し、2825 bpの単一断片を得た。これはゲル電気泳動により確認した(図4)。
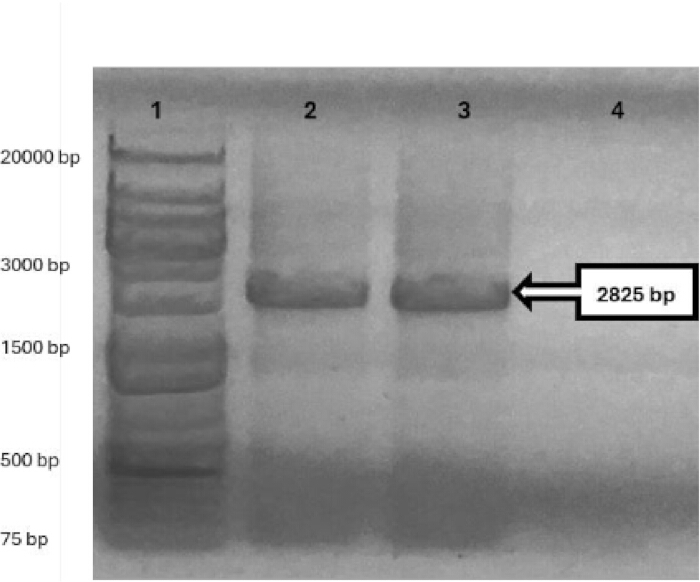
図4: 全長 rv0678 DNA断片 (2825 bp) のオーバーラップPCR。 A97G変異を含む全長 rv0678 DNA断片を生成するために、上流領域と下流領域が正常にオーバーラップしたことを0.5%アガロースゲルを用いて確認した。レーン1:1 kb DNA断片、レーン2および3:全長 rv0678 断片、レーン4:陰性対照。 この図の拡大版を表示するには、ここをクリックしてください。
PCR産物をカラムを用いて精製し、126.6 ng/µLの精製rv0678 DNAを得た後、これをシーケンシング用プラスミドベクターにライゲーションした。形質転換プレートから回収したE. coliのシングルコロニー(ampR)から単離したプラスミドDNA(pJET1.2_rv0678)をサンガーシーケンシングにより解析した結果、ヌクレオチド位置97において目的の変異 ACC > GCC を持つpJET1.2_rv0678のE. coliコロニーであることが確認された。遺伝子内にオフターゲット変異は認められなかった。環状ベクターpJET1.2_rv0678からDNAインサートを切り出すため、2種類の制限酵素(HindIIIおよびKpnI)による消化を行った。これをゲル電気泳動で分離し、pJET1.2ベクター(2974 bp)およびrv0678インサート(2825 bp)のサイズが正しいことを確認した。切り出したゲル sliceからインサートを精製し、HindIIIおよびKpnIで消化したp2NIL(4418 bp)にライゲーションして(Figure 5)、p2NIL_rv0678(7243 bp)を作製した。この構築物は制限酵素マッピングにより確認した。
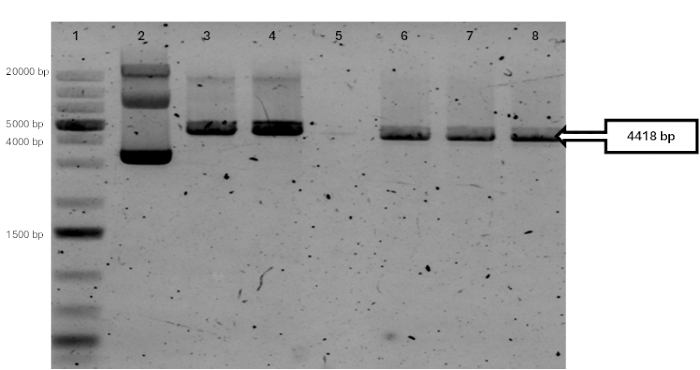
図 5: p2NILプラスミドDNA (4753 bp) の制限酵素消化分析。1% アガロースゲルにより、p2NILのHindIIIおよびKpnIによる二重消化が成功したことが確認され、レーン6–8において、aphカセットを含む大きなベクター断片 (4418 bp) と、電気泳動条件のため視認できなかった小さな断片 (335 bp) が得られた。コントロール:レーン5、DNAなし;レーン2、未消化の環状p2NIL;レーン3、HindIIIで直線化したp2NIL (4753 bp);レーン4、KpnIで直線化したp2NIL (4753 bp)。すべての断片は、レーン1の1 kb DNAラダーに基づいて解析した。ここをクリックして、この図の拡大版を表示してください。
最終的な自殺ベクターを構築するため、p2NIL_rv0678、〜から分離した 大腸菌(E. coli) PacIハイフィデリティ(HF)酵素で線状化し、再環状化を防ぐために脱リン酸化した。pGOAL19由来のフレキシブルマーカーカセットDNA断片(7949 bp; lacZ, sacB, および hph)は、PacI-HF制限酵素による消化によって同様に切り出された。切り出されたゲルスライスからDNA断片を精製した。精製されたpGOAL19(7949 bp; lacZ, sacB、 および hphDNA断片を線状のp2NILにライゲーションした。rv0678 p2NIL_を構築するためにrv0678_pGOAL19 (15182 bp)
p2NIL_rv0678_pGOAL19 大腸菌 X-gal、Kan、およびHygを含むプレートで形質転換体を選択した。. 青色のコロニーをショ糖含有プレートにパッチして、〜の機能性を確認した。 sacB 遺伝子。プラスミドDNA p2NIL_rv0678_pGOAL19を分離した由来は E. coli 制限酵素消化により単一コロニーのマッピングを行った(図6)。これらの自殺プラスミドベクターをAEに使用した。
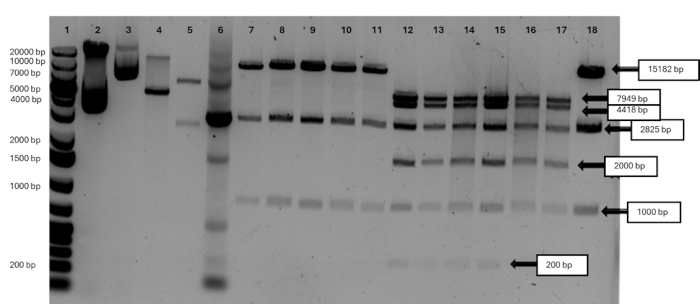
図6自殺プラスミドベクターp2NILの制限酵素消化解析rv0678_pGOAL19 (15,182 bp). 〜から単離したプラスミドDNAを、HindIII、KpnI、またはPacI(単独または組み合わせて)で消化する *E. coli* 単一コロニーによって、p2NILバックボーン(4,418 bp)、pGOAL19カセット(7,949 bp)、および[以下省略]への期待される断片化パターンが確認された。 rv0678 インサート(2,825 bp)。レーン1:1 kb DNAラダー。コントロールには以下を含む:未消化の環状p2NIL(レーン2)およびpGOAL19(レーン3)、KpnIで線状化したp2NIL(レーン4、4,753 bp)、PacIで線状化したpGOAL19(レーン5、7,949 bpおよび2,486 bp)、およびPCR増幅した rv0678 p2NIL_からの挿入rv0678_pGOAL19(レーン6、2,825 bp)。p2NIL_rv0678HindIIIで直線化した_pGOAL19(15,182 bp)が、レーン7〜11および19に示されている。6つの独立したプラスミドをHindIII、KpnI、およびPacIで三重制限酵素消化したところ、 大腸菌 コロニーをレーン12〜18に示す。 この図の拡大表示を見るには、ここをクリックしてください。
p2NIL_rv0678_pGOAL19を用いてM. tuberculosisを形質転換した後、X-gal、Kan、およびHygを含むMiddlebrook 7H10寒天培地でSCO形質転換体を選択しました。M. tuberculosisの単一コロニーに対してコロニーPCRおよびサンガーシーケンシングを行い、p2NIL_rv0678_pGOAL19を確認しました(図7)。
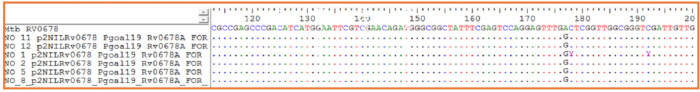
図 7: rv0678におけるA97G変異のコロニーPCRおよびサンガーシーケンシングによる確認。 p2NIL_rv0678_pGOAL19を保持するE. coli単一コロニーから得られたコロニーPCR産物を、rv0678特異的プライマーを用いてシーケンシングした。サンガーシーケンシングのクロマトグラム(アライメント)は、クローニングされたインサートにおける導入変異体rv0678_97(GAC > GGC、A97G変異に対応)を示しており、6つのコロニーをBioEditで可視化したリファレンスM. tuberculosis H37Rv rv0678配列にアライメントしている。この図の拡大版を表示するには、ここをクリックしてください。
2回目のクロスオーバーイベントで自殺プラスミドベクターを脱落した形質転換体を選別するため、選出した青色の単一コロニーをKan含有7H9-OADC培地で培養し、その後、Kan不含の条件下で継代培養した。接種物を、2% sucroseおよびX-galを含む7H11-OADC寒天培地(Hyg不含)にプレートし、共統合体の解消を示すrv0678変異体を選別した。16日後、プレートから白色の単一コロニーを回収した。一部に青色コロニーが見られたが、これは共統合体が部分的に解消したことを示している。7H11-OADC寒天プレートからピックアップし、サンガーシーケンシングでスクリーニングしたsucrose耐性のM. tuberculosis白色単一コロニーにおいて、rv0678 Thr33Ala点変異 c.97A>Gが保持されていることが確認された(図 8)。
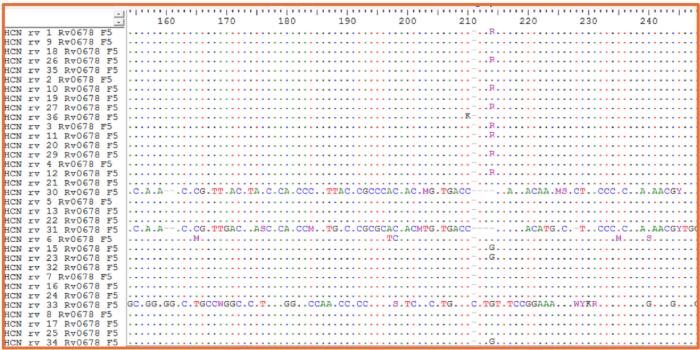
図 8: M. tuberculosisにおけるrv0678 A97G変異のPCR増幅およびサンガーシーケンシングによる確認。 スクロース感受性の白色単一コロニー(スクロース、X-GAL、および/またはカナマイシンで選択)から得られたコロニーPCR産物を、rv0678特異的プライマーを用いてシーケンシングした。リファレンスとなるM. tuberculosis H37Rv rv0678配列にアライメントしたサンガーシーケンシングデータにより、BioEditで可視化した選択コロニーにおいて、目的のrv0678_97変異体(GAC > GGC, Thr33Ala; 純粋な変異型「G」背景のコロニー4つ、および野生型と変異型の混合「R」背景のコロニー8つ)の存在が確認された。こちらのリンクをクリックして、この図の拡大版を表示してください。
リコンビニアリング
pJV75amberを用いたM. tuberculosis の形質転換
リコンビニアリングに使用したプラスミド pJV75amber を DH5α E. coli から単離し、分光光度計を用いてその濃度を測定したところ 180.7 ng/µL であった。電気穿孔法によるコンピテント M. tuberculosis H37Rv への 2 µg のプラスミド DNA の形質転換を行い、目的の塩基置換を有する ssDNA オリゴヌクレオチドのリコンビニアリングに必要な gp61 リコンビナーゼタンパク質を発現する M. tuberculosis (pJV75amber) を作製した。形質転換された組換え M. tuberculosis 細胞を 7H11-OADC 寒天平板に播種した。これらの細胞を用い、pJV75amber 内の aph 遺伝子 (700 bp) の PCR 増幅を行った (図 9)。形質転換された M. tuberculosis の白色シングルコロニー 20 個を単離し、pJV75amber ベクターの存在を確認した。その後のリコンビニアリング実験に向けて、M. tuberculosis (pJV75amber) のシングルコロニーを 1 つ選択した。
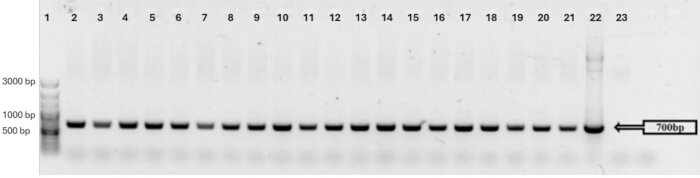
図 9: 20個のシングルコロニーからaphプライマーを用いて行ったM. tuberculosis (pJV75amber) シングルコロニーのコロニーPCR。レーン1:100 bp plus DNAラダー、レーン2–21:シングルコロニーからのaphのPCR増幅、レーン22:pJV75amber DNA、レーン23:陰性対照。ここをクリックして、この図の拡大版を表示してください。
M. tuberculosis におけるatpE A196G (Ile66Val)のリコンビニアリング
単一塩基置換 atpE c.196A>G(Ile66Val変異を導入)を持つssDNAオリゴヌクレオチドとJVC198 ssDNAオリゴヌクレオチドを共導入した電撃法コンピテントな組換えM. tuberculosis (pJV75amber) 細胞を、Hygプレート上で選択した。Hyg耐性コロニーを対象に、atpE遺伝子のPCR増幅およびサンガーシーケンシングを行い、リコンビニアリングが行われたことを確認した。スクリーニングした33個の単一コロニーのうち、変異が導入されていたのは2個のみであり、そのうち1つ(C11_atpE)は野生型(CAT)と変異型(CGT)のアレルが混在していた。一方、もう1つのコロニー(C14_atpE)は、純粋なatpE c.196A>G変異体集団であった(Figure 10)。
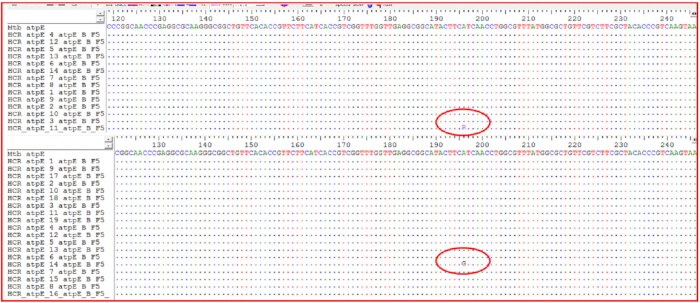
図 10: M. tuberculosis単一コロニーにおけるatpE遺伝子のPCR増幅およびサンガーシーケンシング。コロニーPCR産物をatpE特異的プライマーを用いてシーケンシングし、参照配列であるM. tuberculosis H37RvのatpE配列にアライメントした。シーケンシングクロマトグラム(アライメント)の結果、以下が判明した:(上段パネル)スクリーニングした14コロニーのうち1コロニーにおいて、196番目の位置に野生型(A)と変異型(G)の両方の対立遺伝子を持つ混合集団が認められた(C11_atpE)。(下段パネル)スクリーニングした19コロニーのうち1コロニーにおいて、atpE A196G置換 Ile66Val を持つ純粋な変異型集団が認められ、BioEditで可視化した(C14_atpE)。この図の拡大版を表示するには、ここをクリックしてください。
ディスカッション
M. tuberculosisにおける遺伝子操作は、この生物が脂質に富む細胞外被を有し、増殖が遅く、外来DNAの取り込み効率が比較的低いことから、技術的に困難です。これらの特性により、形質転換、コロニーの回収、および分子生物学的な確認に要する時間が長くなり、他の多くの細菌系よりも予測可能性が低くなります。さらに、大きなdsDNA断片の作製やプラスミドベースのデリバリーベクターの構築には手間がかかり、複数の品質管理ステップが必要となります。本プロトコルでは、等遺伝的なM. tuberculosis背景に特定の点変異を導入するための、相補的な2つのアプローチ(自殺ベクターを用いた2段階のAEおよびオリゴヌクレオチド介在性リコンビニアリング)を提示することで、これらの課題に対処します。
2段階のAEプロトコルの重要な特徴は効率的な組み換えですが、これは制限酵素を用いたマルチクローニングサイトへのクローニングの必要性 および、HRを刺激しAEを増加させるためのUV前処理済みプラスミドDNAの使用1314によって制限されています。UV照射は構築物内に不要な変異を誘発する可能性がありますが、SNVが生成される可能性は極めて低いと報告されています15,16。複数の選択および逆選択マーカー7,10に依存するSCO およびDCO イベントの2段階戦略は、M. tuberculosisにin vitroでの抗生物質ストレスを課す可能性があります17。追加のマーカーを使用することで純粋な変異株集団の回収を改善できますが、連続継代はin vitro進化のリスクを伴い、異なる遺伝的背景を持つ株集団を生成するため13,15、導入した点変異の解釈を困難にする恐れがあります18。SCOイベントは形質転換効率と組み換え効率の低さによって制限されますが、DCOイベントは組み換え効率のみに制限され、より容易に発生します19。さらに、制限酵素による消化およびマルチクローニングサイトへのクローニングは、依然として時間を要し、手間のかかる作業です。
ssDNAオリゴヌクレオチドを用いたリコンビニアリングは、〜への点変異の導入に効率的である。 *M. tuberculosis*ターゲティングssDNAオリゴヌクレオチドのホモロジーアームを短くすることで直接的な化学合成が可能となり、これにより、相同組換えに必要な制限酵素クローニングやPCR増幅といった複数の工程を排除できる。20リコンビニアリングは、染色体外で自己複製可能であり、かつ除去可能なプラスミドのみに依存しています。 結核菌 (*M. tuberculosis*) 変異誘発を行うために21,22さらに、ssDNAオリゴヌクレオチドは容易に合成可能です。そのため、リコンビニアリングは、必要となるプラスミド数や培養ステップが少ないことから、相同組換えよりも簡便で迅速であり、費用対効果にも優れています。しかし、標的となるゲノム領域によっては、部位特異的変異導入におけるリコンビニアリングの効率が低くなる場合があり、複数回の試行が必要となることがあります。ssDNAを用いたリコンビニアリングの全体的な効率は、他の手法に比べて比較的高いと報告されていますが、意図した改変を持つ細胞の絶対数は、依然として少ないと言わざるを得ません。20,23課題としては、外来性のドナーssDNA基質のストランドバイアスおよび相同領域が比較的短いことに起因して、相同領域外で配列類似性を共有する遺伝子座において意図しない(不適切な)組み換えが生じることが挙げられる。また、追加の抗生物質選択を行うことなく変異体をスクリーニングするために用いられるHygR共選択法がある。24,25、オペロンの下流にポーラー効果(極性効果)を引き起こし、その結果、遺伝的背景に意図しない変異が生じる可能性があります26リコンビニアリング効率は、〜に示されているように、標的によっても異なる場合があります。 図10 (33個のコロニー中2個が~陽性) atpE A196G)、これはssDNAオリゴのホモロジーアームが不適切であったためである可能性がある(<(50 nt)、アニーリングを妨げる二次構造、不十分なリコンビナーゼの誘導、または競合する野生型の修復経路。さらに、リコンビニアリングでは、目的の変異体を確認するために多くの単一コロニーをスクリーニングする必要があり、これに時間を要する場合がある。 *M. tuberculosis*プラスミドDNAおよびssDNAオリゴヌクレオチドの取り込み効率は依然として低く、これは部分的に脂質が豊富なマイコバクテリアの細胞外壁に起因すると考えられる。したがって、HygR選択可能オリゴヌクレオチドを用いる利点は、絶対的な形質転換効率を高めることではなく、エレクトロポレーション中にDNAを取り込んだ少数の細胞を共選択できる点にある。これにより、スクリーニング対象の集団の中でDNA受容細胞が濃縮され、その中から目的の染色体変異をPCRおよびシーケンシングによって同定することが可能となる。ただし、HygR選択自体では標的部位の変異が導入されたことを確認できないため、確定変異体を同定するには、依然として複数のHygRコロニーをスクリーニングする必要がある。
また、SNVを保持するssDNAオリゴヌクレオチドは、複製フォークにミスマッチを生じさせる点に注意が必要である。M. tuberculosisのNucSミスマッチ修復系がこのミスマッチを認識して修復し、意図した変異の導入が阻害される可能性がある。効率を最大化するためには、G-G、G-T、またはT-Tの塩基対を形成するミスマッチを避けるべきである。これらのミスマッチは、DNAミスマッチ修復に関与する非標準的なミスマッチ修復(MMR)エンドヌクレアーゼであるEndoMSとしても知られるNucSによって効率的に修復される27,28。
ここで提示するプロトコルは、制御された遺伝的背景において精密な変異導入を可能にすることで結核研究を前進させ、臨床分離株を用いた研究に固有の限界を解消するものである。従来の手法と比較して7,8,29,30本出版物は、 *M. tuberculosis*-特異的な最適化(調整済みエレクトロポレーションパラメータ(2.5 kVを含む)など) 25 µF, 1000 Ωを達成する >108 CFU/µg 形質転換効率および効率的なオリゴヌクレオチド設計を行い、リコンビニアリング用には63 bp、組換え用には25 kbに設定することで、二次構造の形成とオフターゲット効果を最小限に抑えました。これらの適応により、リコンビニアリングの実験期間が短縮され、AEでは12週間かかっていたところを6週間で完了させることができ、さらに再現性も向上しました。これは、以下のベダキリン耐性遺伝子座における変異導入の成功によって実証されました。 rv0678 および atpE 本研究の新規性は、2つのアプローチを直接的に並行比較した点、変異確認のための全ゲノムシーケンシングや変異予測のためのAIなどの現代的なツールを統合した点、および視覚的なドキュメントを作成した点にあり、これらすべてがリソースの限られた環境における導入を容易にします。
記載された手法を最適化し、一般的なピットフォール(落とし穴)に対処するために、HR(相同組換え)とリコンビニアリングの両方に適用可能ないくつかの変更を加えることができます。しばしばボトルネックとなるエレクトロポレーションの効率を向上させるには、 *M. tuberculosis* 厚い細胞壁のために形質転換が困難であるため、細胞壁を弱めてDNAの取り込みを促進させる目的で、グリシン処理(増殖中に0.2〜0.5 Mで24〜48時間)によるエレクトロコンピテントセルの調製を行う。さらに、最適化したキュベット(ギャップ 0.1〜0.2 cm)と冷却バッファーを用い、超高電場エレクトロポレーション(12.5〜25 kV/cm)を実施することで、10を超える形質転換効率を達成する。5 CFU/µg DNA。エタノール沈殿またはカラム精製によるDNAの脱塩を行い、アーク放電を最小限に抑える。ODで細胞密度をモニタリングする。600 対数増殖期中期の回収には0.6–0.8とし、過剰なDNAを避ける(1–までとする)10 µg)飽和および生存率の低下を防ぐため。コロニーの収量が低い状態が続く場合は、回復培養を組み込んでください。 耐性マーカーを発現させるため、エレクトロポレーション後48時間置く31,32.
その他の一般的な問題として、オーバーラップ伸長PCRにおける収量の低さが挙げられます。これは、GCエンハンサー(3–5% DMSO)を添加したハイフィデリティポリメラーゼの使用や、アニーリング温度のグラジエント設定(55–65 °C)によって最適化できます。選択過程における抗生物質ストレスは、組み込み後の切除にCre-loxPなどのマーカーレスシステムを採用することで軽減可能です。Cre-loxPは部位特異的組換えシステムであり、Creリコンビナーゼ酵素が34-bpのloxP DNA配列を認識し、2つのloxP部位に挟まれたDNA断片の精密な切除を触媒することで、細胞内での条件付き遺伝子ノックアウトを可能にします33。
HRを行う場合は、非正当なイベントよりも正当なイベントを優先させ、オフターゲットへの統合を避けるために、自殺ベクターのホモロジーアームを1–2 kbまで延長します。特異的な組換え速度を高めつつ非特異的なイベントを抑制するため、誘導性リコンビナーゼ(RecETシステム)を備えた複製性プラスミドを使用してください。HRにおけるUV前処理では、過剰な変異を誘導せずに組換えを刺激するため、曝露量を100–150 mJ/cm2に調整し、変異導入後に全ゲノム解析でコンストラクトを検証して、意図しない変化がないかを確認します9,34,35。
リコンビニアリングにおいて、オリゴヌクレオチド設計を最適化するには、63〜90 ntのホモロジーアームを設け、GC含有量の高いミスマッチを避け、安定性の確認にOligoEvaluatorなどのソフトウェアを使用してください。発現と毒性のバランスを維持するため、エレクトロポレーション後4〜6時間、0.2〜0.5%のアセタミド誘導で調整します。ストランドバイアスおよびオフターゲットアニーリングを低減させるため、遅滞鎖(lagging strand)を標的とする50〜100 ntのホモロジーを持つssDNAオリゴヌクレオチドを設計し、エキソヌクレアーゼによる分解を防ぐためにオリゴ末端にホスホロチオエート修飾を導入してください。非特異的な組換えが頻繁に起こる場合は、抗生物質濃度を高めるか二重マーカーを用いて選択圧を強めるか、あるいは新鮮なコンピテントセルを用いて形質転換を繰り返し、収量を向上させてください。これらの手順により、効率を以下まで改善することが可能です。 >困難なゲノム領域では20%となる。膨大な数のコロニースクリーニングは、コロニーをプールしてマルチプレックスPCRを行うか、標的遺伝子との適合性がある場合は蛍光リポーターを使用することで効率化できる。36.
ここで述べた手法は、M. tuberculosisの遺伝学における基礎的なツールを提供し、新興技術への拡張の可能性があります。部位特異的突然変異導入を用いることで、次世代シーケンシング37によって同定された薬剤耐性変異35を検証でき、臨床分離株における新規変異体の迅速なフェノタイプ解析が可能になります。今後の研究では、これらをCRISPR-Casシステムによるマルチプレックス編集(CRISPR誘導型変異原性DNAポリメラーゼなど)と統合することで、薬剤標的遺伝子のレパートリーを多様化し、耐性メカニズムの解明を加速させることができると考えられます。また、ファージやプラスミドに対する防御としてM. tuberculosisの内在性タイプIII CRISPRを活用することで、耐性株に対する新規の抗菌薬や診断法の開発につながる可能性があります38,39,40。
生体内(in vivo)で必須遺伝子を同定するTnSeqなどの遺伝子操作の進展は、生菌株における弱毒化ターゲットを特定することで、ワクチン開発の道を切り開きます41。プログラマブルな塩基編集を用いれば、二本鎖切断を伴わずに微細な変異を導入できるため、オフターゲット効果を低減させ、多剤耐性におけるエピスタシス(遺伝子間相互作用)の研究を促進することが可能です。さらに広範な応用として、バイオセンサープラットフォームや、リアルタイムでの感染モニタリングのためのレポーター挿入といった合成生物学へのM. tuberculosisの工学的利用が挙げられます。今後の研究では、AI駆動の設計とこれらの手法を組み合わせたハイスループットな変異導入パイプラインに焦点を当て、宿主と病原体の相互作用をマッピングし、個別化医療に役立てることが期待されます42。
開示事項
著者に開示すべき利益相反はありません。
謝辞
ステレンボッシュ大学医学・健康科学部分子生物学・人類遺伝学部門のTBゲノミクス研究グループの全メンバーの皆様による、極めて貴重な貢献に心より感謝申し上げます。 本研究への助成として、欧州および開発途上国臨床試験パートナーシップ(TMA2017CDF-1885)、南アフリカ医学研究評議会、ドイツ学術交流会(DAAD)、およびOdysseusグラントNに基づくフランデレン研究財団(FWO)より資金提供を受けました。° G0F8316N。また、相同組換え(homologous recombineering)の手法を開発し、我々の研究で使用したpJV75amberを提供してくださったGraham Hatfull教授とJulia van Kessel教授に感謝いたします。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 0.5 mL マイクロ遠心チューブ、コニカル底、ロックキャップ付き | WhiteHead Scientific | 605001 | 培養 |
| 1.5 mL マイクロ遠心チューブ、コニカル底、ロックキャップ | WhiteHead Scientific | 615001 | 培養 |
| 10 mM 塩化カルシウム二水和物 (CaCl2・2H2O)2·2時間2O) | Sigma-Aldrich | 化学的コンピテント化した大腸菌(E. coli) | |
| 10 mM RbCl, 75 mM CaCl22·2時間2O | Sigma-Aldrich | 83979 | 化学的コンピテント化した大腸菌(E. coli) |
| 10 mM MOPS (3-(N-モルホリノ)プロパンスルホン酸) 緩衝液 | Sigma-Aldrich | M1254 | 化学的コンピテント化大腸菌 |
| 100 mM 塩化ルビジウム (RbCl) | Sigma-Aldrich | 83979 | 化学的コンピテントE. coli |
| 15 cmシャーレ | LASEC(術後角膜切除術) | ストック keeping ユニット (SKU) | 寒天培地による培養 |
| 15% (w/v) グリセロール | Sigma-Aldrich | 49781-500ML | 培養 |
| 標準的な脱塩処理を施した25-nmスケールで合成された20 bpから32 bpのPCRプライマー | Integrated DNA Technologies (WhiteHead Scientific) | 該当なし | DNA増幅 |
| 25 cm 組織培養フラスコ | WhiteHead Scientific | 707001 | 液体培地培養 |
| 30 mM 酢酸カリウム | Sigma-Aldrich | P1190-100G | 化学的コンピテントE. coli |
| 50 mL遠心チューブ | WhiteHead Scientific | P10432 | 培養 |
| 50 mM 塩化マンガン(II)四水和物 (MnCl₂·4H₂O)2·4時間2O) | Sigma-Aldrich | 63535 | 化学的コンピテントE. coli |
| PAGE精製による100 nmスケールで合成された63 bp ssDNAオリゴヌクレオチド | Integrated DNA Technologies (WhiteHead Scientific) | 該当なし | アレル交換の紹介 |
| 75 cm 組織培養フラスコ | WhiteHead Scientific | 708013 | 液体培養 |
| Benchmark Accuris UVトランスイルミネーター光源の校正 | Sigma Aldrich | BMSE3000-1EA | ゲルの可視化 |
| Benchmark Scientific (H3020) Incu-Shaker 20 L スタッカブル振とうインキュベーター、滑り止めゴムマット付き、115 V | アルカリ・サイエンティフィック | SKU: | 大腸菌の培養 |
| Bio-Edit | ソフトウェア | 該当なし | サンガーシーケンスリードの視覚的検査および解析 |
| 架橋剤 CL 508 | シスル・サイエンティフィック | SKU: CLV-CL-508.M | プラスミドDNA処理 |
| DNA-MAN | ソフトウェア | 提供されたソーステキストがありません。翻訳するテキストを入力してください。 | サンガーシーケンスリードの視覚的検査および解析 |
| デジタルタイマー付きドライバス 150 °C 加熱、デュアルブロック | WhiteHead Scientific | E-DB150-2D | 形質転換 |
| Gene Pulser Xcell エレクトロポレーションシステム | Bio-Rad, Hercules, CA 94547, USA | 1652660 | エレクトロポレーション |
| Gene Pulser/MicroPulser 電気穿孔法用キュベット、ギャップ 0.2 cm | Bio-Rad, Hercules, CA 94547, USA | 1652086 | エレクトロポレーション |
| HindIII-HF酵素 | New England BioLabs | R3104L | 制限酵素消化 |
| JCV198(PAGE精製を伴う100 nmolスケールで合成されたssDNAオリゴヌクレオチド) | Integrated DNA Technologies (WhiteHead Scientific) | 63 bp | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG;標的遺伝子:php;pJV75amber上のphp遺伝子におけるhygRを復元する |
| Memmert IN Plus Standard 26.5 cu ft 非CO2静止型インキュベーター | Ares Scientific | SKU: IN-750-PLUS | M. tb培養 |
| Mtb_Rv0678_前方_配列 | Integrated DNA Technologies (WhiteHead Scientific) | 885bp | GCGACCACAACCAGGATGA; 標的遺伝子: rv0678; rv0678のPCR増幅 |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885 bp | CTCGGACAACACGCTGACC; 標的遺伝子:rv0678; rv0678のPCR増幅 |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413bp | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G};標的遺伝子:rv0678;挿入A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413 bp | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T};標的遺伝子:rv0678;挿入 A95G |
| Mycobrowser | データベース | 入力データがありません。翻訳するテキストをご提供ください。 | 遺伝子配列におけるSNVコドン |
| NCBIデータベース | データベース | 提供されたソーステキストがありません。翻訳対象のテキストをご提示ください。 | SNVの位置を特定するためのゲノムにおける遺伝子位置 |
| p2NIL | Addgene | 20188 | 発現クローニングベクター (kanR) |
| PacI-HF酵素 | New England BioLabs | R0547L | 制限酵素消化 |
| pCR-Blunt-II-TOPO | Thermo Fisher Scientific / Invitrogen | 451245 | LacZおよびkanRを発現するサブクローニングベクター |
| pGOAL17 | Addgene | 20189 | LacZおよびSacBを発現するラムダREDリコンビナーゼクローニングベクター |
| pGOAL19 | Addgene | 20190 | hygR、LacZおよびSacBを発現するLambda REDリコンビナーゼクローニングベクター |
| Phusion high fidelity Hotstart flex polymerase kit | New England BioLabs | M0535L | 高忠実度校正DNA Taqポリメラーゼ |
| pJET1.2/blunt | Thermo Fisher Scientific | K1231 | サブクローニング用シーケンシングベクター (ampR) |
| PJV75_KANR_F(標準的な脱塩処理を施し、25-nmスケールで合成されたプライマー) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | ATTCAACGGGAAACGTCTTG; 標的遺伝子:aph; pJV75amberにおけるKanR遺伝子の増幅 |
| PJV75_KANR_R(標準的な脱塩処理を施した25-nmスケールで合成されたプライマー) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | CGAGGCAGTTCCATAGGATG; 標的遺伝子:aph; pJV75amberにおけるKanR遺伝子の増幅 |
| pJV75amber | Addgene / Van Kessel研究室 | 26906/ 26908/26908/ 26910 | ゲノムにおけるリコンビニアリングを促進するkanR、hygR、およびChe gp61を発現するベクター |
| Primer3plus | ソフトウェア | 該当なし | 標的遺伝子に特異的なプライマーペアの設計 |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG;標的遺伝子:HindIII部位;インサート部位 ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC; 標的遺伝子: kpnl 部位; インサート 部位 CGTACAGGTACC |
| SNAPGene | ソフトウェア | 該当なし | 仮想クローニングおよび制限酵素オーバーハングの付加 |
| Thermo Fisher QuantStudio 3 サーモサイクラー | Pika America | 翻訳対象のテキストが提供されておりません。翻訳をご希望の原文をご提示ください。 | DNA増幅 |
参考文献
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
再版と許可
この記事は公開されました
動画は近日公開