代謝リプログラミングは、HIF-1α、PKM2、KRAS、乳酸、および脂質経路を介してPDACの血管新生を促進します。代償機構が単剤療法の効果を制限しているため、合理的な併用戦略の必要性が強調されています。
この記事について
サマリー
要約
膵管腺癌(PDAC)は非常に致死率が高く、5年生存率はわずか13%にとどまっています。その侵襲性の高い生物学的特性と診断の遅れにより、初診時に転移していることが多くあります。本レビューでは、代謝リプログラミングがPDACにおける血管新生をどのように制御しているかを検討し、この連関が治療にもたらす意義について探究します。我々は、グルコース、アミノ酸、および脂質の代謝変化と、低酸素誘導因子-1α(HIF-1α)、オンコジェニックシグナル、および代謝物介在性経路を通じた新生血管形成との相互接続に関する既報の研究を系統的に分析しました。現在の文献の統合に基づくと、代謝-血管新生の連関は、少なくとも3つの相互に関連するメカニズムを介して機能していると考えられます。すなわち、HIF‑1α/ピルビン酸キナーゼM2(PKM2)駆動の糖新生-血管内皮増殖因子(VEGF)軸、M2分極化した腫瘍関連マクロファージを促進しHIF‑1αを安定化させるシグナル分子として作用する乳酸、そして内皮細胞の機能と生存を調節するエイコサノイドや脂肪酸結合タンパク質4(FABP4)を含む脂質代謝物です。さらに、グルタミン由来の中間体は内皮細胞の出芽と細胞外マトリックスのリモデリングをサポートし、トリプトファンおよびセリン経路は免疫-血管新生バランスに影響を与えます。重要な点として、補償経路(例:グリコーゲン蓄積およびプロテアーゼ活性化受容体-2活性化を介したHIF-1α非依存的な血管新生)が単剤療法の有効性を制限しており、併用戦略の必要性が浮き彫りになっています。これらの代謝-血管新生ネットワークを理解することは、腫瘍代謝と血管形成を同時に標的とするバイオマーカー誘導療法の根拠となります。代謝および血管新生バイオマーカー(例:VEGF、乳酸脱水素酵素A)を画像ベースの代謝プロファイリングと統合することで、PDACにおける患者の層別化と治療モニタリングを改善できる可能性があります。
概要
膵管腺癌(PDAC)は、依然として最も致死率の高い固形悪性腫瘍の一つです。転移性疾患の患者における全生存期間の中央値は約6~11ヶ月であり、局所進行または切除可能な腫瘍を持つ患者であっても、長期予後は極めて不良です1,2。過去30年間にわたり、5年生存率は4%から13%へとわずかな改善にとどまっており、これは主に全身療法の画期的な進展よりも、外科的手法の向上やケアの集約化によるものです3,4。疫学的に、膵癌は2030年までに米国における癌関連死の第2位の原因になると予測されています5。中国では、この疾患は罹患率で8位、死亡率で6位であり6、若年成人における罹患率が上昇しています7,8。
このような高い負担があるにもかかわらず、治療の進展はもどかしいほど緩やかです。これは主に、腫瘍の顕著な不均一性、早期の全身播種、およびその侵襲的な生物学的特性を駆動する主要因への理解が不十分であるためです。腫瘍微小環境における代謝適応と血管異常は、PDACの進行と治療耐性の中心的な要因と考えられていますが、これら2つのプロセスの因果関係およびシグナル伝達のクロストークは、依然として十分に特性解析されていません。特に、がん細胞が代謝リプログラミングを通じてどのように血管新生ニッチを能動的に形成するのか、代謝中間体が内皮細胞に直接作用するシグナル分子として機能するのか、そしてこれらのメカニズムが総体としてどのように治療回避に寄与しているのかについて、系統的な理解が得られていません9,10。したがって、代謝と血管新生の共役ネットワークを包括的に解明することは、PDACの進行メカニズムを明らかにし、新たな介入戦略を開発する上で、理論的および臨床的に極めて重要です。しかしながら、現在まで、代謝リプログラミングがPDACの血管新生を制御する多面的なメカニズムを統合した系統的なレビューはなく、これらの知見のトランスレーショナルな潜在能力についても批判的な評価がなされていません。このギャップを埋めるため、本レビューでは以下のことを目的とします。まず、低酸素誘導因子-1α(HIF-1α)、オンコジェニックシグナル、および代謝中間体のハブとしての役割に重点を置き、グルコース、アミノ酸、および脂質のリプログラミングがPDACの血管新生を調節する中核的なメカニズムを統合すること。次に、利用可能なエビデンスに基づいて、代謝および血管新生バイオマーカーの臨床的有用性を批判的に評価すること。そして、代謝経路と血管経路を同時に標的とする併用療法の展望と課題について議論することです。これらの多層的なデータを統合することで、PDACの精密診断および治療のための概念的な枠組みを提供することを目指します。重要な点として、これらの共役メカニズムの解明はバイオマーカーの同定や標的治療の開発に理論的根拠を与える可能性がありますが、これらの知見のトランスレーショナルな価値については、適切に設計された前向き臨床研究による検証を待つ必要があり、提案された各応用のエビデンスの強さについては、本レビューの以降のセクションで批判的に検討します。
レビューと展望
膵管腺がん(PDAC)は、緻密なデスモプラジア(線維化反応)、深刻な低酸素状態、および異常な代謝リプログラミングを特徴とする、極めて過酷な微小環境の中で発生します。この環境から生じる腫瘍血管は、単なる受動的な導管ではなく、オンコジェニックなシグナル伝達、代謝適応、およびストローマ(間質)とのクロストークの収束によって形成され、疾患の進行に積極的に関与しています。図1に示すように、グルコース、アミノ酸、および脂質経路からの代謝入力が、中心的な調節因子である低酸素誘導因子-1α(HIF-1α)、変異型KRAS(PDACの約93%に存在)、およびmTOR複合体1(mTORC1)に収束し、転写および翻訳後レベルでの血管新生出力を調整します。その結果として形成される血管系は、特徴として血管密度が低く、漏出性があり、未熟であり、発芽型、分節型、融合型血管新生の3つの血管新生様式に加えて、血管模倣(VM)という4つの異なる血管形成モードで構成されています。このメカニズム的な不均一性を理解することは、抗血管新生単剤療法の失敗を解釈し、合理的な併用戦略を設計する上で不可欠です。
膵癌における血管新生の基本概要
血管新生の様式
芽生え状血管新生(Sprouting angiogenesis)は、PDACにおける新血管形成の主要な様式であり、低酸素状態、組織損傷、または腫瘍原性シグナリングによって誘発され、複数の血管新生促進メディエーターによって制御される11。腫瘍細胞から分泌される血管内皮細胞増殖因子(VEGF)が、最も重要な調節因子となる。VEGFがVEGFR2に結合すると、PI3K/AKTおよびMAPK/ERK経路が活性化される。PI3KはPIP2をリン酸化してPIP3を生成し、AKTをリクルート・活性化することで内皮細胞(EC)の増殖と遊走を促進する。一方、MAPK/ERKカスケードはRAS-RAF-MEK-ERKの活性化を経て進行し、ERKが核内へ移行して増殖および遊走に関連する遺伝子発現を調節する。前臨床研究により、VEGFの阻害がPDACモデルにおいて芽生え状血管新生を有意に減少させ、腫瘍増殖を抑制することが示されている12。近年の知見では、内皮細胞の表現型可塑性が芽生えの効率を決定的に調節することが明らかになっている。内皮細胞は、静止期の「ファランクス(phalanx)」細胞、遊走性の「チップ(tip)」細胞、および増殖性の「ストーク(stalk)」細胞の間で可逆的に切り替わる。チップ細胞とストーク細胞のダイナミクスは代謝的に分化しており、チップ細胞は遊走のエネルギー源として優先的に解糖系に依存し、ストーク細胞は増殖を維持するために脂肪酸酸化に依存する。ADAM9などの腫瘍由来プロテアーゼは、ヘパリン結合EGF様増殖因子のシェディングを通じて、さらに芽生え形成を促進する。総じて、これらの知見は、PDACの芽生え状血管新生が単にVEGFだけでなく、代謝、シグナル伝達、および間質因子の複雑な相互作用によって制御されていることを示している13,14,15,16。
内挿的血管新生(intussusceptive angiogenesis)は、内皮細胞の増殖や遊走に依存せず、既存の血管壁のリモデリングを通じて血管を拡張・分枝させます17。腫瘍組織内では、がん細胞の急速な増殖により局所圧が上昇し、血管壁が管腔内に陥入して柱状または中隔状の構造を形成します。これらの構造が徐々に拡大し融合することで、元の管腔が複数の小さなチャネルに分割され、その結果、血管の表面積と容積が増加します。PDACマウスモデルにおける三次元イメージングでは、この様式は腫瘍の中心領域でより一般的であり、低酸素状態の緩和に寄与していることが示されています18。内挿的血管新生は内皮細胞の増殖ではなく血管壁のリモデリングに依存するため、内皮細胞の増殖を抑制する抗血管新生薬、特に抗VEGF療法は、この様式に対しては効果が限定的である可能性があります。
合流型血管新生(CA)は、組織島を囲む等方的な毛細血管ネットワークから発展します。毛細血管の凝集と内部組織柱の消失によって優先的な血流経路が拡大し、一方で血流の少ないセグメントは退行します。これにより、網目状のネットワークが、血管壁の構成要素を保持し血流を維持する階層的な樹状構造へと再構築されます19。CAは進入型血管新生と共通の特徴を持ちますが、形態学的に異なります。進入型血管新生が組織柱を成長・融合させて既存の血管を分断するのに対し、CAは組織島を消失させて確定的な血管を形成するため、機能的には逆のプロセスとなります20。
血管擬態(Vasculogenic mimicry)は、腫瘍細胞が内皮細胞を模倣して血管様構造を形成するという特異なパターンを指します。VMの形成は上皮間葉転換(EMT)と密接に関連しており21、EMTによって形質転換した腫瘍細胞が相互に連結し、過ヨウ素酸シッフ(PAS)陽性細胞および細胞外マトリックスに支持された管腔構造を形成します。これにより、赤血球が輸送され、正常な血管系と同様の灌流機能が果たされます22。VM構造は、浸潤性の高いPDAC組織において有意に増加しており、予後不良と相関しています23。
血管特性および微小環境的制約
多くの悪性腫瘍とは異なり、PDACは特徴的に低血管性かつ脱塑性的であり、平均微小血管密度(MVD)は正常な膵組織や肝細胞癌よりも有意に低い24,25,26。この低血管性の表現型は、深刻な低酸素状態にあるにもかかわらず持続しており、能動的な血管抑制メカニズムの存在が示唆されている。パラクリンによるHedgehogシグナル伝達は、非標準的なWNTシグナル伝達を抑制することでVEGFR2依存的な内皮細胞の過剰な出芽を制限し、また、腫瘍細胞と内皮細胞間のVEGFR2/neuropilin 1 (NRP1) トランス複合体の形成は、血管分枝の減少および生存率の向上と相関している27。その結果として形成される血管系は、不均一な分布、未熟な構造、低い周細胞被覆率、および機能的な漏出を示し28、血漿の血管外漏出と間質液圧(IFP)の上昇を招く。上昇したIFPは、緻密な線維化による固形ストレス(solid stress)と相まって血管を圧迫し、血管虚脱を引き起こす可能性がある。これにより、直径10 µmを超える血管がほぼ完全に消失し、低灌流がさらに悪化する29,30。
この灌流の減少は、低酸素状態の悪循環を生じさせます。PDACの新生血管は、不完全な血管壁を有し、平滑筋やペリサイトによる支持が不十分であるため、血流が遅くなります31。低酸素微小環境はHIF-1αを転写レベルで安定化させ、これがVEGFの分泌を増幅し、血管新生の駆動力を永続させます32,33。切除されたヒトPDAC検体において、HIF-1αの発現(症例の40%に認められる)は、転移性病変およびMVDと正の相関があり、予後とは負の相関を示します34。同様に、HIF-2αの過剰発現および血管模倣(vasculogenic mimicry)は、分化度の低さ、進行期、リンパ節転移、および不良な予後に関連しています35。
異所的なα-smooth muscle actinの発現とペリサイト・内皮細胞間の接着不全を特徴とするペリサイト機能不全は、血管系をさらに不安定化させます36。内皮細胞接合部の緩み、不連続な基底膜、および細胞間隙により透過性が亢進し、血漿の漏出が起こることで間質圧が上昇し、薬剤送達が阻害される一方で、腫瘍細胞の血管内侵入が促進されます。高いMVDと低い微小血管完全性が組み合わさった状態は、早期再発、転移、および切除後の短期間の生存期間と関連しています37。
血管新生の代謝調節
PDACは広範な低酸素領域を示し、隣接する正常組織の組織pO2が24.3–92.7 mmHgであるのに対し、PDACでは中央値で0–5.3 mmHgとなる38。これは、低酸素状態の線維性間質、急速な増殖、および不十分な血管系に起因する39。主にHIF-αアイソフォームによって媒介される適応的な低酸素応答は、PDACに侵襲性が高く治療耐性を持つ表現型を付与する。HIF-1αは急性重度低酸素下で急速に誘導され40,41、一方でHIF-2αは慢性中等度低酸素下で持続的に発現する傾向があり42,43、HIF-3αは主に他のHIF複合体を調節している44。
HIF-1αは中心的な上流スイッチとして機能し、グルコース代謝の再プログラミングと血管新生を同時に促進します。低酸素条件下において、HIF-1αは糖新生関連遺伝子(GLUT1、HK2、LDHA、PKM2)を転写的に活性化させると同時に、血管新生促進因子(VEGF、CTGF、PDGFB)を活性化します45,46,47。MUC1、P4HA1、APE1/Ref-1などの分子は、HIF-1αの安定化または転写機能の増強を通じて、糖分解表現型と血管新生能の両方を強化します48,49,50,51。PKM2は、糖分解と血管新生を直接的に結ぶ分子的な架け橋として機能します。低酸素条件下では、PKM2が核へ移行し、β-catenin/STAT3の相互作用およびヒストン修飾を介して糖分解遺伝子および血管新生遺伝子(VEGF-Aを含む)の転写を共活性化させます。これにより、亢進した糖分解がHIF-1α/VEGFシグナリングを増幅させるというポジティブフィードバックループが形成されます47,52。KRAS変異はMEK/ERKを介してHIF-1α/2αの安定性を高め、糖分解酵素(LDHA、PDK1)および血管新生促進エフェクター(VEGF、CA9、MCT4)を上方制御します53,54。さらなるクロストークとして、LSD1介在性のHIF-1α安定化、UHRF1/SIRT4軸、およびIR/IGF1RやCX3CL1/CX3CR1を介した受容体シグナリングが関与しており39,55,56、一方でlumicanはEGFR/PI3K/Aktの抑制を通じて糖分解と血管新生の両方を抑制します57。グリコーゲン蓄積を含む代償経路、樹状細胞の動員による血管新生の維持58、およびMEK-ERKを介してVEGFを促進するPAR-2の活性化53などは、HIF-1αまたは単一の代謝ノードのみを標的にしても不十分である可能性を示唆しています。
アミノ酸代謝は、内皮細胞の出芽や細胞外マトリックス(ECM)の再構築に必要な生合成前駆体を供給すること、および血管緊張や免疫浸潤を間接的に制御する免疫代謝信号を生成することによって、血管新生を調節している。グルタミンは、GLSを介してグルタミン酸を形成し、それがアスパラギン酸に変換されることでECの出芽を促進し59、プロリンに変換されることでECMの再構築を促進する60。VEGF刺激は内皮細胞のグリシン取り込みを増加させ、遊走を促進する61。また、グリシンはグルタチオン合成に関与し、NO介在性の血管緊張および酸化ストレスを調節する62。アルギニンはプロリン、ポリアミン、およびNOの供給に寄与し63、一方でPHGDH依存的なセリン合成経路は、血管緊張、酸化ストレス、および内皮細胞のアポトーシス保護を制御している63,64,65。注目すべきことに、骨髄由来抑制細胞(MDSCs)におけるトリプトファン代謝は、IDO-1を介してキヌレニンを生成し、IFNγ/IL-6のバランスを血管新生促進状態へと移行させる67,68。
脂質代謝のリプログラミングは、代謝、シグナル伝達、および免疫調節メカニズムを通じて新血管形成を促進します69。PDACでは、SREBP-1やFASN、ACCなどの酵素によって駆動されるde novo脂質合成が亢進しています。膜のバイオジェネシス以外に、FASNは代謝物シグナル伝達メカニズムを介してECの増殖を制御しています。FASNの阻害はマロニルCoAを上昇させ、リシン1218におけるmTORのマロニル化を促進し、mTORC1キナーゼ活性を損なわせます。これにより、遊走に影響を与えることなく、選択的にECの増殖を抑制します70。脂肪酸酸化(FAO)は、グルコース制限下で代替エネルギー源として機能し、ECの遊走と管腔形成をサポートします。薬理学的なFAO阻害は、PDACモデルにおける血管新生を損なわせます71。
脂質種は直接的なシグナル伝達分子としても機能します。リゾホスファチジン酸(LPA)およびスフィンゴシン-1-リン酸(S1P)は、内皮細胞のGタンパク質共役受容体を活性化して増殖、遊走、および透過性を促進し、そのレベルの上昇はVEGFの発現増加および管腔形成に関連しています72。異常な脂質代謝は、HIF-1αおよびNF-κBを活性化するROSおよび脂質過酸化物を生成し、VEGFやIL-8を含む血管新生促進遺伝子の転写を増幅させます73。がん細胞や内皮細胞における脂質滴の蓄積は、内皮細胞の生存率向上および抗血管新生療法への耐性と相関しており、ペリリピンが増殖および遊走の調節に関与していることが示唆されています74。
脂質代謝のリプログラミングは、免疫調節を通じて血管新生の微小環境をも形成します。腫瘍関連マクロファージ(TAM)は、CD36などのスカベンジャー受容体を介して酸化脂質やコレステロールを蓄積し、VEGF、TNF-α、およびマトリックスメタロプロテアーゼを分泌する血管新生促進的なM2様表現型を促進します。同様に、脂質を蓄積した骨髄由来抑制細胞(MDSC)は、新生血管形成をサポートする血管新生因子を産生します。この代謝ー免疫ー血管新生軸は、PDACにおける新たな治療ターゲットとなっています75。
代謝物介在性の血管新生シグナリング
乳酸は、代謝廃棄物から、糖新生と血管新生を橋渡しする重要なシグナル分子へと再定義されてきました。乳酸は主に3つのメカニズムを通じて血管新生を促進します。すなわち、MCT-1を介した血管内皮細胞におけるNF-κB/IL-8パスウェイの直接的な活性化、プロリルヒドロキシラーゼ(PHD)活性の抑制によるHIF-1αタンパク質の安定化、そしてパラクリン的な免疫調節です76。乳酸介在性のHIF-1α活性化におけるGPR81の役割については、依然として議論があります。マウスを用いた研究では、GPR81シグナリングが樹状細胞およびMDSCにおいてHIF-1αを安定化させ、免疫逃避と血管新生を促進することが示されていますが、マウスのマクロファージ研究では、免疫抑制効果がGPR81とは独立して起こり得ることが示されています77。さらに、GPR81の発現は脂肪組織では高いものの、他のヒト臓器では著しく低く78、GPR81を発現しているヒト好中球は乳酸刺激に対して最小限の転写応答しか示さないため、一般化できるかどうかに疑問が残ります79。特に膵がんにおいては、乳酸がGPR81-mTOR-HIF-1α-STAT3軸を介してMDSCの活性を高めますが80、このメカニズムの種間における関連性は完全には解明されていません。加えて、乳酸はM2マクロファージへの極性化を誘導し、それがさらなる血管新生促進因子を分泌します81,82。一方で、タンパク質の乳酸リライゼーション(例:ENSA-K63の乳酸リライゼーション)は、STAT3/CCL2を介して免疫微小環境を再構築し、間接的に血管新生に影響を与えます83。
他の代謝物は、異なる経路を介して血管新生を調節します。オメガ3脂肪酸(EPAおよびDHA)は、VEGF、PDGF、COX-2、PGE2、NF-κB、およびMMPsを抑制することで、抗血管新生効果を発揮します84。対照的に、上昇したオメガ6多価不飽和脂肪酸はアラキドン酸代謝の基質となり、COX-2を介して生成されたPGE2がオートクリン機構を通じてPDAC細胞からのVEGF分泌を増加させ、ECの遊走を促進します85。
脂肪酸結合タンパク質4(FABP4)は、複数のコンパートメントにわたって作用し、血管新生を促進します。血管内皮細胞では、NOTCH1がFABP4の発現を誘導して長鎖脂肪酸代謝を活性化し、ROS耐性を付与することで、血管新生のスプラウティングをサポートします。腫瘍細胞では、異常な脂質代謝によってアセチルCoAとROSが生成され、これらがHIF-1αおよびNF-κBを活性化し、VEGFとPDGFの転写を促進します。ストローマレベルでは、脂肪細胞がFABP4を介して遊離脂肪酸の輸送を仲介し、同時にIL-1βおよびTNF-αを分泌してNF-κBを活性化します。並行して、異常なスフィンゴ脂質代謝がMIF-CD74軸を介してM2マクロファージへの分極を誘導し、FABP4+マクロファージサブセットが血管内皮細胞の遊走能を高めます86。
最後に、コハク酸、フマル酸、2-ヒドロキシグルタル酸を含む腫瘍微小環境の代謝物は、EC(内皮細胞)の機能を再構築し、免疫極性を制御することで、血管新生関連経路を活性化するシグナル分子として機能します87。
臨床への応用:バイオマーカー、イメージング、および治療法
代謝リプログラミングと血管新生の連関は、PDAC管理に新たなバイオマーカーと評価次元をもたらすが、その臨床応用の軌跡は不均一なエビデンス勾配に従っている。表188,89,90,91,92,93にまとめられているように、候補バイオマーカーは3つの階層に分かれる:(i) CA19-9などの確立された臨床マーカーであり、広く使用されているが、胆道閉塞に対するPDACへの特異性に欠けるもの、(ii) VEGFや糖分解代謝物を含む、臨床評価が進んでいる新興マーカー、および(iii) 多種代謝物パネルや脂質マクロファージリスクモデルなどの実験的シグネチャーである。
複数の研究により、PDAC患者の血液および腫瘍組織において、VEGF、HIF-1α、およびGLUT1が炎症性膵疾患と比較して有意に上昇していることが確認されています。切除術を施行した患者61名の研究では、血液および組織中のVEGF濃度は、炎症性腫瘍よりもPDACで有意に高く(p < 0.000001)、HIF-1α (p = 0.000005) および GLUT1 (p = 0.000002) でも同様の結果が得られました。多変量解析の結果、VEGFは血液 (OR = 1.016; p = 0.001) と組織 (OR = 1.02; p = 0.001) の両方において最も強力な独立予測因子であると同定され、血清VEGFのカットオフ値を134.56 pg/mLとした場合に感度97.8%、特異度86.7%を示しました88。診断に加えて、治療中のVEGFの動的な変化は、薬力学的マーカーとして機能する可能性があります。第I相STARPAC試験 (n = 19) における血漿の連続測定では、初期のVEGF変化が治療反応を予測できることが示唆されましたが、これにはランダム化比較試験による検証が必要です89。
糖新生の再プログラミングは、補完的な診断能を提供します。GEOおよびTCGAのデータセットを統合した結果、研究者はLDHAが膵臓癌における全生存期間の独立した予測因子であることを明らかにしました(p < 0.001)。36人のPDAC患者と70人の健康対照群を対象としたNMRによる血清メタボロームプロファイリングでは、糖新生関連代謝物の有意な変動が認められ、乳酸、ピルビン酸、クエン酸、およびグルコースを組み合わせたスコアにより、PDACと対照群を区別するAUC 0.956を達成しました90。単一遺伝子のシグネチャーから多代謝物の統合へと進み、2相のメタボロミクス研究により、プロリン、クレアチン、およびパルミチン酸がPDACを良性腫瘍および健康対照群から区別するパネルとして同定され、発見セットでのAUCはそれぞれ0.854および0.865でした。CA19-9を追加することで性能はそれぞれ0.949および0.909に向上し、独立したコホートにおける検証AUCは0.830および0.852でした91。転写レベルでは、公開データセット(TCGA-PAAD、GSE62452、GSE57495)のバイオインフォマティクス解析により、7つの遺伝子からなる脂質-マクロファージリスクモデル(ADH1A、ACACB、CD36、CERS4、PDE3B、ALOX5、CRAT)が構築され、これにより患者を効果的にリスク層別化することができました。また、TP53変異が一般的であり、免疫調節因子(PVRL2、CD276、CCL20)がリスクスコアと相関していることが示されました92。
有望な探索段階の結果とメタ解析の結果との乖離は、単一施設での後方視的設計、切除可能疾患へのスペクトラムバイアス、小規模なサンプルサイズ、良性対照群の欠如、および独立した前向き検証の不足といった、繰り返し見られる方法論的な限界を反映しています87,88,89,90,91。これらの知見は、新規バイオマーカーを臨床実装へと進める前に、厳格で標準化され、十分な検出力を備えた検証が必要であることを強調しています。
機能評価において、18F-FDG PET/CTは腫瘍のグルコース代謝活性を反映し、一方でハイパーポラライズ [1-13C]pyruvate MRIは、LDHAおよびHIF-1αの過剰発現と相関するピルビン酸から乳酸への変換をリアルタイムでモニタリングすることを可能にします94。血中エクソソームは、早期診断およびモニタリングのための低侵襲なツールとして期待されています95。予後に関しては、VEGF/VEGFR-2の過剰発現、高い糖分解活性、LDHAの過剰発現、およびCOX-2の発現がそれぞれ不良な転帰に関連しており、代謝・血管新生の特徴に基づく分子分類によって、精密な層別化と治療法の選択が可能になることが示唆されています96
治療戦略と抗血管新生のパラドックス
PDACの血管新生においてVEGFが中心的な役割を果たしているにもかかわらず、抗VEGF/VEGFR戦略はフェーズIII試験で一貫して失敗しています。CALGB 80303試験(n = 535)では、ゲムシタビンとベバシズマブの併用療法は、ゲムシタビン単独療法と比較して生存期間の改善を示しませんでした(生存期間中央値 OS 5.8ヶ月 vs. 5.9ヶ月; p = 0.95)97。AviTA試験では、ゲムシタビンおよびエルロチニブにベバシズマブを追加したことで、無増悪生存期間の統計的に有意な改善が見られましたが、全生存期間の改善は認められませんでした98。ゲムシタビンとアフリベルセプトを併用したVANILLA試験は、中間解析でOSの改善が認められなかったため(7.75ヶ月 vs. 6.54ヶ月)中止され99、同様にアキシチニブもゲムシタビンとの併用において生存期間の改善に失敗しました100。
これらの失敗は、少なくとも3つのPDAC特異的な耐性メカニズムを反映している。第一に、代償経路の活性化である。VEGF阻害によって誘発される低酸素状態が、代替的な血管新生促進因子(FGF、Ang-2、PIGF)をアップレギュレートし、血管新生促進性の骨髄細胞を動員する101。第二に、血管共用(vascular co-option)および血管模倣(vasculogenic mimicry)である。腫瘍細胞は、既存の宿主血管を利用するか、あるいは内皮細胞の増殖とは独立して血管様チャネルを形成することで、スプラウティング抑制を回避する22。最近のシングルセルシーケンシングにより、がん関連線維芽細胞(CAF)が内皮様表現型(FAPα + CD144 + endoCAF)へと分化転換し、CD144-β-catenin-STAT3シグナル伝達を介して血管模倣や転移促進能を持つことが明らかになった。これにより、VMの概念的枠組みは、腫瘍細胞自律的なプロセスから、腫瘍・ストロマ協調的なメカニズムへと移行した102。第三に、代謝・ストロマ適応である。緻密な線維化(desmoplasia)が治療用抗体を物理的に遮断する一方で、CAFはVEGFの下流または並行して機能するパラクリン的なHGFおよびTGF-β介在性経路を通じて血管新生を維持する36。総合すると、これらのメカニズムは、単一の血管新生リガンドを標的とした単剤療法がPDACにおいては不十分であることを裏付けている。
代謝と血管新生の結節点を標的とすることは、合理的な代替案となります。HK2阻害剤である2-deoxy-D-glucose、PKM2活性化剤であるshikonin、およびLDHA阻害剤であるoxamateを含む糖代謝阻害剤は、PDAC細胞株および異種移植片において抗血管新生作用および抗腫瘍効果を示しています82。PKM2/HIF-1α/VEGF軸を標的とすることで、代謝適応と血管新生を同時に抑制できる可能性があります。GPR81介在性の乳酸シグナル伝達は、潜在的なパラクリン標的として浮上していますが、特異的なアンタゴニストは依然として実験段階にあります。推定されるアンタゴニストである3-hydroxybutyrateは、GPR81よりも関連受容体であるHCAR2を主に標的とする可能性があります103,104。脂質代謝においては、COX-2阻害剤(例:celecoxib)およびPPARγ/FABP4経路調節剤が前臨床モデルで抗血管新生効果を示していますが105、celecoxibとgemcitabineを併用した第II相試験では、有意な生存期間の延長は認められていません。オメガ-3多価不飽和脂肪酸はω-6経路を競合的に阻害し、前臨床モデルで抗血管新生特性を示しますが、PDACにおけるヒト介入データは不足しています。
PDACの代謝可塑性を考慮すると、抗血管新生剤に化学療法、免疫療法、または代謝阻害剤を組み合わせた併用レジメンが、最も有望な方向性であると考えられます。グルコース、アミノ酸、および脂質代謝のリプログラミングは、化学療法、放射線療法、および免疫療法への耐性と密接に関連しており、解糖系とグルタミノリシスの複合的な阻害が代謝補償をブロックする可能性があります。しかし、本稿の執筆時点において、PDACで第III相試験での有効性が示された代謝標的の併用療法はありません。最終的なトランスレーショナル上の中心的な課題は、創薬可能なノードが不足していることではなく、個々の腫瘍においてどの血管新生様式(出芽、内挿、癒合、または擬態)が支配的であるかを前向きに特定できないことにあります。バイオマーカーパネルやイメージングシグネチャーによって、患者を代謝-血管新生フェノタイプに基づいて層別化できるようになるまで、このネットワークを標的とした併用戦略は、精密医療ではなく経験的なアプローチに留まるでしょう。
結論
本レビューでは、膵管腺がん(PDAC)における代謝リプログラミングと血管新生の相互的な結合について詳述します。我々は、sprouting(芽生え)、intussusceptive(内挿)、coalescent(合体)血管新生、およびvasculogenic mimicry(血管模倣)という4つの異なる新生血管形成様式について記述し、これらが総体として、低血管性で灌流不全であり、かつ構造的に異常な血管系を形成することを明らかにします。メカニズムの中核として、Warburg効果を介したグルコース代謝リプログラミングが相乗的なループを構築しており、そこではHIF-1αが解糖系フラックスと親血管新生転写(VEGF、CTGF、PDGFB)の両方を駆動し、一方でPKM2および変異型KRASが代謝状態を血管新生出力へと統合しています。さらに、アミノ酸および脂質代謝が、乳酸、LPA/S1P、およびFASN-malonyl-CoA-mTOR軸を含むパラクリン信号を介して、内皮細胞の挙動、免疫分極、および治療耐性を調節しています。これらの知見は、PDACの血管新生が単なる低酸素応答ではなく、腫瘍の代謝適応プログラムの不可欠な構成要素であることを裏付けています。
臨床への応用は、診断および治療上の制限によって依然として制約を受けています。探索段階の研究では、VEGF、LDHA由来の代謝物スコア、脂質マクロファージリスクモデルなどの代謝および血管新生バイオマーカーの候補が特定されていますが、蓄積されたエビデンスによれば、CA19-9を一貫して上回るものや、即時の導入に十分な付加価値を提供できるものは存在しません。治療面では、抗VEGF単剤療法の第III相試験において、生存率の改善に一様に失敗しており、これは代償的な経路の活性化、血管模倣(vasculogenic mimicry)、および代謝-間質適応によって駆動される腫瘍血管新生の回復力を反映しています。これらの並行した限界は、代謝-血管新生ネットワークの深い冗長性と可塑性を浮き彫りにしており、単剤療法ではなく統合的な戦略が必要であることを示唆しています。
抗血管新生剤に化学療法、免疫療法、または代謝阻害剤を組み合わせた併用療法が、最も有望なアプローチとなります。解糖系とグルタミン分解系の同時標的化、あるいはFASNとmTORの共抑制は、代謝的な代償作用を克服し、脂質駆動型の血管新生シグナルを遮断できる可能性があります。今後の優先事項としては、バイオマーカーを用いた患者の層別化(例:解糖系依存性表現型か脂質依存性表現型か)、多様な血管新生モードをブロックする合理的なマルチターゲット併用療法の検討、非侵襲的な代謝・血管新生イメージング、そして分子生物学的に定義されたPDACのサブポピュレーションにおける厳格に設計された臨床試験が挙げられます。最終的に、代謝と血管新生のクロストークを解明することが、PDACを治療抵抗性の疾患から、メカニズムに基づいた精密介入が可能な疾患へと変えるために不可欠となるでしょう。
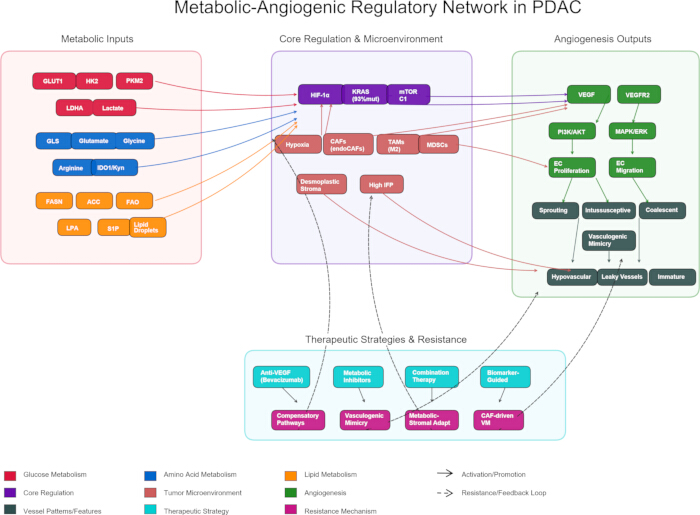
図1PDACにおける代謝・血管新生調節ネットワーク PDACにおける代謝・血管新生調節ネットワーク。膵管腺癌における代謝・血管新生共役の概略図。(左)栄養経路のリプログラミング:糖代謝(クリムゾン色)、アミノ酸代謝(青色)、および脂質代謝(オレンジ色)。(中央)中心調節因子による代謝入力の統合(紫色;HIF-1α、変異型KRAS、mTORC1)が腫瘍微小環境(サーモン色)内に存在し、そこは低酸素状態、高い間質液圧(IFP)を伴う脱形成間質、およびCAF(FAPを含む)によって特徴づけられるα⁺CD144⁺ endoCAF)、M2極性化TAM、およびMDSC。(右)VEGF-VEGFR2駆動の血管新生シグナル伝達と、4つの異なる血管新生様式(ダークスレートグレー):出芽型血管新生、分断型血管新生、合体型血管新生、および血管模倣(VM)。(下)現在の治療戦略(ティール)と耐性メカニズム(マゼンタ)。実線矢印は活性化を、破線矢印は耐性フィードバックループを示す。 こちらの図の拡大版を表示するには、ここをクリックしてください。
| バイオマーカー/パネル | 生物学的根拠 | エビデンスレベル | 主な制限事項 | 翻訳ステージ |
| CA19-993 | シアリルルイス抗原 | 臨床的に確立された | PDAC(膵管腺癌)と胆道閉塞の鑑別における特異度の低さ | 臨床標準 |
| 血清VEGF(診断用)88 | HIF-1α/VEGF軸の活性化 | 単施設レトロスペクティブ研究 | スペクトラムバイアス、切除可能例のみのコホート | 発見 |
| 血清VEGF(反応)89 | 薬力学的マーカー | 第I相(STARPAC、n=19) | 単群;対照群なし | 仮説生成的な |
| LDHA/代謝物スコア90 | 解糖系フラックス | レトロスペクティブ;単一施設 | 良性対照群なし、小規模コホート | 発見 |
| プロリン-クレアチン-パルミチン酸 + CA19-991 | マルチオミクス統合 | 探索および小規模検証 | 単一施設;小規模なn数 | 早期バリデーション |
| 7遺伝子脂質/マクロファージリスクモデル92 | 脂質ー免疫クロストーク | レトロスペクティブ・バイオインフォマティクス | 前向きコホートなし、バッチ効果 | 発見 |
表1:PDACにおける代謝-血管新生バイオマーカーの段階的エビデンスフレームワーク。 本表では、PDACにおける代謝-血管新生バイオマーカーを、トランスレーショナルな成熟度に基づき3つの段階に層別化している:(i) 臨床的に確立された標準指標であるCA19-9、(ii) 診断および薬力学的血清VEGFアッセイやLDHA/代謝物スコアを含む早期候補、(iii) マルチ代謝物パネル(プロリン-クレアチン-パルミチン酸およびCA19-9)や7遺伝子脂質/マクロファージリスクモデルに代表される探索段階のシグネチャー。新たな候補の間で共通のパターンが見られる。すなわち、生物学的根拠は明確に定義されているものの、後方視的または単一施設での設計、良性対照群の欠如、小規模なコホート、および前向き検証の不足といった手法上の限界が、探索段階や初期の仮説生成段階を超えた進展を総じて制限している。
開示事項
著者は、競合する利害関係がないことを宣言します。
謝辞
本研究は、原発腫瘍細胞の3Dスフェロイドに基づく薬物スクリーニング用デジタルマイクロ流体プラットフォーム(FDCT0001/2025/RID)より資金提供を受けて実施されました。
参考文献
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.