ソラフェニブとゲムシタビンの併用は、HepG2細胞の増殖を相加的に抑制するという予備的な証拠を示し、p-ERKおよびVEGFの発現に相関的な変化をもたらし、NOD/SCIDマウスにおいて肝腫瘍の成長を抑制します。
研究記事
HepG2細胞およびNOD/SCIDマウス異種移植モデルにおけるソラフェニブとゲムシタビン併用療法の評価:パイロット研究
* These authors contributed equally
この記事について
サマリー
要約
肝がんは、薬剤耐性と治療選択肢の限定により、がん関連死亡の主要な原因であり続けています。転帰を改善するための治療戦略を模索することが急務となっています。本パイロット研究では、肝がんにおけるソラフェニブとゲムシタビンの併用による潜在的な効果とその基礎となるメカニズムを評価するためのプロトコルを提示します。肝がん細胞株HepG2を用い、非肥満糖尿病性重症複合免疫不全(NOD/SCID)マウスを用いた異種移植モデルを構築しました。以下の主要な手順について実演します:(1) HepG2細胞の培養および薬剤処理、(2) MTTアッセイのセットアップ、インキュベーション、および吸光度測定、(3) タンパク質抽出、SDS-PAGE、転写、およびERKとp-ERKの免疫ブロット分析、(4) NOD/SCIDマウスへの皮下異種移植の確立、(5) 腫瘍の測定および体積計算、(6) 腫瘍切片におけるVEGF免疫組織化学染色。また、重要なステップ、トラブルシューティングのヒント、および装置の仕様についても記載しています。ソラフェニブと(3 µmol/L)およびゲムシタビン(10 µmol/L)71.23%の阻害率を達成した ± 72時間後に6.76%であり、 q1.35という値であり、〜であることを示唆している 相乗効果 試験した条件下におけるこの特定の用量ペアにおいて、対照群と比較して、併用治療はp-ERK発現の低下、腫瘍体積の減少、および定性的に低いVEGF免疫染色と関連していた。これらのデータは、p-ERK発現の低下と観察された抗増殖効果との間の相関的な関連を示すものであり、因果関係を立証するものではない。HepG2細胞およびNOD/SCIDマウス異種移植モデルにおいて、ソラフェニブとゲムシタビンの併用は抗増殖能の予備的なエビデンスを示し、VEGF発現の低下と関連している。しかし、微小血管密度や機能的な血管解析は行われていないため、この知見は抗血管新生活性の直接的な証拠となるものではない。この再現性のあるプロトコルは、HCCモデルにおける薬剤併用療法を評価するための有用な枠組みを提供し、他の標的治療と化学療法のレジメンにも適応させることが可能であるが、臨床的な意義を導き出す前に、さらなるメカニズム解析および用量検証研究が必要である。
概要
肝癌は最も一般的で致死率の高い癌の一つであり、また、最も急速に増殖する悪性腫瘍の一つでもあります1,2。肝癌の発生率は低下傾向にありますが、肝癌による全体的な疾病負荷は増加し続けています。2022年の世界的な疫学データによると、Global Cancer Observatory (GLOBOCAN) 2022オンラインデータベースにおける肝癌の年齢調整罹患率は人口10万人あたり15.0人であり、一方で年齢調整死亡率は人口10万人あたり26.7人で、癌死の原因として第2位となっています3。現在、肝癌に対する有効な治療法が不足していることに加え、発症が潜在的であるため、ほとんどの患者が診断後1年以内に死亡します。ソラフェニブは、臨床使用が承認された最初のマルチターゲットキナーゼ阻害剤であり、上皮成長因子受容体 (EGFR)、血小板由来成長因子受容体 (PDGFR)、およびセリン/スレオニンキナーゼなどの受容体チロシンキナーゼを標的としています4,5。経口マルチキナーゼ阻害剤であるソラフェニブは、複数の成長因子経路を標的とすることで、肝癌において抗増殖および抗血管新生作用を発揮します。歴史的に、ソラフェニブは進行性または切除不能な肝癌患者に対する初のFDA承認一次全身療法でした6。 しかし、現在の進行肝細胞癌 (HCC) の一次治療の状況は大幅に拡大しています。推奨される選択肢には、免疫チェックポイント阻害剤の併用療法であるアテゾリズマブとベバシズマブの併用、レンバチニブ、そして二重免疫療法であるデュルバルマブとトレメリムマブの併用などが含まれます。これらの進歩にもかかわらず、特に免疫療法の併用療法が容易に利用できない、あるいは禁忌である地域において、ソラフェニブは依然として重要な一次選択肢であり続けています。肝癌における広範な使用に伴い、薬剤関連有害事象が懸念されています7。2006年から2023年までのFDA有害事象報告システム (FAERS) データベースの分析では、ソラフェニブの有害事象は主に消化器系、皮膚および皮下組織、ならびに感染症や外傷などの非特異的な身体的不快感に関わるものでした7。 進行肝癌の一部の患者はソラフェニブ治療の恩恵を受ける可能性がありますが、ほとんどの患者は最終的に耐性を獲得するか治療不成功となり、予後不良となります8,9,10。 ソラフェニブの使用において、効果が得られるHCC患者は約30%に留まり、さらに、奏効した患者でも多くの場合6ヶ月以内に耐性を獲得します11。ソラフェニブ耐性に関与する分子経路には、細胞外信号調節キナーゼ (ERK)/リン酸化ERK (p-ERK)、プロテインキナーゼB (Akt)、ホスホイノシトール3キナーゼ (PI3K)/AKT/哺乳類ラパマイシン標的タンパク質 (mTOR)、低酸素誘導因子1α (HIF-1α)/HIF-2α、およびオートファジー関連経路が含まれ、本研究では特にERK/p-ERKに焦点を当てて選択しました11。ゲムシタビンはシチジンアナログであり、体内でジフルオロシチジン二リン酸およびジフルオロシチジン三リン酸を生成し、これらがDNA合成に対して異なる抑制効果を発揮します12。肝胆道系悪性腫瘍において、ゲムシタビンは併用化学療法の構成要素として評価されてきました。しかし、ゲムシタビンは臨床的に強い薬剤耐性を示すことが報告されており、ゲムシタビンの有効性を制限しています12,13。 したがって、最適薬物レジメンを効果的かつ効率的に決定することは極めて困難です。近年の研究では、新規の腫瘍幹細胞性バイオマーカー予測に基づき、ゲムシタビンとソラフェニブの併用が治療効果を高める可能性があることが示されています14。しかし、私たちの知る限り、HepG2細胞および非肥満糖尿病/重症複合免疫不全 (NOD/SCID) マウスの肝細胞癌ゼノグラフトモデルを用いて、肝癌におけるこの併用療法を具体的に検討した研究はありません。そのため、肝癌におけるソラフェニブとゲムシタビンの相加効果を直接的に検証する実験的根拠はいまだ不足しています。
本稿で述べる手順は広く用いられていますが、若手研究者が再現可能な詳細かつ視覚的なステップバイステップ形式で提示されることは稀です。我々は、ソラフェニブとゲムシタビンの併用が肝がん細胞の増殖および腫瘍の成長を相加的に抑制し、この効果がERK/p-ERKパスウェイのダウンレギュレーションおよび血管内皮細胞増殖因子(VEGF)介在性の血管新生の抑制に関連しているという仮説を立てました。本研究は、HepG2肝がん細胞株を用いて、ソラフェニブとゲムシタビンの併用による増殖抑制効果をin vitroおよびin vivoで予備的に検討し、そのメカニズムを解明することを目的としています(Supplementary Figure 1)。本研究の新規性は、以下の3点にあります。(1)広く利用されているHepG2細胞株および対応するNOD/SCIDマウスモデルを用い、肝がんに特化してソラフェニブとゲムシタビンの併用を検証した初の研究である点、(2)潜在的なメカニズムとして、これまで十分に研究されていなかったERK/p-ERKパスウェイを調査した点、(3)計算上の予測ではなく、肝がんにおけるこの併用療法の相加的効果について直接的な実験的根拠を提示した点です。これらの特徴により、本研究は他の腫瘍型や異なる実験モデルを用いて行われた従来の併用療法報告、特にソラフェニブベースのレジメンに関する報告とは一線を画しています。
プロトコル
浙江大学実験動物福祉・倫理審査委員会より倫理承認を得た(承認番号:ZJU20250049)。
動物および群分け
認定商業サプライヤー(ライセンス番号 SCXK (Shanghai) 2013-0006)から、週齢4~5週、体重18~20 gのNOD/SCID雌マウス計40匹を購入し、特定病原体フリー(SPF)等級の動物室で飼育した。すべての動物実験プロトコルは標準的なガイドラインに従った。実験期間中、動物は十分な制御がなされたSPF室にて、室温22 ± 2 °C、湿度50%~60%、明暗サイクル12/12時間の下、グループ飼育(5匹/ケージ)し、餌と水を自由に摂取させた。2週間ごとに体重を測定した。マウスに持続的な疼痛、悪液質、腫瘍潰瘍、または腫瘍の最大径が2 cmに達した場合、あるいはその他の不可逆的な健康上の問題が生じた場合は、動物倫理委員会の承認を得た人道的な終了基準に従い、0.45%ペントバルビタールナトリウムを体重1 kgあたり≥150 mgの用量で腹腔内投与し、呼吸および心拍の停止、角膜反射の消失を確認するか、必要に応じて二次的な物理的手法を用いて安楽死させた。サンプルサイズ(1群あたりn = 10)は、パイロット実験から得られた効果量1.2、α = 0.05、β = 0.20(検出力80%)と仮定したパワー分析に基づき、さらに20%の脱落率を見込んで決定した。腫瘍移植の手順は、治療群への割り当て前に行った(異種移植片の作製については後述)。
腫瘍の移植および生着の確認後、乱数表法を用いてマウスを4つのグループ(コントロール群、ソラフェニブ群、ゲムシタビン群、ソラフェニブとゲムシタビンの併用群)にランダムに分け、各群10匹(1ケージあたり5匹)としてNOD/SCIDマウス移植腫瘍モデルを構築した。作製過程において、腫瘍組織がNOD/SCIDマウスの全身状態の悪化や死を招く可能性があること、および統計解析には通常、有効なサンプルサイズが必要であることを考慮し、各群に少なくとも10匹のマウスを組み込んだ。ランダムなグループ分けは独立した技術者が行い、ケージにラベルを貼付した。薬剤投与および腫瘍測定において盲検化は実施しておらず、これは重大な制限事項である。その他の組織サンプリング、生化学的評価、および病理学的評価は、すべて盲検化された研究員によって行われた。データ解析についても、統計処理が完了しデータが公開されるまで、コード化されたファイルのみにアクセスできる統計解析者が盲検状態で解析を行った。すべての動物を最終解析に含めた。全身吸収と一貫したバイオアベイラビリティを確保するため、両薬剤ともに腹腔内投与を選択した。1日1回の投与は、このレジメンで血漿中濃度が維持されることを示した先行の薬物動態研究に基づいている。溶媒コントロール群には、滅菌生理食塩水 0.2 mLを腹腔内投与した。ソラフェニブ群には、40 mg/kgのソラフェニブ 0.2 mLを腹腔内投与した。ゲムシタビン群には、100 mg/kgのゲムシタビン 0.2 mLを腹腔内投与した。併用治療群には、40 mg/kgのソラフェニブ 0.2 mLおよび100 mg/kgのゲムシタビン 0.2 mLをそれぞれ腹腔内投与した。各群に対し、1日1回、20日間連続して投与した。すべての動物を最終解析に含め、除外されたマウスはなかった。20日間の治療期間中、どの群においても死亡例は観察されなかった。投与スケジュールおよび用量は、肝胆道癌モデルに関する既報の研究に基づいて選択した。なお、ゲムシタビンの毎日の腹腔内投与は毒性を引き起こす可能性がある点に注意が必要である。移植腫瘍の長径と短径を毎日測定し、移植腫瘍の体積を算出した。20日後、動物を深い麻酔下で頚椎脱臼により安楽死させ、移植腫瘍組織をホルマリンで固定した。体重は研究期間を通じて2日ごとに測定した。立毛、屈曲姿勢、活動性の低下、下痢、嗜眠などの毒性の臨床徴候について、マウスを毎日観察した。しかし、血清生化学検査(例:アラニンアミノトランスフェラーゼ、アスパラギン酸アミノトランスフェラーゼ、クレアチニン)および主要臓器の組織病理学的検査は実施しなかった。したがって、潜在的な毒性を排除することはできない。
薬剤および試薬
Sorafenibを10%ジメチルスルホキシド(DMSO)に溶解し、-20 °Cで保存した。使用前に溶液を融解し、細胞増殖に影響を与えない最終DMSO濃度0.5%未満に希釈した。Gemcitabineは市販品を使用した。ラジオ免疫沈降(RIPA)溶解バッファー、チアゾリルブルー、glyceraldehyde-3-phosphate dehydrogenase(GAPDH)、ERK、p-ERK、およびVEGFに対する一次抗体、二次抗体、Dulbecco's Modified Eagle Medium(DMEM)高グルコース培地、ウシ胎児血清、およびHepG2細胞株は、市販品から調達した。
ソラフェニブおよびゲムシタビンは細胞毒性剤です。すべての薬剤の調製および取り扱い手順は、適切な個人用保護具(白衣、ニトリル手袋、保護ゴーグル)を着用し、指定のバイオセーフティーキャビネット内で行ってください。本プロトコルで使用されるDMSO、メタノール、キシレン、およびその他の有機溶媒は有害であるため、吸入や皮膚への接触を避けるためにドラフトチャンバー内で取り扱ってください。使用前に、すべての試薬の化学物質等安全データシート(MSDS)を確認してください。
細胞培養
HepG2細胞株を復元し、10 mLのDMEM高グルコース培地(10%胎児牛血清、100 U/mLペニシリン-ストレプトマイシン、および4 mmol/Lグルタミンを添加)を含む細胞培養ボトルに接種した。細胞は、5% CO₂を含む加湿インキュベーター内にて37 °Cで培養した。対数増殖を維持するため、2日ごとに培養液を交換し、4日ごとに細胞を継代した。HepG2細胞株は市販の供給元から入手したが、本研究では独立した細胞株認証(例:ショートタンデムリピートプロファイリング)およびマイコプラズマ検査は実施していない。
増殖抑制率を検出するためのMTT法
HepG2細胞株に対するソラフェニブおよびゲムシタビンの増殖抑制率を決定するために、3-(4,5-dimethylthiazol-2-yl)-2,5-diphenyltetrazolium bromide(MTT)法を用いた。対数増殖期の細胞を0.25%トリプシンで2分間消化し、等量の完全培地を加えて消化を停止させた。1000 × gで10分間遠心分離した後、細胞を完全培地で再懸濁した。細胞密度を1 × 10⁵ cells/mLに調整し、96ウェルプレートの各ウェルに細胞懸濁液200 µLを播種した。この播種密度は、5 × 10³から5 × 10⁴ cells/wellの範囲で細胞密度を検討した予備的な最適化実験に基づいて選択した。2 × 104 cells/wellの密度では、96時間以上にわたって吸光度が線形に増加し、倒立顕微鏡下での視覚的確認により、終点におけるコンフルエンスが80%未満に維持されることが確認された。MTT測定値が線形範囲内に留まることを確実にするため、溶媒処理したコントロールウェルを用いて、各タイムポイントでパイロット実験を実施した。栄養素の枯渇および代謝副産物の蓄積を防ぐため、48時間ごとに培地を交換した。コンフルエンスは倒立顕微鏡を用いて毎日モニタリングした。96時間後、コントロールウェルは約75%~80%のコンフルエンスに達し、明らかな栄養枯渇の兆候は見られなかった。細胞接着後、培地を除去し、薬剤含有培地を添加した。未処理コントロール群(in vivo実験の溶媒コントロール)には、薬剤を含まない培地を添加した。実験は、未処理コントロール群、ソラフェニブ群、ゲムシタビン群、および併用治療群に分けた。ソラフェニブの投与量は1.5 µmol/L、3 µmol/L, 4.5 µmol/L、6 µmol/Lとし、ゲムシタビンの投与量は5 µmol/L、10 µmol/L、15 µmol/L、20 µmol/Lとした。ソラフェニブとゲムシタビンの併用投与量は、1.5 µmol/L + 5 µmol/L、3 µmol/L + 10 µmol/L、4.5 µmol/L + 15 µmol/L、および6 µmol/L + 20 µmol/Lとした。各群の細胞を24時間、48時間、72時間、および96時間培養した。培養後、各ウェルに5 mg/mL MTTを20 µL添加し、細胞インキュベーターで4時間インキュベートした。上清を慎重に除去した後、各ウェルに150 µLのDMSOを添加し、プレートを10分間振盪してホルマザンを完全に溶解させ、多機能マイクロプレートリーダーを用いて各ウェルの光学密度(OD)値を490 nmで測定した。実験は3回繰り返し、各群に5つの複製ウェルを設けた。データは3つの生物学的反復の平均値 ± SDとして示した。細胞増殖抑制率 (%) =(1 - OD 試験群/OD 未処理群)× 100%とした。2剤間の相互作用は、以下の式で算出されるq値によって判定した:q = EAB / (EA + EB - EA × EB)。ここで、EAおよびEBは薬剤AおよびBを単独で使用したときの抑制率であり、EABは2剤を併用したときの抑制率である。qが1.15より大きい場合は2剤間に相乗効果があることを示し、0.85~1.15は相加効果、qが0.85未満は拮抗効果を示す。q値法は簡便なスクリーニングツールであり、より厳密な相乗効果解析に代わるものではない。テストした固定比率の用量ペアが少なかったため、相乗効果の主張の堅牢性には限界がある。したがって、本研究における「相乗効果」という用語は、全用量反応マトリクスにわたって検証された相加的相互作用ではなく、特定の用量ペアおよびタイムポイントにおけるq > 1.15を指す。
ERKおよびp-ERKタンパク質発現のウェスタンブロット分析
細胞培養および実験群の割り当ては、上述した手順に従って行った。ウェスタンブロッティングによるERKおよびp-ERKの検出において、ソラフェニブの投与量は3 µmol/L、ゲムシタビンの投与量は10 µmol/L、併用投与量は3 µmol/L + 10 µmol/Lとした。72時間の処理後、RIPAライシスバッファーで細胞を溶解し、各実験群から全タンパク質を抽出した。タンパク質濃度は、ビシンコニン酸(BCA)法により測定した。等量(1レーンあたり30 µg)のタンパク質をロードし、10% SDS-PAGE(ドデシル硫酸ナトリウム-ポリアクリルアミドゲル電気泳動)を用いて120 Vで90分間分離した。タンパク質をPVDF(ポリフッ化ビニリデン)膜(孔径0.45 µm)に、300 mAで4 °Cにて90分間転写した。0.1% Tween-20含有Tris緩衝生理食塩水(TBST)中の5%脱脂粉乳で室温にて1時間ブロッキングした後、一次抗体を加え、緩やかに振盪しながら4 °Cで一晩インキュベートした。TBSTで3回(各10分間)洗浄した後、二次抗体を加え、室温で1時間インキュベートした。タンパク質バンドは、強化化学発光(ECL)基質を用いて可視化し、デジタルゲルイメージングシステムで撮影した。飽和を避けるため、各抗体に対して露光時間を最適化した。デンシトメトリーによる定量は、ImageJソフトウェアのゲル解析ツールを用いて行った。すべての標的タンパク質のバンド強度は、ローディングコントロールとしてGAPDHで標準化し、さらにp-ERKの発現量は全ERKの発現量で標準化した。5%脱脂粉乳によるブロッキング以外の追加のブロッキングステップは行わなかった。定量結果は、コントロール群を1.0とした相対的な倍率変化として的に示した。各実験は独立して3回繰り返した。代表的な免疫ブロット図を示す。
NOD/SCIDマウスにおけるHepG2ゼノグラフト腫瘍のVEGF発現の免疫組織化学的検出
異種移植モデルの作製:対数増殖期のHepG2細胞をトリプシン処理により回収し、滅菌リン酸緩衝生理食塩水(PBS)で2回洗浄した後、無血清DMEMに再懸濁した。NOD/SCIDマウスにHepG2皮下異種移植モデルを構築するため、0.2 mLの無血清DMEM(Matrigelなし)に調整した計2 × 10⁶個の細胞を、1 mLシリンジを用いて各マウスの右腋窩領域(血流が豊富な領域)に皮下注入した。腫瘍の形成を2日ごとに観察した。腫瘍の大きさを2日ごとに測定し、腫瘍径が0.3–0.5 cmに達した時点(注入後約7–10日後とし、これを治療開始点と定義)で、マウスをランダムに4つのグループに分けた。皮下異種移植腫瘍の長さ(L)と幅(W)をデジタルキャリパーで毎日測定し、腫瘍体積(V)を次の計算式に基づいて算出した:V = (L × W2) / 2。すべての測定は、グループ分けを知らされていない調査員によって行われた。20日後、動物を深い麻酔下で頚椎脱臼により安楽死させ、異種移植組織を10%中性緩衝ホルマリンに室温で24時間固定した後、パラフィン包埋した。組織切片(厚さ5 µm)を回転式ミクロトームで作成し、ポリL-リジンコートガラススライドに貼付した。免疫組織化学染色のため、切片をキシレン(5分間×3回)で脱パラフィンし、段階的なエタノール系列(100%、95%、70%、50%;各3分間)で親水化した。抗原賦活化は、切片を10 mMクエン酸ナトリウム緩衝液中で電子レンジを用いて15分間加熱し、その後室温で20分間冷却して行った。内因性ペルオキシダーゼ活性を、3%過酸化水素メタノール溶液で室温で10分間ブロッキングした。非特異的結合を、5%正常ヤギ血清含有PBSで室温で1時間ブロッキングした。その後、切片を一次抗VEGF抗体(希釈倍率 1 : 200)と共に、加湿チャンバー内4 °Cで一晩インキュベートした。PBSで洗浄(5分間×3回)後、切片を西洋ワサビペルオキシダーゼ(HRP)標識ヤギ抗ウサギ二次抗体(1 : 500)と共に室温で1時間インキュベートした。シグナルは3,3′-ジアミノベンジジン(DAB)基質を用いて検出した。切片をヘマトキシリンで30秒間対比染色し、脱水、透徹し、永久封入剤を用いてカバーガラスで封入した。撮像は、明視野設定の蛍光倒立顕微鏡を用いて×100倍で実施した。代表的な画像を定性的な例示として示す。
汚染されたチップ、チューブ、および細胞培養廃棄物はすべてバイオハザード廃棄物として回収し、廃棄前にオートクレーブ滅菌を行った。薬剤を含む溶液、DMSO、キシレン、メタノールなどの化学廃棄物は、区分けされラベル付けされた廃棄容器に回収し、有害化学廃棄物に関する地域の機関規定に従って廃棄した。
統計解析
統計解析にはSPSS 19.0ソフトウェアを使用した。実験データは、in vitro実験については3回独立した生物学的反復の平均値 ± SDとして、in vivo実験については1群あたりn = 10匹のマウスの平均値 ± 標準偏差(SD)として的に示した。2群間の比較には、2検定の非対応t検定を用いた。多群間の比較には、一元分散分析(ANOVA)を行い、続いてTukeyのポストホック検定を用いた。p < 0.05、p < 0.01、およびp < 0.001を報告した。
結果
HepG2細胞の増殖に対するソラフェニブおよびゲムシタビンの抑制効果
表1に示すように、Sorafenibおよびgemcitabineは用量依存的にHepG2細胞の増殖を抑制した。併用療法は、すべての時点において単独療法と比較して有意に高い抑制率を示した。MTT法は代謝活性を測定するものであり、これは細胞数と相関するが、増殖や細胞毒性を直接測定するものではない。したがって、「増殖の抑制」という用語は、MTT変換の減少として解釈されるべきである。特に、3 µmol/Lのsorafenibと10 µmol/Lのgemcitabineの併用において最も顕著な抑制効果が得られ、肝癌に対する有効な治療レジメンとしての可能性が強調された。さらなる検討により、HepG2細胞に対するsorafenibとgemcitabineの相加効果が示された。表2は、2剤間の潜在的な相乗相互作用を示すq値を示している。特に、3 µmol/Lのsorafenibと10 µmol/Lのgemcitabineの併用では、複数の時点で1.15を超えるq値が示され、p-ERK発現の低下と観察された抗増殖効果との関連が示唆されたが、これらのデータによって因果関係が証明されたわけではない。これらの知見は、治療上の可能性に関する結論を出す前に、さらなる肝癌モデルを用いた検討が必要であることを示している。相乗効果はすべての用量ペアで観察されたわけではなく、特定の濃度組み合わせに限定されていた。
図1は、ソラフェニブ投与群および併用療法群における細胞増殖抑制率が72 hでピークに達したことを示しています。併用療法、特にソラフェニブ 3 µmol/Lおよびゲムシタビン 10 µmol/Lの用量において、単剤療法と比較して著しく高い抑制率が得られました。
sorafenibおよびgemcitabineがERKおよびp-ERKの発現に及ぼす影響
図 2A では、すべての群において ERK タンパク質の発現に有意な変化は見られませんでした。しかし、p-ERK の発現はソラフェニブ投与群および併用治療群で有意に減少し、特に併用群で最大の減少が観察されました。これらのデータは、p-ERK レベルの低下と併用治療との関連を示していますが、p-ERK の減少が直接的に抗増殖効果を媒介していることを立証するものではありません。デンシトメトリーによる定量、p-ERK の全 ERK および GAPDH による標準化、生物学的反復の情報、および統計的比較は行われていません。したがって、提示された免疫ブロットは代表的なものであり、定性的な評価のみとなります。
NOD/SCIDマウスに移植した肝がん皮下ゼノグラフトの体積に対するソラフェニブおよびゲムシタビンの影響
治療開始前における各群間の皮下異種移植片の体積に、有意な差は認められなかった(p = 0.367)。治療後、腫瘍体積は対照群と比較して有意に減少し、併用療法群はソラフェニブ群およびゲムシタビン群よりも有意に小さかった(p < 0.001)であり、これは~に示されている通りである。 図2B. 観察された差が、薬剤に関連する罹患率や全身曝露量の違いによる混絡(コンファウンディング)ではないことを確認するための毒性または薬物動態データが収集されていないため、これらの結果は慎重に解釈されるべきである。
NOD/SCIDマウスの移植肝癌におけるVEGF発現に対するソラフェニブおよびゲムシタビンの影響
図 2Cは、腫瘍組織におけるVEGF発現の免疫組織化学的分析を示しています。ソラフェニブ投与群および併用投与群では、定性的な免疫組織化学染色により、茶黄色の免疫染色の減少とVEGF発現の弱化が認められました。この知見は血管新生能の低下を示唆していますが、内皮細胞マーカーや微小血管密度の分析が行われていないため、血管新生を直接的に証明するものではありません。ゲムシタビン投与群および対照群では、定性的により強いVEGF発現が示されました。これらの定性的なVEGFに関する結果は、相関関係を示すのみであり、仮説を生成するためのものです。定量的な分析や直接的な血管マーカーがないため、血管新生または血管新生における相乗効果に関する結論を導き出すことはできません。
データの利用可能性
本研究で生成および解析された生データは、補足資料(Supplementary File 1)に含まれています。
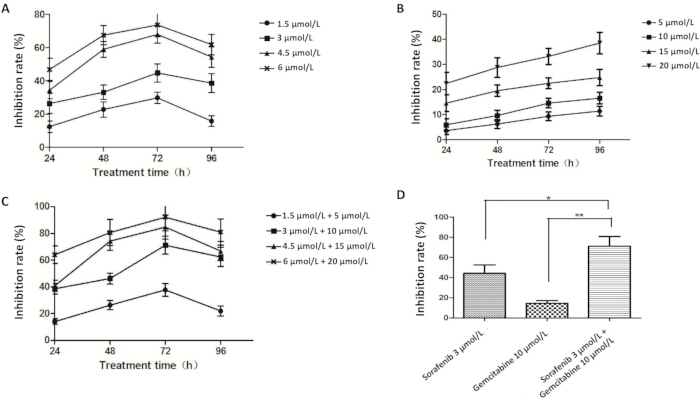
図1: 異なる介入がHepG2細胞の増殖抑制率に及ぼす影響. (A) HepG2細胞に対するソラフェニブの異なる時間経過における阻害率(%)。(B) HepG2細胞における、異なる時間経過でのゲムシタビンの抑制率 (%)。 (C) HepG2細胞に対するソラフェニブとゲムシタビンの併用による抑制率(%)。(D) ソラフェニブの阻害率 (%) (3 µmol/L)およびゲムシタビン(10 µmol/L)単独、およびHepG2細胞に対する72時間の処理後の併用において。*p < 0.05, **p < 0.01 対 対照群。すべての阻害率データは、プロトコルに記載されたMTTアッセイを用いて取得した。 こちらの図の拡大版を表示するには、ここをクリックしてください。
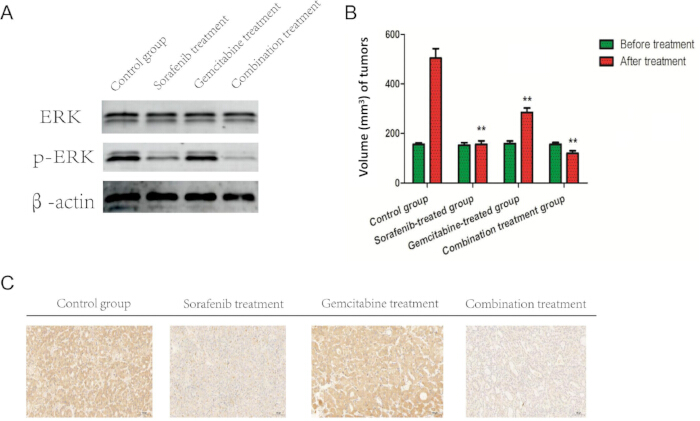
図2治療群におけるERK/p-ERK発現、腫瘍体積およびVEGF発現. (A) 異なる処理を施したHepG2細胞におけるERKおよびp-ERKの発現;(B) 体積 (mm3処置前後における4群の腫瘍(各群n = 10)の) **p < 0.01 対 治療後のコントロール群。エンドポイントにおける体積を用いて、一元配置分散分析(one-way ANOVA)による統計的比較を行った。C) 代表的な免疫組織化学染色の画像(スケールバー = 100 µm各群の腫瘍組織におけるVEGF発現(各群n = 10)。これらの画像は定性的な例示として示す。 こちらの図の拡大版を表示するには、ここをクリックしてください。
| グループ(μmol/L) | 処理時間(h) | ||||
| 24 | 48 | 72 | 96 | ||
| ソラフェニブ | 1.5 | 12.41 ± 3.37 | 22.74 ± 4.57 | 29.76 ± 3.48 | 15.77 ± 3.18 |
| 3 | 26.37 ± 6.14 | 33.10 ± 4.39 | 44.71 ± 5.49 | 38.63 ± 5.68 | |
| 4.5 | 34.42 ± 5.26 | 58.91 ± 4.67 | 67.85 ± 5.20 | 54.26 ± 6.07 | |
| 6 | 46.88 ± 6.61 | 67.48 ± 5.70 | 73.57 ± 7.07 | 61.73 ± 6.10 | |
| ゲムシタビン | 5 | 3.56 ± 1.41 | 6.17 ± 1.73 | 9.31 ± 1.76 | 11.35 ± 1.95 |
| 10 | 5.89 ± 2.47 | 9.62 ± 2.15 | 14.57 ± 1.94 | 16.58 ± 2.31 | |
| 15 | 14.57 ± 3.38 | 19.53 ± 2.27 | 22.43 ± 2.13 | 24.75 ± 3.25 | |
| 20 | 22.36 ± 4.46 | 28.76 ± 3.92 | 33.18 ± 3.19 | 38.49 ± 4.28 | |
| ソラフェニブ+ゲムシタビン | 1.5 + 5 | 14.13 ± 2.16 | 26.41 ± 3.43 | 37.75 ± 4.75 | 22.04 ± 2.84 |
| 3 + 10 | 38.69 ± 3.94 | 46.26 ± 4.06 | 71.23 ± 6.76 | 62.47 ± 7.20 | |
| 4.5 + 15 | 40.89 ± 4.21 | 74.30 ± 6.98 | 84.82 ± 9.17 | 66.89 ± 7.16 | |
| 6 + 20 | 64.05 ± 6.54 | 80.67 ± 9.79 | 92.22 ± 10.24 | 81.05 ± 9.87 | |
表1:HepG2細胞におけるソラフェニブおよびゲムシタビンの阻害率(%)。データは3回の独立した実験の平均値±標準偏差(SD)として示されている。
| グループ(μmol/L) | 処理時間(h) | ||||
| 24 | 48 | 72 | 96 | ||
| ソラフェニブ+ゲムシタビン | 1.5 + 5 | 0.91 | 0.96 | 1.04 | 0.87 |
| 3 + 10 | 1.26 | 1.17 | 1.35 | 1.28 | |
| 4.5 + 15 | 0.93 | 1.11 | 1.13 | 1.02 | |
| 6 + 20 | 1.09 | 1.05 | 1.12 | 1.06 | |
表 2: q-値によるHepG2細胞に対するソラフェニブとゲムシタビンの相乗効果。q > 1.15は相乗効果、0.85–1.15は相加効果、q < 0.85は拮抗効果を示す。データは3回の独立した実験から得られたものである。
補足図 1: 本研究は、HepG2細胞株を用いたin vitro実験と、NOD/SCIDマウス異種移植モデルを用いたin vivo実験の2つの主要な段階で実施されました。 In vitroでは、さまざまな濃度のソラフェニブ、ゲムシタビン、またはその併用薬をHepG2細胞に投与しました。細胞増殖はMTTアッセイを用いて評価し、ERKおよびp-ERKの発現はウェスタンブロッティングにより解析しました。In vivoでは、NOD/SCIDマウスにHepG2細胞を皮下注射して異種移植モデルを構築しました。マウスを4つの治療群に分け、毎日腹腔内投与を行いました。治療期間を通じて腫瘍体積を測定しました。安楽死後、腫瘍組織を採取し、VEGFの免疫組織化学染色を実施しました。すべてのデータはSPSS 19.0ソフトウェアを用いて統計解析しました。こちらのリンクからファイルをダウンロードしてください。
補足ファイル 1:Raw data.rarこちらのリンクをクリックしてファイルをダウンロードしてください。
ディスカッション
肝癌は、潜行性の発症、急速な進行、および効果的な治療法の少なさから、死亡率が高い疾患である3,15。進行した肝癌はしばしば化学療法や放射線療法への耐性を示し、外科的切除や肝移植を含む現在の選択肢では不十分なままである15,16。異なる作用機序を持つ2種類以上の化学療法剤を併用する方法は十分に開発されており、効率を大幅に向上させることができると考えられており、治療の代替戦略となる可能性がある15,16。肝癌研究における標的薬には、モノクローナル抗体(抗VEGFおよび抗EGFR)、チロシンキナーゼ阻害剤、mTOR阻害剤などが含まれており、全生存期間とクオリティ・オブ・ライフ(QOL)の改善を達成するための既存薬の最適な統合が重要な課題となっている17。高効率で低毒性の薬剤の組み合わせを探索できれば、現在の肝癌治療における限界を克服する助けとなる可能性がある。最近の、ゲムシタビンに対する化学療法耐性を示す細胞モデルでは、ゲムシタビン/ソラフェニブ(EGFR阻害剤)に対して再感作される可能性が示唆された14。この知見は、未開拓の科学的トピックであるため、我々にとって非常に興味深いものである。一部要因計画法により、ゲムシタビン (1.4 mmol/L)、ソラフェニブ (0.03 mmol/L)、およびS-1 (0.185 mmol/L) の最適な3剤併用療法が特定されており、これはAKT/mTOR経路を抑制しアポトーシスを誘導することで、胆管癌 (CCA) の増殖および腫瘍成長を有意に抑制する18。Awasthiらは、ソラフェニブが膵管腺癌 (PDAC) 細胞において、ミトゲン活性化プロテインキナーゼ (MEK)、ERK1/2、70 kDa リボソームタンパク質 S6 キナーゼ (p70S6K)、および 4E-binding protein 1 (4EBP-1) のリン酸化ならびに細胞増殖を抑制することを示した。また、ゲムシタビンと併用した場合、さまざまな細胞で相加的な抗増殖およびプロアポトーシス効果を示し、それによって腫瘍担持動物の生存期間を有意に延長させた19。ゲムシタビンとソラフェニブの併用治療は、上皮間葉転換プロセスを阻害し、さらに非小細胞肺癌 (NSCLC) 細胞の増殖、遊走、浸潤を抑制し、細胞周期停止とアポトーシスを誘導する20。しかし、我々が知る限り、本研究は HepG2 ベースの in vitro モデルおよび肝細胞癌の皮下異種移植モデルにおいて、この組み合わせを具体的に検証した初の研究である。
本研究は、マルチターゲットキナーゼ阻害剤であるソラフェニブとシチジンアナログであるゲムシタビンの併用が、肝細胞癌に及ぼす影響をin vitroおよびin vivoの両面から調査することで、この知見の不足を埋めることを目的とした。本研究において、ソラフェニブおよびゲムシタビンは単剤でともにHepG2細胞の増殖に対して抑制効果を示し、2剤併用による抑制効果は単剤よりも有意に強く、相加的な効果が認められた。しかし、MTTアッセイ単独では、細胞増殖停止(cytostatic)効果と細胞死(cytotoxic)効果を区別することはできず、抗増殖メカニズムの直接的な証拠も得られない。その中で、ソラフェニブ 3 µmol/L + ゲムシタビン 10 µmol/L の併用群のq-値は各時点において1.15を超えており、相乗効果が示された。ソラフェニブおよびゲムシタビンの単剤または併用は、HepG2細胞におけるERKの発現を有意に変化させなかったが、ソラフェニブの単剤および併用はp-ERKの発現を有意に抑制した。2剤の併用は、HepG2細胞におけるERKのリン酸化を相加的に抑制した。これらのデータは、p-ERKの減少と併用による抗増殖効果との間に相関があることを示しているが、因果関係までは立証されていない。相乗効果は、テストしたすべての条件下で認められた一般的な特性ではなく、特定の濃度比においてのみ観察された。NOD/SCIDマウス肝細胞癌異種移植モデルを用いた免疫組織化学的結果により、ソラフェニブとゲムシタビンの併用がVEGFの発現を有意に減少させ、腫瘍体積を縮小させ得ることが示された。しかし、毒性や体重に関するデータが系統的に収集されていないため、腫瘍体積の減少が特異的な抗腫瘍効果ではなく、薬剤誘発性の罹患に一部起因している可能性を排除できない。また、免疫組織化学的に示されたように、ソラフェニブとゲムシタビンの併用は腫瘍組織におけるVEGF発現の減少とも関連していた。この観察結果は潜在的な抗血管新生効果を示唆しているが、血管新生の減少に関する直接的な証拠(例:微小血管密度分析)は欠いている。したがって、VEGFのダウンレギュレーションが観察された抗増殖効果に寄与していることは、依然として相関関係にとどまっている。この相乗効果は、薬物耐性や治療失敗を招きやすい単剤療法の限界を、併用療法が克服できる可能性を示唆している。ソラフェニブとゲムシタビンの最適な併用投与量を特定することは、この治療レジメンを臨床応用するための極めて重要なステップである。
ソラフェニブとゲムシタビンの相加効果の根底にある分子メカニズムは、併用治療群におけるp-ERK発現の有意な低下が示唆するように、ERK経路の抑制に関連している可能性があります。ERK経路は細胞の増殖、生存、および血管新生において重要な役割を果たすことが知られており、がん治療の主要な標的となっています。これらの結果は、併用治療が単剤治療よりも効果的にERK経路を阻害する可能性を示唆しており、これは単剤療法と比較してp-ERK発現がより大きく減少していることと相関しています。NOD/SCIDマウスモデルを用いたin vivo研究は、併用治療の潜在的な治療的利点をさらに裏付けるものです。併用治療群において、腫瘍体積の有意な減少とVEGF発現の低下が観察されました。VEGFはHCCにおける血管新生の主要な駆動因子であり、その抑制は腫瘍の増殖および転移の減少に関連しています。併用治療に応答したVEGFのダウンレギュレーションは、このレジメンが血管新生プロセスを調節し得るという仮説と一致していますが、本研究では抗血管新生活性の直接的な証拠は評価されていません。p-ERK発現の減少と併用療法の抗増殖効果との間に観察された関連性は示唆的ではありますが、因果関係としてのメカニズムを立証するものではありません。ウェスタンブロット解析は、長期的な薬物曝露後の時点でのみ実施されたため、ERKリン酸化の初期の動的な変化を捉えることはできません。さらに、デンシトメトリーによる定量化、反復レベルの統計処理、およびtotal ERKやローディングコントロールによる標準化が行われていないため、解釈が制限されます。したがって、p-ERKの減少が併用治療と相関しているとはいえ、ERK経路の抑制が相加効果を直接的に媒介しているかどうかは、現在のデータでは立証されていません。このメカニズムに関する知見は、HCCにおける耐性を克服するために、並行経路や代償経路を標的とする最新の戦略と一致しています。
本研究は、肝癌に対するソラフェニブとゲムシタビンの潜在的な相加効果について貴重な知見を提供するものであるが、いくつかの限界を認める必要がある。第一に、本研究のサンプルサイズが比較的小さいため、結果の一般化が制限される可能性がある。より多様な患者集団における併用療法の有効性と安全性を確認するには、より大規模なコホート研究が必要である。第二に、本研究では肝癌研究の確立されたモデルであるHepG2細胞株を用いたが、患者に見られる肝癌の不均一性を完全に捉えているとは限らない。肝癌の異なるサブタイプや遺伝的背景によって、併用療法への反応が異なる可能性がある。したがって、ここで報告した知見はすべての肝癌タイプに一般化できるとは限らず、より広範な結論を導き出す前に、他の細胞株(例:Huh7[ヒト肝細胞癌細胞株]やPLC/PRF/5[ヒト肝細胞癌細胞株、アレクサンダー細胞としても知られる]、または患者由来異種移植片(PDX))を用いた検証が必要である。第三に、 in vivo 実験は免疫系を欠損したNOD/SCIDマウスモデルを用いて行われたため、ヒト肝癌における複雑な腫瘍免疫微小環境を完全に再現できていない。今後の研究では、治療の免疫学的側面をより深く理解するために、免疫能を有するマウスモデルやヒト化システムを導入すべきである。第四に、本研究ではソラフェニブ・ゲムシタビン併用療法の毒性や安全性プロファイルを評価していない。NOD/SCIDマウスにおける体重変化、臓器毒性(例:肝機能、腎機能試験)、または有害事象に関するデータは収集されていない。したがって、現在のデータからこの併用療法の安全性や耐容性に関する結論を導き出すことはできない。第五に、抗血管新生に関する主張は予備的なものであり、過剰に解釈すべきではない。VEGFの発現は定性的に減少したが、定量的な免疫組織化学(IHC)解析(例:H-score、陽性面積の割合、染色の強度、または腫瘍あたり複数視野にわたる盲検化デジタル画像解析)は実施していない。さらに、CD31(Cluster of Differentiation 31)やエンドムシンなどの内皮マーカーを用いた微小血管密度の評価や、機能的な血管アッセイも実施していない。したがって、現在のVEGFデータは血管新生の抑制を直接的に証明するものではなく、VEGFタンパク質レベルの相関的な減少を示しているに過ぎない。第六に、統計解析にはいくつかの限界がある。腫瘍体積は20日間にわたり同一マウスで繰り返し測定されたが、時間的相関を考慮した反復測定分散分析(repeated-measures ANOVA)や混合効果モデルではなく、エンドポイントの体積に対して一元配置分散分析(one-way ANOVA)のみを用いた。正規性と分散の均一性は正式に検討されていない。さらに、本研究ではp-ERK発現の減少とソラフェニブおよびゲムシタビンの相加的な抗増殖効果との関連を特定したが、これらのデータから因果関係を推論することはできない。ウェスタンブロット解析には、さらにいくつかの限界がある。(i) ERKのリン酸化は初期の過渡的なシグナリングイベントであるにもかかわらず、単一の後期タイムポイント(72 h)のみを検討した。(ii) 代表的なブロットは提示されているが、デンシトメトリーによる定量化や、独立した生物学的反復間での統計解析が行われていない。(iii) p-ERKはtotal ERKで標準化されておらず、またtotal ERKも定量的な方法でローディングコントロールに一貫して標準化されていない。したがって、これらのデータは主に定性的であり、仮説を生成するためのものである。決定的なメカニズムの検証には、p-ERKレベルを回復させることで併用療法の抗増殖効果が減弱するかを検証するレスキュー実験(例:変異MEKによるERKの恒常的活性化やERK活性化剤の使用)が必要となる。大きな限界として、詳細な分子生物学的検証が不足している点が挙げられる。p-VEGFR、p-AKT、またはアポトーシスマーカーの検討は行わなかった。ERK経路のデータは定性的であり、因果関係を立証するものではない。メカニズムに関する結論を導き出す前に、基礎となる機序を解明するために特別に設計されたさらなる研究が必要である。同様に、siRNAを介したERKのノックダウンや、上流の調節因子(例:MEK阻害剤)を標的とした薬理学的阻害剤を用いれば、観察された効果が実際にERK依存的であるかどうかを確立できる可能性がある。これらの検証実験は本初期研究の範囲外であったが、今後の研究における重要な方向性である。PI3K/AKTや関連する下流因子など、腫瘍の増殖と生存に関与する他の重要な経路は探索されておらず、観察された効果に寄与している可能性がある。本研究におけるVEGF発現に関する知見は予備的であり、仮説を生成するものである。VEGF免疫染色の減少は、血管新生経路の潜在的な調節に関する重要な手がかりとなるが、抗血管新生メカニズムの決定的な証拠ではない。定量化や裏付けとなる血管マーカーを伴わないVEGF IHCのみでは、抗血管新生メカニズムを立証できないことを読者に明示的に注意喚起する。内皮細胞マーカーおよび血管機能の解析が行われていないことは、本研究の主要な限界の一つである。したがって、併用療法の作用機序を完全に理解するためには、他のキナーゼや血管新生因子の潜在的な役割を含め、関与するシグナル伝達経路のより包括的な解析が必要である。
本資料で説明する手順は、HepG2細胞およびNOD/SCIDマウスに最適化されています。細胞株やマウス系統が異なる場合、再現性が変動する可能性があります。再現性に影響を与える主な要因は以下の通りです:(1) 細胞の継代数(継代20回未満のものを使用すること)、(2) MTT処理時間(正確に4 hに標準化すること)、(3) 抗体のロット番号(実験ごとに記録すること)、(4) キャリパー操作者のトレーニング(全工程を通して同一の盲検化された操作者が行うこと)。組み合わせ試験を実施する前に、セットアップを検証するため、陽性対照実験(例:6 µmol/Lのソラフェニブ単剤投与)を行うことを推奨します。
本研究では、ウェスタンブロッティングにより、ソラフェニブとゲムシタビンの併用療法がHepG2細胞におけるp-ERKの発現を有意に抑制することを示し、ERKシグナル伝達経路の調節が示唆されました。しかし、これらのデータは定性的であり、因果関係を立証するものではありません。p-ERKはERK経路活性化の機能的マーカーとして広く用いられており、そのダウンレギュレーションは一般的に経路活性の低下を示す指標として解釈されます(11)。RT-PCRを用いて下流の標的遺伝子(c-Fosやc-Mycなど)の転写変化をさらに検出したわけではありませんが、p-ERKの減少が観察されたことは、直接的なメカニズムの証拠ではなく、ERK経路の関与を裏付ける相関的な根拠となります。今後の研究において、トランスクリプトーム解析やターゲットqPCRを用いることで、ERK下流ネットワークの制御詳細をさらに明らかにでき、併用療法のメカニズムへの理解を深めることができると考えられます。また、本研究では併用療法の短期的な効果に焦点を当てました。応答の持続性、潜在的な耐性の出現、および治療に伴う遅延性の毒性を評価するためには、長期的な研究が必要です。最後に、本研究ではソラフェニブとゲムシタビンを、免疫療法や他の標的療法などの新たな戦略と組み合わせる可能性については検討していませんが、これにより治療効果がさらに向上する可能性があります。今後は、肝癌に対してより効果的な治療レジメンを開発するために、多剤併用療法を検討すべきです。要約すると、本研究は肝癌におけるソラフェニブとゲムシタビンの有望な相加効果を示唆していますが、これらの知見は研究の限界を踏まえて解釈される必要があります。これらの結果を検証し、肝癌患者における臨床結果の改善や潜在的な副作用への洞察へとつなげるためには、さらなる研究が必要です。
結論として、本研究は、ソラフェニブとゲムシタビンの併用が、HepG2細胞およびNOD/SCIDマウス異種移植モデルにおいて抗増殖活性を示し、VEGF発現の低下と関連しているという予備的な証拠を提示した。しかし、VEGFのデータは定性的であり、抗血管新生効果を直接的に証明するものではないため、現段階では抗血管新生活性に関する主張は実証されていない。データはp-ERK発現の低下と併用による抗増殖効果との関連を示しているが、因果関係のメカニズムは未だ確立されていない。ここで述べたウェスタンブロットの限界を考慮すると、この併用におけるERK経路の機序的な役割は、現段階では推測の域を出ない。ソラフェニブとゲムシタビンの併用については、ERK経路の阻害が観察された相乗効果の主要な媒介因子であるかを確認するため、パスウェイレスキュー実験や他の肝がんモデルでの検証を含むさらなる調査が必要である。ソラフェニブとゲムシタビンの併用の臨床的な妥当性については、今後の前臨床および臨床研究において、特にソラフェニブ耐性腫瘍やソラフェニブが依然として臨床的選択肢となる状況において、現代の標準治療と比較して評価される必要がある。
開示事項
著者に開示すべき事項はありません。
謝辞
著者に謝辞はありません。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| デジタルゲルイメージングシステム | Bio-Rad Laboratories, Inc.(米国) | 1708280 | |
| DMEM高グルコース培地 | HyClone, USA | SH30243.01 | |
| ERKウサギモノクローナル抗体 | 米国サンタクルーズ | sc-94 | |
| ウシ胎児血清 | Zhejiang Tianhang Biotechnology Co., Ltd.(中国) | 11011-8611/11011-8615 | |
| 倒立蛍光顕微鏡 | オリンパス(日本) | IX73 | |
| GAPDHウサギポリクローナル抗体 | アメリカ合衆国、サンタクルーズ | sc-25778 | |
| ゲムシトリビン | イーライリリー・アンド・カンパニー | 95058-81-4 | |
| ヤギ抗ウサギ二次抗体 | 上海盛功生物工程有限公司(中国) | D111018 | |
| ImageJソフトウェア | 米国メリーランド州ベセスダ、国立衛生研究所 | バージョン 1.8.0_112 | |
| マイクロプレートリーダー | Thermo Fisher Scientific Inc.(米国) | MK3 | |
| p-ERKウサギモノクローナル抗体 | アメリカ合衆国、サンタクルーズ | 9106 | |
| 冷却遠心機 | Changsha Xiangyi Centrifuge Co., Ltd. | DL-5M | |
| RIPA溶解バッファー | 中国、Biyuntian Biological Technology Research Institute | P0013B | |
| 回転式ミクロトーム | Leica(ドイツ) | CM3050 | |
| ソラフェニブ | バイエル社(ドイツ) | 284461-73-0 | |
| チアゾリルブルー (MTT) | Sigma, USA | M5655 | |
| 3ガス培養インキュベーター | Thermo Fisher Scientific Inc.(米国) | 51026402 | |
| VEGFウサギモノクローナル抗体 | BioLegend, USA | B199116 |
参考文献
- Fujii T, Kuzuya T, Kondo N, Funasaka K, Ohno E, Hirooka Y, et al. Altered intestinal Streptococcus anginosus and 5α-reductase gene levels in patients with hepatocellular carcinoma and elevated Bacteroides stercoris in atezolizumab/bevacizumab non-responders. J Med Microbiol. 2024;73(9):001878.
- Gay MD, Drda JC, Chen W, Huang Y, Yassin AA, Duka T, et al. Implicating the cholecystokinin B receptor in liver stem cell oncogenesis. Am J Physiol Gastrointest Liver Physiol. 2024;326(3):G291-g309.
- Diao X, Guo C, Jin Y, Li B, Gao X, Du X, et al. Cancer situation in China: an analysis based on the global epidemiological data released in 2024. Cancer Commun (Lond). 2025;45(2):178-97.
- Yokota S, Yonezawa T, Momoi Y, Maeda S. Sorafenib inhibits tumor cell growth and angiogenesis in canine transitional cell carcinoma. J Vet Med Sci. 2022;84(5):666-74.
- Nassar-Reis JP, Umeta PF, Stefano JT, Longatto-Filho A, Carrilho FJ, Alves VAF, et al. P53 and VEGF are promising biomarkers for sorafenib efficacy in an experimental model of NASH-related HCC. J Mol Histol. 2023;54(5):473-88.
- Taha AM, Aboulwafa MM, Zedan H, Helmy OM. Ramucirumab combination with sorafenib enhances the inhibitory effect of sorafenib on HepG2 cancer cells. Sci Rep. 2022;12(1):17889.
- Ning L, Tian Y, Chen D, Han J, Xie G, Sun J. Sorafenib safety evaluation: Real-world analysis of adverse events from the FAERS database. Heliyon. 2024;10(18):e37348.
- Vij P, Hussain MS, Satapathy SK, Cobos E, Tripathi MK. The emerging role of long noncoding RNAs in sorafenib resistance within hepatocellular carcinoma. Cancers (Basel). 2024;16(23):3904.
- Lu X, Chen Z, Mi W, Zheng J, Liu Y. MARK1 suppress malignant progression of hepatocellular carcinoma and improves sorafenib resistance through negatively regulating POTEE. Open Med (Wars). 2024;19(1):20241060.
- Lee HJ, Lee JS, So H, Yoon JK, Choi JY, Lee HW, et al. Comparison between nivolumab and regorafenib as second-line systemic therapies after sorafenib failure in patients with hepatocellular carcinoma. Yonsei Med J. 2024;65(7):371-9.
- Tang W, Chen Z, Zhang W, Cheng Y, Zhang B, Wu F, et al. The mechanisms of sorafenib resistance in hepatocellular carcinoma: theoretical basis and therapeutic aspects. Signal Transduct Target Ther. 2020;5(1):87.
- Lin Q, Guan S, Peng M, Yu H. A mesoporous silica-based nano-drug co-delivery system with gemcitabine for targeted therapy of pancreatic cancer. J Coll Physicians Surg Pak. 2024;34(12):1456-63.
- Tang J, Liu Z, Xie G, Wang C, Jiang Y. POU4F1 enhances lung cancer gemcitabine resistance by regulating METTL3-dependent TWF1 mRNA N6 adenosine methylation. 3 Biotech. 2025;15(1):7.
- Cheng J, Zhu T, Liu S, Zhou J, Wang X, Liu G. Prediction of synergistic gemcitabine-based combination treatment through a novel tumor stemness biomarker NANOG in pancreatic cancer. RSC Med Chem. 2024;15(11):3853-61.
- Man S, Luo C, Yan M, Zhao G, Ma L, Gao W. Treatment for liver cancer: From sorafenib to natural products. Eur J Med Chem. 2021;224:113690.
- Llovet JM, Pinyol R, Kelley RK, El-Khoueiry A, Reeves HL, Wang XW, et al. Molecular pathogenesis and systemic therapies for hepatocellular carcinoma. Nat Cancer. 2022;3(4):386-401.
- Bronte F, Bronte G, Cusenza S, Fiorentino E, Rolfo C, Cicero G, et al. Targeted therapies in hepatocellular carcinoma. Curr Med Chem. 2014;21(8):966-74.
- Li H, Zhang Z, Zhou Z, Ding X, Zhou G. Optimal combination of gemcitabine, sorafenib, and S-1 shows increased efficacy in treating cholangiocarcinoma in vitro and in vivo. Anticancer Drugs. 2016;27(7):600-8.
- Awasthi N, Zhang C, Hinz S, Schwarz MA, Schwarz RE. Enhancing sorafenib-mediated sensitization to gemcitabine in experimental pancreatic cancer through EMAP II. J Exp Clin Cancer Res. 2013;32(1):12.
- Jiang S, Wang R, Zhang X, Wu F, Li S, Yuan Y. Combination treatment of gemcitabine and sorafenib exerts a synergistic inhibitory effect on non-small cell lung cancer in vitro and in vivo via the epithelial-to-mesenchymal transition process. Oncol Lett. 2020;20(1):346-56.