本プロトコルでは、ゲノム編集後にCas9タンパク質を除去することで、安定導入されたノックアウト細胞株における堅牢なレスキュー実験を容易にします。
この記事について
サマリー
要約
CRISPR-Cas9ゲノム編集技術は、分子生物学に革命をもたらしました。多くの場合、この技術は目的のタンパク質をコードする遺伝子を欠損させるために利用されます。得られた表現型は、そのタンパク質の機能に関する貴重な知見を提供します。標的タンパク質の機能的な重要性は、タンパク質を再導入して失われた機能を回復させる(レスキューする)ことで確認できます。これは通常、発現ベクターを用いてタンパク質コードcDNAをトランスに導入することで達成されます。しかし、CRISPR-Cas9システムを安定的に発現しているノックアウト細胞株では、新たに導入した発現プラスミドもCas9によって切断される可能性があります。本プロトコルでは、レスキュー実験におけるこの潜在的な障壁を回避するための戦略を提示します。このアプローチを、CRISPR-Cas9によってE3ユビキチンリガーゼスキャフォールドタンパク質CUL4Bをコードする遺伝子を破壊したHEK293細胞を用いて実証します。組み込まれたCas9外来遺伝子を標的とするガイドRNA(gRNA)をこれらの細胞に導入したところ、検出可能なCas9タンパク質が消失しました。Cas9を消失させたことで、CUL4B発現プラスミドの導入後にCUL4Bの発現と機能が回復しました。これらの結果は、レスキュー実験を通じてタンパク質の機能を研究するための、広く適用可能なアプローチのコンセプト実証(proof of concept)となります。
概要
CRISPR-Cas9は、原核生物がバクテリオファージの感染を防ぐために用いる天然の適応免疫系に由来する強力なゲノム編集ツールです。低コストで成功率が高く、使いやすいため、CRISPR-Cas9技術は、特に細胞培養における精密な遺伝子改変において、ジンクフィンガーヌクレアーゼ(ZFN)や転写活性化因子様エフェクターヌクレアーゼ(TALEN)などの他のゲノム編集ツールを凌駕しています。この2成分系は、Cas9ヌクレアーゼとガイドRNA(gRNA)で構成されています。gRNAはワトソン・クリック塩基対形成を通じて、プロトスペーサー隣接モチーフ(PAM)に隣接するゲノム標的へとCas9を誘導します。PAM配列は、ヌクレアーゼ活性を許可する重要な認識部位として機能します。この部位において、Cas9は二本鎖切断(DSB)を引き起こします。相同修復テンプレートが存在しない場合、細胞は非相同末端接合(NHEJ)によってDSBを修復します。この修復機構により挿入または欠失(indel)が導入され、フレームシフト変異が生じて標的遺伝子の機能的ノックアウトが起こります。したがって、Cas9を設計したgRNAとともに導入することで、標的遺伝子の破壊が達成されます。20ヌクレオチドのgRNA配列は、PAMに直近のゲノム部位に相補的です。その結果として生じる標的遺伝子の機能喪失により、細胞プロセスにおけるその遺伝子の特異的な役割が明らかになります1。
レスキュー実験(相補性試験)とは、欠損しているタンパク質を復元させ、観察された表現型が回復することを示す手法である。このアプローチは、「オフターゲット」CRISPR-Cas9欠損などの意図しない実験的影響を排除するための厳格なコントロールとして機能する。目的タンパク質を再導入するための最も一般的な方法は、外来性発現ベクターのトランスフェクションまたはトランスダクションである。しかし、この導入DNAは、内在性遺伝子座と同様にCRISPR-Cas9による標的化の影響を受けやすい。このリスクは、特に安定的にトランスダクションされた細胞株において高く、そこでは均質で一貫したノックアウト集団を確保するために、Cas9の構成的発現と薬剤選択が組み合わされている。この戦略は、免疫系、造血系、または神経系由来の細胞など、トランスフェクションやトランスダクションが困難な細胞株においてしばしば必要となる。
ベクターによるターゲティングを回避する一つの方法は、目的のタンパク質をコードする外来性mRNAを導入することであり、これによりCas9による切断と核内転写の必要性をバイパスできる。しかし、プラスミドDNAと比較して、合成mRNAは製造コストが高く、本質的に安定性が低く、発現が極めて一過性である。さらに、細胞質での自然免疫応答の誘発を避けるために、特定の化学修飾が必要となる2。
発現プラスミドがCas9/gRNA複合体によって標的化されるのを避けるため、コーディング配列のウォブル塩基エンジニアリングを採用することができます。遺伝暗号の縮退を利用することで、コードされるタンパク質のアミノ酸配列を変えることなく、必要なPAM配列を排除し、および/またはgRNAの相補性を解消するための同義置換を導入することが可能です。しかし、同義置換の導入にはリスクが伴います。これらの改変により、翻訳速度を乱し、タンパク質のミスフォールディング、mRNA安定性の低下、またはRNA二次構造の有害な変化を招く可能性のある、最適ではないコドン使用が導入されることがあります3,4。頻度は低いものの、その他の潜在的な影響として、潜在的なポリA付加シグナルの導入、転写後調節モチーフの破壊、およびCpG密度の増加が挙げられます5,6。さらに、得られたmRNA構造がリボソームの進行を妨げた場合、エンジニアリングされた配列が不注意に細胞ストレス応答を誘発する可能性があります7,8。
合成mRNAの使用やウォブル塩基エンジニアリングに伴う課題に加え、編集後のCas9の構成的発現は、下流のアッセイにおいていくつかの混乱変数をもたらします。Cas9の特異性は不完全である可能性があるため、持続的な発現はオフターゲット切断の可能性を高め、時間の経過とともに意図しない変異が累積的に蓄積することになります9,10,11。さらに、慢性的ゲノム監視と反復的なDSBは、持続的なDNA損傷応答を誘発し、最終的に細胞周期停止、細胞老化、またはアポトーシスへと細胞を導く可能性があります12,13。また、この構成的産生は代謝負荷を強いるため、低発現細胞が高発現細胞よりも競争的に優位になるクローンドリフトを助長し、継代を重ねるごとに導入遺伝子レベルに不整合が生じる結果となります。最後に、Cas9は大きな原核生物由来タンパク質であるため、自然免疫シグナル伝達を介してストレスを誘発したり、ホストのプロテオスタシス機構を飽和させ、小胞体ストレス応答(unfolded protein response)を誘導したりすることがあります14,15,16。
これらの合併症を軽減するために、ファージ由来のAnti-CRISPRタンパク質(Acr)17,18、低分子阻害剤やPROTACなどのデグロン融合システム19,20、および光遺伝学的制御メカニズム19,21を含む、いくつかの一過性Cas9阻害戦略が開発されてきました。しかし、これらのアプローチは実用上のハードルがあり、レスキューアッセイへの有用性が制限されています。Acrは分子模倣を通じて阻害を行うため、精度を確保するには化学量論的な最適化が必要です。また、AcrはCas9の過剰発現に伴うプロテオスタシスや免疫原性のストレスを悪化させる可能性があります。化学的な調節は、薬物動態の複雑さや潜在的な細胞毒性、さらにリガンド濃度が過剰になると、逆説的に有効な三元複合体の形成が妨げられるPROTACに関連した「フック効果」をもたらします22。光遺伝学的プラットフォームは、細胞の光毒性と、一定の光照射を維持するための特殊なハードウェアが必要であるという点に制約があります19,21。重要な点として、これらの手法は一時的または可逆的な阻害しか提供しないため、Cas9が恒常的に発現しているアプリケーションには不十分であることが多いです。
対照的に、自己不活性化CRISPRシステムは、標的遺伝子の編集に成功した直後にCas9トランスジェーンを自律的かつ恒久的に破壊することで、永続的な解決策を提供します。残留ヌクレアーゼ活性を排除することにより、このアプローチは、その後のレスキューベクターを切断から恒久的に保護すると同時に、長期的なプロテオスタシスストレスやオフターゲットによるゲノムドリフトを軽減します。自己標的型gRNAは、一過性のリボヌクレオプロテインまたは脂質ベースのトランスフェクションによって導入可能ですが23,24、これらの手法は希釈や確率的な変動が起こりやすく、結果として一部の細胞が不活性化を免れる「モザイク」個体群が生じます25,26,27。
これらの制限を克服するため、本プロトコルではCas9自己不活性化のためのレンチウイルスデリバリーシステムを活用しており、安定細胞株の改変において明確な実用的利点を提供します。レンチウイルスによるデリバリーは、Cas9トランスジェンとその自己指向性レギュレーターの連鎖的な継承を保証し、急速に分裂する細胞集団に特有の「希釈による脱出(dilution escape)」を効果的に防止します。さらに、レンチウイルスベクターの拡張された積載容量により、選択マーカーの共発現が可能となり、均一なCas9欠損集団を確保できるほか、VSV-G擬似型化によって付与される広範な向性は、トランスフェクションが困難な細胞種への高効率な導入を促進します25,28,29。
本手法の概念実証として、本プロトコルでは、CUL4BノックアウトHEK293細胞30におけるE3ユビキチンリガーゼ足場タンパク質CUL4Bの表現型レスキューを容易にするためのCas9の自己不活性化について詳述します。
プロトコル
本研究では、確立された不死化ヒト細胞株(HEK293およびHEK293FT)を使用しており、ヒト被験者、ヒト一次組織、または動物実験は含まれていない。したがって、施設内の倫理委員会の承認は不要であった。
1. Cas9-特異的gRNAレンチウイルス構築物の作製
- Cas9特異的gRNA配列(表1)をpLentiGuide-Puroレンチウイルスベクターに挿入する。
- 抗生物質耐性遺伝子を、安定的に導入されたCRISPR-Cas9細胞株の選別に使用した耐性マーカーとは異なるものに置換する。
- ベクター特異的プライマーを用いたサンガーシーケンシングにより、Cas9特異的gRNAおよび置換後の抗生物質耐性遺伝子の両方について、挿入が成功していることおよび配列の正確性を確認する。
注:本プロトコルでは、ベクターCas9 gRNA1_pLentiGuide-Hygroを作製するために、ピューロマイシン耐性(PuroR)遺伝子をハイグロマイシンB耐性(HygroR)遺伝子に置換した。代替の抗生物質耐性遺伝子としては、ブラスチシジンS(BlastR)、G418/Geneticin(NeoR)、およびゼオシン(ZeoR)がある。
2. Cas9特異的gRNAをコードするレンチウイルスの作製
- 10 cmの組織培養処理済みディッシュに2.5 × 10⁶ 個のHEK293FT細胞を播種する。
注:細胞は、10%胎児牛血清(FBS)を添加したDulbecco's Modified Eagle Medium(DMEM; high glucose)(以下、cDMEMと称する)で維持し、5% CO2含有の加湿インキュベーター内で37 °Cで培養する。HEK293FT細胞は、他のHEK293由来の細胞株よりも高いレンチウイルスタイターを得られるため使用される31。 - トランスフェクション前に、細胞が少なくとも60%のコンフルエンスに達するまで12時間培養する。
注意:第3世代レンチウイルスベクターを用いるすべての手順は、Pauwelsら32によって記述されている通り、適切な個人用保護具(PPE)および承認された除染手順(例:クラスII生物安全キャビネット、二次封じ込め、および70%エタノール)を用い、バイオセーフティレベル2(BSL-2)条件下で実施すること。 - 標準的なリン酸カルシウム(CaPhos)トランスフェクション混合液を調製する。20 µgの全プラスミドDNAを滅菌済み分子生物学グレードの水で希釈し、最終容量を450 µLにする。ここに2.5 M CaCl2を50 µL加え、さらに2× HEPES緩衝生理食塩水(HBS; pH 7.05)を500 µL加え、1.5 mLマイクロ遠心チューブ内で最終容量を1 mLにする。
注:配列確認済みで、主に超らせん構造を持つプラスミドDNAを使用し、品質基準(A260/A280 = 1.8–2.0、A260/A230 = 2.0–2.2、エンドトキシン <0.1 EU/µg)を満たしていること。トランスフェクション混合液は、5 µgのCas9 gRNA1_pLentiGuide-Hygro、5.6 µgのpLP1 (Gag/Pol)、3.8 µgのpLP2 (Rev)、および5.6 µgのpLP/VSVG (水疱性口炎ウイルス糖タンパク質)からなる、ほぼ等モル比で調製する。 - 緩やかなピペッティングにより、CaPhosトランスフェクション溶液を十分に混合する。
- 1 mLのCaPhosトランスフェクション混合液を、HEK293FT細胞の培養液に滴下して加える。
- 培養ディッシュを静かに揺すり、トランスフェクション複合体を均一に分散させる。
- 細胞を12時間培養する。
注:リン酸カルシウム法によるトランスフェクションは、一般的に標準的な維持用抗生物質の影響を受けない33。しかし、ポリアニオン性抗生物質がDNA-脂質複合体の形成を妨げる可能性があるため、リポフェクションなどのより感度の高いトランスフェクション法では、抗生物質を含まない培地が推奨される34。 - 培養液を吸引して除去する。
- 室温の滅菌済み1×リン酸緩衝生理食塩水(PBS)10 mLで細胞を1回洗浄する。
- PBSを吸引して除去する。
- 室温の新鮮なcDMEMを10 mL加える。
- 細胞をインキュベーターに戻し、培養液中にレンチウイルス粒子が蓄積するまで36時間置く。
注:これらの条件下では、未濃縮のレンチウイルス上清は48時間後に約1.0 × 10⁶ 導入単位 (TU)/mLの収量になると推定されるが、実際のタイターはKutnerら35またはBardeら36によって記述されている通り、実験的に決定すべきである。レンチウイルス上清は−80 °Cで最長2年間保存できる。凍結融解の繰り返しはウイルスタイターを約55%低下させる可能性があるため、避けること37,38,39,40。
3. Cas9特異的gRNAをコードするレンチウイルスの回収および標的細胞への導入
- 種子 1.0 × 10⁶ 10 cm組織培養処理済みディッシュ内の接着標的細胞。
- レンチウイルス導入の12時間前に、標的細胞をインキュベートする。
注:標的細胞は、~を安定的に発現しているHEK293細胞である。 化膿性連鎖球菌 Cas9、a CUL4B標的gRNA (表1)、およびピューロマイシン耐性(PuroR)遺伝子。これらの細胞を、以下を含むcDMEMで維持する。 10 µg/mL ピューロマイシンで選択し、Cas9の自己不活性化前にウェスタンブロット解析によってCUL4Bの破壊を確認する。それ以降のすべての実験は、継代数の少ないHEK293を用いて行う。ΔCUL4B 細胞 - HEK293FT産生細胞の細胞単層を乱さないよう注意しながら、上清を滅菌済みの15 mLコニカルチューブに慎重に回収し、レンチウイルス含有培地を回収する。
注:HEK293FT生産細胞は、確立されたバイオセーフティガイドラインに従って廃棄すること32. - 回収した上清を1,000で遠心分離します。 × g 室温(RT)で10分間遠心分離し、残存するHEK293FT製造細胞をペレットにする。
- あらかじめ播種したHEK293から、培地を吸引して除去する。ΔCUL4B 細胞
- 清澄化したレンチウイルス上清7 mLを、HEK293細胞を含む10 cmディッシュに移す。ΔCUL4B 細胞。遠心管底部のペレットを乱さないように注意し、産生細胞の混入を最小限にするため、上清を少なくとも1 mL残しておく。
注:上清を次のフィルターでろ過してください。 0.45 µm 必要に応じてフィルターを行い、残存する生産細胞をさらに除去する。残りの上清は、バイオセーフティガイドラインに従って廃棄すること。32推定タイター1.0において × 106 TU/mLの場合、7 mLの接種液で3.5から5.5の感染多重度(MOI)になると予想される41. - 導入したHEK293細胞をインキュベートするΔCUL4B レンチウイルスによる形質導入および組み込みを完全に完了させるため、細胞を24時間培養する。
- ウイルス上清を吸引して除去する。
- 室温の滅菌済み1を用いて、細胞を10 mLで1回洗浄します。× リン酸緩衝生理食塩水
- PBSを吸引し、廃棄する。
- 室温に置いた新鮮なcDMEMを10 mL加える。
- 細胞をインキュベーターに戻し、トランスジーンの発現およびCas9による破壊を行うため、4日間培養する。
注:レンチウイルスCas9 gRNAベクターに蛍光レポーターがコードされていない場合は、同様に作製した蛍光レポーター発現レンチウイルスベクターを用いて、並行してセンチネル培養(指標培養)に導入してください。定性的な蛍光顕微鏡観察または定量的なフローサイトメトリーを用いて、センチネル培養から導入効率および標的遺伝子の枯渇タイミングを推定します。本研究では、導入の4日後に蛍光顕微鏡によってGFPの発現が容易に検出されました。
4. Cas9特異的gRNA導入細胞の抗生物質による選別
注意:導入から4日後、標的細胞はコンフルエントまたはそれに近い状態になるため、より大きな培養容器への移替えが必要になります。細胞の移替えは、抗生物質による選抜の開始と同時に行ってください。
- HEK293ΔCUL4B 細胞から培養液を吸引して除去する。
- 室温の滅菌済み1×リン酸緩衝生理食塩水(PBS)10 mLで細胞を1回洗浄する。
- PBSを吸引して除去する。
- 培養皿に室温の滅菌済みトリプシン-EDTA溶液2 mLを加える。
- 細胞を5分間インキュベートし、剥離を促進させる。
- 室温のcDMEM 8 mLを加え、トリプシンを中和させる。
- 細胞懸濁液を滅菌済みの15 mLコニカルチューブに移す。
- 細胞懸濁液を15〜20回ピペッティングし、細胞凝集塊を完全に分散させる。
- 室温で200 × gで10分間、細胞を遠心分離する。
- 遠心分離中に、250 µg/mLハイグロマイシンBを添加したcDMEM 20 mLを含むT150組織培養処理済みフラスコを準備する。
注:選択に必要とされるハイグロマイシンBの濃度は細胞種によって異なる場合がある。50〜500 µg/mLのハイグロマイシンBを用いてキルカーブを作成し、7〜10日以内にすべての非導入細胞を排除するために必要な最低濃度を決定すること。Cas9 gRNAベクターに別の抗生物質耐性マーカーが使用されている場合は、2〜10 µg/mLのブラスチサイジンS、400〜800 µg/mLのG418/ジェネティシン、または50〜400 µg/mLのゼオシンを用いてキルカーブを作成すること。 - 細胞ペレットを乱さないように、上清を吸引して除去する。
- 細胞ペレットを250 µg/mLハイグロマイシンBを添加したcDMEM 10 mLで再懸濁する。
- 10 mLの細胞懸濁液を、選択培地20 mLを含む準備済みのT150フラスコに移す。
- フラスコを静かに揺すり、細胞を均等に分散させる。
- 選択条件下で細胞を3日間インキュベートする。
- 選択3日目に、選択培地を吸引して除去し、250 µg/mLハイグロマイシンBを添加した新鮮なcDMEM 30 mLに交換する。
注:選択培地を交換することで、非付着の死細胞を除去し、栄養分を補充し、抗生物質の活性を維持する。 - 生存した細胞の単層が約90%のコンフルエンスに達するまでインキュベーションを継続する(通常、さらに4日後)。
5. Cas9除去の検証およびin trans CUL4Bレスキュー
注:細胞が約90%のコンフルエンスに達したら、初期実験でCas9によるアブレーションを確認し、直ちに残りの細胞集団を凍結保存してください42。このアプローチにより、二次的な代償機構の発現を最小限に抑えることができます。
- Cas9標的gRNAを安定的に発現している低継代のHEK293ΔCUL4B細胞(以下、HEK293ΔCUL4BΔcas9)を、組織培養処理済みの6ウェルプレートの4つのウェルに、1ウェルあたり2.5 × 10⁵ cellsの密度で播種する。
- 別の6ウェルプレートの4つのウェルにHEK293ΔCUL4B細胞を播種する。コントロールとして、親株のHEK293細胞を少なくとも1つの追加ウェルに播種する。
注:Cas9およびCUL4B発現のコントロールとして、それぞれHEK293ΔCUL4Bおよび親株HEK293の培養細胞を使用すること。 - すべての培養細胞を12時間インキュベートし、細胞の完全な接着と能動的な増殖を促す。
- pCMV-FLAG-CUL4Bを0、0.5、1.0、または2.0 µg含むリン酸カルシウム(CaPhos)トランスフェクション混合液を調製する。空のpCMVベクターを添加し、各混合液のプラスミドDNAの合計量を10 µgに調整する。
- 各DNA混合液を滅菌済みの分子生物学グレードの水で最終容量180 µLまで希釈し、2.5 M CaCl2を20 µL添加し、さらに2× HEPES緩衝生理食塩水(HBS; pH 7.05)を200 µL添加して、1.5 mLマイクロセントリフュージチューブ内で最終容量400 µLとする。
注:強力なプロモーター(例:CMV)によって駆動される発現プラスミドを使用する場合、内在性の発現レベルと同等のタンパク質発現レベルを得るためにDNAタイトレーションを行うこと。配列確認済みで、主に超らせん構造を持つプラスミドDNA(A260/A280値が1.8–2.0、A260/A230値が2.0–2.2、エンドトキシンレベルが<0.1 EU/µg)を使用すること。 - 緩やかなピペッティングにより、各CaPhosトランスフェクション溶液を十分に混合する。
- 各トランスフェクション混合液200 µLを、HEK293ΔCUL4BΔcas9細胞を含む指定のウェルに滴下して加える。コンタミネーションを防ぐため、サンプルごとにピペットチップを交換すること。
- 対応する各トランスフェクション混合液の残りの200 µLを、HEK293ΔCUL4B細胞を含む指定のウェルに滴下して加える。
- トランスフェクションした培養細胞を12時間インキュベートする。
- 各ウェルから培養液を吸引して除去する。
- 室温の滅菌済み1× PBS 1 mLで細胞を1回洗浄する。
- PBSを吸引して捨てる。
- 各ウェルに室温の新鮮なcDMEM 2 mLを加える。
- CUL4Bの発現および下流の機能的反応を促すため、さらに24時間インキュベートする。
- 標準的なトリプシン処理の手順を用いて細胞を回収する。
- 各細胞懸濁液を個別の1.5 mLマイクロセントリフュージチューブに移す。
- 各細胞懸濁液を1× PBSで1回洗浄する。
- 室温で14,000 × gで短時間遠心し、細胞をペレット化する。
- PBS上清を吸引して捨てる。
注意:β-メルカプトエタノールは揮発性であり、強い臭気を伴い、皮膚および呼吸器への刺激性がある。ストック溶液は、化学耐性手袋、白衣、保護メガネなどの適切な個人用保護具を着用し、認定された化学薬品用ドラフトチャンバー内で取り扱うこと。汚染されたチップ、チューブ、廃棄物は、機関の有害廃棄物ガイドラインに従って廃棄すること。 - 5% (v/v) β-メルカプトエタノールを添加した200 µLのLaemmliサンプルバッファー中で、各細胞ペレットを直接溶解させる。
- サンプルを95 °Cで15分間加熱し、タンパク質を変性させる。
- 標準的なドデシル硫酸ナトリウム-ポリアクリルアミドゲル電気泳動(SDS-PAGE)により、1レーンあたり20–40 µgの全タンパク質を分離する。
- 分離したタンパク質をポリビニリデンフルオリド(PVDF)膜に転写する。
- ブロッキングバッファーを用い、室温で30分間膜をブロッキングする。
注:ブロッキングバッファーは、5% (w/v) 脱脂スキムミルクまたは5% (w/v) 牛血清アルブミン(BSA)を標準洗浄バッファー(1× Tris緩衝生理食塩水または1× PBSに0.1% Tween 20を添加したもの)に溶解して調製すること。 - 標準洗浄バッファーを用いて、膜を10分間ずつ3回洗浄する。
- CUL4B、Cas9、WDR5、CDC6、またはα-TUBULINに対する一次抗体とともに、4 °Cで緩やかに揺らしながら12時間インキュベートする。
注:一次抗体は標準洗浄バッファーで1:1,000に希釈して使用すること。 - 一次抗体溶液を除去し、標準洗浄バッファーを用いて膜を10分間ずつ3回洗浄する。
- 適切なホースラディッシュペルオキシダーゼ(HRP)標識抗マウスまたは抗ウサギIgG二次抗体とともに、4 °Cで緩やかに揺らしながら12時間インキュベートする。
注:二次抗体はブロッキングバッファーで1:3,000に希釈して使用すること。 - 二次抗体溶液を除去し、標準洗浄バッファーを用いて膜を10分間ずつ3回洗浄する。
- 強化化学発光(ECL)基質を膜全体に均一に塗布し、1分間インキュベートする。
- デジタルイメージングシステムを用いて化学発光シグナルをキャプチャする。
注:必要に応じて、単離したゲノムDNAのPCR増幅後、標的ゲノム領域のサンガーシーケンシングにより、遺伝子破壊が成功したことを確認すること43。
結果
実験的な再構成のためにCas9を欠損させたノックアウト株を作製するため、Cas9標的gRNAをコードするレンチウイルス(Cas9 gRNA1_pLentiGuide-Hygro)を、標準的なパッケージングプラスミド(pLP1、pLP2、pLP/VSVG)を用いてHEK293FT細胞で調製した。得られたウイルス上清を回収し、標的細胞に導入した。ハイグロマイシンBによる選択過程での生存によりレンチウイルスの導入成功を確認し、その後のウェスタンブロット分析によってCas9の欠損を検証した(図1).
親株のHEK293細胞ではCUL4Bタンパク質が容易に検出されたが、空ベクターを導入したHEK293ΔCUL4B細胞およびHEK293ΔCUL4BΔcas9細胞では消失していた。CUL4Bの欠損と一致して、定常状態の発現においてWDR5は予想通りに増加し、CDC6は減少しており、CUL4B機能の破壊が確認された。Cas9タンパク質はHEK293ΔCUL4B細胞で検出されたが、親株のHEK293およびHEK293ΔCUL4BΔcas9 細胞では検出されず、Cas9の切除に成功したことが確認された。予想通り、HEK293ΔCUL4B細胞にCUL4B発現プラスミドを導入しても、CUL4Bタンパク質の発現は最小限しか回復しなかった。対照的に、HEK293ΔCUL4BΔcas9細胞への導入後には強固なCUL4B発現が観察され、それに伴い、WDR5レベルの低下とCDC6レベルの上昇によって示される下流タンパク質の発現回復が認められた。以上の結果は、Cas9を切除することでレスキュープラスミドのCas9介在性切断が防止され、CUL4Bの発現と機能の効率的な回復が可能になることを示している(Figure 2)。
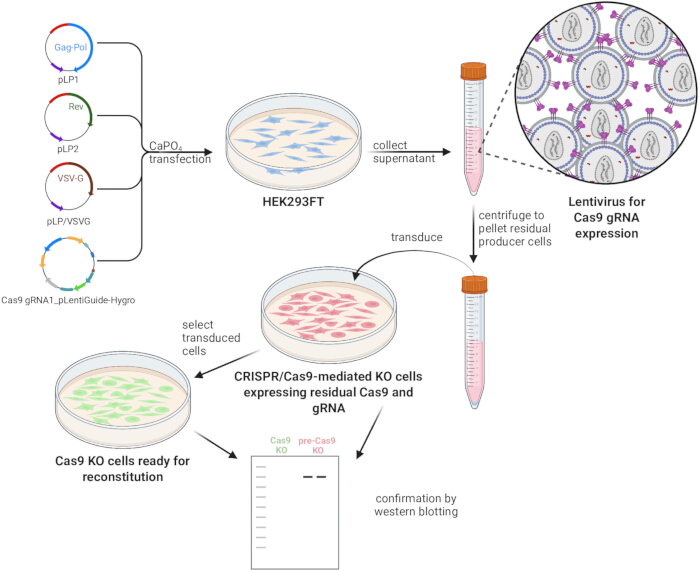
図 1: Cas9の戦略的アブレーションおよびCUL4Bレスキューの検証のための実験ワークフロー。このワークフローは、リン酸カルシウム法を用いて、pLP1、pLP2、pLP/VSVG、およびCas9 gRNA1_pLentiGuide-HygroコンストラクトをHEK293FTプロデューサー細胞に共導入し、Cas9をアブレーションしたCRISPRノックアウト細胞を作製する手順を示している。得られたレンチウイルス上清を回収し、遠心分離して残存するプロデューサー細胞を除去した後、標的細胞に導入する。選択後、ウェスタンブロット解析によりCas9のアブレーションが成功したことを確認し、実験的なCUL4B再構成に使用するためのクリーンなノックアウト細胞株を確立する。ここをクリックして、この図の拡大版を表示してください。
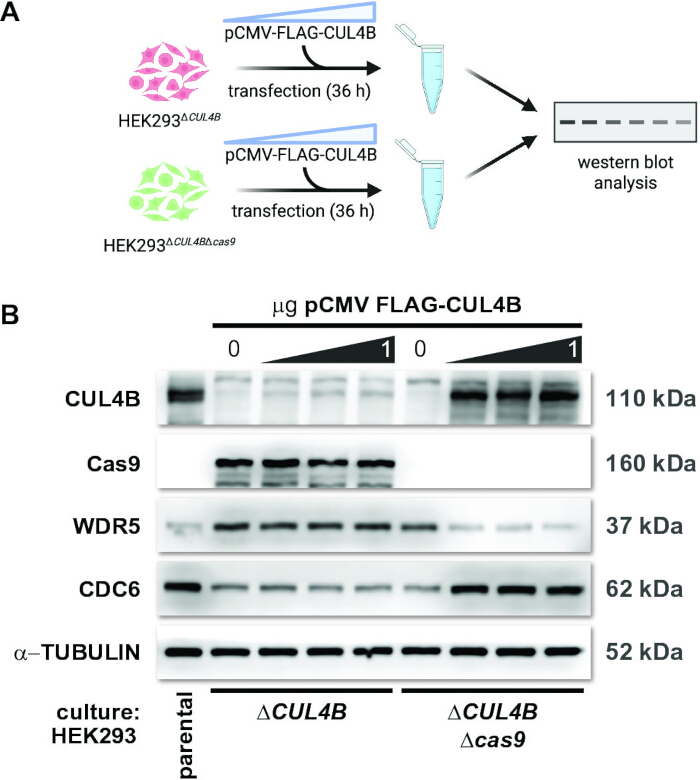
図 2: CRISPR-Cas9編集済みHEK293細胞におけるCUL4Bの発現および機能のレスキュー。 (A) トランスフェクションワークフローの実験概略図。HEK293ΔCUL4B およびHEK293ΔCUL4BΔcas9細胞に、空ベクトルまたはpCMV-FLAG-CUL4Bを増量してトランスフェクションした。トランスフェクションの36時間後に細胞を回収し、ライセートタンパク質をSDS-PAGEで分離した。 (B) レスキュー効率および下流の機能的コントロールのウェスタンブロット解析。指定されたタンパク質をウェスタンブロットで可視化した。WDR5およびCDC6をCUL4B機能のコントロールとして用いた。α-TUBULINをローディングコントロールとして用いた。親株のHEK293細胞をベースライン発現のコントロールとした。ブロットは、繰り返し実験(n = 2)の代表例である。こちらのリンクをクリックして、この図の拡大版を表示してください。
| 標的遺伝子 | gRNA配列 (5'′→3′) | PAM (5′→3′) | 標的部位 | ターゲットの説明 |
| CUL4B | ATCAAACCCTACAAACTCCA | AGG | Xq24 エクソン3 | フレームシフトノックアウト用ヒトCUL4B ORFのN末端領域 |
| Cas9 | CGTGATCACCGACGAGTACA | AGG | ORF (hSpCas9) | 自己不活性化インデルを誘導するためのCas9導入遺伝子の保存された内部領域 |
表 1: CRISPR-Cas9 ガイド RNA 配列およびゲノム標的仕様。
ディスカッション
本プロトコルにより、編集後にCas9を欠損させたCRISPR-Cas9編集ノックアウト細胞株において、標的タンパク質の発現および機能の堅牢な回復が可能となりました。本研究における顕著な知見は、Cas9の構成的発現がプラスミド駆動の導入遺伝子発現を大幅に抑制することです。本プロトコルの強みは、消失したタンパク質とその関連フェノタイプ(表現型)の両方をレスキューできる点にあります。また、本手法は、多種多様なタンパク質変異の表現型探索のための枠組みを確立するものです。例えば、ホスホミメティック(例:セリンからアスパラギン酸への置換)変異体を導入することで、天然タンパク質による混同を排除し、その翻訳後修飾の役割について貴重な知見を得られる可能性があります。
したがって、本プロトコルは一般的な接着性細胞株(例:HeLa、A549)および浮遊性細胞株(例:Jurkat、THP-1)に幅広く適用可能です。しかし、この逐次的な選択フレームワークは、一次細胞や非分裂細胞(例:一次ニューロンやマクロファージ)には不適当である可能性があります。これらの感受性の高い系では、非導入のバイスタンダー細胞が急速に除去されることで、細胞毒性のあるデブリやプロアポトーシスストレス信号が共有の微小環境に放出され、間接的な毒性を引き起こします46,47。同様に、急速な染色体再編成や既存の耐性クローンの急速な選択を通じてCRISPR介在性表現型から逃れる傾向がある、適応能の高い異倍数性癌細胞株(例:U87グリオブラストーマやA375メラノーマ)においても、本手法は失敗する可能性があります48,49。最終的に、本手法の適合性は、細胞株が2つのベクター発現による代謝負荷を許容し、これらの間接的な選択圧に耐え、数週間にわたるプロトコルを通じて安定した増殖キネティクスを維持できるかどうかに依存します。
このアプローチは、ほとんどの細胞株において汎用性の高い概念実証として機能しますが、その実施には導入効率とゲノムの完全性の間で慎重なバランスを取る必要があります。上述したように、「セルフ」標的gRNAにレンチウイルス導入を用いることで、特にトランスフェクションが困難な細胞においても、Cas9が完全に欠損した均一な集団を確実に得ることができます。しかし、半ランダムな統合による挿入変異誘発のリスクが懸念されます。これらのリスクは、MOIを最適化することで管理可能です。HEK293のような導入効率の高い細胞株では、MOIを1–5に設定することで、統合に起因する変異誘発と細胞毒性を最小限に抑えつつ、高い飽和度を達成できます41。対照的に、導入困難な免疫細胞や神経細胞では通常10–50のMOIが必要であり、同様の効率を得るために、ポリブレンなどのエンハンサーの使用やスピノキュレーションが必要になることが多いです50,51,52,53,54,55。
この技術的なトレードオフは、ポリクローナル選択集団とモノクローナル選択集団のどちらを選択するかという点にも及びます。本研究で構築したHEK293ΔCUL4BΔcas9 細胞はポリクローナルであり、この選択により、単一細胞サブクローニングに必要な数週間の拡大培養を回避し、実験スケジュールを短縮することができました。さらに、ポリクローナルプールは培養物の平均的な表現型を捉えるため、クローン由来のアーティファクトや部位特異的なインテグレーションの問題を効果的に緩和できます。モノクローナル株は遺伝的な均一性により一貫した結果が得られる可能性が高くなりますが、本研究の結果は、速度と集団の代表性が優先される場合、ポリクローナル選択が実行可能であり、しばしばより優れた代替案となることを示唆しています。
得られた表現型の時間的な安定性も、重要な変数となる可能性があります。本システムにおいて、WDR5およびCDC6に対するCUL4Bの制御上の影響は、ノックアウト細胞株の継代を重ねるにつれて減衰し、これはパラログであるCUL4Aの代償的な発現上昇と相関していました(データは示していません)。これは、CUL4B欠損細胞においてCUL4AがCUL4Bの機能を部分的に回復させ得ることを示したNakagawaらの知見44と一致しています。このような恒常的な代償作用は、特に他の細胞タンパク質と構造的相同性および機能的冗長性が高いタンパク質を標的とする場合に、細胞生物学において一般的によく見られます。
これらの二次的な代償機構に対処するためには、実験目的および使用する細胞株に応じて、2つの異なる戦略的アプローチを採用することができます。効率性を優先する場合や、適応能の高い細胞株を用いて研究を行う場合は、凝縮された実験タイムラインが不可欠です。この戦略では、選択後の培養細胞が90% コンフルエンスに達した時点で速やかに標的タンパク質の消失を確認し、続いて自己不活性化 Cas9 によるターゲティングと機能アッセイを迅速に実施します。この加速させたワークフローを採用することで、細胞のホメオスタシス機構が冗長なパラログをアップレギュレートしたり、結果として得られる表現型を混乱させたりする十分な時間を経る前に、ノックアウトによる一次的な生物学的影響を捉えられる可能性が高まります。
あるいは、長期的な安定性や高精度なレスキュー実験を必要とする研究、特に免疫細胞や神経細胞のようなトランスフェクション効率の低いモデルにおいては、テトラサイクリン制御(Tet-On/Off)システムが有効な解決策となります56,57。この誘導性フレームワークを導入するには、追加のレンチウイルス導入と異なる抗生物質耐性マーカーの使用が必要になりますが、これにより標的タンパク質を持続的に回復させ、細胞環境を安定させた状態で、ドキシサイクリンを用いた一過性の「喪失およびレスキュー(loss and rescue)」イベントを誘発させるメカニズムが得られます57。
開示事項
著者らは、専門用語の精査および原稿の編集の補助としてGoogle Geminiを使用しました。AIは言語的な改善のためのツールとして使用され、データの独自の統合、研究の概念化、または本文の一次起草には寄与していません。著者らは出力を確認および編集し、最終的な原稿の内容について全責任を負います。著者らは利益相反がないことを宣言します。
謝辞
本研究は、Le Moyne Collegeから提供されたスタートアップ資金、Le Moyne College 研究開発委員会、Le Moyne College 学生研究委員会、Walter L. '66 and MaryAnne Poland Jesuit Center for Research and Teaching Innovation Fund、および Le Moyne College 生物・環境科学科の支援を受けて行われました。著者は、図の作成においてBioRender.comを使用したことを認めます。図1はBioRender (Sharifi, J., 2026; https://BioRender.com/72u0wl3) で、図2の上段パネルはBioRender (Sharifi, J., 2026; https://BioRender.com/lc6o2lu) で作成されました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| anti-Cas9 抗体 | Cell Signaling | 65832 | このマウスモノクローナル抗体は、ヒトライセート中の S. pyogenes Cas9 を特異的に検出するため、自己標的gRNAによるCas9除去の検証に最適です。 |
| anti-CDC6 抗体 | Cell Signaling | 3387 | このウサギモノクローナル抗体は、ヒトCDC6を特異的に検出するため、CUL4Bの下流における機能的影響のモニタリングに最適です。 |
| anti-CUL4B 抗体 | Sigma-Aldrich | C9995 | このアフィニティー精製ウサギポリクローナル抗体は、近縁のパラログであるCUL4Aと交差反応することなく、ヒトCUL4Bを特異的に検出します。 |
| anti-mouse IgG, HRP結合二次抗体 | Cell Signaling | 7076 | このウマ anti-mouse IgG 抗体は西洋わさびペルオキシダーゼ(HRP)に結合しており、マウスモノクローナル一次抗体の化学発光検出に最適化されています。 |
| anti-rabbit IgG, HRP結合二次抗体 | Cell Signaling | 7074 | このヤギ anti-rabbit IgG 抗体は西洋わさびペルオキシダーゼ(HRP)に結合しており、ウサギポリクローナルおよびモノクローナル一次抗体の化学発光検出に最適化されています。 |
| anti-WDR5 抗体 | Cell Signaling | 13105 | このウサギモノクローナル抗体は、ヒトWDR5を特異的に検出するため、CUL4Bの下流における機能的影響のモニタリングに最適です。 |
| anti-α-TUBULIN 抗体 | Cell Signaling | 3873 | このマウスモノクローナル抗体はヒトα-tubulinを標的としており、ウェスタンブロット解析における標準化のための均一なローディングコントロールとして最適です。 |
| リン酸カルシウム法トランスフェクションキット | ThermoFisher Scientific | K278001 | このキットは、接着性HEK293FTプロデューサー細胞におけるレンチウイルスベクターのスケールアップ可能な費用対効果の高い製造に最適化された、効率的な一過性トランスフェクション試薬を提供します。 |
| Cas9 gRNA1_pLentiGuide-Hygro | GenScript Biotech Corporation | カスタム合成 | cas9 gRNA配列: CGTGATCACCGACGAGTACA, PAM配列: AGG |
| Cas9 gRNA1_pLentiGuide-Puro | GenScript Biotech Corporation | カスタム合成 | cas9 gRNA配列: CGTGATCACCGACGAGTACA, PAM配列: AGG |
| ダルベッコ改変イーグル培地 | Gibco | D5796 | L-グルタミンとピルビン酸ナトリウムを添加したこの高グルコース培地は、増殖の速い哺乳類細胞株(例:HEK293FT)の増殖、生存率、および代謝安定性の維持に最適化されています。 |
| ウシ胎児血清, プレミアム(熱不活化) | Corning | 35-016-CV | このプレミアムグレードの熱不活化血清は、哺乳類細胞株に対する補体介在性細胞毒性を最小限に抑えつつ、必須の増殖因子とホルモンを提供します。 |
| HEK293 | American Type Culture Collection | CRL-1573 | 十分に特性解析されたこのヒト胚性腎細胞株は、トランスフェクション効率が高く、遺伝子ノックアウト表現型およびタンパク質レスキューフレームワークを調査するための堅牢な標準モデルとして利用されます。 |
| HEK293FT細胞 | ThermoFisher Scientific | R70007 | ヒト胚性腎細胞株の増殖が速くトランスフェクション効率の高いこの変異株は、SV40大T抗原を安定的に発現しており、レンチウイルスベクター製造時のウイルスタイターを最大化するように最適化されています。 |
| ハイグロマイシンB | sigmaaldrich | H7772 | このアミノヌクレオシド系抗生物質は、ハイグロマイシン耐性マーカーを発現する安定した導入細胞を単離するための選択剤として、哺乳類細胞培養で利用されます。 |
| pCLIP-All-hCMV-Puro プラスミド (CUL4B gRNA) | Skyang Bio LLC | sgRNA3:1019408_b | CUL4B gRNA配列: ATCAAACCCTACAAACTCCA, PAM配列: AGG |
| pCMV-FLAGCUL4B | N/A | N/A | この哺乳類発現プラスミドは、サイトメガロウイルス(CMV)プロモーターを利用してFLAGタグ付きCullin 4Bタンパク質(CUL4B)を構成的に発現させます(Jianping Jin氏からの提供)。 |
| pCMV-M1 哺乳類発現ベクター | Addgene | 23007 | 空の発現ベクターコントロール(Linda Wordeman氏からの提供) |
| pLentiGuide-Puro | Addgene | 52963 | このレンチウイルス転移ベクターは、Cas9発現細胞におけるCRISPR標的化のために、ヒトU6プロモーターによるカスタム可能なgRNAの発現と、EF-alphaプロモーターによるピューロマイシン耐性マーカーの発現を誘導します(Feng Zhang氏からの提供)。 |
| pLX302 EGFP-V5 | Addgene | 141348 | 導入効率を評価するためのGFPコードレンチウイルスベクター(Kevin Janes氏からの提供) |
| ピューロマイシン | Sigma-Aldrich | P8833 | このアミノヌクレオシド系抗生物質は、ピューロマイシン耐性マーカーを発現する安定した導入細胞を単離するための選択剤として、哺乳類細胞培養で利用されます。 |
| 滅菌リン酸緩衝生理食塩水 (PBS) | Corning | 21-040-CV | この標準的なバランス塩溶液は、浸透圧や細胞生存率を損なうことなく、微量の培養液、血清タンパク質、または酵素を効果的に除去するために、細胞単層の洗浄に利用されます。 |
| トリプシン EDTA 1X | Corning | 25-051-CI | この標準的な酵素解離溶液は、ペプチド結合を切断することで接着性哺乳類細胞を培養容器から剥離させるために利用され、同時にEDTAが二価陽イオンをキレートして細胞間接着を解消します。 |
| ViraPower レンチウイルスパッケージングミックス | ThermoFisher Scientific | K497500 | パッケージングプラスミド(pLP1, pLP2, および pLP/VSVG)のこの最適化された混合物は、プロデューサー細胞に共トランスフェクションされ、レンチウイルス発現ベクターの高タイターでのアセンブリおよび複製不能な製造を促進するために利用されます。 |
参考文献
- Doudna JA, Charpentier E. Genome editing: The new frontier of genome engineering with CRISPR-Cas9. Science. 2014;346(6213):1258096.
- Leonhardt C, et al. Single-cell mRNA transfection studies: Delivery, kinetics and statistics by numbers. Nanomedicine. 2014;10(4):679-688.
- Liu Y, Yang Q, Zhao F. Synonymous but not silent: The codon usage code for gene expression and protein folding. Annu Rev Biochem. 2021;90:375-401.
- Chamary JV, Hurst LD. Evidence for selection on synonymous mutations affecting stability of mRNA secondary structure in mammals. Genome Biol. 2005;6(9):R75.
- Mauro VP, Chappell SA. A critical analysis of codon optimization in human therapeutics. Trends Mol Med. 2014;20(11):604-613.
- Bauer AP, et al. The impact of intragenic CpG content on gene expression. Nucleic Acids Res. 2010;38(12):3891-3908.
- Kudla G, Murray AW, Tollervey D, Plotkin JB. Coding-sequence determinants of gene expression in Escherichia coli. Science. 2009;324(5924):255-258.
- Simms CL, Yan LL, Zaher HS. Ribosome collision is critical for quality control during no-go decay. Mol Cell. 2017;68(2):361-373.e5.
- Fu Y, et al. High-frequency off-target mutagenesis induced by CRISPR-Cas nucleases in human cells. Nat Biotechnol. 2013;31(9):822-826.
- Babu K, et al. Bridge helix of Cas9 modulates target DNA cleavage and mismatch tolerance. Biochemistry. 2019;58(14):1905-1917.
- Hsu PD, et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nat Biotechnol. 2013;31(9):827-832.
- Ihry RJ, et al. p53 inhibits CRISPR-Cas9 engineering in human pluripotent stem cells. Nat Med. 2018;24(7):939-946.
- Haapaniemi E, Botla S, Persson J, Schmierer B, Taipale J. CRISPR-Cas9 genome editing induces a p53-mediated DNA damage response. Nat Med. 2018;24(7):927-930.
- Yang S, Li S, Li XJ. Shortening the half-life of Cas9 maintains its gene editing ability and reduces neuronal toxicity. Cell Rep. 2018;25(10):2653-2659.e3.
- Kafri M, Metzl-Raz E, Jona G, Barkai N. The cost of protein production. Cell Rep. 2016;14(1):22-31.
- Mehta A, Merkel OM. Immunogenicity of Cas9 protein. J Pharm Sci. 2020;109(1):62-67.
- Liu Q, Zhang H, Huang X. Anti-CRISPR proteins targeting the CRISPR-Cas system enrich the toolkit for genetic engineering. FEBS J. 2020;287(4):626-644.
- Marino ND, Pinilla-Redondo R, Csörgő B, Bondy-Denomy J. Anti-CRISPR protein applications: Natural brakes for CRISPR-Cas technologies. Nat Methods. 2020;17(5):471-479.
- Gangopadhyay SA, et al. Precision control of CRISPR-Cas9 using small molecules and light. Biochemistry. 2019;58(4):234-244.
- Pandit B, et al. Bio-orthogonal chemistry-based strategy to turn off CRISPR-Cas9 activity in solution and live cells. NAR Mol Med. 2026;3(1):ugag008. Available from: https://doi.org/10.1093/narmme/ugag008
- Bubeck F, et al. Engineered anti-CRISPR proteins for optogenetic control of CRISPR-Cas9. Nat Methods. 2018;15(11):924-927.
- Kostic M, Jones LH. Critical assessment of targeted protein degradation as a research tool and pharmacological modality. Trends Pharmacol Sci. 2020;41(5):305-317.
- Kim S, Kim D, Cho SW, Kim J, Kim JS. Highly efficient RNA-guided genome editing in human cells via delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012-1019.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985-989.
- Merienne N, et al. The self-inactivating KamiCas9 system for the editing of CNS disease genes. Cell Rep. 2017;20(12):2980-2991.
- Kelkar A, et al. Doxycycline-dependent self-inactivation of CRISPR-Cas9 to temporally regulate on- and off-target editing. Mol Ther. 2020;28(1):29-41.
- Dai Y, et al. Self-inactivating AAV-CRISPR at different ages enables sustained amelioration of Huntington's disease deficits in BAC226Q mice. Sci Adv. 2026;12(12):eaea8052.
- Sanjana NE, Shalem O, Zhang F. Improved vectors and genome-wide libraries for CRISPR screening. Nat Methods. 2014;11:783-784.
- Parr-Brownlie LC, et al. Lentiviral vectors as tools to understand central nervous system biology in mammalian model organisms. Front Mol Neurosci. 2015;8:14.
- Dobransky A, Root M, Hafner N, Marcum M, Sharifi HJ. CRL4-DCAF1 ubiquitin ligase-dependent functions of HIV viral protein R and viral protein X. Viruses. 2024;16(8)1313.
- Thermo Fisher Scientific. ViraPower Lentiviral Expression Systems User Guide. 2026. Available from: https://tools.thermofisher.com/content/sfs/manuals/virapower_lentiviral_system_man.pdf
- Pauwels K, et al. State-of-the-art lentiviral vectors for research use: Risk assessment and biosafety recommendations. Curr Gene Ther. 2009;9(6):459-474.
- Guo L, et al. Optimizing conditions for calcium phosphate-mediated transient transfection. Saudi J Biol Sci. 2017;24(3):622-629.
- Thermo Fisher Scientific. Cationic Lipid Transfection. 2026. Available from: https://www.thermofisher.com/us/en/home/references/gibco-cell-culture-basics/transfection-basics/methods/cationic-lipid-transfection.html
- Kutner RH, Zhang XY, Reiser J. Production, concentration and titration of pseudotyped HIV-1-based lentiviral vectors. Nat Protoc. 2009;4(4):495-505. Available from: https://doi.org/10.1038/nprot.2009.22
- Barde I, Salmon P, Trono D. Production and titration of lentiviral vectors. Curr Protoc Neurosci. 2010;53(1):4.21.1-4.21.23. Available from: https://currentprotocols.onlinelibrary.wiley.com/doi/abs/10.1002/0471142301.ns0421s53
- Kumru OS, et al. Physical characterization and stabilization of a lentiviral vector against adsorption and freeze-thaw. J Pharm Sci. 2018;107(11):2764-2774.
- American Type Culture Collection. Lentiviral Vector Reference Material Information Sheet. 2026. Available from: https://www.atcc.org/-/media/product-assets/documents/protocols/virology/lentiviral-vector-reference-material-information-sheet.pdf?rev=a934bd06c07f4969b0aafec16506cd44
- Higashikawa F, Chang L. Kinetic analyses of stability of simple and complex retroviral vectors. Virology. 2001;280(1):124-131.
- Kowolik CM, Yee JK. Preferential transduction of human hepatocytes with lentiviral vectors pseudotyped by Sendai virus F protein. Mol Ther. 2002;5(6):762-769.
- Pichavant C, Tremblay JP. Generation of lentiviral vectors for use in skeletal muscle research. In: DiMario JX, editor. Myogenesis: Methods and Protocols. Humana Press; Totowa, NJ; 2012. p. 285-295.
- Stacey GN, Masters JR. Cryopreservation and banking of mammalian cell lines. Nat Protoc. 2008;3(12):1981-1989.
- Bauer DE, Canver MC, Orkin SH. Generation of genomic deletions in mammalian cell lines via CRISPR/Cas9. J Vis Exp. 2015;(95):e52118.
- Nakagawa T, Xiong Y. X-linked mental retardation gene CUL4B targets ubiquitylation of H3K4 methyltransferase component WDR5 and regulates neuronal gene expression. Mol Cell. 2011;43(3):381-391.
- Zou Y, et al. CUL4B promotes replication licensing by up-regulating the CDK2-CDC6 cascade. J Cell Biol. 2013;200(6):743-756.
- Dachs GU, Hunt MA, Syddall S, Singleton DC, Patterson AV. Bystander or no bystander for gene-directed enzyme prodrug therapy. Molecules. 2009;14(11):4517-4545.
- Prise KM, O'Sullivan JM. Radiation-induced bystander signalling in cancer therapy. Nat Rev Cancer. 2009;9(5):351-360.
- Clark MJ, et al. U87MG decoded: The genomic sequence of a cytogenetically aberrant human cancer cell line. PLoS Genet. 2010;6(1):e1000832.
- Cormier JN, et al. Heterogeneous expression of melanoma-associated antigens and HLA-A2 in metastatic melanoma in vivo. Int J Cancer. 1998;75(4):517-524.
- Sigma-Aldrich. Successful Transduction Using Lentivirus. Darmstadt, Germany; 2023. Available from: https://www.sigmaaldrich.com/technical-documents/technical-article/genomics/advanced-gene-editing/successful-transduction-lentivirus
- Swainson L, Mongellaz C, Adjali O, Vicente R, Taylor N. Lentiviral transduction of immune cells. Methods Mol Biol. 2008;415:301-320.
- Davis HE, Morgan JR, Yarmush ML. Polybrene increases retrovirus gene transfer efficiency by enhancing receptor-independent virus adsorption on target cell membranes. Biophys Chem. 2002;97(2-3):159-172.
- Denning W, et al. Optimization of the transductional efficiency of lentiviral vectors: Effect of sera and polycations. Mol Biotechnol. 2013;53(3):308-314.
- O'Doherty U, Swiggard WJ, Malim MH. Human immunodeficiency virus type 1 spinoculation enhances infection through virus binding. J Virol. 2000;74(21):10074-10080.
- Sano S, et al. Lentiviral CRISPR/Cas9-mediated genome editing for the study of hematopoietic cells in disease models. J Vis Exp. 2019;(152):e59977.
- Gossen M, Bujard H. Tight control of gene expression in mammalian cells by tetracycline-responsive promoters. Proc Natl Acad Sci U S A. 1992;89(12):5547-5551.
- Gossen M, et al. Transcriptional activation by tetracyclines in mammalian cells. Science. 1995;268(5218):1766-1769.
再版と許可
この記事は公開されました
動画は近日公開