時間分解FRETアッセイを用いてMpro基質切断キネティクスをモニタリングし、PROTACが酵素活性に影響を与えるか評価することで、分解効果と阻害効果の機能的な分離を可能にします。
この記事について
サマリー
要約
タンパク質分解誘導キメラ(PROTACs)は、抗ウイルス薬開発における有望な戦略として台頭しており、そのメカニズムは従来の低分子阻害剤とは異なります。SARS-CoV-2のメインプロテアーゼ(Mpro)などのウイルスプロテアーゼを標的とする多くのPROTAC設計では、活性部位阻害剤に由来するウォーヘッドが採用されており、これにより近接誘導分解と潜在的な酵素阻害が組み合わされています。この二重機能により、ウイルス複製における分解主導の効果と触媒活性の直接的な阻害を実験的に区別することが困難になります。そこで本研究では、阻害剤および分解剤の存在下におけるリコンビナントMproの触媒活性を定量化するために、蛍光共鳴エネルギー転移(FRET)ベースのアッセイを確立しました。このアッセイでは、フルオロフォアとクエンチャーに挟まれた標準的なMpro切断配列を含む、消光型フルオロジェニックペプチド基質(MI-2822)を使用します。タンパク質分解による切断が起こると、蛍光が時間依存的に増加するため、酵素活性の連続的なキネティクスモニタリングが可能になります。Escherichia coliで発現させたリコンビナントMproを精製し、規定の緩衝液条件下でFRET基質とインキュベートして、経時的に蛍光を記録することで酵素活性プロファイルを導出します。このアッセイは、基質の切断を効率的に抑制する、臨床承認済みの活性部位阻害剤であるニルマトレルビルを用いてコントロールされます。対照的に、触媒裂開以外のMproを標的とするPROTACsは、蛍光増加を大幅に減少させず、テスト条件下では酵素活性を測定可能なレベルで阻害しないことが示されました。本プロトコルは、酵素阻害と分解に関連するメカニズムを区別するための、堅牢で再現性のあるアプローチを提供します。これは、ウイルスプロテアーゼを標的とするPROTACsおよびその他の二機能性分子のメカニズム特性評価に広く適用可能です。
概要
標的タンパク質分解(TPD)は、細胞内のユビキチン・プロテアソーム系(UPS)を利用して、標的となるタンパク質を選択的に除去する手法である。この戦略は、標的タンパク質とE3ユビキチンリガーゼの両方に同時に結合する、プロテオリシス標的キメラ(PROTAC)として一般に知られるヘテロ二機能性分子に基づいている。2E3ユビキチンリガーゼは、細胞内酵素の大きく多様なクラスを構成している。3基質タンパク質のユビキチン化を触媒し、それによってそれらをプロテアソームによる分解へと導く4.
PROTACsは、標的タンパク質に対するリガンドとE3リガーゼに対するリガンドが、化学リンカーを介して結合した構造を持つ5。標的タンパク質とE3リガーゼを近接させることで、PROTACsは三元複合体の形成を促進し、これによりユビキチンの転移と、それに続くプロテアソームによる標的タンパク質の分解が可能になる6,7。従来の低分子阻害剤と比較して、このアプローチにはいくつかの利点がある8。PROTACsは触媒的に作用するため、低濃度で効率的な標的除去が可能であり、また、既存のリガンドや阻害剤を標的部位として利用できる5。さらに、分解ベースの戦略は、耐性を付与する変異が存在する場合でも有効性を維持できる可能性があり9,10、明確な結合ポケットを欠くタンパク質など、直接的な阻害が困難なタンパク質にも適用できる11。
抗ウイルス薬の開発において、ウイルス蛋白を標的とする報告済みの多くのPROTACは、活性部位阻害剤に由来するウォーヘッドに依存しています10,12,13,14。その結果、これらの分子は酵素阻害と分解による標的枯渇を併せ持つことが多く、抗ウイルス活性のメカニズム解明を困難にしています。細胞を用いた抗ウイルスアッセイでは、標的分解やウイルス複製阻害を含む複数のプロセスの複合的な結果が統合されるため、阻害主導の効果と分解主導の効果を明確に区別できないことが多々あります。さらに、多くのウイルス蛋白は明確に定義された結合ポケットや触媒部位を欠いており、これが現在のPROTAC設計戦略におけるアクセシビリティを制限しています。
この課題に対処するため、我々はSARS-CoV-2 Mproペプチド基質を用いた蛍光共鳴エネルギー転移(FRET)ベースのアッセイを開発し、酵素活性の時間分解モニタリングを可能にしました。この手法により、PROTACに関連する効果と直接的な酵素阻害を区別することができます。本アッセイを用いて、触媒裂開の外側に結合し、試験条件下でプロテアーゼ活性に測定可能な干渉を及ぼさない一方で、分解能力を維持しているMpro標的分解剤を評価しました。並行して、臨床的に承認されているMpro 阻害剤であるニルマトレルビルをコントロールとして使用したところ、酵素活性の著しい低下が認められました。
要約すると、本アッセイは、酵素阻害と分解に関連する影響を区別するための堅牢な手法を提供します。これは、酵素活性を持つタンパク質を標的とする分解剤の特性評価において特に有用であり、抗ウイルス活性を理解するためには、これらのメカニズムを解明することが不可欠です(図 1)。
プロトコル
1. 材料の準備
- 発現系の調製
- Escherichia coli BL21 Rosetta2 化学的コンピテントセルを発現宿主として使用する。
- N末端およびC末端に6×ヒスチジンタグを持つSARS-CoV-2 MproをコードするpET28a(+)発現ベクターを使用する。
- 培地の調製
- トリプトン 10 g/L、酵母エキス 5 g/L、および塩化ナトリウム (NaCl) 10 g/Lを蒸留水に溶解して、Luria–Bertani (LB) 培地 5 Lを調製する。培地を121 °Cで20分間オートクレーブして滅菌する。
- IPTGストック溶液の調製
- 4.20 gのIPTGを45 mLの蒸留水に溶解し、0.4 Mストック溶液を調製する。ストック溶液は−20 °Cで保存する。
- 緩衝液の調製
- 50 mM Tris、300 mM NaCl、5% グリセロール、および0.5% Triton X-100を含むMpro溶解バッファー (MLB) 1 Lを調製する (pH 7.5)。
- 20 mM Trisおよび150 mM NaClを含むMpro タンパク質バッファー (MB) 4 Lを調製する (pH 7.5)。
- 20 mM Tris、150 mM NaCl、および20 mM イミダゾールを含む洗浄バッファー (WB) 500 mLを調製する (pH 7.5)。
- 20 mM Trisおよび150 mM NaCl (pH 7.5)を含む、溶出バッファー1 (100 mM イミダゾール)、溶出バッファー2 (250 mM イミダゾール)、および溶出バッファー3 (500 mM イミダゾール)をそれぞれ100 mLずつ調製する。
- メルカプトエタノール、ブロモフェノールブルー、グリセロール、Tris (pH 6.8)、ドデシル硫酸ナトリウム (SDS)、および蒸留水を含む4×サンプルバッファー 1 mLを調製する。
- KCl、KH₂PO₄、Na₂HPO₄、およびNaClを蒸留水に含むリン酸緩衝生理食塩水 (PBS) 1 Lを調製する。
2. Escherichia coliにおけるMproの発現
- 発現プラスミドをE. coliに形質転換する
- 市販の形質転換キットを用いて、化学的コンピテントE. coli Rosetta2細胞を調製する。5 mLのsuper optimal broth (SOB)培地に接種し、37 °Cで振盪しながら一晩培養する。
- 一晩培養した菌液を100 mLのSOB培地に移し、OD600が0.4–0.5になるまで生育させる。培養液を氷上で冷却し、1,800 × gで5分間遠心分離する。
- 細胞ペレットを洗浄バッファーで2回洗浄し、コンピテントバッファーに再懸濁する。コンピテント細胞を50 µLずつ分注し、−70 °Cで保存する。
- 化学的コンピテント細菌に発現プラスミドを形質転換する
- 分注したコンピテント細胞1チューブを氷上で10分間解凍する。1 µLのプラスミドDNA(<50 ng)を加え、穏やかに混ぜる。
- 細胞を氷上で30分間静置する。形質転換した細胞を、100 µg/mLカナマイシンを含むLBアガー(1.5%アガー)に塗布し、37 °Cで一晩(約18時間)培養する。
- 細菌培養をスケールアップする
- 100 µg/mLカナマイシンを含む5 mLのLB培地に、単一コロニーを接種する。37 °Cで200 rpmの振盪を加えて一晩培養する。
- 一晩培養した菌液を、100 µg/mLカナマイシンを含む100 mLのLB培地に移す。同条件で一晩培養する。
- 一晩培養した菌液35 mLを、100 µg/mLカナマイシンを含む1 LのLB培地に移す。OD600が1.0–1.2に達するまで、37 °Cで140 rpmの振盪を加えて培養する。
- Mproの発現を誘導する
- 培養液を16 °Cまで冷却する。タンパク質発現を誘導するため、1 mLの0.4 M IPTG(最終濃度0.4 mM)を加える。
- 16 °Cで140 rpmの振盪を加えて72時間培養する。
3. Mproの回収および精製
- 細菌細胞の回収
- 培養液を5,000 × g、4 °Cで1時間遠心分離する。上清を捨て、ペレットを35 mLのリン酸緩衝生理食塩水(PBS)で再懸濁する。
注意:後続の精製過程でタンパク質回収率を最大化するため、ペレットを完全に再懸濁させること。 - 懸濁液を50 mL遠心チューブに移し、6,800 × g、4 °Cで10分間遠心分離する。上清を捨て、細胞ペレットを−20 °Cで保存する。
- 培養液を5,000 × g、4 °Cで1時間遠心分離する。上清を捨て、ペレットを35 mLのリン酸緩衝生理食塩水(PBS)で再懸濁する。
- 細胞の溶解
- 細胞ペレットを氷上で15–30分間解凍する。ペレットを80 mLのMpro 溶解バッファー(MLB)で均質になるまで再懸濁する。
注意:タンパク質の分解および凝集を最小限に抑えるため、この工程の間、バッファーおよびサンプルは常に氷上に置いておくこと。 - 懸濁液を氷上で10分間ソニケーションする。振幅50–60%で30秒間のパルスを与え、パルスの間に2分間の冷却時間を設ける。
- 溶解液を遠心チューブに移し、60,000 × g、4 °Cで1時間遠心分離する。アフィニティー精製に使用するため、清澄化した上清を回収する。
- 細胞ペレットを氷上で15–30分間解凍する。ペレットを80 mLのMpro 溶解バッファー(MLB)で均質になるまで再懸濁する。
- 固定化金属アフィニティークロマトグラフィーによるMproの精製
- アフィニティーカラムを10カラムボリューム(CV)の蒸留水で平衡化し、続いて10 CVのMproタンパク質バッファー(MB)で平衡化する。サンプルのロード前に、洗浄バッファーおよび溶出バッファーを調製しておく。
注意:気泡が混入すると結合効率が低下する可能性があるため、気泡の混入を避けること。 - 清澄化した溶解液を、低流量で平衡化したカラムにロードする。フロースルーを回収する。
注意:Hisタグ付きタンパク質の結合を最大化するため、十分に低い流速を維持すること。 - カラムを50 mLの洗浄バッファー(WB)で洗浄する。必要に応じて、品質評価のために洗浄分画の最後の2 mLを回収する。
- 結合したタンパク質を、溶出バッファー1を6 mL(2 mL×3分画)、溶出バッファー2を6 mL(2 mL×3分画)、溶出バッファー3を8 mL(2 mL×4分画)の順で逐次溶出させる。回収したすべての分画を氷上で保持する。
- アフィニティーカラムを10カラムボリューム(CV)の蒸留水で平衡化し、続いて10 CVのMproタンパク質バッファー(MB)で平衡化する。サンプルのロード前に、洗浄バッファーおよび溶出バッファーを調製しておく。
- アフィニティーカラムの再生
- カラムを、溶出バッファー3を10 CV、Mpro タンパク質バッファーを10 CV、蒸留水を10 CV、20%エタノールを10 CVの順で逐次洗浄する。
- タンパク質の品質評価
- 各タンパク質サンプル45 µLに4×サンプルバッファー15 µLを混合する。サンプルを100 °Cで10分間加熱し、短時間遠心分離する。
- 10–12% SDS-PAGEゲルを用い、色素前線がゲルの底部に達するまで150 Vでサンプルを分離する。
- ゲルをCoomassie染色液で15–30分間染色する。ゲルを蒸留水で洗浄し、タンパク質の純度を確認する(期待される分子量:約36 kDa)。
4. タンパク質の調製
- バッファー交換およびタンパク質の濃縮
- タンパク質バッファーをMに置換するプロ 遠心フィルター(分画分子量:MWCO)を用いたタンパク質バッファー(MB) 10 kDa)。タンパク質溶液を最終容量が約1 mLになるまで濃縮する。
- タンパク質の定量
- 分光光度計を用いてタンパク質濃度を測定する。測定前に、MBを用いて装置のブランク調整を行う。
- 適切な消衰係数を用いてタンパク質濃度を算出する(ε = 0.931).
5. アッセイ条件の最適化
- アッセイ試薬の調製
- Mpro タンパク質バッファー(MB)を用いて、精製Mpro の3 µMストック溶液およびペプチド基質の300 µMストック溶液を調製する。
- 連続希釈系列の調製
- MBを用いて、Mpro ストック溶液を2倍段階希釈し、6段階の希釈系列を調製する。
- MBを用いて、ペプチド基質を2倍段階希釈し、3段階の希釈系列を調製する。
- プレートリーダーの設定
- プレートリーダーを37 °Cに予熱する。励起波長を320 nm、蛍光波長を420 nm(帯域幅20 nm)に設定し、測定間隔を60 sとして、合計測定時間を60 minに設定する。
注:基質を加えると直ちに反応が開始されるため、基質を加える前にすべてのアッセイコンポーネントを準備しておくこと。
- プレートリーダーを37 °Cに予熱する。励起波長を320 nm、蛍光波長を420 nm(帯域幅20 nm)に設定し、測定間隔を60 sとして、合計測定時間を60 minに設定する。
- アッセイプレートの準備
- 黒色96ウェルプレートの1〜6列に、各希釈濃度のMproを25 µLずつ分注する。酵素不含コントロールとして、7列にMBを25 µL分注する。
- 各ウェルにMBを100 µL加える。
注:背景蛍光を最小限に抑え、蛍光信号を最適化するために、黒色96ウェルプレートを使用すること。
- 反応の開始
- A〜C行にペプチド基質を25 µLずつ加える。基質不含コントロールとして、D行にMBを25 µL加える。
- 基質の添加後、直ちに蛍光測定を開始する。
- データの解析
- 蛍光データをエクスポートし、相対蛍光単位(RFU)を時間の関数としてプロットする。
- 早期の信号飽和に至らず、高いS/N比が得られるMpro濃度および基質濃度を選択する(例:500 nM Mproおよび50 µM基質)。
- 速度論的パラメータの決定(オプション)
- 初期反応速度をミカエリス・メンテン式にフィッティングさせ、蛍光基質の速度論的パラメータを決定する。2-amino-N-(3-aminopropyl) benzamideを用いて作成した検量線を用いて、蛍光単位を生成物濃度に変換する。検量線用蛍光体の詳細な合成方法は、Supplementary File 1に記載されている。
6. FRETアッセイの実施
- プレートリーダーの準備
- プレートリーダーを37 °Cに予熱する。励起波長を320 nm、蛍光波長を420 nm(バンド幅20 nm)、測定間隔を60 sに設定し、合計測定時間を60 minとする。
- アッセイ試薬の準備
- 精製Mpro (3 µM)、ペプチド基質 (300 µM)、および被験化合物のストック溶液をMproタンパク質バッファー(MB)で調製する。
- すべてのサンプルで最終DMSO濃度が一定になるように、各被験化合物をDMSOで段階希釈する。DMSOのみのコントロールおよびバッファーのみのコントロールを含める。
- 反応混合液の調製
- 各被験化合物またはコントロールを100 µLのMBで希釈する。Mproを25 µL加え、最終酵素濃度を500 nMとする。
- 反応混合液を直ちに黒色96ウェルプレートのウェルに移す。
- 反応の開始
- 各ウェルにペプチド基質を25 µL加え、最終基質濃度を50 µMとする(最終反応量:150 µL)。
- 基質の添加直後に蛍光測定を開始する。
注:初期反応速度を正確に測定するため、基質添加後すぐにデータ収集を開始すること。
- 蛍光データの収集
- 設定済みの測定条件を用いて、60 min間連続的に蛍光を記録する。
結果
時間分解蛍光共鳴エネルギー転移(TR-FRET)アッセイを正常に実施するには、酵素と基質の比率を最適化する必要があります。プロトコルに記載されている通り、これは両方の成分を滴定することで達成可能です。本研究では、15.6~500 nMの範囲の酵素濃度を、12.5から~の範囲の基質濃度と組み合わせて検討しました。 50 µM基質または酵素のいずれかを欠いたコントロール反応を含めた。別の実験において、ミカエリス・メンテン定数(KM)を測定したところ、29.2 ± 6.1 µM (付随図1).
これらの結果は、基質のターンオーバーは主に酵素濃度によって決定される一方で、蛍光信号強度は主に基質濃度に影響されることを示しています。基質濃度を高めると、初期蛍光信号(t = 0)が高くなりました。例えば、図 2A ではベースライン蛍光が約 400 から 500 RFU の範囲であったのに対し、基質濃度が低い場合はベースライン蛍光値が低くなりました(図 2B,C)。基質が存在しない場合(図 2D)は、通常 20 RFU 未満のバックグラウンド蛍光のみが検出されました。
酵素濃度を高くすることで、基質のターンオーバーが増加し、S/N比が向上した(図2A)。最高酵素濃度において、反応は約50分後にプラトーに達し、基質がほぼ完全にターンオーバーしたことが示された。プラトーに達する時間は、基質濃度が低いほど早く、基質濃度が高いほど遅くなった。対照的に、酵素濃度が低い場合は、60分間の測定期間内に飽和に達せず、蛍光強度はほぼ直線的に増加し続けた。
これらの観察に基づき、最適なアッセイ条件は以下の基準を満たす必要があります:(1) 基質なしコントロールにおける背景蛍光が最小であること、(2) 酵素なしコントロールにおいて、基質の代謝がない状態でベースライン蛍光が安定していること、(3) 定量分析に十分なS/N比が得られる酵素対基質比であること、(4) 測定期間の終了までに蛍光信号がプラトーに近づくこと。これらの基準に基づき、以降の実験では酵素濃度 500 nM、基質濃度 50 µM を選択しました。
フルオロゲン基質の特性をさらに詳細に検討するため、8つの基質濃度(0.39–50 µM)および固定された酵素濃度(15.9 nM)を用いて、標準的なアッセイ条件下で酵素反応速度論的パラメータを決定した。蛍光進行曲線から得られた初期反応速度をミカエリス・メンテン式に当てはめた(Supplementary Figure 1A,B)。基質MI-2822は、KMが29.2 ± 6.1 µM、Vmaxが91.8 ± 14.2 RFU/s(n = 7)を示した。2-amino-N-(3-aminopropyl) benzamideを用いて作成した検量線(Supplementary Figure 1C)を用いてkcat を算出したところ0.62 s⁻1となり、これは触媒効率(kcat/KM)2.12 × 104 s⁻1 M⁻1に相当し、既報のACCベースのフルオロゲン基質よりも約30倍高い値であった。これらの速度論的データは、SARS-CoV-2 Mproによる効率的な基質認識を示しており、MI-2822が高感度な蛍光酵素アッセイに適していることを裏付けている。
アッセイは、500 nMのMproおよび50 µMの基質を用いて実施した(図3および図4)。触媒部位を標的とする参照阻害剤としてニルマトレルビル(以下、「阻害剤」)を使用した。併行して、触媒 cleft の外側に結合するMpro標的PROTAC(以下、「PROTAC」)および、対応するE3リガーゼ結合部位を欠くリガンド(以下、「リガンド」)を評価した。すべての化合物について、用量依存的な影響を評価するため、3つの濃度で試験を行った。
溶媒の影響を制御するため、すべての反応においてDMSO濃度を一定(0.1%)にしました。追加のコントロールとして、バッファーのみのコントロールおよび酵素なし(mock)コントロールを含めました。
阻害剤は、用量依存的に基質のターンオーバーを減少させることが期待されます。対照的に、触媒部位の外側に結合するPROTACは、セルフリー条件下での酵素活性に大きな影響を与えないと考えられます。同様に、リガンドコントロールは、基質のターンオーバーにほとんど、あるいは全く影響を及ぼさないことが期待されます。モックコントロールは、実験を通じてベースラインの蛍光を維持する必要があります。
予想通り、DMSOはバッファーコントロールと比較して酵素活性に測定可能な影響を及ぼさなかった(Figure 3A–C、黒)。同様に、モックコントロールは実験を通じて安定したベースライン蛍光信号を維持した(Figure 3A–C、マゼンタ)。
この阻害剤は、Mpro活性に対して用量依存的な阻害を示しました(図 3A、赤)。10 µMでは基質のターンオーバーが著しく低下しましたが、より低い濃度では阻害効果は徐々に弱まりました。対照的に、PROTAC(図 3B、青)とリガンド(図 3C、緑)は、いずれも基質のターンオーバーをわずかに減少させたのみでした。両化合物は同一の弾頭(warhead)を共有しているため、この類似した挙動はそれらの結合特性と一致しています。重要な点として、試験条件において、いずれの化合物も酵素活性を著しく阻害しませんでした。
これらの知見は、分解ベースの抗ウイルス活性を解釈する上で重要である。活性部位阻害剤とは異なり、このPROTACはMpro酵素活性に対する阻害作用をほとんど示さなかったため、細胞ベースのアッセイで観察されたウイルス複製能の低下は、直接的な酵素阻害ではなく、主にタンパク質分解に起因すると考えられる。このメカニズム上の区別は、抗ウイルス活性が意図した分解メカニズムを介して行われていることを検証するために不可欠である。
蛍光-時間曲線の下面積(AUC;図4)を算出することで、反応速度論をさらに評価しました。これにより、累積基質ターンオーバー(ΣRFU)の定量的測定が可能となります。AUCは、記録されたすべての時点におけるRFU値の合計として算出しました。
この解析により、最高濃度の阻害剤のみが基質のターンオーバーを有意に減少させたことが確認されました。PROTACはわずかな用量依存的効果しか示さなかったのに対し、リガンドには測定可能な影響は見られませんでした。DMSOおよびバッファーのコントロールでは同等の結果が得られました。モックコントロールでは、時間の経過とともに蛍光がわずかに減少しましたが、これはおそらくフルオロフォアの光退色によるものです。
アッセイの潜在的な制限を説明するため、失敗または最適ではない反応の代表的な例を図5に示します。信頼性の高いアッセイ性能は、酵素調製物の純度と完全性の両方に依存するため、結果を解釈する前にこれらを確認する必要があります。
図 5A は、酵素の純度が不十分であったか、あるいは活性酵素の濃度が基質回転を維持するのに低すぎたために、反応に失敗した例を示しています。初期の蛍光ベースライン(t = 0)は 1,000 RFU を超えており、これは基質の調製ミス、あるいは酵素調製物中の不純物がバックグラウンド蛍光に寄与したことが原因と考えられます。さらに、いかなる実験条件下においても基質の回転が観察されなかったことから、活性酵素が不十分であったか、あるいは酵素活性を阻害する汚染があったことが示唆されます。
酵素調製物がバックグラウンド蛍光に寄与しているかを確認するために、基質を含まないコントロールを設けることができます。理想的には、このシグナルは最小限に抑えられるべきです。最適化されたアッセイ(図5B)では、バックグラウンド蛍光は20 RFU未満に留まり、すべての酵素濃度において一貫していたため、酵素調製物がバックグラウンドシグナルに寄与する割合は無視できることが示されました。酵素活性への干渉を完全に排除することはできませんが、ベースライン蛍光の上昇に対する酵素調製物の大幅な寄与は否定できます。
基質の調製もまた、アッセイ性能を決定する重要な要因です。本研究では、アッセイ条件を一定に保つため、ペプチド基質をタンパク質バッファーに溶解させました。アッセイの最適化において、2種類のタンパク質バッファーおよび蒸留水を用いて基質の溶解性を評価しました。基質を蒸留水に溶解させると、溶解性が低下し、ペプチドの凝集が促進されました。これらの凝集体がアッセイ中に徐々に溶解することで、蛍光強度が急激に上昇し、その結果、有効基質濃度の不正確な推定値が導き出されました(図 5C、赤色)。したがって、酵素活性を維持しつつ、基質の完全な溶解性を保持できる溶媒を使用してください。
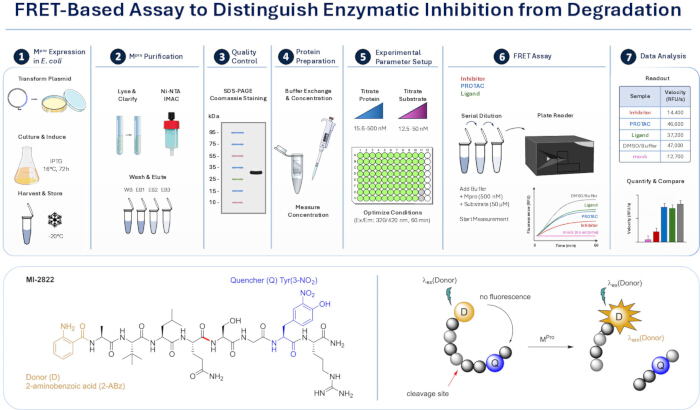
図 1: FRETベースの実験およびアッセイ原理の概要。上段のパネルは、E. coliにおけるリコンビナントMproの発現、固定化メタルアフィニティークロマトグラフィーによる精製、品質管理、タンパク質の調製、アッセイ条件の最適化、それに続くFRETアッセイおよびデータ解析を含む実験ワークフローを示している。下段のパネルはアッセイ原理を示している。消光された蛍光性ペプチド基質がMproによって切断されることで、蛍光色素とクエンチャーが分離し、それに伴い蛍光信号が増加する。この系により、酵素活性の速度論的なモニタリングおよび、阻害剤、PROTAC、リガンドで処理した条件との比較が可能となる。略語:Mpro = main protease、E. coli = Escherichia coli、FRET = 蛍光共鳴エネルギー移動、PROTAC = proteolysis-targeting chimera。こちらのリンクをクリックして、この図の拡大版を表示してください。
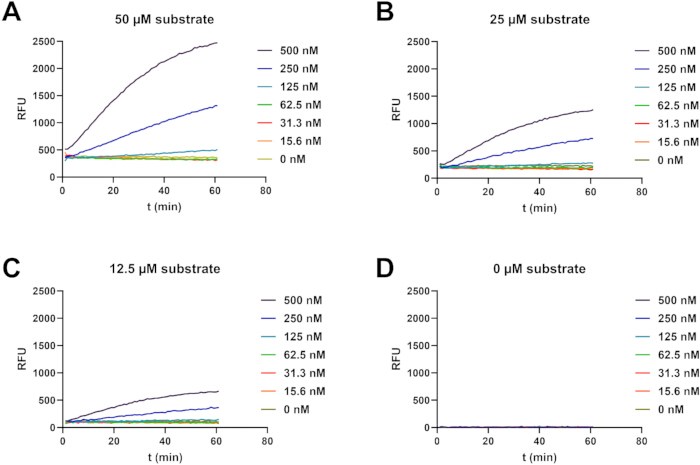
図2タンパク質および基質の滴定。 全反応液量として 150 µL、精製したMの段階希釈液プロ (15.6–500 nM)を(A) 50 µM, (B) 25 µM, (C) 12.5 µM 基質、または(D)バッファー(基質なしコントロール)。反応は黒色のフラットボトム96ウェルプレートで行い、マルチモードマイクロプレートリーダーでモニタリングした。蛍光を60秒ごとに60分間記録した(λ例 320 nm, λem 420 nm)。RFUを時間に対してプロットする。略語:Mプロ = メインプロテアーゼ, λ例 = 励起波長、λem = 蛍光波長、RFU = 相対蛍光単位。 この図の拡大版を表示するには、ここをクリックしてください。
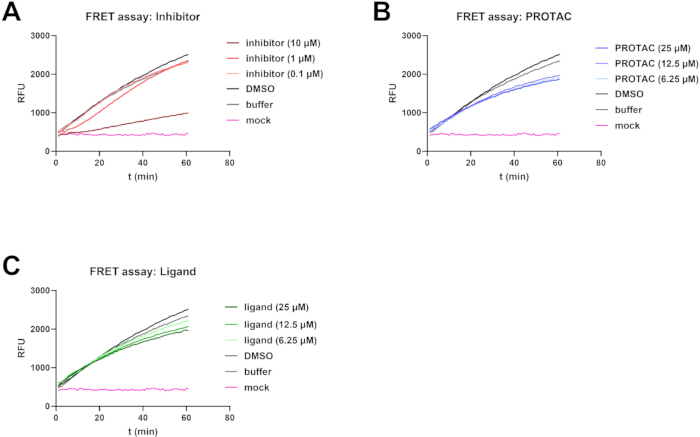
図3M存在下におけるTR-FRETプロ 阻害剤、PROTAC、およびリガンド。 全反応容量( )において 150 µL, 500 nM 精製Mプロ とともにインキュベートした 50 µM 連続希釈した()の存在下での基質A)活性部位阻害剤であるニルマトレルビル (B) an Mプロ-標的PROTAC、または(C)およびE3リガーゼ結合部位を欠く対応リガンドを用いた。反応は黒色平底96ウェルプレートで行い、マルチモードマイクロプレートリーダーでモニタリングした。蛍光を60秒ごとに60分間記録した(λ例 320 nm, λem 420 nm)。RFU値を時間経過に対してプロットする。略語:Mプロ = メインプロテアーゼ、PROTAC = プロテオリシス標的キメラ、λ例 = 励起波長、λem = 蛍光波長。RFU = 相対蛍光単位。 この図の拡大版を表示するには、ここをクリックしてください。
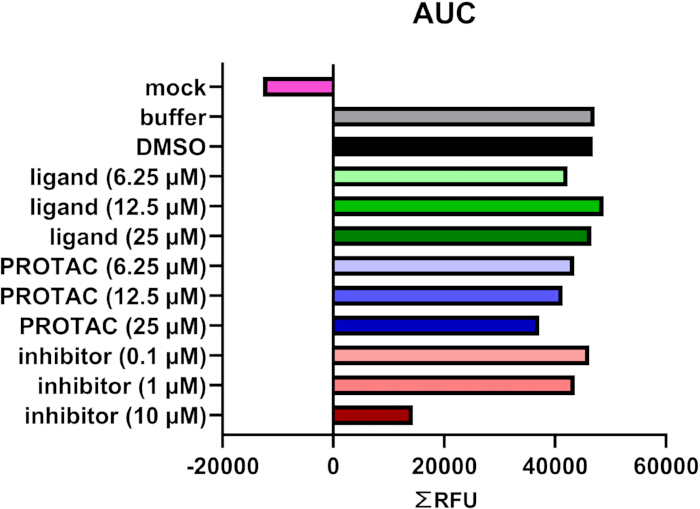
図4: TR-FRETアッセイの統合キネティクス解析。 AUC(図3に提示)から導出された統合キネティクスは、60分間のすべてのRFUを統合したΣRFUとして表される。AUC値は基質回転数(ターンオーバー)を定量化し、阻害剤、PROTAC、およびリガンド処理条件の直接比較を可能にする。略称:AUC = 曲線下面積、RFU = 相対蛍光単位、PROTAC = 標的タンパク質分解誘導キメラ。 こちらのリンクから、この図の拡大版をご覧いただけます。
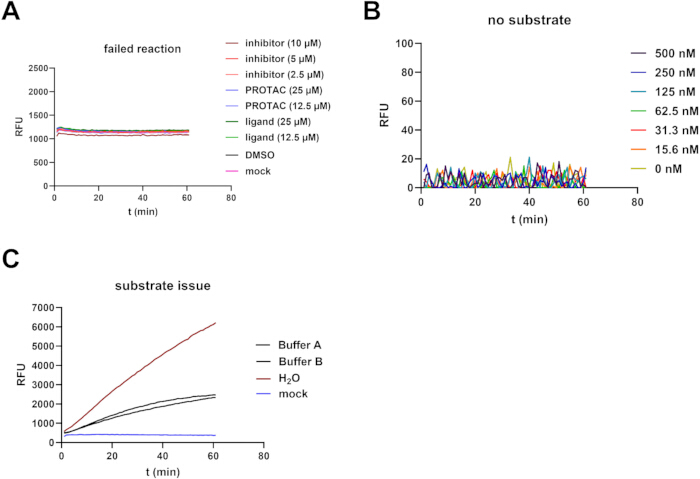
図 5: 反応失敗およびコントロール実験の代表的な結果。 (A) 阻害剤、PROTAC、およびリガンドの連続希釈を含む、図 3 の記述に従って実施した TR-FRET アッセイ。データは、ベースライン蛍光の上昇および全条件下での基質ターンオーバーの欠如を特徴とする反応失敗を示している。 (B) 図 2D の記述に従って実施した基質なしコントロール。バックグラウンド蛍光は低く (<20 RFU)、酵素濃度にかかわらず一定である。 (C) 異なる溶媒(タンパク質バッファー A および B、または dH₂O)に溶解した基質を用いて、図 3 の記述に従って実施した TR-FRET アッセイ。dH₂O における溶解性の低さがペプチドの凝集を引き起こし、基質溶解の遅延と不正確な有効濃度により、蛍光の不規則な上昇を招いている。略語:TR-FRET = 時間分解蛍光共鳴エネルギー移動、PROTAC = タンパク質分解誘導キメラ。 この図の拡大版を表示するには、ここをクリックしてください。
補完図1:基質MI-2822を用いたSARS-CoV-2メインプロテアーゼ(アッセイ中15.9 nM)の酵素動力学解析。(A) 基質濃度50 µM(黒)、25 µM(黄緑)、12.5 µM(青)、6.25 µM(ピンク)、3.13 µM(深緑)、1.56 µM(紺)、0.78 µM(紫)、0.39 µM(濃紫)における反応進行曲線。 (B) 速度をミカエリス・メンテン式に適合させた結果、KMは29.2 ± 6.1 µM、Vmax値は91.8 ± 14.2 RFU/sであった(n = 7)。 (C) 蛍光標識体2-amino-N-(3-aminopropyl) benzamideを用いた検量線により、kcatを0.62 s-1、kcat/KM値を2.12 × 104 s-1 M-1と算出した。こちらをクリックしてファイルをダウンロードしてください。
補足ファイル 1:2-アミノ-N-(3-アミノプロピル)ベンズアミドの合成。酵素動力学アッセイにおける蛍光キャリブレーションに使用されるフルオロフォア2-アミノベンズアミド(2-Abz)の水溶性アミド誘導体である、2-アミノ-N-(3-アミノプロピル)ベンズアミドの詳細な合成手順および分析特性評価。こちらをクリックしてファイルをダウンロードしてください。
ディスカッション
本研究では、阻害剤、タンパク質分解誘導キメラ (PROTAC)、およびそれらに対応するリガンドの存在下におけるSARS-CoV-2 Mproの酵素活性を評価するための、時間分解蛍光共鳴エネルギー移動 (TR-FRET) ベースのアッセイを提示します。このアッセイは、タンパク質分解のみに起因するPROTACの効果と、標的酵素の触媒活性の直接的な阻害による効果を機能的に区別するために開発されました。蛍光性ペプチド基質を用いることで、触媒裂口の外側に結合するMpro標的PROTACは酵素活性にわずかな影響しか与えないのに対し、活性部位阻害剤であるニルマトレルビルは基質回転を著しく抑制することを実証します。
信頼性の高いアッセイ性能は、リコンビナント酵素の純度と活性、ペプチド基質の完全な溶解と正確な調製、および酵素と基質濃度の慎重な最適化を含む、いくつかの重要な要因に依存します。酵素の品質が不十分であったり、基質濃度が不正確であったりすると、バックグラウンド蛍光が増加したり、検出可能な基質のターンオーバーが減少したりする可能性があります。さらに、一貫性と再現性のある速度論的測定を確実にするため、酵素活性の測定は基質の添加直後に開始し、アッセイを開始する前にプレートリーダーの温度を平衡化させる必要があります。
このアッセイは、酵素および基質濃度を最適化して目的のダイナミックレンジを達成することにより、さまざまなプロテアーゼ15,16,17,18,19や実験構成に容易に適応させることができます。アッセイに関連するアーティファクトを特定するためには、酵素抜き、基質抜き、および溶媒コントロールを含む適切なコントロールが不可欠です。トラブルシューティングでは、バックグラウンド蛍光の評価、酵素の完全性と活性の確認、および必要に応じて代替基質溶媒の検討を行い、技術的なアーティファクトと酵素活性への真正な影響を区別することに重点を置く必要があります。特に、基質の溶解が不完全な場合、反応中に基質の溶解が遅れることで凝集が起こり、蛍光が不規則に上昇することがあります。
本アッセイは生化学的なセルフリーシステムで実施されるため、三元複合体の形成、ユビキチン化、またはプロテアソームによる分解といった分解依存的なプロセスは捉えられません。その結果、分解効率を評価することなく、直接的な酵素阻害による寄与を特異的に測定することになります。さらに、固有の蛍光、蛍光消光、または基質切断への干渉を含む化合物由来のアーティファクトが、アッセイの読み取り値に影響を与える可能性があります。これらの潜在的な混同要因は、化合物のみ、酵素なし、基質なし、および溶媒コントロールを含む適切な対照実験を組み込むことで対処する必要があります。また、結果を正確に解釈するためには、アッセイ条件を酵素反応速度論の線形範囲内に維持することが不可欠です。
細胞ベースの分解アッセイと比較して、本TR-FRETアッセイは、明確に定義された生化学的条件下で酵素活性を直接的かつ定量的に測定することを可能にします。PROTACの抗ウイルス活性を評価する細胞アッセイでは、ターゲットの分解や、それに伴うウイルスポリプロテイン処理の阻害、ウイルス複製能の低下、ウイルスタンパク質発現の変化といった下流への影響を含む、複数の生物学的プロセスが統合されて評価されます。これらのアッセイは、総合的な抗ウイルス有効性に関する有用な情報を提供しますが、一般的に、観察された効果が酵素活性の直接的な阻害によるものか、あるいはターゲットタンパク質の分解によるものかを区別することはできません10,12,13,14。対照的に、TR-FRETアッセイは酵素レベルでの精密なメカニズム解析を可能にするため、既存の生化学的および細胞学的アプローチを補完する重要な手法となります。
このアッセイは、酵素活性を持つタンパク質を標的とするPROTACやその他の二機能性分子の開発および最適化において特に有用です。多くの抗ウイルス分解剤は、活性部位阻害剤由来のウォーヘッドを組み込んでおり、これにより直接的な酵素阻害と標的タンパク質分解を組み合わせています10,12,13,14。しかし、すべてのリガンドスキャホールドが固有の阻害活性を持つわけではなく、リンカーの付加などの構造修飾によって結合親和性や結合モードが変化する可能性があります20。したがって、本アッセイを用いることで、PROTACの総合的な抗ウイルス活性に対する直接的な酵素阻害の寄与度を定量的に評価することが可能になります。SARS-CoV-2 Mpro以外にも、この手法は他のウイルスプロテアーゼや酵素標的に広く適用でき、明確なメカニズムプロファイルを持つ分解剤の合理的開発を促進すると考えられます。重要な点として、調査したPROTACがin vitroでMpro活性に対して最小限の直接阻害しか誘導しないことを示すことで、このTR-FRETアッセイは、その後の細胞ベースのアッセイで観察された抗ウイルス効果が、直接的な酵素阻害ではなく、主にタンパク質分解に起因するというメカニズム的な検証を提供します。
要約すると、本TR-FRETアッセイは、直接的な酵素阻害と分解に伴う影響を区別するための、堅牢で感度が高く、汎用性のあるプラットフォームを提供します。これを相補的な細胞アッセイと統合することで、PROTACの作用機序を包括的に特性解析することが可能となり、次世代の抗ウイルス分解剤の合理的開発を支援します。
開示事項
著者らに開示すべき利益相反はありません。
謝辞
本研究で使用した化合物の合成にご協力いただいたLaura Bunt、Justus Happe、Dominique Hagene、およびLukas Plamperに感謝いたします。また、本アッセイの確立にあたり助言をいただいたKonstantin BlochおよびMiriam Ruth Heindlに感謝いたします。さらに、資金提供をいただいたJürgen Manchot財団、LOEWE Center DRUID、およびUniscientia財団に感謝いたします。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| アクリルアミド(Rotiphorese社製)® ゲル 30) | Carl Roth | 3029.1 | SDS-PAGE試薬 |
| 過硫酸アンモニウム (APS) | Bio-Rad | 1610700 | SDS-PAGE 試薬 |
| 細菌株 BL21 Rosetta2 | ラホヤ免疫学研究所(米国サンディエゴ) | 該当なし | パートナー提供 |
| BioTek Synergy H1 マルチモードリーダー | Agilent Technologies | シナジー H1 | TR-FRET読み取り用 |
| ブラック96ウェルFluoroNunc MaxiSorpプレート | Thermo-Fisher Scientific | 437111 | 黒色のプレートを使用してください。 |
| ブロムフェノールブルー | Sigma-Aldrich | 1.08122 | サンプルバッファーの成分 |
| 遠心機 5430-R(卓上型) | Eppendorf | 5430-R | 冷却機能付き |
| 遠心分離機 Avanti J-25 | Beckman Coulter | 6594 | 高速遠心分離機 |
| 遠心機 Avanti J-26 XP | Beckman Coulter | JXN-26 | 高速遠心機 |
| ジメチル硫酸 (DMSO) | Carl Roth | A994.1 | 溶媒 |
| リン酸水素二ナトリウム (Na2HPO4) | Carl Roth | X987.2 | 緩衝液成分 |
| エタノール (ROTIPURAN)® ≥ 99.8 %, p.a.) | Carl Roth | 9065.1 | IMAC用 |
| グリセロール | Carl Roth | 6967.1 | 細菌ストック用 |
| Hei-FLOW Core 120 ペリスタルティックポンプ | Heidolph | 523-50010-00 | IMAC用 |
| Heraeus Multifuge 3S-R | Heraeus | 2395 | 冷却機能なし |
| HisTrap® FF ヒスチジンタグ付き粗タンパク質精製カラム (5 mL) | Cytiva | 17528601 | IMAC用 |
| イミダゾール | Carl Roth | 3899.3 | IMACにおけるタンパク質溶出用 |
| InoLab pH/ION 7320 BNC pHメーター | 野生型 | 1GA330 | pH滴定用 |
| イソプロピル-β-D-チオガラクトピラノシド (IPTG) | Carl Roth | CN08.1 | 発現誘導用 |
| 硫酸カナマイシン | Sigma-Aldrich | PHR1487 | 抗生物質 |
| マグネティックスターラー(加熱機能付き) | Heidolph | 7402 | 緩衝液の調製用 |
| メルカプトエタノール | Sigma-Aldrich | M6250-10ML | サンプルバッファーの成分 |
| マルチスクリーン® 96ウェルプレート | MilliporeSigma | 申し訳ございませんが、翻訳対象となるソーステキストが提供されておりません。翻訳が必要な英文テキストを入力してください。 | 希釈用 |
| N,N,N',N'-テトラメチルエチレンジアミン (TEMED) | Fisher Scientific | 11424214 | SDS-PAGEの試薬 |
| 分光光度計 Nanodrop ND1000 | Peqlab | 7533 | タンパク質濃度の定量 |
| プラスミドベクター pET28a(+) | Addgene | 69864-3 | 発現ベクター |
| 塩化カリウム (KCl) | Carl Roth | 1LCY.1 | 緩衝液成分 |
| リン酸二水素カリウム (KH2PO4) | Carl Roth | 3904.1 | 緩衝液成分 |
| Protein Detective - 超高速Coomassieタンパク質染色液 (1 L) | BIOZOL | BZL-PD1 | 迅速かつ簡便なタンパク質染色のために |
| ローター JA 25.50およびJLA 8.1000 | Beckman Coulter | 363055, 363688 | 高速ローター |
| SenTix® 81 pH電極 | WTW | 103642 | pH滴定用 |
| 塩化ナトリウム (NaCl) | Carl Roth | 3957.1 | バッファーおよび培地成分 |
| ドデシル硫酸ナトリウム (SDS) | Carl Roth | 0183.1 | SDS-PAGEおよびサンプルバッファーの成分 |
| 超音波ホモジナイザー Branson Ultrasonics S-450 | BANDELIN 電子機器 | 10656933 | 超音波処理用 |
| SP標準(壁厚1.6 mm)シングルチャンネルポンプヘッド | Heidolph | 523-43010-00 | IMAC用 |
| Sparkマルチモードマイクロプレートリーダー | Tecan Group | 該当事項なし | 酵素動力学アッセイ |
| トリス | Carl Roth | 4855.2 | 緩衝液成分 |
| Triton-X100 | Sigma-Aldrich | X100-100ML | 緩衝液成分 |
| トリプトペプトン/ペプトン | Carl Roth | 6681.3 | 培地成分 |
| 酵母エキス | Carl Roth | 2363.2 | 培地成分 |
| Z-コンピテントE. coli形質転換キット® およびバッファーセット | Zymo Research | T3001 | 細菌形質転換用 |
参考文献
- Samarasinghe KTG, Crews CM. Targeted protein degradation: A promise for undruggable proteins. Cell Chem Biol. 2021;28(7):934-951.
- Dong G, Ding Y, He S, Sheng C. Molecular glues for targeted protein degradation: From serendipity to rational discovery. J Med Chem. 2021;64(15):10606-10620.
- Buetow L, Huang DT. Structural insights into the catalysis and regulation of E3 ubiquitin ligases. Nat Rev Mol Cell Biol. 2016;17(10):626-642.
- Li W, et al. Genome-wide and functional annotation of human E3 ubiquitin ligases identifies MULAN, a mitochondrial E3 that regulates the organelle's dynamics and signaling. PLoS One. 2008;3(1).
- Békés M, Langley DR, Crews CM. PROTAC targeted protein degraders: The past is prologue. Nat Rev Drug Discov. 2022;21(3):181-200.
- Crowe C, et al. Mechanism of degrader-targeted protein ubiquitinability. Sci Adv. 2024;10(41).
- Fischer ES, et al. Structure of the DDB1-CRBN E3 ubiquitin ligase in complex with thalidomide. Nature. 2014;512(7512):49-53.
- Teng M, Gray NS. The rise of degrader drugs. Cell Chem Biol. 2023;30(8):864-878.
- Burke MR, Smith AR, Zheng G. Overcoming cancer drug resistance utilizing PROTAC technology. Front Cell Dev Biol. 2022;10.
- de Wispelaere M, et al. Small molecule degraders of the hepatitis C virus protease reduce susceptibility to resistance mutations. Nat Commun. 2019;10(1):3468.
- Paiva SL, Crews CM. Targeted protein degradation: Elements of PROTAC design. Curr Opin Chem Biol. 2019;50:111-119.
- Pan B, et al. Targeted protein degraders of SARS-CoV-2 Mpro are more active than enzymatic inhibition alone with activity against nirmatrelvir-resistant virus. Commun Med. 2025;5(1):140.
- Alugubelli YR, et al. Discovery of first-in-class PROTAC degraders of SARS-CoV-2 main protease. J Med Chem. 2024;67(8):6495-6507.
- Xu Z, et al. Discovery of oseltamivir-based novel PROTACs as degraders targeting neuraminidase to combat H1N1 influenza virus. Cell Insight. 2022;1(3):100030.
- Schwerdtner M, et al. Unveiling the role of TMPRSS2 in the proteolytic activation of pandemic and zoonotic influenza viruses and coronaviruses in human airway cells. Viruses. 2024;16(11):1798.
- Steinmetzer T, Hardes K. The antiviral potential of host protease inhibitors. In: Böttcher-Friebertshäuser E, Garten W, Klenk HD, editors. Activation of Viruses by Host Proteases. Springer; 2018. p. 279-325.
- Böttcher-Friebertshäuser E, et al. Cleavage of influenza virus hemagglutinin by airway proteases TMPRSS2 and HAT differs in subcellular localization and susceptibility to protease inhibitors. J Virol. 2010;84(11):5605-5614.
- Lam van TV, Ivanova T, Lindberg I, Böttcher-Friebertshäuser E, et al. Design, synthesis, and characterization of novel fluorogenic substrates of the proprotein convertases furin, PC1/3, PC2, PC5/6, and PC7. Anal Biochem. 2022;655:114836.
- Hardes K, Hammamy MZ, Steinmetzer T. Synthesis and characterization of novel fluorogenic substrates of coagulation factor XIII-A. Anal Biochem. 2013;442(2):223-230.
- Frost A, O'Connor S, Ciulli A. Allosteric PROTACs: Expanding the horizon of targeted protein degradation. J Am Chem Soc. 2026;148(3):2823-2837.
再版と許可
この記事は公開されました
動画は近日公開