本プロトコルでは、非標識の一次ポリクローナル抗体を用いて、K562ヒト赤白血病細胞内の細胞内タンパク質をフローサイトメトリーで検出する方法について説明します。抗体の特異性は、ペプチド競合による染色の用量依存的な抑制によって実証されます。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
この記事について
サマリー
要約
フローサイトメトリーは、単一細胞レベルの解像度でタンパク質発現を定量的に分析するための強力な手法です。本プロトコルでは、非標識の一次ポリクローナル抗体と蛍光標識二次抗体を用いて、K562ヒト赤白血病細胞内の細胞内タンパク質を検出するためのワークフローについて説明します。細胞は、抗体染色前に、固定、透過処理、ブロッキングを順次行います。固定および透過処理に対する抗体インキュベーションの順序を変更することで、本プロトコルでは、別々の染色ワークフローを用いて、細胞表面または細胞内に局在するタンパク質の評価が可能になります。アフィニティー精製ウサギ抗SF3A1ポリクローナル抗体を用いて、スプライシング因子3aサブユニット1 (SF3A1) の核染色を実証し、対応する抗原ペプチドによる染色の用量依存的な抑制によって抗体の特異性を評価します。さらに、エリスロポエチン受容体の細胞内ドメインを標的とする抗体の反応性を評価するために、染色条件を用いて検証します。この標準化されたワークフローにより、フローサイトメトリーにおける非標識一次抗体の利用範囲が広がり、K562ヒト赤白血病細胞におけるタンパク質の発現と局在、および抗体特異性を評価するための実用的なアプローチが提供されます。
概要
フローサイトメトリーは、単一細胞レベルの解像度でタンパク質発現の定量的な評価を可能にする強力で広く利用されている分析ツールであり、不均一な細胞集団や希少な細胞集団の解析を容易にします1,2,3。従来のフローサイトメトリーの手法は主に細胞表面抗原を標的とする抗体を用いますが、転写因子やRNAプロセシング調節因子、リガンド誘起性内在化を起こす受容体など、機能的に重要なタンパク質の多くは細胞内コンパートメントに局在しています。そのため、これらの細胞質および核タンパク質には、標準的な表面染色プロトコルでは到達できません。細胞膜の固定と透過処理を行う細胞内染色法の導入により、従来のフローサイトメトリー分析の高いスループットとマルチパラメトリックな能力を維持しつつ、細胞内タンパク質、サイトカイン、およびシグナル伝達中間体の定量的な評価が可能となり、フローサイトメトリーの有用性は大幅に拡大しました4,5,6,7。
フローサイトメトリーにおいて、細胞表面および細胞内両方のタンパク質を検出する際の主な制限は、適切な抗体の入手可能性であり、多くの場合、エピトープや免疫原の配列に関する知見が不完全であることです8,9。免疫表現型解析の戦略は主に細胞表面マーカーに基づいているため、フローサイトメトリー用に検証され市販されている抗体の多くはモノクローナル抗体であり、単一の細胞外エピトープを認識し、あらかじめ蛍光色素が結合しています。対照的に、ポリクローナル抗体は標的タンパク質内の複数のエピトープを認識することができ、ウェスタンブロッティング、免疫組織化学、または免疫蛍光染色に一般的に使用されます。しかし、これらの抗体は通常、非標識であるため、標準的なフローサイトメトリーのワークフローに直接適用することはできません。非標識一次抗体と蛍光標識二次抗体を組み合わせて使用することは、検出可能な標的範囲を広げる柔軟な代替手段となり、またシグナルの増幅を可能にするため、低発現タンパク質の検出に有利な場合があります。
これらの制限に対処するため、我々はK562ヒト赤白血病細胞におけるタンパク質染色のプロトコルを最適化した10。細胞内染色では、細胞構造と状態を維持するための固定、および抗体が細胞内コンパートメントに到達できるようにするための透過処理が必要である。本プロトコルでは、細胞の形態を維持し、特定の条件下で細胞膜透過性を向上させる可能性がある一般的な架橋固定剤であるパラホルムアルデヒド(PFA)を用いて細胞を固定する11,12,13,14。エタノール(EtOH)による透過処理により、核内ターゲットへの到達を含む、細胞内コンパートメントへの抗体の進入が可能になる5,13,15。透過処理の後、非標識の一次ポリクローナル抗体と蛍光標識二次抗体を用いて染色を行う。このワークフローを用い、非表面免疫反応の検出にはPFA処理のみを行い、核内ターゲットの検出にはさらにEtOHによる透過処理ステップを追加する。ペプチド競合による核染色の特異性評価では、非特異的なコントロールではなく、同族ペプチドによって抗体結合が用量依存的に阻害されることが示された。全体として、非標識一次ポリクローナル抗体の使用は、蛍光標識抗体を用いた従来の表面マーカー解析を超えてフローサイトメトリーの適用範囲を広げ、単一細胞解像度で細胞内タンパク質発現を評価するための柔軟なアプローチを提供する。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
プロトコル
K562細胞は市販品として入手し、アリゾナ大学ジェネティクス・コアにて定期的に認証およびマイコプラズマ検査を行った。本研究にヒト被験者および脊椎動物は関与していない。
1. 試薬の調製
- 無菌条件下で細胞を培養する。本プロトコルでは、K562ヒト骨髄性白血病細胞株を使用する。
- K562細胞を、10%胎児牛血清および1%ペニシリン-ストレプトマイシンを添加したRoswell Park Memorial Institute (RPMI) 培地を用い、37°C、5% CO₂条件下で融解および維持する16。増殖させる場合は、細胞密度を約1 × 10⁵ cells/mLで播種し、推奨される最大細胞密度の75%~95%に達した時に回収し、20継代を超えて培養しないこと。染色を行う場合は、推奨される最大細胞密度の50%~75%で細胞を回収する。
- クラスIIバイオセーフティキャビネット内で、滅菌済みの10×リン酸緩衝生理食塩水 (PBS) を調製する。
- 1 Lメスシリンダーに入れた800 mLのオートクレーブ滅菌水に、80 gの塩化ナトリウム (NaCl)、2 gの塩化カリウム (KCl)、2.4 gのリン酸一カリウム (KH₂PO₄)、および14.4 gのリン酸二ナトリウム (Na₂HPO₄) を加える。
- スターバーを加え、すべての粉末が溶解するまでマグネチックスターラーで撹拌する。
- pHプローブを用いてpHを7.2~7.4に調整する。オートクレーブ滅菌水で最終容量を1 Lにする。0.2 µm孔径のナイロンメンブレンを備えたボトルトップフィルターを用いて、溶液をフィルター滅菌する。
- クラスIIバイオセーフティキャビネット内で、90 mLのオートクレーブ滅菌水に10 mLの滅菌済み10× PBSを加えて、10× PBSを1× PBSに希釈する。
- 製造元の指示に従って、固定可能な生存率染料(fixable viability dye)を調製する。本プロトコルでは、凍結乾燥された染料1チューブに50 µLのジメチルスルホキシド (DMSO) を加え、染料が完全に溶解するまでボルテックスにかける。
- 再構成した染料は、遮光して−20°Cで最大1年間保存する。凍結融解の繰り返しを避けるため、染料は小分けにして保存すること。
- 10% 10× PBS、86%水、および4%胎児牛血清 (FBS) を混合して、蛍光活性化細胞分取 (FACS) バッファーを調製する。例えば、10 mL 10× PBS、86 mL水、および4 mL FBSを混合して、10 mLのFACSバッファーを調製する。
- FACSバッファーは、約2週間分に必要な量だけを調製すること。
- FACSバッファーは4°Cで保存する。
- 1%パラホルムアルデヒド (PFA) を調製する。
注意:PFAは可燃性および反応性のある発がん性物質として取り扱うこと。適切な個人用保護具を着用し、認定された化学薬品用ドラフトチャンバー内でPFAを調製すること。- 350 mLの水と50 mL 10× PBSを混合し、溶液を加熱スターラープレートに置いて65°Cまで加熱する。加熱した溶液に20 gのPFA粉末を徐々に加え、4% PFA (w/v) を調製する。
- PFAの溶解を促進させるため、5 M水酸化ナトリウム (NaOH) を1~3滴加える。加熱スターラープレートで約20分間撹拌する。pHメーターを用いてpHを7.4に調整する。
- 水で最終容量を50 mLにする。
- 4% PFAを50 mLずつ分注し、−20°Cで最大1年間保存する。融解後は、4% PFAを4°Cで最大2ヶ月間保存できる。融解から2ヶ月経過した残りの4% PFAは廃棄すること。
- 1× PBSを用いて4% PFAを1% PFAに希釈し、希釈溶液を4°Cで最大4週間保存する17。
- 20プルーフのエタノール70 mLとタイプI超純水30 mLを混合し、冷えた70%エタノール (EtOH) を調製する。
- 70% EtOHは−20°Cで最大1年間保存する。透過処理のために細胞に添加する直前まで、溶液を氷上で冷却しておくこと。
2. 細胞の回収および計数
- 10 cm 組織培養プレートから細胞を 15 mL 遠心チューブに移す。
- 細胞を600 × gで5分間遠心分離し、 4°C ブレーキをかけた状態で、細胞をペレット化します。
- 培地を除去し、5 mLの1×PBSで細胞を再懸濁して洗浄する。再び60 × gで5分間、以下で遠心分離を行う。 4°C ブレーキをかけた状態で上清を吸引し、細胞ペレットを残します。
- 細胞ペレットを1× PBSで再懸濁する。ヘモサイトメーターまたは自動細胞計数機を用い、混合して細胞数を計測する。 10 µL 〜を含む細胞懸濁液の 10 µL トリパンブルー、細胞計数用スライドへのサンプルのロード、および細胞濃度の決定。
注:細胞生存率が以下の条件である場合にのみ、次へ進んでください。 >信頼性の高い結果を確保するため、90%にする。 - 細胞懸濁液を60 × gで5分間遠心分離し、 4°C ブレーキをかけた状態で上清を吸引し、細胞ペレットを残します。細胞を2 × 10の密度で再懸濁します。5 生存細胞数/mL(最小 0.5 × 10⁵ 生存細胞数/mL)
- 必要な数のサンプル用およびコントロール用フローチューブに、細胞懸濁液を1 mLずつ分注する。
- 標的タンパク質および染色ワークフローごとに、個別のサンプルチューブを用意する。表面(Pre-PFA)、Post-PFA、Pre-EtOH、およびPost-EtOHの染色条件は、同一の細胞を逐次的に染色するのではなく、独立したサンプルチューブを用いて実施する。例えば、2つの標的タンパク質を評価する場合、以下の8本のチューブを用意する:チューブ1(一次抗体A、Pre-PFA)、チューブ2(一次抗体B、Pre-PFA)、チューブ3(一次抗体A、Post-PFA)、チューブ4(一次抗体B、Post-PFA)、チューブ5(一次抗体A、Pre-EtOH)、チューブ6(一次抗体B、Pre-EtOH)、チューブ7(一次抗体A、Post-EtOH)、およびチューブ8(一次抗体B、Post-EtOH)。
注:染色ワークフローに示されているように(図1)、1日目にPre-PFAおよびPre-EtOHサンプルの一次抗体および二次抗体染色を行う。2日目にPost-PFAおよびPost-EtOHサンプルの一次抗体および二次抗体染色を行う。 - 各処理条件に対して、未染色のコントロールチューブおよび単染色コントロールチューブを用意する。生存率および2つの標的タンパク質を評価する場合は、各処理条件につき、未染色コントロールを1つ、生存率染料のみのコントロールを1つ、および二次抗体のみのコントロールを1つ用意する。
注:一次抗体は非標識ですが、アッセイのバリデーション時や、一次抗体の非特異的結合を評価する際には、一次抗体のみのコントロールを含める場合があります。 - 未染色および単染色コントロールチューブに対し、サンプルチューブと同様の処理を行ってください。サンプルを1% PFAで固定し、70% EtOHで透過処理した場合は、コントロールチューブに対しても同様に処理してください。
- 標的タンパク質および染色ワークフローごとに、個別のサンプルチューブを用意する。表面(Pre-PFA)、Post-PFA、Pre-EtOH、およびPost-EtOHの染色条件は、同一の細胞を逐次的に染色するのではなく、独立したサンプルチューブを用いて実施する。例えば、2つの標的タンパク質を評価する場合、以下の8本のチューブを用意する:チューブ1(一次抗体A、Pre-PFA)、チューブ2(一次抗体B、Pre-PFA)、チューブ3(一次抗体A、Post-PFA)、チューブ4(一次抗体B、Post-PFA)、チューブ5(一次抗体A、Pre-EtOH)、チューブ6(一次抗体B、Pre-EtOH)、チューブ7(一次抗体A、Post-EtOH)、およびチューブ8(一次抗体B、Post-EtOH)。
- コンペンセーションビーズを用いて、単色染色のコンペンセーションコントロールを調製する。
注:コンペンセーションコントロールの調製には、細胞の代わりにビーズを使用することも可能です。- 各蛍光色素につき1本のコンペンセーションコントロールチューブと、未染色のコントロールチューブ1本を用意し、ラベルを貼付してください。生存率染料および異なる蛍光色素で標識した2種類の二次抗体を使用する場合は、未染色コントロール、生存率染料コントロール(蛍光色素1)、二次抗体Aコントロール(蛍光色素2)、二次抗体Bコントロール(蛍光色素3)の計4本のチューブを準備してください。
注意:アミン反応性生存細胞染料を使用する場合は、生存細胞染料コントロールにアミン反応性コンペンセーションビーズを使用してください。 - フローサイトメトリーのコンペンセーションにおいて、各コントロールが単一の蛍光色素に対してのみ陽性となるよう、各コンペンセーションコントロールチューブには1種類の染料または抗体のみを添加してください。
- 各蛍光色素につき1本のコンペンセーションコントロールチューブと、未染色のコントロールチューブ1本を用意し、ラベルを貼付してください。生存率染料および異なる蛍光色素で標識した2種類の二次抗体を使用する場合は、未染色コントロール、生存率染料コントロール(蛍光色素1)、二次抗体Aコントロール(蛍光色素2)、二次抗体Bコントロール(蛍光色素3)の計4本のチューブを準備してください。
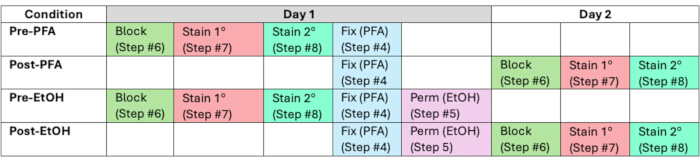
図1表面結合および細胞内ターゲット検出のための最適化された染色ワークフロー。 このワークフローは、固定可能な生存染料による染色後に行われる、固定、透過化、ブロッキング、一次抗体染色、および二次抗体染色の順序とタイミングを示しています。Pre-PFA、Post-PFA、Pre-EtOH、およびPost-EtOHの各条件について、個別のワークフローが表示されています。一次抗体および二次抗体染色は、Pre-PFAおよびPre-EtOHのワークフローでは1日目に、Post-PFAおよびPost-EtOHのワークフローでは2日目に実施されます。PFA:パラホルムアルデヒド、EtOH:エタノール。 この図の拡大版を表示するには、ここをクリックしてください。
3. 固定可能な生存率染料で細胞を染色する
- メーカーの指示に従い、固定可能な生存染料で細胞を染色する。1 mLの1× PBSに1 × 10⁶個の細胞を含む各サンプルチューブおよび対応する生存染料単染コントロールチューブに、生存染料ストック溶液(ステップ1.4で調製)を1 µL直接加える。
- 3秒間緩やかにボルテックスし、室温で30分間、遮光してサンプルをインキュベートする。
注:このステップおよび以降のすべてのステップにおいて、細胞を遮光して保管すること。 - 細胞懸濁液を4°C、60 × gで5分間、ブレーキをかけて遠心分離し、上清を吸引して細胞ペレットを回収する。
- 1 mLの1× PBSで細胞を2回洗浄し、最終的な細胞ペレットを10 µLの1× PBSに再懸濁する。
注:蛍光標識一次抗体を用いて細胞表面標的を染色する場合は、固定に進む前に、この段階でメーカーの指示に従って表面染色を行うこと。
4. 1% PFAで細胞を固定する
注意:Pre-PFAサンプル(ステップ 2.6.1および図1を参照)については、本セクションに進む前にステップ 6、7、および8を実施してください。
- 10 µLの1× PBSに再懸濁した細胞に、すべての単染色コントロールチューブを含め、各サンプルチューブに1% PFAを1 mL加える。3秒間穏やかにボルテックスし、遮光条件下で室温にて15~20分間インキュベートする。
- 細胞懸濁液を4°C、60 × gで5分間、ブレーキをオンにして遠心分離する。上清を吸引して除去し、細胞ペレットを残す。
- 細胞ペレットを1 mLのFACSバッファーに再懸濁し、続いて4°C、60 × gで5分間、ブレーキをオンにして遠心分離することで、細胞ペレットを2回洗浄する。
- 最終的な細胞ペレットを10 µLのFACSバッファーに再懸濁する。
注意:固定済み細胞(染色済みまたは未染色)は、1 mLのFACSバッファー中で4°Cにて12~48時間保存可能である。プロトコルを再開する場合は、細胞懸濁液を4°C、60 × gで5分間、ブレーキをオンにして遠心分離し、上清を吸引して除去した後、細胞ペレットを10 µLのFACSバッファーに再懸濁する。
5. EtOHによる細胞の透過処理
注:Pre-EtOHサンプル(ステップ2.6.1および図1を参照)については、本セクションに進む前にステップ6、7、および8を実施してください。
- 10 µLの細胞懸濁液を含む各サンプルチューブの内壁に、氷冷した70% EtOHを1 mL静かに加え、直ちに約50%の強度で5 s間ボルテックスにかける。残りのすべてのサンプルチューブおよび単染色コントロールチューブに対してもこの操作を繰り返す。
- チューブを−20°Cで、遮光して少なくとも2 hインキュベートする。
注:プロトコルを続行する前に、細胞を1 mLの70% EtOH中で−20°Cにて12~48 h保存することができる。 - 細胞懸濁液を4°C、60 × gで5 min間、ブレーキをかけて遠心分離し、その後上清を吸引して細胞ペレットを回収する。
- 1 mLのFACSバッファーで細胞を3回洗浄し、洗浄ごとに4°C、60 × gで5 min間、ブレーキをかけて遠心分離する。
- 最終的な細胞ペレットを10 µLのFACSバッファーで再懸濁する。
6. 細胞のブロッキング
- 各チューブにFACSバッファー 820 µLと正常ヤギ血清(NGS) 80 µLを加え、FACSバッファー 92%およびNGS 8%を含む最終ブロッキング溶液を調製する。3秒間緩やかにボルテックスし、サンプルを室温で30分間、静置して遮光状態でインキュベートする。
- 細胞懸濁液を 60 × g、4°Cで5分間、ブレーキをオンにして遠心分離し、上清を吸引して細胞ペレットを残す。
- ペレットを 1 mLのFACSバッファーで再懸濁し、ステップ6.2に記載の方法で遠心分離することで、細胞を2回洗浄する。
- 最終的な細胞ペレットを 10 µLのFACSバッファーで再懸濁する。
7. 非標識一次抗体による細胞の染色
- 非標識一次抗体0.5 µLを10 µLの細胞懸濁液に添加する(1:20希釈)。サンプルを室温で1時間、遮光してインキュベートする。
注:1:20希釈は推奨される開始濃度であり、他の抗体を使用する場合は最適化が必要な場合がある。- ペプチド競合試験を行う場合は、一次抗体を添加する直前にペプチドを添加する。本プロトコルでは、反応混合液中の抗体濃度(4.3 nM)に基づき、ペプチド対抗体モル比を50から0.625の範囲で滴定した。個々のペプチドと抗体の組み合わせによって、最適化が必要な場合がある。
- FACSバッファー1 mLを添加し、細胞懸濁液を4°Cで60 × g、5分間、ブレーキをかけて遠心分離する。上清を吸引し、細胞ペレットを残す。
- FACSバッファー1 mLを用いて、さらに2回細胞を洗浄し、ステップ7.2と同様に遠心分離を行う。
- 最終的な細胞ペレットを10 µLのFACSバッファーで再懸濁する。
8. 蛍光色素標識二次抗体による細胞染色
- 蛍光標識二次抗体を1:20に希釈(細胞懸濁液10 µLに対し抗体0.5 µL)し、各サンプルチューブおよび対応するコントロールチューブに加える。
注:本プロトコルでは、Goat anti-rabbit DyLight 48二次抗体を使用した。 - サンプルを室温で1時間、遮光してインキュベートする。
- FACSバッファー1 mLを加える。細胞懸濁液を4°C、60 × gで5分間、ブレーキをかけて遠心分離し、上清を吸引して細胞ペレットを回収する。
- ステップ8.3に記載した遠心分離を繰り返し、FACSバッファー1 mLで細胞を2回洗浄する。
- 細胞を30–50 µLのFACSバッファーで再懸濁する。
注:フローサイトメトリー分析まで、細胞をFACSバッファー中で4°C、遮光状態で1~3日間保存することができる。
9. フローサイトメトリーによるサンプルの解析
- 適切なシングルステインコントロールを用いて蛍光補正を行う。フローサイトメーターでサンプルを測定し、解析用に少なくとも5,0~10,0個の生存単一細胞イベントを収集する。本プロトコールでは、データ収集にFACSDivaソフトウェアを使用した。
- まず、前方散乱光面積(FSC-A)対側方散乱光面積(SSC-A)を用いてデブリを除去し、次にFSC高(FSC-H)対FSC幅(FSC-W)およびSSC高(SSC-H)対SSC幅(SSC-W)を用いてダブレットを除去することでデータを解析する。また、生存率染料チャネルを用いて死細胞を除去する。
- 残った生存単一細胞のうち、選択した標的タンパク質に対して陽性または陰性である細胞の割合を解析する(代表的な結果を参照)。未染色コントロールおよび二次抗体のみのコントロールを用いて陽性ゲートを設定し、同一バッチ内で収集したすべての比較可能サンプルに同一のゲーティング基準を適用する。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
本プロトコルでは、フローサイトメトリー用に検証済みの市販抗体が利用できない標的タンパク質の細胞内染色を可能にします。代表的な例として、核に局在し普遍的に発現しているスプライシングタンパク質であるsplicing factor 3a subunit 1 (SF3A1)の染色を、SF3A1の18–37番目のアミノ酸に対応するペプチド (SF3A118–37; EPKQPTEEEASSKEDSAPSK) に対して作製したウサギポリクローナル抗体を用いて評価しました18,19。
染色ワークフローを評価するため、非標識のanti-SF3A1を用いて細胞を染色した。18–37 パラホルムアルデヒド(PFA)単独による処理、またはPFAとEtOH(エタノール)の連続処理の前または後の一次ポリクローナル抗体(図1および図2)。予想通り、PFA処理前(Pre-PFA)またはPFAおよびEtOHの連続処理前(...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
ディスカッション
ここで提示した結果は、非標識一次抗体を用いた細胞内フローサイトメトリーによるタンパク質検出における、いくつかの重要なパラメータを強調するものである。重要な検討事項は透過化戦略であり、標的タンパク質の細胞内局在に応じて選択する必要がある。本ワークフローでは、PFA固定に続くEtOH透過化によって核タンパク質SF3A1の検出が可能となった一方、EpoRの免疫反応性はPost-PFAおよびPost-EtOHの両ワークフローで検出された。表面タンパク質を評価する場合、染色はPFA処理前に行うべきであるが、細胞内染色はPFA処理後、および必要に応じて追加のEtOH透過化の後に行うことができる。このワークフローにより、異なる染色条件を用いて、免疫表現型によって定義された細胞集団内の表面結合タンパク質および細胞内タンパク質の評価が可能となる。
PFAは一般的に細胞固定剤として使用されますが、1% PFAでの処理によりK562細胞の細胞膜が十分に透過処理され、EpoR抗体が細胞内エピトープに結合することが可能となりました。PFAによる透過処理は、HEK293T細胞やHeLa細胞を含む他の細胞株にお...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
開示事項
著者は開示すべき事項がないことを宣言します。
謝辞
著者は、米国国立衛生研究所(NIH)の国立一般医学科学研究所(R01GM127464)および国立がん研究所(P30CA023074)、Valley Research Partnership Program(VRP P1-4009およびVRP77)、ならびにアリゾナ生物医学研究センター(ABRC: RFGA2022-010-30)からSSへの資金提供を受けたことを謝意的に報告します。本内容は著者のみの責任であり、必ずしも国立衛生研究所の公式な見解を代表するものではありません。また、アリゾナ大学医学部フェニックス校フローサイトメトリー・コア施設の責任者であるMrinalini Kala博士の支援に感謝いたします。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 10× リン酸緩衝生理食塩水(PBS) | 院内での / 自社での / 施設内での | 該当なし | 代替案:市販のPBS |
| 15 mL遠心チューブ | VWR | 89039-664 | 代替案:適切なサイズの滅菌済み遠心チューブであれば任意のもの |
| 5 mL 丸底ポリスチレンチューブ | Corning | 352052 | 代替案:使用可能なフローサイトメーターに対応した任意のフローサイトメトリー用チューブ |
| 抗ウサギDyLight 488二次抗体 | Thermo Fisher Scientific | PI35553 | 代替案:一次抗体のホスト種と適合する二次抗体 |
| 自動細胞計数器 | Thermo Fisher Scientific | AMQAF2000 | ヘモサイトメーターの代替法 |
| ArC アミン反応性コンペンセーションビーズキット | Thermo Fisher Scientific | A10628 | 代替案:細胞;シングルステインコントロールに細胞を使用する場合は、すべてのコントロールチューブをサンプルチューブと同様に処理してください。 |
| ボトルトップフィルター | Thermo Fisher Scientific | 595-4520 | ナイロンメンブレン 0.2 µm |
| 細胞計数スライド | Thermo Fisher Scientific | C10228 | 自動細胞計数器を使用する場合にのみ必要 |
| ジメチルスルホキシド (DMSO) | 生存率染色キットに付属 | 該当なし | 凍結乾燥された生存判定染料を再構成するために使用する |
| エタノール、200プルーフ | Thermo Fisher Scientific | BP28184 | 分子生物学グレード。氷冷70%エタノールの調製に使用。 |
| エリスロポエチン受容体一次ポリクローナル抗体 | Bioss | BS-1424R | |
| ウシ胎児血清 (FBS) | Omega Scientific | FB-12 | 代替案:標的細胞株でバリデーション済みの任意のFBS |
| フローサイトメーター | BD Biosciences | BD Canto II | 代替案:適切なフローサイトメーターであれば何でもよい |
| 血球計算盤 | Hausser Scientific | HS3200 | 代替案:自動細胞計数器 |
| 加熱機能付きマグネチックスターラー | Thermo Fisher Scientific | SP88857100 | PBSおよびパラホルムアルデヒドの調製に使用 |
| K562ヒト骨髄性白血病細胞 | ATCC | CCL-243 | その他の認証済み供給源から購入することも可能です。 |
| Live-or-Dye 固定可能生存生存率染料 (405/545) | Biotium | 32009 | 代替案:互換性のある任意の固定可能生存細胞染色剤。固定不可能な染色剤(例:7-AAD)は不適切である。 |
| 正常ヤギ血清 | Thermo Fisher Scientific | 16210064 | ブロッキングに使用 |
| パラホルムアルデヒド粉末 | Sigma-Aldrich | P6148 | 代替案:市販のパラホルムアルデヒド溶液 |
| pHメーター/プローブ | Accumet | AB15 | バッファーのpH調整に使用する |
| 塩化カリウム (KCl) | Thermo Fisher Scientific | BP366-1 | |
| リン酸一カリウム (KH₂PO₄)2PO4) | Thermo Fisher Scientific | BP362-1 | |
| SF3A1 一次ポリクローナル抗体 | 院内での(または、自前での) | 該当なし | |
| 塩化ナトリウム (NaCl) | Thermo Fisher Scientific | BP358-1 | |
| 水酸化ナトリウム溶液 (5 M) | MilliporeSigma | S8263 | 代替法:水酸化ナトリウムペレットを用いて5 M溶液を調製する |
| リン酸二ナトリウム (Na2高倍率光学顕微鏡(HPO)4) | Thermo Fisher Scientific | BP332-1 | |
| 撹拌子 | VWR | 74950-286 | マグネチックスターラーと共に使用する |
| トリパンブルー溶液 0.4% | Thermo Fisher Scientific | 15250061 | 細胞生存率の計数に使用 |
| UltraComp eBeads コンペンセーションビーズ | Thermo Fisher Scientific | 01-2222-42 | 代替案:細胞。シングルステインコントロールに細胞を使用する場合は、すべてのコントロールチューブをサンプルチューブと同一の手順で処理してください。 |
参考文献
- Schippel N, Sharma S. Dynamics of human hematopoietic stem and progenitor cell differentiation to the erythroid lineage. Exp Hematol. 2023;123:1-17. DOI:10.1016/j.exphem.2023.05.001.
- Schippel N, Kala M, Sharma S. Erythropoietin-dependent acquisition of CD71hiCD105hi phenotype within CD235a- early erythroid progenitors. Stem Cells. 2025;43(12). DOI:10.1093/stmcls/sxaf061.
- Robinson JP. Flow cytometry: past and future. BioTechniques. 2022;72(4):159-169. DOI:10.2144/btn-2022-0005.
- Freer G, Rindi L. Intracellular cytokine detection by fluorescence-activated flow cytometry: basic principles and recent advances. Methods. 2013;61(1):30-38. DOI:10.1016/j.ymeth.2013.03.035.
- Krutzik PO, Nolan GP. Intracellular phospho-protein staining techniques for flow cytometry: monitoring single-cell signaling events. Cytometry A. 2003;55(2):61-70. DOI:10.1002/cyto.a.10072.
- Manso BA, Medina KL. Standardized flow-cytometry-based protocol to simultaneously measure transcription factor levels. STAR Protoc. 2021;2(2):100485. DOI:10.1016/j.xpro.2021.100485.
- Hallden G, Andersson U, Hed J, Johansson SG. A new membrane permeabilization method for the detection of intracellular antigens by flow cytometry. J Immunol Methods. 1989;124(1):103-109. DOI:10.1016/0022-1759(89)90191-9.
- Kalina T, Lundsten K, Engel P. Relevance of antibody validation for flow cytometry. Cytometry A. 2020;97(2):126-136. DOI:10.1002/cyto.a.23895.
- Voskuil JL. The challenges with the validation of research antibodies. F1000Res. 2017;6:161. DOI:10.12688/f1000research.10851.1.
- Koeffler HP, Golde DW. Human myeloid leukemia cell lines: a review. Blood. 1980;56(3):344-350.
- Bernard E, et al. Assessing the limitations of paraformaldehyde fixation for accurate cell surface receptor measurement. Front Pharmacol. 2026;17:1727410. DOI:10.3389/fphar.2026.1727410.
- Jamur MC, Oliver C. Permeabilization of cell membranes. Methods Mol Biol. 2010;588:63-66. DOI:10.1007/978-1-59745-324-0_9.
- Cheng R, et al. Influence of fixation and permeabilization on the mass density of single cells: a surface plasmon resonance imaging study. Front Chem. 2019;7:588. DOI:10.3389/fchem.2019.00588.
- Hobro AJ, Smith NI. An evaluation of fixation methods: spatial and compositional cellular changes observed by Raman imaging. Vib Spectrosc. 2017;91:31-45. DOI:10.1016/j.vibspec.2016.10.012.
- Schimenti KJ, Jacobberger JW. Fixation of mammalian cells for flow cytometric evaluation of DNA content and nuclear immunofluorescence. Cytometry. 1992;13(1):48-59. DOI:10.1002/cyto.990130109.
- Kandarian F, Sunga GM, Arango-Saenz D, Rossetti M. A flow cytometry-based cytotoxicity assay for the assessment of human NK cell activity. J Vis Exp. 2017;(126). DOI:10.3791/56191.
- Bapat A, Keita N, Sharma S. Pan-myeloid differentiation of human cord blood derived CD34+ hematopoietic stem and progenitor cells. J Vis Exp. 2019;(150). DOI:10.3791/59836.
- Martelly W, et al. Identification of a noncanonical RNA binding domain in the U2 snRNP protein SF3A1. RNA. 2019;25(11):1509-1521. DOI:10.1261/rna.072256.119.
- Sharma S, et al. Stem-loop 4 of U1 snRNA is essential for splicing and interacts with the U2 snRNP-specific SF3A1 protein during spliceosome assembly. Genes Dev. 2014;28(22):2518-2531. DOI:10.1101/gad.248625.114.
- Sulahian R, Cleaver O, Huang LJ. Ligand-induced EpoR internalization is mediated by JAK2 and p85 and is impaired by mutations responsible for primary familial and congenital polycythemia. Blood. 2009;113(21):5287-5297. DOI:10.1182/blood-2008-09-179572.
- Sinclair AM, et al. Erythropoietin receptor transcription is neither elevated nor predictive of surface expression in human tumour cells. Br J Cancer. 2008;98(6):1059-1067. DOI:10.1038/sj.bjc.6604220.
- Li X, et al. Oxidative stress induces the decline of brain EPO expression in aging rats. Exp Gerontol. 2016;83:89-93. DOI:10.1016/j.exger.2016.07.012.
- Liu T, et al. Multifaceted roles of a bioengineered nanoreactor in repressing radiation-induced lung injury. Biomaterials. 2021;277:121103. DOI:10.1016/j.biomaterials.2021.121103.
- Zhang Y, et al. Erythropoietin receptor is a risk factor for prognosis: a potential biomarker in lung adenocarcinoma. Pathol Res Pract. 2023;251:154891. DOI:10.1016/j.prp.2023.154891.
- Liu J, et al. Lithium chloride promotes endogenous synthesis of CLA in bovine mammary epithelial cells. Biol Trace Elem Res. 2024;202(2):513-526. DOI:10.1007/s12011-023-03679-z.
- Wu G, et al. EPO promotes the progression of rheumatoid arthritis by inducing desialylation via increasing the expression of neuraminidase 3. Ann Rheum Dis. 2024;83(5):564-575. DOI:10.1136/ard-2023-224852.
- Sudji IR, et al. Membrane disintegration caused by the steroid saponin digitonin is related to the presence of cholesterol. Molecules. 2015;20(11):20146-20160. DOI:10.3390/molecules201119682.
- Niklas J, Melnyk A, Yuan Y, Heinzle E. Selective permeabilization for the high-throughput measurement of compartmented enzyme activities in mammalian cells. Anal Biochem. 2011;416(2):218-227. DOI:10.1016/j.ab.2011.05.039.
- Liu J, Xiao N, DeFranco DB. Use of digitonin-permeabilized cells in studies of steroid receptor subnuclear trafficking. Methods. 1999;19(3):403-409. DOI:10.1006/meth.1999.0876.
- Krawczyk E, Suprynowicz FA, Sudarshan SR, Schlegel R. Membrane orientation of the human papillomavirus type 16 E5 oncoprotein. J Virol. 2010;84(4):1696-1703. DOI:10.1128/JVI.01968-09.
- Goldenthal KL, et al. Postfixation detergent treatment for immunofluorescence suppresses localization of some integral membrane proteins. J Histochem Cytochem. 1985;33(8):813-820. DOI:10.1177/33.8.3894499.
- Fahlberg MD, et al. Overcoming fixation and permeabilization challenges in flow cytometry by optical barcoding and multi-pass acquisition. Cytometry A. 2024;105(11):838-848. DOI:10.1002/cyto.a.24904.
- Law JP, et al. The importance of Foxp3 antibody and fixation/permeabilization buffer combinations in identifying CD4+CD25+Foxp3+ regulatory T cells. Cytometry A. 2009;75(12):1040-1050. DOI:10.1002/cyto.a.20815.
- Schippel N, et al. Erythropoietin mediates glycerophospholipid remodeling during human early erythropoiesis. bioRxiv. 2026. DOI:10.64898/2026.02.20.707106.
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
再版と許可
この記事は公開されました
動画は近日公開