本プロトコルでは、容量吸収性マイクロサンプリング(VAMS)デバイスを用いた、包括的なエンドツーエンドの非標的メタボロミクスワークフローを提示します。目的は、1回の抽出で2つの相補的な分析プラットフォーム(RP-LC-MSおよびGC-MS)を用いてサンプルを効率的に分析し、大規模で分散型の臨床研究のための堅牢な枠組みを構築することです。
方法論記事
乾燥血液微量サンプルのメタボリックプロファイリングのための、包括的なデュアルプラットフォーム・エンドツーエンドワークフロー
この記事について
サマリー
要約
血液マイクロサンプリング(BµS)は、従来の静脈穿刺に代わる堅牢で低侵襲な手法として台頭しており、従来の臨床環境外での低容量検体の採取を可能にします。分散型サンプリングをサポートし、患者のコンプライアンスを向上させることで、これらのデバイスを高度なオミクス技術と統合し、大規模かつ縦断的な研究デザインを促進することができます。しかし、実装を成功させるには、検体採取と保存から、抽出および分析調製に至るまで、複数の重要なステップの最適化が必要です。本研究では、検体調製と分析性能を規定する主要なパラメータに重点を置いた、BµSのための包括的なエンドツーエンドの非標的メタボロミクスワークフローを提案します。定容吸収マイクロサンプリング(VAMS)デバイスを、逆相液体クロマトグラフィー質量分析(LC-MS)とガスクロマトグラフィー質量分析(GC-MS)という2つの相補的なプラットフォームを用いて評価しました。最適化したワークフローを適用した結果、多様な化学クラスにわたる広範なメタボロームカバレッジが示され、分析の堅牢性、再現性、および生物学的妥当性を維持しつつ、スケーラブルな分散型メタボロミクス研究をサポートするVAMSベースのサンプリングの有用性が浮き彫りになりました。
概要
生物学的マトリックス中の低分子化合物を体系的に研究するメタボロミクスは、細胞表現型や動的な代謝状態を解明するための重要なツールとして大きな注目を集めています1,2。臨床現場において、血液メタボロミクスは診断効率を高め、より包括的な疾患リスク評価を可能にすることで、従来の診断法では不十分であった領域を補完できる大きな可能性を秘めています。しかし、メタボローム全体を捕捉することは本質的に困難です。内因性代謝物の化学的複雑性が極めて高く、濃度範囲も多岐にわたるため、単一の分析プラットフォームで完全なカバー率を達成することはできず、代謝の全体像を最大限に把握するためには、相補的な分析手法の導入が不可欠となります。
血液マイクロサンプリング(BµS)は、数 µL の血液を採取する低侵襲な検体採取技術です。この簡便な採取法により、採血技師による採血の必要がなくなり、自宅での採取が可能となるため、患者の負担が軽減されます。さらに、液体から乾燥マトリックスへ移行させることで、さまざまな不安定な代謝物の安定性が向上し、低温保存が不要になるため、輸送および保管のロジスティクスが簡素化されることが示されています3,4,5。BµSは、主に先天性代謝異常症の診断のための乾燥血液スポット(DBS)として数十年にわたり利用されてきましたが、この古典的な手法には分析上の欠点があります。採取手順において検体量の定量的な採取ができず、「ヘマトクリット効果」の影響を受けやすいためです。これは、血液粘度の変動によって血液の分布が変化し、定量的な正確性が損なわれる現象です。この制限を克服するために、定量的なBµSデバイスが開発されました。容量吸収マイクロサンプリング(VAMS)は、正確な量の血液をサンプリングし、従来のDBSの限界を克服するように設計されたポリマーチップを利用する最新のBµS技術です6,7,8。
その結果、BµSの包括的なメタボロームプロファイルは、近年ますます関心を集めています9,10,11,12,13,14,15,16,17,18,19,20,21。BµSを従来のマトリックスと比較した既報の研究では、極性種の解析のためのキャピラリー電気泳動17(CE)や親水性相互作用液体クロマトグラフィー18,19(HILIC)と質量分析(MS)の結合系から、中極性メタボライトおよび脂質の解析のための逆相質量分析18,19,21(RP-MS)に至るまで、幅広い極性をカバーする複数の分析手法が用いられています。従来の抽出法には根本的なボトルネックがあります。すなわち、単一の装置に最適化することは、多くの場合、重要な化学分画を廃棄し、代謝データを失うことを意味します。サンプル量が極めて限られている場合、複数の独立した分析を行うことは困難です。したがって、複数の分析プラットフォームと互換性のある単一の抽出プロトコルを開発することが、依然として大きな課題となっています。
このワークフローでは、VAMSデバイスのRP-LC-MSおよびガスクロマトグラフィー(GC)によるデュアル分析の手順を詳述します。我々の知る限り、これは単一の試料抽出手順を用いてこれら2つの直交するプラットフォームを組み合わせた、BµSの非標的メタボリックプロファイリングのための初のワークフローです。さらに、包括的な非標的メタボリックプロファイルを信頼性高く再現性を持って取得するために不可欠な、最も重要なステップを強調しています。
プロトコル
すべての参加者から、参加に関する書面でのインフォームドコンセントを得た。本研究は、テッサロニキ・アリストテレス大学の研究倫理委員会(#306272/2022)によって承認された。
1. サンプルの採取
- 被験者の手をぬるま湯で洗い、潜在的な汚染物質を除去して血流を促進させます。
- 70%エタノール溶液を用いて指を洗浄します。溶液が自然に蒸発するまで待ちます。
注:ヨウ素系消毒剤や石鹸の使用は、LC-MS分析を妨げる可能性があります。 - 滅菌済みの使い捨て接触作動式ランセット(深さ1.5 mm)のキャップをひねって外します。指先の中心に当てて押し込みます。
- 最初の一滴の血液は拭き取り、新しい滴が形成されるまで待ちます。
注:局所的な細胞外液による汚染の可能性があるため、最初の一滴は全身の循環レベルを反映していない場合があります。 - デバイスをホルダーから外さずに、VAMSデバイスの20 µLチップを血液の滴に触れさせます。デバイスはサンプルの真上に垂直に配置してください。チップを血液に完全に浸すとオーバーサンプリングにつながる可能性があるため、避けてください。
注:研究室環境などで静脈血を含むチューブからサンプリングを行う場合は、オーバーサンプリングを避けるため、チップが液面にのみ触れ、浸からないようにしてください. - チップが完全に赤くなり飽和したあと、そのまま2秒間保持し、血液サンプルから取り出します。
- チップが外部の物体に触れないように注意しながら、サンプルを元のボックスに入れ、直射日光や熱を避けた平らで清潔な場所に置き、室温および周囲の湿度で2 h乾燥させます。
- 分析時までサンプルを乾燥剤とともに−80 °Cで保存します。輸送はドライアイスを用いて行う必要があります。
注:分析物の安定性がすでに検討されているBµSのターゲット分析の場合、サンプルは推奨される時間、室温で保存することが可能です。ただし、非ターゲット分析の場合は、乾燥マトリックス中であっても一部の分析物が分解されやすいため、–80 °Cでの保存を推奨します。サンプル収集における最も一般的な問題に関するトラブルシューティング表をTable 1に示します。
2. 代謝物抽出手順
- プラスチックハンドラーからチップ全体を取り外し、ラウンドボトムマイクロ遠心チューブに入れます(マイクロ遠心チューブのキャップを使用して、ハンドルからチップを切り離します)。
- チップに直接50 µLの超純水を加えて再水和させます。
- ISミックス(例:同位体標識D-Myristic acid)を含む400 µLのメタノールを加え、代謝物を抽出し、タンパク質の沈殿を促進させます。
注:注意:メタノールは毒性があり、非常に可燃性です。必ずドラフトチャンバー内で取り扱ってください。 - 氷冷下でサンプルを10分間、連続運転で超音波処理します(推奨出力 215/860 W、周波数 35 kHz)。
- ピンセットで注意深くチップを取り出します。サンプル間ではピンセットをメタノールで洗浄してください。
- 4 °Cで6720 x g、10分間遠心分離します。
- 上清150 µLを新しいチューブに移します。すべてのサンプルで同じ量を使用してください。RPLC分析には新しいマイクロ遠心チューブを、GC分析には新しい1.5 mLガラスバイアルを使用してください。
- 各サンプルの上清から50 µLずつを1つのバイアルに移し、スタディ内プールQCサンプルを調製します。
- 短時間ボルテックスして完全に均質化させ、その後、スタディサンプルと同じ量に分注します。RPLC分析には新しいマイクロ遠心チューブを、GC分析には新しい1.5 mLガラスバイアルを使用してください。
- 真空濃縮機を用い、水系蒸発モード、真空度−600 mmHg (−800 mbar)、回転数1400 rpm、室温で、上清を乾固させます。サンプルは約2時間で乾燥します。
注:蒸発の状態を慎重に監視し、溶媒が完全に蒸発した後は、揮発性化合物の消失を防ぐため、すぐにバイアルを濃縮機から取り出してください。一時停止点:乾燥させたサンプルは、分析まで−80 °Cで一晩冷凍保存可能です。
3. LC-MS分析前の手順
- 乾燥残渣を、初期移動相(例:水に5–10% メタノール)などの再溶解溶媒 100 µL で再溶解させます。
注:液量および再溶解溶媒は、クロマトグラフィー条件に基づいて調整してください。 - QCを、試験検体と同じ溶媒および液量で再溶解させます(検体に対する溶媒の容量比を常に一定に保ってください)。
- 短時間ボルテックスし、遠心分離機に移して 4 °C、6720 x g で10分間遠心分離します。
- 上清をインサート付きのオートサンプラーバイアルに移します。
4. GC-MS分析前の手順
注意:以下のすべての工程はドラフトチャンバー内で行ってください。
- 40 mgの塩酸メトキシアミンを1 mLのピリジンに溶解し、メトキシアミノ化剤を調製する。
注:注意:ピリジンは毒性があるため、ドラフトチャンバー内で取り扱うこと。 - 1 mLのN-メチル-N-(トリメチルシリル)トリフルオロアセトアミド (MSTFA) に10 µLのトリメチルクロロシラン (TMCS) を加え、誘導体化剤を調製する。
注:注意:TMCSおよびMSTFAはともに毒性があるため、ドラフトチャンバー内で取り扱うこと。 - テストサンプルおよびQCサンプルの乾燥残渣に、10 µLのメトキシアミノ化剤(ピリジン中の40 mg/mL 塩酸メトキシアミン)を加える。
- サンプルを短時間ボルテックスし、試薬を十分に混合させる。
- サンプルを30 °Cで90分間インキュベートする。インキュベーションは静置状態で行う。
- サンプルが室温まで冷却するまで待ち、その後、90 µLの誘導体化剤(1% TMCS含有MSTFA)を加える。
- バイアルのキャップを新しいものに交換し、サンプルを30秒間ボルテックスして均一に混合させる。
- 混合物を37 °Cで30分間インキュベートする。インキュベーションは静置状態で行う。
- サンプルが室温まで冷却するまで待ち、その後、各サンプルに10 µLの注入標準物質(例:ピリジン中の6.25 mg/L ペンタデカン)を加える。
- バイアルのキャップを新しいものに交換し、短時間ボルテックスした後、最終混合物をマイクロインサート付きのガラス製クロマトグラフィーバイアルに移す。
- バイアルをオートサンプラートレイにセットする。
- 最初の注入前に、オートサンプラ内でサンプルを室温で4時間平衡化させる。
注:誘導体化は4時間後に完了し、代謝物は完全な誘導体化後、室温で最大24時間まで安定である。サンプルがオートサンプラ内に28時間以上(1% TMCS含有MSTFAの添加後)放置されないよう、各バッチのサンプル数を適切に調整すること。サンプル調製方法の概略図は図1A–Cに示す。
5. RP-LC-MSの構成
- 表2に従って、逆相(RP)溶出液および洗浄液を調製する。
注:注意:ギ酸およびイソプロパノールは可燃性である。また、ギ酸は毒性がある。どちらもドラフトチャンバー内で取り扱うこと。 - HSS T3 C18(100 mm x 2.1 mm, 1.7 µm)カラムをカラムオーブンに設置する。
- すべてのラインを対応するチャンネルに接続し、各チャンネルを適切にパージする。
- カラム温度を40 °Cに設定する。
- 流速0.1 mL/minで、100% A:0% Bを用いてカラムのフラッシングを開始する。
- 流速を0.1 mL/min刻みに上昇させ、ステップ間でカラム圧力が安定するまで待ち、0.35 mL/minに達するまで行う。リークがないか確認する。
- グラジエントの初期条件(0% B)で、約30分間カラムを平衡化させる。
注:カラム圧力を監視し、想定範囲内(5000–6000 psi)に維持されていることを確認する。 - サンプルシーケンスを開始する。
6. GC-MSの構成
- DB-5キャピラリーカラム(5% – phenyl-methyl-polysiloxane)をカラムオーブンに設置する。
- カラムの初期温度を60 °Cに設定する。
- PTVインジェクターの初期温度を110 °Cに設定する。
- サンプルシーケンスを開始する。
結果
上述の手順に従ったVAMSデバイスの非標的分析における代表的な結果を以下に示します。
VAMSで採取した10名分の静脈血から調製したプールサンプルの3回繰り返し分析データを評価し、得られたメタボリックフィンガープリントの特性を提示した。データの品質およびVAMSデバイスから得られた情報は、検出された化学的特徴の総数と、相対標準偏差(%RSD)で表される特徴の再現性(n = 3)という2つの主要な基準を用いて評価した。特徴の総数は、溶媒による抽出の範囲と化学的カバー率を評価するために使用し、%RSDは、手法の技術的精度と堅牢性を確保するためにモニタリングした。%RSDが低いほど、分析ノイズを最小限に抑えた再現性の高い抽出プロセスであることを示している。
未加工データの抽出および処理後、m/z-保持時間(RT)特徴量のマトリックスとその強度が得られた。適切な前処理およびブランクフィルタリングの手順を経て、3つのレプリケートのうち2つで検出可能な信号が得られた特徴量のみを検討対象とした。 図 2A,B LC-MSおよびGC-MSの両方について記述されたプロトコルに従って分析した同一サンプルの、m/z-RTプロットを示す。
RPLC分析の初期に溶出される特徴量が多いのは、適用したプロトコルで抽出されたものの、逆相カラムへの保持能が低い親水性の高いメタボライトに起因します。早期に溶出するメタボライトは同定が困難ですが、MS/MSフラグメンテーションデータを用い、スペクトルデータベースや自社基準物質との比較を行うことで、正確なアノテーションが可能です。さらに、この親水性分画の相当部分はGC-MS分析によって捕捉されると考えられます。最終的に、これはこの分野固有の限界を示すものであり、メタボロームの極めて高い複雑さゆえに、複数の分析プラットフォームの使用が必要となります。
メタノール抽出物のマルチプラットフォーム評価により、LCおよびGC分析ワークフローの極めて高い相補性が明確に示され、パフォーマンス指標は包括的なメタボロミクスプロファイリングにおける期待範囲内であった。図 3A,Bは、各プラットフォームにおける全フィーチャー数およびRSD%の分布を示している。LCプラットフォームでは4,169のフィーチャーが検出され広範な化学的カバー率が得られたが、これは極性、半極性、および非揮発性化合物の広範な捕捉能力という既知の特性と一致している。同時に、GCプラットフォームで検出されたフィーチャーは187とより少ないサブセットであった。これは、GCでは誘導体化可能な揮発性化合物のみが検出可能であるため、想定内の結果である。
再現性に関して、バイオリンプロットに示されている通り、RSD%値の全体的な分布と広がりは、LC-MSとGC-MSの間で著しく類似しています。平均%RSDは両方のプラットフォームで典型的であり、LCでは約29.7%(4,169件中2,655件が%RSD 30%未満)、GCでは32.3%(187件中114件が%RSD 30%未満)でした。少数のフィーチャーでは両者ともに高いRSD値を示しましたが、このような変動はノンターゲットメタボロミクスにおいて一般的であり、想定内です。これらの高い値は通常、装置の検出限界に近い低存在量のメタボライトに起因します。全体として、分布プロファイルが密接していることは、両方の分析セットアップにおいて十分な再現性が得られていることを裏付けています。
本プロトコルによって捕捉されたメタボライトの化学空間は、メタボライトのアノテーションによって考察できます。2つのプラットフォームが本来的に相補的であることから予想通り、LC-MSおよびGC-MSによってさまざまな化合物が検出されました。VAMSデバイスのメタボライトアノテーションの完全なリストは、Supplementary Table 1およびSupplementary Table 2に記載されています。合計で、97種類のメタボライトが、レベル3の推定同定化合物に加えて、これら2つの手法を用いて本プロトコルにより検出およびアノテーション(Sumnerら (2007) 22が提案したレベル1および2)されました。GCのアノテーションは、FAMESとの比較により得られた実験的な保持指数を、既知のデータ23と比較することでさらに確認されました。Figure 4A,Bは、両手法でアノテーションされたメタボライトのサブクラス分布を示しており、Figure 4Cは手法間の重複を示し、その相補性を強調しています。少数の主要な中間代謝物は両方の手法で相互検証が可能である一方、構造的にユニークな特徴やプラットフォーム特有の特徴は、中心炭素代謝および二次代謝経路のギャップを埋めることができます。アミノ酸とペプチドは両方の分析において主要な化学クラスですが、手法間で重複するメタボライトはわずかです。LC-MSにおけるアシルカルニチンやGC-MSにおけるヘキソースのように、多くのメタボライトクラスは装置特有です。
両方の手法において抽出溶媒としてのメタノールの効率性を実証するため、さまざまな溶媒系を用いてVAMSサンプルの比較試験を行い、続いてLC-MSおよびGC-MS分析を実施した。3種類の異なる溶媒系を用いて、メタノールとの比較を3連(triplicate)で行った。使用した溶媒系は、純アセトニトリル(ACN)、メタノール–水混合液(60:40, v/v)、およびアセトニトリル–メタノール混合液(70:30, v/v)である。これらの溶媒および混合液の選択は、当グループで実施した予備実験および既報の文献13,14,24,25に基づいている。各系の抽出効率は、検出されたフィーチャーの総数、フィーチャーの全体的な強度、および相対標準偏差(RSD, %)として表されるフィーチャーの再現性の3つの主要パラメータを用いて評価した。
LC-MSワークフローでは、MeOH-H2O (60:40, v/v) を用いた場合に最も多くの特徴量が検出され、3回の繰り返し測定の平均で4,514個であった。次いで純MeOH(4,169個)がそれに続いた。ACN–MeOH (70:30, v/v) 混合液では平均3,502個の特徴量が得られた一方、純ACNでは最も少ない平均特徴量数である2,836個であった。レプリケートごとのこれらの特徴量数のグラフ表示を図5Aに示す。
各抽出条件の精密度特性を検討するため、3回繰り返し注入による特徴量の強度およびRSD(%)を分析した。LC-MSにおける抽出溶媒ごとの総特徴量強度および平均%RSDの比較を図5Aに示す。log2信号分布はすべての抽出物で同様であったが、MeOH-H2O 60:40 (v/v)、ACN、およびMeOHは、ACN-MeOH 70:30 (v/v)よりもわずかに高い強度を示した。MeOHでは全体の平均%RSDが低くなり、この溶媒を用いた抽出の再現性がより高いことが示された。
抽出溶媒系の効率について同様の評価をGC-MSデータでも行った。ここでも、特徴量数の評価にあたっては、3回の反復測定のうち少なくとも2回でシグナルが検出されたもののみを考慮した。最も多くの特徴量が得られた溶媒はACN-MeOH 70:30 (v/v)(216個の特徴量)であり、次いでMeOH(187個の特徴量)であった。抽出溶媒およびBµSごとの検出特徴量数のグラフによる例示をFigure 5Bに示す。
検出されたフィーチャーの全体的な量について、図 5B に示すように、MeOHが最も効率的であり、より高い量が得られた。次いでMeOH-H₂O 60:40 (v/v) が良好で、その後にACN-MeOH 70:30 (v/v) が続いた。ACNは最も効果の低い溶媒であった。フィーチャーの%RSDに関しては、MeOH-H₂O 60:40 (v/v) がVAMSにおいて最も低いRSD(RSD = 38.57%)を示し、次いでACN(42.65%)、MeOH(44.14%)、ACN-MeOH 70:30 (v/v)(49.14%)の順となった。これらの値は図 5B に示されている。
上記の結果は、既報の文献とよく一致している。Couacault et al. (2026)19 同様の抽出溶媒組成(~での再水和)を用いたDBSおよびVAMSのRP-LC-MS分析において、同程度の数の特徴量を報告した 80 µL の水を加え、続いて~を添加する 320 µL (MeOHの)。同様に、Calaら(2017)は11 VAMSチップのGC-MS分析により、同程度のピーク数(153)が検出された。既存の研究の多くはこれらのデバイスによる分析の精度を評価していないが、我々の総合的な知見は、非標的分析における想定と一致している。さらに、LCの結果はBossiら(2025)による報告と一致している。26 DBSおよびqDBSマイクロサンプルのHILIC分析において、検出された大部分の特徴量のRSDが < 30%.
全体として、これらの結果は、メタノールベースの抽出が、VAMSサンプルのLC-MSおよびGC-MS分析の両方において、検出機能数、強度、および精度(平均RSD、%)の堅牢なバランスを提供することを実証しています。したがって、単一のメタノール抽出プロトコルを採用することで、二重の試料調製を効率化し、相補的な代謝プロファイルの並行取得を促進し、情報出力を最大化することが可能です。
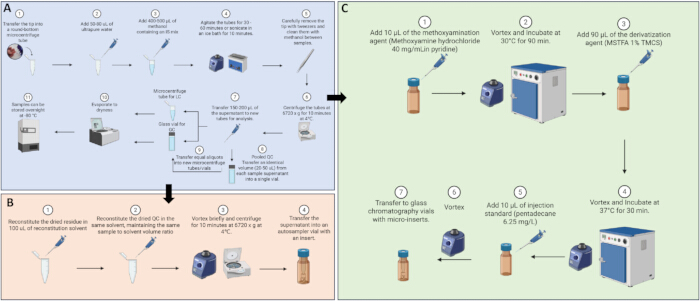
図1プロトコルの概略図。以下を示す。 (A) サンプル抽出プロトコル、(BLC-MS再構成、および(C) GC-MS/MS 誘導体化。BioRenderで作成。Marques, D. (2026) https://BioRender.com/dprdv18, https://biorender.com/xu2qh34, https://biorender.com/7ztz2qv. この図の拡大版を表示するには、ここをクリックしてください。
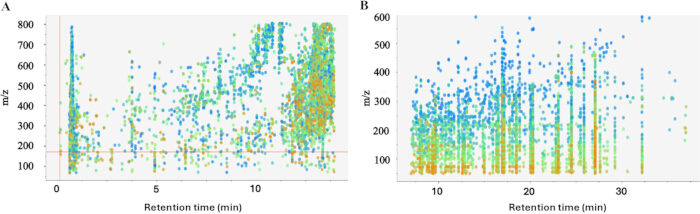
図 2: 代表的なサンプルの ( (A) LC-MS および (B) GC-MS 分析における m/z と rt の比較。各ドットは、フィーチャーにグループ化される前の単一のシグナルを表す。色は、特定のフィーチャーに対する MS1 シグナルの強度を示しており、青から赤に向かって強度が増加している。ここをクリックして、この図の拡大版を表示してください。
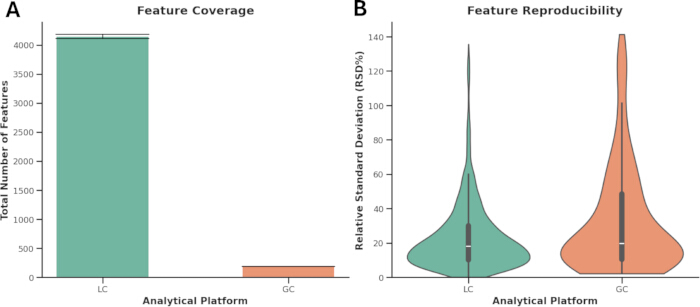
図 3: 分析プラットフォーム間における特異的な成分の網羅性と再現性。 (A) 成分の網羅性:LC(青緑色)およびGC(オレンジ色)で検出されたユニークな成分の総数。各棒グラフの上に正確な数が記載されている。(B) 成分の再現性:全成分の相対標準偏差(RSD%)の分布密度を示すバイオリンプロット。内部のボックスプロットは中央値と四分位範囲を示しており、視覚的な明瞭さを高めるため個々のデータポイントは省略されている。こちらのリンクをクリックして、この図の拡大版を表示してください。
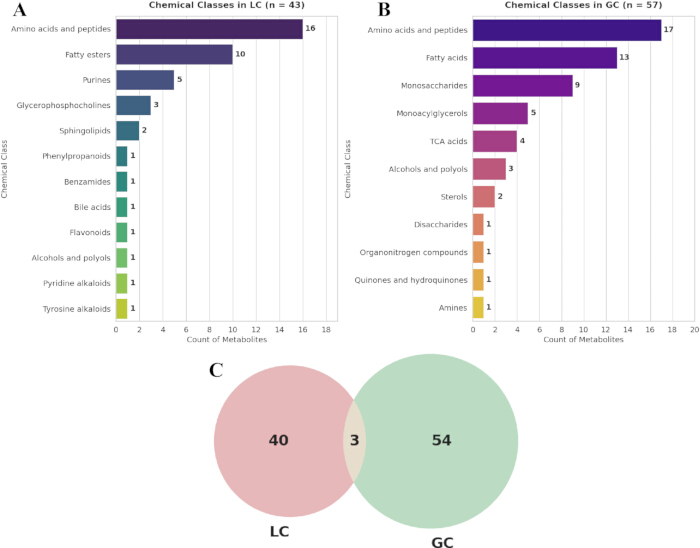
図4検出された異なる化学クラスの化合物数を示すヒストグラム (A) LC-MSおよび(B) ガスクロマトグラフィー質量分析(GC-MS)。(C) プラットフォーム間におけるレベル1およびレベル2でアノテーションされたメタボライトの重複。 この図の拡大版を表示するには、ここをクリックしてください。
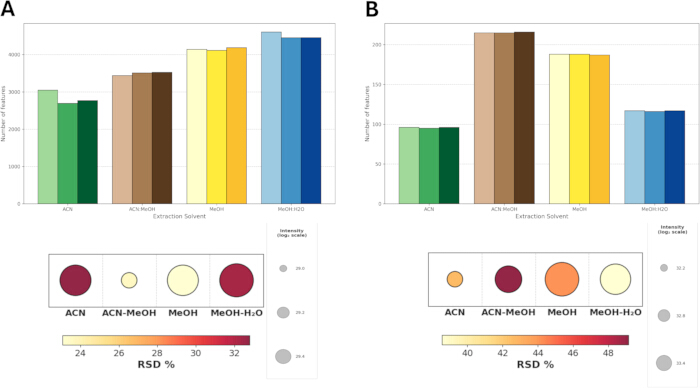
図 5: VAMSデバイスのLC-MS (A) および GC-MS (B) 分析による抽出溶媒の結果。図上部の棒グラフは、VAMSデバイスに適用した各抽出溶媒から、1レプリケートあたりに得られたフィーチャー数を示す。図下部のプロットは、VAMSデバイスで使用した各抽出溶媒における強度合計および平均RSD (%) を示す。円の大きさは、検出されたフィーチャーの総強度合計をlog2スケールで表しており、抽出効率を反映している。色のグラデーションは、相対標準偏差 (RSD) として表される分析精度を示しており、黄色は精度が高く、赤色は変動が大きいことを示す。こちらをクリックして、この図の拡大版を表示してください。
表1:トラブルシューティング表。VAMSデバイスを用いたサンプリングにおける一般的な問題、原因、および解決策の概要。こちらのリンクからファイルをダウンロードしてください。
表2:RP溶出液および洗浄液。クロマトグラフィー分析に使用した移動相、シール洗浄液、パージ溶媒、および洗浄溶媒の組成の概要。こちらをクリックしてファイルをダウンロードしてください。
補足ファイル 1:追加の実験詳細。LC-MSおよびGC-MSのパラメータ。こちらをクリックしてファイルをダウンロードしてください。
補足表 1:LC-MS アノテーション。 LC-MS プラットフォームを用いた本プロトコルで同定された化合物。こちらのリンクからファイルをダウンロードしてください。
補足表2:GC-MSアノテーション。 本プロトコルを用いGC-MSプラットフォームで同定された化合物。 こちらのリンクからファイルをダウンロードしてください。
ディスカッション
非標的メタボロミクスは、生物学的試料の化学組成に関する独自の知見を提供します。しかし、メタボロームの化学的多様性は非常に大きいため、血液中に存在する低分子化合物を完全に特性解析できる手法は存在しません。したがって、代謝物のカバー率を高め、研究から得られる全体的な情報を向上させるには、相補的な手法を用いる必要があります。しかし、VAMSのような微量血液試料は採取量が少ないため、異なる分析に向けた試料調製が困難となります。
本プロトコルでは、二重抽出と2つの相補的な分析手法を用いた、VAMSチップのメタボリックプロファイリングのための包括的なワークフローを提示します。VAMSサンプルの非標的分析に関する先行研究は報告されていますが11,12,13,15,17,18,19,20,21,27、それぞれ単一の分析手法に焦点を当てたものでした。本プロトコルは、単一のワークフロー内でLCおよびGC-MS分析の両方をサポートするようにVAMSデバイスの抽出法を適応させた初のプロトコルです。
本プロトコルでは、提示された結果を得るための溶媒および抽出液の具体的な容量を規定していますが、装置の感度、可能な注入量、およびQCサンプルの要件に応じて、個々のセットアップに合わせて微調整することが可能です。例えば、ステップ2.2で添加する水の再水和量は、チップを完全に濡らすために50 µLから80 µLに変更しても構いません。また、ステップ2.3のメタノールの容量を400 µLから500 µLに増やせば、より多くのQCサンプルに分注するための抽出液量を増やすことができます。ただし、溶媒量を増やすと分析物の希釈度が高くなることに注意してください。さらに、ステップ2.7および2.8でそれぞれ分析サンプルおよびQCサンプルに分注する容量は、各サンプルの希望量に合わせて調整可能です(ステップ2.7では150から200 µL、ステップ2.8では20から50 µL)。特筆すべき点として、これらの溶媒容量は比例的なスケール調整を必要とせず、自由に調整できます。通常、完全な抽出には溶媒とサンプルの比率を3:1とする標準的な条件で十分ですが、本手法ではBµSデバイス全体を完全に浸漬させた状態に保つため、溶媒をより大量に過剰に用いており、これにより、提案されたすべての容量範囲においてプロトコルの堅牢性と直接的な適用性が確保されています。
LC-MSおよびGC-MSの両方のデータは、さまざまなオープンソースソフトウェアツールを用いて解析できます。本研究では、LC-MSの結果はXCMSを用いたMetabonautワークフロー28を使用して取得しました。GC-MSサンプルについては、MSDial v. 5.5.260323を用いてデータ処理を行いました。チュートリアルは(https://systemsomicslab.github.io/mtbinfo.github.io/MS-DIAL/tutorial.html)で確認できます。LC-MSおよびGC-MSのデータ処理に関する詳細なパラメータは、Supplementary File 1に記載されています。
各データセットは個別に処理することが推奨されます。まずQCサンプルを別バッチで処理して処理パラメータを最適化し、その後、全データセットに適用してください。正規化はデータの前処理後に行う必要があります。XCMSとMSDialの両方に正規化用のツールが組み込まれています。本研究では、オープンソースソフトウェアのQCMXP29を用い、QCの応答に基づく線形モデルを使用して正規化を行いました。
結果の信頼性を確保するために、主に試料調製におけるいくつかの重要なステップを強調しておく必要があります。
本プロトコルは、四重極飛行時間型質量分析計(LC-QTOF-MS)を結合させたLCシステムおよびガスクロマトグラフィー質量分析(GC-MS)システムを用いて開発され、そのパラメータは補足資料S1に記載されている。異なるタイプのLCまたはGCを使用する場合は、特定のセットアップに合わせてパラメータを最適化する必要がある。GC-MSおよびLC-MSベースのメタボローム解析では、分析バッチの開始時と終了時にブランク注入をスケジュールする必要がある。QCサンプルを注入する前に、分析対象のマトリックスでカラムをコンディショニングするため、LC-MSシステムでは10〜15回、GC-MSシステムでは5〜10回、コンディショニングQCを注入しなければならない。コンディショニングQCは、他のQCと同様の手順で調製すること。スタディ内QCサンプルは定期的に注入し、注入溶液全体の約10%を占めるようにする。
VAMSチップの取り扱いは、このワークフローにおいて最も重要なステップの一つです。分析物の損失を招く可能性があるため、チップがマイクロ遠心チューブの内部以外の表面に触れないようにすることが重要です。さらに、適切な分析物抽出には事前水和ステップが不可欠です。初期の水和は、沈殿前の分析物の放出を促進することで回収率を高めると思われますが、有機溶媒を直接添加するとチップ構造内で即座にタンパク質の沈殿が誘発され、その後の代謝物抽出を制限する物理的な障壁が形成されると推測されます。
さらに、遠心分離の手順の前に必ずチップを取り除いてください。これにより溶液がわずかに失われる可能性がありますが、取り除かない場合は上清の回収に影響します。チップによって沈殿物が容易に再懸濁され、清浄な上清を回収することが不可能になります。
最良の結果を得るためには、安定性に関するいくつかの一般的な留意点があります。まず、サンプルは分析時まで冷蔵保存し、好ましくは−80 °Cで保存してください。サンプルの融解は、氷上または冷蔵庫内で行うことが推奨されます。分解を防ぐため、サンプルは速やかにクロマトグラフィーシステムに注入することが推奨されます。ただし、時間の制約により注入が不可能な場合は、乾燥抽出物を一晩凍結させても、安定性に大きな影響はありません。
GC-MSワークフローにおけるいくつかの重要なステップについても説明します。誘導体化プロセスは2つのステップで構成されています。最初のステップはメトキシアミン化であり、これにより、保護されていない場合に二酸化炭素としてカルボキシル脱離を起こすケトン基を保護します。続いて、トリメチルシリル化を行います。MSTFAは、カルボキシル基、ヒドロキシル基、アミノ基、イミノ基、およびスルホニル基に一般的に見られる酸性プロトンを含む分子と反応します。このような反応により、分析物の極性が低下し、大きな立体障害基が導入されるため、沸点が低下します23。水は分析物の保護を妨げる可能性があるため、メトキシアミンを添加する前にサンプルを完全に乾燥させることが極めて重要です。また、オーブンから取り出した後、サンプルを室温で安定させることが重要である点に注意してください。その前にバイアルを開けると、揮発性代謝物が失われる可能性があります。さらに、加熱によりGCキャップが膨張し、バイアルの密封不全や時間の経過に伴う分析物の消失を招くことがあります。そのため、インキュベーションステップごとにGCキャップを交換することを推奨します。
とはいえ、GC-MSプロトコルに関しては、誘導体化時間に留意する必要があります。代謝物はオーブンから取り出された後も反応し続け、4 h後に濃度がプラトーに達することが示されています。このプラトーは、完全な誘導体化後24 hまで安定しています30,31。したがって、MSTFAによる反応後、誘導体化サンプルがオートサンプラー内に28 h以上留まらないよう、サンプル調製を計画することが非常に重要です。分析バッチが大きい場合は、サンプル調製における日次変動を抑え、すべてのサンプルの分注量をQCミックスに統合できるように、すべてのサンプルを同時に調製することが推奨されます。サンプルは乾燥残渣として−80 °Cで保存でき、今後24 h以内に分析予定のもののみを解凍し、誘導体化させます27。また、フリーザー内でのサンプルの吸湿を防ぐため、バイアルをラボ用フィルムで覆うことが推奨されます。最後に、信頼性の高い結果を得るために、調製直後の誘導体化溶液を使用し、両方の手法においてメタボロミクス分析の品質保証に関する一般的なガイドラインに従うことが推奨されます32。
本ワークフローと従来の血漿分析との比較は本研究の範囲外ですが、このトピックについては文献で広く検討されています17,18,19,20,21,27。一般的に、VAMSデバイスは血漿に匹敵する定性的なプロファイルを提供しますが、同等量(20 µL)であっても、分析物によってマトリックス間で含有量に差が生じます。これらの差異は、BµSに存在する細胞成分、毛細管血と静脈血の違い、あるいは分析における乾燥マトリックスからの干渉に起因すると考えられます。そのため、BµSデバイスを用いて得られた知見を臨床現場に適用する前には、その妥当性を検証する必要があります。
提案されたプロトコルを日常的なハイスループットのラボワークフローに適応させるために、いくつかの修正およびトラブルシューティング戦略を導入することができます。まず、特にQCサンプルの大きなバッチを調製する場合、抽出溶媒の量をスケールアップさせることが可能です。ただし、抽出量を増やすと本質的にサンプルが希釈されるため、その後の再構成量を比例して調整しない限り、強度が低下する可能性があることに留意してください。さらに、液体クロマトグラフィー用の再構成溶媒の組成は、特定の装置構成の初期移動相グラジエントに一致するように最適化できます。
本プロトコルの主な制限は、サンプル量が少ないことです。1つの 20 µL のサンプルを2つの異なるシステムで分析するために分割するため、低含有量の化合物は、感度の低い装置では検出限界以下になる可能性があります。それにもかかわらず、BµSによるサンプル採取の利便性と、相補的な手法によるより広範な化学的カバー範囲というメリットが、この欠点を上回ります。さらに、本プロトコルの蒸発ステップでは、理論的に揮発性化合物の損失が起こり得ますが、揮発性物質への実際の影響は評価されていません。それでも、蒸発はサンプルの誘導体化に不可欠であり、また、少量の溶媒で再構成することで LC の感度を高めることができるため、実用的な利点が潜在的なシグナル損失を上回ります。非標的マイクロサンプル分析については、先行研究7,11,12,13,15,17,18,19,20,27で取り上げられていますが、著者らの知る限り、本プロトコルは、単一の抽出から LC および GC-MS 分析の両方で容量吸収式マイクロサンプリング (VAMS) デバイスを分析するための初の完全なワークフローです。
さらに、追加の指標を評価することで、これらの知見をより強固にすることができる。まず、全く同じデュアルプラットフォームプロトコルを用いて、複数のラボ間での比較を通じて結果を検証することで、本法の堅牢性を確認し、異なるLC-MSおよびGC-MS装置間での性能を評価できる。加えて、本研究ではサンプル調製またはサンプル採取におけるオペレーター間のばらつきを評価していない。最後に、サンプルの完全性に及ぼす保存の影響およびヘマトクリット値の影響を探索するさらなる分析は、今回の調査を拡張できる重要な領域である。非標的分析においては、代謝物カバー率の広さとサンプル間の相対的な比較を優先するため、多様な化学クラスにわたる特定の代謝物の個体差はデータの妥当性を損なわない。したがって、ヘマトクリットおよび保存の影響はこの観点から研究されるべきである。VAMSデバイスが−80 °Cで6ヶ月間安定であることを示したVolaniら(2023)の研究24を除けば、このようなデータは不足している。
開示事項
著者らは、本記事の内容に関連して申告すべき競合利益はないことを表明します。
謝辞
本研究はHUMAN-HORIZON-MSCA-2021-DN-01の支援を受けました。本プロジェクトは、欧州連合のHorizon 2020、マリー・キュリー・アクションズ(助成番号 101073062)より資金提供を受けています。 著者らは、ビデオ撮影時にサポートしていただいたDominiki Gallou氏に感謝いたします。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 1.5 mL ガラスバイアル | ラボソリューション | ACSV0902A | GC画分の移送および蒸発、誘導体化反応の実施、および最終的なGC注入に使用されます。 |
| アセトニトリル (AcN) | VWR BDA Chemicals | BDH92497.320 | LC-MSグレード。抽出溶媒の成分として評価。 |
| D27-ミリスチン酸 | Sigma Aldrich | 366889 | 抽出効率および分析性能をモニタリングするために、メタノール抽出溶媒に添加した。 |
| DBS-5 キャピラリーカラム(5% フェニルメチルポリシロキサン) | Agilent Technologies | 122-5332UI | GC-MS分析のためにGCオーブンに設置されたガスクロマトグラフィーキャピラリーカラム。 |
| Eppendorf Concentrator plus | Eppendorf | 5.3E+09 | 保存または再構成・誘導体化の前に、サンプルの上澄み液を完全に蒸発乾固させるために使用します。 |
| 脂肪酸メチルエステル標準混合液 | Sigma Aldrich | SMB00937-1ML | GCアノテーションにおける代謝物の保持指数を得るために使用される。 |
| ギ酸 | VWR BDA Chemicals | PI85178 | LC-MSグレード。RP-LC-MS用移動相AおよびBに0.1%の添加剤として使用する。 |
| HSS T3 C18 カラム (100 mm x 2.1 mm, 1.7 µm) | Waters Corporation | 1.9E+08 | RP-LC-MS/MS分析のためにカラムオーブンに設置された逆相液体クロマトグラフィーカラム。 |
| イソプロパノール | 化学ラボ | CL00.0926.2500 | LC-MSグレード。シール洗浄溶液の成分(H2イソプロパノール 80:20 v/v) |
| ラボフィルム | パラフィルム | PM-996 | -℃での保存時に、バイアルを包んで覆うために使用する。80°C 湿気の混入を避けるため。 |
| メタノール (MeOH) | VWR BDA Chemicals | AA47192-K2 | LC-MSまたはGC-MSグレード。抽出溶媒の最適化、内部標準品の調製、および移動相に使用する。 |
| メトキシアミン塩酸塩 | Sigma Aldrich | 89803 | ケトン基およびカルボニル基を保護するためのメトキシアミン化剤(ピリジン中 40 mg/mL)の調製に使用します。 |
| マイクロインサート | ラボソリューション | ACIV300IC | 注入前に溶液を保持するために使用します。 |
| Mitra血液マイクロサンプリング (BµS) デバイス 20 µL | Neoteryx / Trajan Scientific and Medical | 200004 | 正確な低容量血液検体採取に使用される、容量吸収式マイクロサンプリング(VAMS)ポリマーチップ。 |
| N-メチル-N-(トリメチルシリル)トリフルオロアセトアミド (MSTFA) | Restek | 35601 | 酸性プロトンと反応させることで、分析物の極性と沸点を低下させるために使用されるシリル化剤。 |
| オーブン | Heraleus | 8.1E+09 | 誘導体化反応に使用:メトキシアミノ化において 30°C 90分間行い、トリメチルシリル化を 37°C 30分間。 |
| ペンタデカン | Sigma Aldrich | K2015R | 6.25 mg/Lで調製。注入品質を確認するため、最終的なGCバイアルへの移送前に各サンプルに添加した。 |
| Pro-Research 冷蔵遠心機 | Centurion Scientific Lab | CL00.1688.2500 | 〜まで冷却可能 4°C そして最大10,000 x gの遠心速度に達します。 |
| ピリジン | Sigma Aldrich | 23053 | 脱水グレード。一次誘導体化ステップにおいて、メトキシアミン塩酸塩を溶解するために使用する溶媒。 |
| ラウンドボトムマイクロ遠心チューブ | FLメディカル | TS-88530 | 再水和、抽出、および遠心分離の際に、VAMSチップを取り外し、保持するために使用します。 |
| トリメチルクロロシラン (TMCS) | Alfa Aesar | 提供されたソーステキストがありません。翻訳対象のテキストを入力してください。 | 誘導体化触媒。MSTFAに1% v/vの割合で添加する。 |
| ピンセット | 該当なし | 該当なし | チューブからVAMSチップを慎重に取り出す際に使用します。サンプル間ではメタノールで洗浄する必要があります。 |
| 超純水 (H2O)2O) | Hydrolab脱塩装置(ポーランド、ストラシン) | 提供されたソーステキストがありません。翻訳するテキストを入力してください。 | 18.2 MΩΩ·cm抵抗率。チップの再水和、抽出混合液、および移動相Aに使用する。 |
| 超音波洗浄機 Sonorex Digitec DT | バンデリン | 該当なし* | 30~60分間の振盪機による処理の代わりに、氷浴を用いて10分間で抽出する方法で使用します。 |
| 使い捨て接触作動式ランセット(穿刺深さ1.5 mm) | [会社 — ご確認をお願いします。 | [カタログ番号 # — ご確認をお願いします。 | 毛細管血採取のための指先穿刺に使用します(ステップ1.3)。 |
| エタノール溶液(70%) | [会社 — ご確認をお願いします。 | [カタログ番号 — ご確認をお願いします。 | サンプリング前(ステップ1.2)の指先の消毒に使用します。 |
| LC-QTOF-MSシステム(四重極飛行時間型質量分析計に接続されたBruker Elute LC) | Bruker | [カタログ番号 # — 確認してください | RP-LC-MS分析(セクション5)に使用した逆相LC-MSシステム。以前は材料表に記載せず、考察の本文中で直接名称を記載していた。 |
| GC-MSシステム(Bruker EVOQ-456) | Bruker | [カタログ番号 — ご確認をお願いします。 | GC-MS分析に使用したガスクロマトグラフ質量分析計(セクション6);以前は考察の本文中で直接的に記載されていた 材料リストのbb。 |
参考文献
- Gertsman I, Barshop BA. Promises and pitfalls of untargeted metabolomics. J Inherit Metab Dis. 2018;41(3):355-366.
- Gika H, Theodoridis G, Plumb RS, Wilson ID. Metabolic phenotyping (metabonomics/metabolomics) by liquid chromatography-mass spectrometry. In: Fanali S, Chankvetadze B, Haddad PR, Poole CF, Riekkola ML, editors. Liquid Chromatography. 3rd ed. Amsterdam: Elsevier; 2023. p. 403-429.
- Bossi E, et al. Revolutionizing blood collection: innovations, applications, and the potential of microsampling technologies for monitoring metabolites and lipids. Metabolites. 2024;14(1):46.
- Nys G, Kok MGM, Servais AC, Fillet M. Beyond dried blood spot: current microsampling techniques in the context of biomedical applications. TrAC Trends Anal Chem. 2017;97:326-332.
- Londhe V, Rajadhyaksha M. Opportunities and obstacles for microsampling techniques in bioanalysis: special focus on DBS and VAMS. J Pharm Biomed Anal. 2020;182:113102.
- Denniff P, Spooner N. Volumetric absorptive microsampling: a dried sample collection technique for quantitative bioanalysis. Anal Chem. 2014;86(16):8489-8495.
- de Sá e Silva DM, et al. Volumetric absorptive microsampling in the analysis of endogenous metabolites. Metabolites. 2023;13(10):1038.
- Thaitumu M, Gkanali V, Theodoridis G, Gika H. Connecting the dots: bridging microsamples and conventional blood matrices in metabolic biomarker analysis. Anal Sci Adv. 2025;6(2):e70044.
- Chiu HH, et al. A comparative study of plasma and dried blood spot metabolomics and its application to diabetes mellitus. Clin Chim Acta. 2024;552:117655.
- Tobin NH, et al. Comparison of dried blood spot and plasma sampling for untargeted metabolomics. Metabolomics. 2021;17(7):62.
- Cala MP, Meesters RJW. Comparative study on microsampling techniques in metabolic fingerprinting studies applying gas chromatography-MS analysis. Bioanalysis. 2017;9(17):1329-1340.
- Shen X, et al. Multi-omics microsampling for the profiling of lifestyle-associated changes in health. Nat Biomed Eng. 2024;8(1):11-29.
- Volani C, et al. VAMS-based blood capillary sampling for mass spectrometry-based human metabolomics studies. Metabolites. 2023;13(2):146.
- Drolet J, et al. Integrated metabolomics assessment of human dried blood spots and urine strips. Metabolites. 2017;7(3):35.
- Petrick LM, et al. Effects of storage temperature and time on metabolite profiles measured in dried blood spots, dried blood microsamplers, and plasma. Sci Total Environ. 2024;912:169383.
- Kong ST, Lim SH, Ching J, Ho PCL. GC-MS uncovers unique metabolic markers of drug-resistant epilepsy in capillary but not venous dried blood spots. J Pharm Biomed Anal. 2025;253:116561.
- Londoño-Osorio S, et al. Integrating blood microsampling devices with CE-MS for untargeted analysis of polar metabolomics. Microchem J. 2025;218:115278.
- Avella D, et al. An LC-MS untargeted metabolomic comparison between three blood microsampling devices, whole blood, and plasma. Metabolomics. 2026;22(3):89.
- Couacault P, Witting M. RPLC- and HILIC-based non-targeted metabolomics workflow for blood microsamples. Metabolomics. 2026;22(2):23.
- Londoño-Osorio S, et al. Deep insights into microsampling technologies for global lipidomic profiling of human whole blood using high-throughput LC-MS. Microchem J. 2025;213:113760.
- Thaitumu MN, et al. LC-MS-based global metabolic profiles of alternative blood specimens collected by microsampling. Metabolites. 2025;15(1):62.
- Sumner LW, et al. Proposed minimum reporting standards for chemical analysis. Metabolomics. 2007;3(3):211-221.
- Fiehn O. Metabolomics by gas chromatography-mass spectrometry: combined targeted and untargeted profiling. Curr Protoc Mol Biol. 2016;114(1):30.4.1-30.4.32.
- Volani C, et al. Pre-analytic evaluation of volumetric absorptive microsampling and integration in a mass spectrometry-based metabolomics workflow. Anal Bioanal Chem. 2017;409(26):6263-6276.
- Want EJ, et al. Solvent-dependent metabolite distribution, clustering, and protein extraction for serum profiling with mass spectrometry. Anal Chem. 2006;78(3):743-752.
- Bossi E, et al. Pre-analytic assessment of dried blood and dried plasma spots: integration in mass spectrometry-based metabolomics and lipidomics workflow. Anal Bioanal Chem. 2025;417(9):1791-1805.
- Marques de Sá e Silva D, et al. Toward minimally invasive metabolomics: GC-MS metabolic fingerprints of dried blood microsamples in comparison to plasma. Analyst. 2025;150(24):5445-5456.
- Louail P, et al. rformassspectrometry/Metabonaut: v1.1.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15190305
- Broadhurst D. broadhurstdavid/QC-MXP: QC:MXP version 2.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15233092
- Moros G, et al. Investigation of the derivatization conditions for GC-MS metabolomics of biological samples. Bioanalysis. 2017;9(1):53-65.
- Ioannidis M, et al. Analytical workflow for comprehensive blood metabolomics analysis by GC-MS: application to children with ventilator-associated pneumonia. J Chromatogr A. 2025;1753:465924.
- Kirwan JA, et al. Quality assurance and quality control reporting in untargeted metabolic phenotyping: mQACC recommendations for analytical quality management. Metabolomics. 2022;18(9):70.
再版と許可
この記事は公開されました
動画は近日公開