本レビューでは、外科的アプローチ、放射線療法、および標的療法を含む、頭蓋内脊索腫の病理学的分類と治療における最近の進展に関する臨床的およびトランスレーショナルなエビデンスを統合して解説します。
この記事について
サマリー
要約
脊索腫は稀な悪性骨腫瘍であり、Surveillance, Epidemiology, and End Results (SEER) データベースによると年間発症率は10万人あたり約0.08人で、そのうち頭蓋内脊索腫は全脊索腫症例の約3分の1を占めています。その希少性から、特にまれな病理学的サブタイプに関する疾患の理解は限定的であり、病理学的分類および最適な治療戦略に関する普遍的なコンセンサスは確立されていません。また、頭蓋内脊索腫は、肉眼的全摘出の困難さ、従来の放射線療法や化学療法への抵抗性、および高い再発率を特徴としており、これらが臨床管理を複雑にしています。本ナラティブレビューでは、外科的アプローチ、放射線療法、および標的療法に重点を置き、頭蓋内脊索腫の病理学的分類と治療に関する臨床研究およびトランスレーショナルリサーチを統合してまとめます。病理学的サブタイプのより詳細な特性解析に加え、神経内視鏡手術、陽子線治療、重粒子線治療、および分子標的治療の進歩により、疾患の分類と管理へのアプローチが拡大しました。これらの進展を評価することで、頭蓋内脊索腫の診断と治療における現在の戦略と今後の課題について、最新の概観を提供します。
概要
脊索腫は、脊索組織の残存物から発生する、まれで局所侵襲性の高い悪性骨腫瘍である。Surveillance, Epidemiology, and End Results (SEER) データベースによると、年間発症率は10万人あたり約0.08人であり、原発性悪性骨腫瘍の1%~4%を占める1,2。脊索腫は主に、斜台、脊柱、仙尾骨領域を含む軸骨格に発生する。頭蓋内脊索腫は全脊索腫の約27%~42%を占め、一般に増殖が緩やかで転移は稀な腫瘍である1,3,4,5,6,7。しかし、従来の放射線療法や化学療法への抵抗性に加え、完全な外科的切除が困難であることから、約30%~51%という再発率を呈する8,9,10,11,12,13,14,15。
脊索腫は病理学的に、従来型(古典的)脊索腫、低分化脊索腫、および脱分化脊索腫の3つのサブタイプに分類されます。従来型脊索腫は比較的予後が良好であり、可能であれば完全外科切除による管理が主となります。対照的に、低分化脊索腫および脱分化脊索腫はより侵襲的な挙動を示し、臨床転帰も不良であるため、手術、放射線治療、標的療法を含む多角的治療が必要となる場合があります。したがって、病理学的分類は治療法の選択および臨床管理において重要な役割を担っています。本レビューでは、病理学的サブタイプと治療戦略の関係に重点を置き、頭蓋内脊索腫の病理学的特性評価および治療における最近の進展について検討します。
レビューと展望
1. 分類
- 従来型/典型的脊索腫
従来型脊索腫は最も一般的な病理学的亜型である16,17。顕微鏡下では、腫瘍は主に粘液様間質に埋もれた上皮様細胞で構成され、線維性中隔によって分けられた小葉状に配列している11。これらの上皮様細胞は特徴的に空胞化した細胞質を含み、physaliphorous細胞または空胞細胞と呼ばれる。この特徴は1857年にドイツの病理学者ルドルフ・ウィルヒョウによって初めて記述された18。一部の脊索腫は、空胞化した細胞形態と硝子様軟骨基質の両方を呈し、組織学的に軟骨肉腫に類似している。これらの腫瘍は軟骨様脊索腫と呼ばれる6,19。軟骨様脊索腫は以前は独立した病理学的亜型に分類されていたが、最新の世界保健機関(WHO)の骨および軟部組織腫瘍分類では従来型脊索腫に含まれている。初期の研究では、軟骨様脊索腫は従来型脊索腫よりも予後が良好であることが示唆されていたが、より最近の研究では、両者の間の予後の差は最小限であることが示されている20,21,22,23。高分化な従来型脊索腫は、組織学的に良性脊索細胞腫瘍(BNCT)に類似することがある。BNCTはより予後が良好であり、通常は外科的介入を必要としないため、慎重な鑑別が重要である。従来型脊索腫は3つの脊索腫亜型の中で最も予後が良好であり、全生存期間の中央値は4~7年、10年生存率は約40%~60%である12。 - 低分化脊索腫
低分化脊索腫は非常に稀な亜型である。1980年代から1990年代にかけて、Sibley、Coffinおよび同僚らは、脊索腫に特徴的な空胞細胞を欠いているが、サイトケラチン、ビメンチン、S-100タンパク質への陽性反応を含む、脊索腫と一致する免疫組織化学的特徴を示す小児の悪性頭蓋底腫瘍について報告した24,25。その結果、独立した病理学的亜型としての分類は長期間にわたり議論の的となり、文献ではcellular chordomaやatypical chordomaといった不均一な用語が使用されていた24,25,26,27,28,29。低分化脊索腫は、2020年のWHO軟部組織および骨腫瘍分類において、正式に独立した亜型として認められた。顕微鏡下では、腫瘍細胞はラブドイド様および印環細胞様の形態を示し、従来型脊索腫に特徴的な空胞細胞を欠き、粘液様基質を示すことは稀である30,31,32。この亜型は、従来型脊索腫よりも大幅に予後が不良である。Hochらの研究では、低分化脊索腫患者6名のうち5名が死亡しており、これは83%の死亡率に相当する。また、2名に肺転移が認められ、唯一生存した患者に頸部リンパ節転移が認められた33。全生存期間の平均は、約9~53ヶ月の範囲であると報告されている32,34,35。 - 脱分化脊索腫
脱分化脊索腫はもう一つの稀な病理学的亜型であり、主に成人に影響を及ぼす。組織病理学的に、これらの腫瘍は二相性の形態を特徴とし、古典的な空胞様脊索腫細胞と、紡錘形細胞または多形細胞からなる高グレードな肉腫成分が共存している。これら2つの成分は明確な境界を維持しつつ、脊索腫分化から肉腫分化への移行を示す移行帯を呈している36。免疫組織化学的に、従来型成分は従来型脊索腫に類似しているが、肉腫成分はBrachyuryの発現消失を示し、サイトケラチンには陰性である37。Heffelfinger et al. はこの肉腫様への転換を「脱分化」と呼び、その後の研究で一般的に「脱分化脊索腫」という用語が採用されるようになった6,38,39,40。sarcomatoid chordomaやanaplastic chordomaといった用語も使用されてきた。一部の研究において「anaplastic chordoma」が低分化脊索腫を指していたため、これらの重複する用語を使い続けることは推奨されない41。脱分化脊索腫は、脊索腫の亜型の中で最も侵襲的な臨床経過と最も不良な予後を示し、診断後の全生存期間の中央値は通常24ヶ月未満である38,42。
2. 免疫組織化学および分子生物学
Brachyury遺伝子はT-box (TBX)遺伝子ファミリーに属し、そのコードタンパク質は脊索の発達において重要である43,44,45。Brachyuryの発現は胚脊索および脊索腫に強く限定されており、診断マーカーとして高い感度と特異性を示す22,43,45,46。したがって、Brachyuryは脊索腫を他の腫瘍と区別するための重要な免疫組織化学的マーカーとなる。また、その発現は脊索腫が脊索由来であるという分子的な証拠となる。いくつかの研究では、Brachyury陰性の脊索腫はBrachyury陽性の腫瘍よりも予後が悪いことが示唆されている46。しかし、この関連性は限られた数の研究で報告されているのみであり、さらなる検証が必要である。
SWI/SNF-related, matrix-associated, actin-dependent regulator of chromatin, subfamily B, member 1 (SMARCB1)は、switch/sucrose-non-fermentable (SWI/SNF) クロマチンリモデリング複合体のコア成分です。この腫瘍抑制遺伝子の喪失は、非定型テラトーイド・ラブドイド腫瘍の発症と強く関連しています34,47。SMARCB1は、低分化脊索腫以外の脊索腫サブタイプでは一般に保持されており、そのため低分化脊索腫を他のサブタイプと区別するのに役立ちます34,48。また、脊索腫は特徴的にサイトケラチンを発現し、その多くが上皮性膜抗原 (EMA) および S100 タンパク質を発現します21,46,49,50。これらの免疫組織化学的マーカーは、脊索腫を他の腫瘍と区別するのに有用です。脊索腫の病理学的サブタイプと免疫組織化学的特性を表1にまとめます。
| タイプ | ハイリスク集団 | 病理学的特性 | 免疫組織化学/分子生物学 | 予後 |
| 従来型脊索腫 | 成人 | 空胞化した細胞が存在する | Brachyury、サイトケラチン、S100タンパク質、およびSMARCB1に陽性 | 3つのサブタイプの中で最も良好な |
| 低分化脊索腫 | 小児および思春期の若年者 | 特徴的な空胞細胞の欠如 | SMARCB1の喪失 | 中級 |
| 脱分化型脊索腫 | 成人 | 空胞化した脊索腫細胞と高悪性度の肉腫成分の両方を含む | 分化成分は典型的な脊索腫に類似しており、脱分化成分ではBrachyuryの消失が認められ、サイトケラチンは陰性である。 | 不良 |
表1:脊索腫の病理学的亜型と免疫組織化学的特性。脊索腫の病理学的亜型とその主要な免疫組織化学的特性の要約。SMARCB1, SWI/SNF-related, matrix-associated, actin-dependent regulator of chromatin, subfamily B, member 1.
3. 治療
- 外科的治療
頭蓋内脊索腫において、外科的切除は依然として主要な治療手段である。頭蓋内脊索腫は多くの場合、斜台に発生するが、そこには重要な神経および血管構造が存在するため、腫瘍の完全切除は技術的に困難である。切除範囲は、重要な予後因子となる。51したがって、最大限の安全切除を行うことが、外科的管理における主要な目的であり続けています。
外科的アプローチは、大きく前方的、側方的、後方的なアプローチに分類されます。52,53,54北京天坛病院のデータによれば、頭蓋内脊索腫の約60%が斜台の上方3分の2に発生しています。55したがって、多くの頭蓋内脊索腫は腹側経鼻経蝶形骨洞アプローチで到達可能であり、周囲の解剖学的構造を温存しながら腫瘍切除を行うことができます。経蝶形骨洞手術は、内視鏡補助下または顕微鏡補助下の手技を用いて実施可能です。Komotaroらによる系統的レビューでは 他 頭蓋内コードーマ患者766例の転帰を分析し、従来の開頭手術よりも内視鏡下経鼻手術(EES)の方が総摘出率(GTR)が高い(61.0%)ことを報告した。 対 48.1%)56EES後の神経損傷、脳脊髄液(CSF)漏出、および髄膜炎の報告された発生率は、それぞれ1.3%、5.0%、0.9%であり、開創手術後の24.2%、10.7%、5.9%と比較して低かった。56死亡率および再発率についても、開腹手術群よりEES(内視鏡下切除術)群の方が低かった(4.7% 対 21.6%および16.8% 対 それぞれ40%)56肺炎、敗血症、尿崩症、創傷感染、または水頭症については、統計的に有意な差は報告されなかった。56遊離脂肪移植は、硬膜欠損の修復、脳脊髄液(CSF)漏出の減少、および硬膜欠損部位への物理的バリアの形成に寄与する可能性があります。55.
EESの限界は、主に腫瘍の部位、浸潤の範囲、および腫瘍の大きさに起因します。脊索腫は上部および中部斜台に発生することが多いですが、約3分の1は下部斜台に発生します。9,55下方の斜台は経蝶形骨アプローチの遠位端に位置するため、完全切除がより困難になる可能性があります。手術後の腫瘍残存率および再発率は、斜台上部および中部の脊索腫よりも、下方の脊索腫において高いことが報告されています。8そのような場合、far-lateralアプローチ(遠外側アプローチ)が検討されることがあります。また、腫瘍の浸潤状況もアプローチの選択に影響します。腫瘍が斜台を越えて両側に進展している場合、内視鏡的アプローチで得られる手術空間と術野が制限される可能性があります。そのため、代替のアプローチが報告されています。視神経の外側に進展する腫瘍には眼窩前頭開頭術が推奨されており、内頸動脈の外側に進展する腫瘍にはfar-lateralアプローチまたは後方経岩様アプローチが検討されます。57腫瘍の大きさもまた重要な要因です。直径が4 cmを超える、または体積が80 cm³を超える脊索腫では3 EES(内視鏡下外切除術)のみで完全に切除することが困難な場合があり、外科的アプローチの併用が必要となる可能性があります。58.
したがって、EESは斜台上部および中部の脊索腫に対する重要な外科的選択肢となります。斜台下部に位置する腫瘍、過大サイズの腫瘍、または広範な両側浸潤を伴う腫瘍については、解剖学的および生物学的特性に応じて外科的アプローチを個別に検討する必要があります。脊索腫の希少性と大規模なランダム化比較試験の欠如により、外科的アプローチを比較するエビデンスは依然として限られています。いくつかのメタ解析を除けば、最大規模の単一施設シリーズは北京天坛医院から報告されています。また、切除範囲および残存腫瘍の定義が研究間で異なるため、転帰を直接的に比較することにはさらなる制限があります。したがって、異なる外科的アプローチの相対的な利点と限界を明らかにするためには、標準化された転帰定義を用いたより大規模な多施設共同研究が必要です。 - 放射線治療
従来の放射線療法は、頭蓋内コードーマに対する効果が限定的です。陽子線治療(PBT)および重粒子線治療(CIRT)は、再発率の低下および生存率の向上に関連しています。23,32これらの粒子線を用いたアプローチでは、放射線経路の終端付近にブラッグピークとして知られる集中したエネルギー付与が生じます。これにより、隣接する正常組織への放射線被曝を低減しつつ、腫瘍に治療線量を照射することが可能になります。59,60,61PBTおよびCIRTは、脊髄、仙骨、および頭蓋内脊索腫の患者集団において評価されてきた。62,63,64,65,66,67Rodriguesらによる系統的レビューおよびメタ解析。 ら 報告された5年全生存率(OS)は、陽子線治療(PBT)で83%、炭素イオン線治療(CIRT)で89%であり、5年無増悪生存率(PFS)はそれぞれ84%および81%であった。67PBT(陽子線治療)およびCIRT(炭素イオン線治療)には専用の施設と大型粒子加速器が必要であり、利用可能性が制限されている。また、モダリティの選択や線量処方を含む、標準化された放射線治療プロトコルも確立されていない。先行研究では頭蓋外脊索腫の集団が評価されることが多い一方で、頭蓋内脊索腫に特化したエビデンスは比較的限定的なままである。67,68,69これらの要因が、粒子線放射線療法のより広範な適用および直接的な比較を妨げ続けている。 - 薬物療法
- 標的治療
脊索腫において評価されている標的療法には、血小板由来成長因子受容体(PDGFR)、上皮成長因子受容体(EGFR)、および血管内皮増殖因子受容体(VEGFR)の阻害剤が含まれます。
イマチニブメシル酸塩は、PDGFRを標的とするチロシンキナーゼ阻害剤(TKI)であり、脊索腫において広く研究されている。70,71報告されている部分奏効率(PR率)は0%~5%、安定(SD)率は69%~74%、進行(PD)率は26%~28%の範囲であり、無増悪生存期間(PFS)の中央値は約9か月、全生存期間(OS)は約30~35か月の範囲である。72,73,74イマチニブは、エベロリムスやシロリムスなどの哺乳類ラパマイシン標的タンパク質(mTOR)阻害剤、およびシクロホスファミドとの併用についても評価されています。75,76,77別のPDGFR阻害剤であるダサチニブについても、脊索腫での評価が行われている。32名の患者を対象とした第2相試験において、無増悪生存期間(PFS)の中央値は6.3か月であり、2年および5年の全生存期間(OS)率はそれぞれ43%および18%であった。78.
脊索腫において評価されたEGFR阻害剤には、エルロチニブ、ラパチニブ、セツキシマブがある。エルロチニブに関する臨床的エビデンスは依然として限られている。エルロチニブ単剤療法を受けた5名の患者を対象に、固形がん治療評価基準(RECIST)に基づいて評価した研究では、1名が部分奏効(PR)を達成し、4名が安定(SD)であった。74エルロチニブは、セツキシマブ、リンシチニブ、およびその他の薬剤との併用療法においても評価されている。79,80,81,82,83,84Stacchiottiらによる第II相試験 他 ラパチニブ単剤療法を評価し、部分奏効(PR)率40%、安定(SD)率50%、進行(PD)率10%であり、無増悪生存期間(PFS)の中央値は8か月、全生存期間(OS)の中央値は25か月であったと報告した。85セツキシマブ、ゲフィチニブ、およびその他のEGFR阻害薬が脊索腫において報告されているが、得られているエビデンスは依然として限定的であり、さらなる調査が必要である。86,87.
ソラフェニブは、VEGFRおよびPDGFRを標的とするTKIである。88,8927名の患者を対象とした第2相試験において、PR(部分奏効)率は4%、6か月PFS(無増悪生存)率は85.35%、6か月OS(全生存)率は100%、9か月PFS率は約73%、12か月OS率は約86.5%であった。89別の臨床研究では、PR率、SD率、PD率がそれぞれ9%、82%、9%であったことが報告されている。74スニニチニブおよびパゾパニブは、同様の薬理学的機序を持つ、その他のマルチターゲットチロシンキナーゼ阻害剤(TKI)である。90,91,92スニチニブで報告されたSD率およびPD率はそれぞれ44%および56%であったのに対し、パゾパニブのSD率およびPD率はともに50%であった。また、一部の患者では最大15か月のPFSが報告された。93,94.
総じて、既存の研究はPDGFR、EGFR、およびVEGFRを標的とする療法の潜在的な疾患制御能を示唆している。しかし、エビデンスベースは、サンプルサイズの小ささ、症例報告、および回顧的解析によって依然として限定的である。最大規模の第2相試験でも組み入れ患者数は56名であり、大規模な系統的臨床研究が不足していることが示されている。また、ほとんどの研究では、病理学的サブタイプによる層別化を行わずに進行性脊索腫を評価している。その結果、これらの薬剤の異なる病理学的サブタイプにおける治療活性は、十分に定義されていないままである。症例報告以外の選定した研究を以下にまとめる。 表2脊索腫において評価されている標的療法には、血小板由来成長因子受容体(PDGFR)、上皮成長因子受容体(EGFR)、および血管内皮増殖因子受容体(VEGFR)の阻害剤が含まれます(図1). - 細胞毒性薬
カンプトテシン系薬剤およびアルキル化剤も、脊索腫において評価されています。進行性または転移性脊索腫患者を対象とした経口9-ニトロカンプトテシンの第II相試験では、無増悪生存期間(PFS)の中央値は9.9週であり、3か月および6か月のPFS率はそれぞれ47%および33%であったことが報告されています。95小規模なレトロスペクティブシリーズにおいて、Dhallは 他 術後にシクロホスファミドおよびエトポシドによる治療を受けた3名の患者について報告した。長期追跡調査において、全症例で再発は認められず、追跡期間の中央値は9年(範囲:6〜13年)であった。96別の報告では、ビンクリスチン、シクロホスファミド、およびエトポシドで治療した小児患者において完全寛解が得られたことが述べられており、磁気共鳴画像法(MRI)では3か月時点で腫瘍の縮小が認められ、12か月および30か月のフォローアップでは腫瘍は検出されませんでした。97アントラサイクリン系薬剤およびシスプラチンにおいても、一部の患者で部分奏効が得られたとの報告がある。しかし、これらの報告は主に低分化または脱分化脊索腫を対象としたものであり、得られているエビデンスは依然として限定的である。 - その他の薬剤
パルボシクリブは、サイクリン依存性キナーゼ(CDK)阻害剤である。CDKは、細胞周期の調節および転写に関与するセリン/スレオニンキナーゼである。CDKN2AおよびCDKN2Bのホモ接合型欠損が一部の脊索腫で報告されており、これはCDK活性の変化および腫瘍の増殖に関連している。98パルボシクリブは、脊索腫細胞株および患者由来異種移植片(PDX)において評価されており、第2相臨床試験も開始されている。99,100,101,102.
現在検討されている免疫療法のアプローチには、免疫チェックポイント阻害剤、T細胞療法、モノクローナル抗体、およびBrachyuryを標的としたワクチン療法が含まれる。ほとんどの研究は依然として初期段階にあり、現時点では臨床的有用性の根拠は限られている。103,104,105,106また、根底にある調節メカニズムについてもさらなる解明が必要である。したがって、これらのアプローチは、脊索腫に対する研究段階の治療戦略にとどまっている。
- 標的治療
| ターゲット | 薬剤 | 研究タイプ | サンプルサイズ | PR (%) | SD (%) | PD (%) | 無増悪生存期間 | オペレーティングシステム |
| 血小板由来成長因子受容体 | イマチニブ | フェーズ2 | 56 | 2 | 70 | 28 | 9.2ヶ月 | 35か月 |
| イマチニブ | 後向きケースシリーズ | 46 | 0 | 74 | 26 | 9.9か月 | 30か月 | |
| イマチニブ | 後ろ向き研究 | 62 | 5 | 69 | 26 | NR | NR | |
| ダサチニブ | フェーズ2 | 32 | NR | NR | NR | 6.3カ月 | NR | |
| EGFR(上皮成長因子受容体) | エルロチニブ | 回顧的研究 | 5 | 20 | 80 | NR | 4か月 | NR |
| ラパチニブ | フェーズ2 | 18 | 40 | 50 | 10 | 8か月 | 25ヶ月 | |
| 血管内皮細胞増殖因子受容体 | ソラフェニブ | フェーズ2 | 27 | 4 | NR* | NR* | 6か月無増悪生存率(PFS):85.35%、9か月無増悪生存率(PFS):73.0% | 6ヶ月全生存率(OS):100%;12ヶ月全生存率(OS):86.5% |
| ソラフェニブ | レトロスペクティブ研究 | 11 | 9 | 82 | 9 | NR | NR | |
| スニチニブ | フェーズ2 | 9 | NR | 44 | 56 | NR | NR | |
| パゾパニブ | ケースシリーズ | 4 | NR | 50 | 50 | 8.5カ月 | NR | |
| 略語:PR、部分奏効;SD、安定した病勢;PD、進行;PFS、無増悪生存期間;OS、全生存期間 | ||||||||
| 脚注、Bompasらによる研究において。89、無増悪生存期間(PFS)および全生存期間(OS)の中央値は記載されていなかった。これらのデータは、6/9ヶ月および12ヶ月時点のPFS率である。 | ||||||||
表2:脊索腫における選択的標的治療研究。治療反応および生存転帰を含む、脊索腫における標的治療を評価した選択的研究のまとめ。PR:部分奏効、SD:安定、PD:進行、PFS:無増悪生存期間、OS:全生存期間。
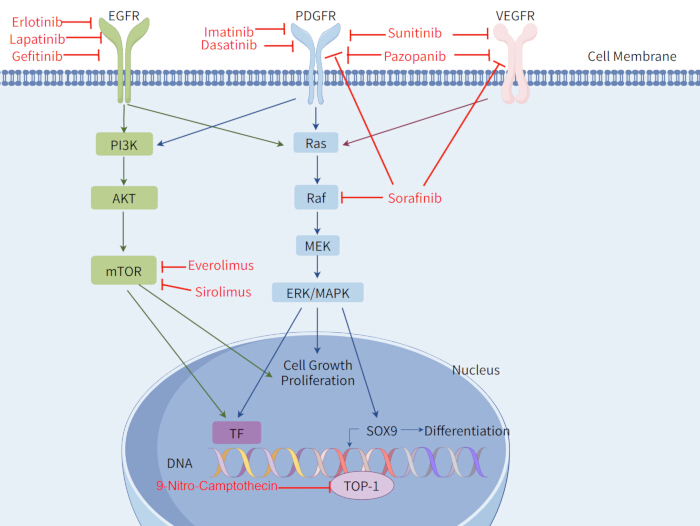
図 1: 脊索腫に関連する治療標的およびシグナル伝達経路。 脊索腫に関連する治療標的および関連するシグナル伝達経路の概要。 EGFR, 表皮成長因子受容体; PDGFR, 血小板由来成長因子受容体; VEGFR, 血管内皮細胞成長因子受容体; PI3K, ホスホイノシチド3-キナーゼ; AKT, プロテインキナーゼB; mTOR, rapamycinの哺乳類標的; Ras, rat sarcoma; Raf, rapidly accelerated fibrosarcoma; MEK, ミトゲン活性化プロテインキナーゼキナーゼ; ERK, 細胞外信号調節キナーゼ; MAPK, ミトゲン活性化プロテインキナーゼ; TF, 転写因子; SOX9, SRY-box転写因子9; TOP-1, トポイソメラーゼI。 FigDrawを用いて作成。 この図の拡大版を表示するには、ここをクリックしてください。
結論
病理学的分類と治療の進歩により、脊索腫の理解と管理が向上しました。2020年のWHO分類では、低分化脊索腫を独立した疾患として認めることで、脊索腫の分類が精緻化されました。頭蓋内脊索腫の主治療は依然として外科的切除です。内視鏡下経鼻手術は、斜台上部および中部を含む腫瘍に対して良好な結果を示しており、観察研究において全摘出率の向上と再発率の低下が報告されています。しかしながら、得られているエビデンスの多くはレトロスペクティブな研究やプールされた臨床シリーズに基づいているため、手術アプローチの選択は腫瘍の位置、範囲、および大きさに依存させるべきです。
切除不能、残存、または再発性の疾患に対しては、陽子線治療および重粒子線治療が重要な治療選択肢であり、無増悪生存期間および全生存期間において良好な結果が示されています。PDGFR阻害剤やその他の分子標的薬を含む標的療法も、進行性脊索腫において有効性が示されていますが、それを裏付けるエビデンスは依然として限定的です。治療にあたっては、病理学的亜型を考慮する必要があります。典型的脊索腫は一般的に予後がより良好であり、主に手術で管理され、臨床状況に応じて放射線治療が検討されます。低分化および脱分化脊索腫はより侵襲的な臨床経過をたどり、手術、放射線治療、全身療法を含む集学的治療が必要となることが多いです。
いくつかの限界が残っている。脊索腫は稀であり、利用可能な研究の多くは少数の患者コホートに基づいている。投与量や治療サイクルを含む標準的な化学療法レジメンは確立されていない。陽子線治療と重粒子線治療の直接的な比較は依然として限られており、どちらのアプローチも専門的な施設を必要とする。放射線療法および全身治療の研究も主に進行した疾患に焦点を当てており、病理学的サブタイプ間での治療成績を比較したエビデンスは限られている。異なる脊索腫サブタイプにおけるこれらの治療の役割を明確にし、治療選択を改善するためには、さらなる臨床研究が必要である。
開示事項
開示すべき利益相反はありません。
謝辞
公的、商業的、または非営利セクターの助成機関から、特定の助成金は受領していません。
参考文献
- McMaster ML et al. Chordoma: incidence and survival patterns in the United States, 1973–1995. Cancer Causes Control. 2001;12(1):1-11. doi:10.1023/A:1008947301735.
- Healey JH, Lane JM. Chordoma: a critical review of diagnosis and treatment. Orthop Clin North Am. 1989;20(3):417-426.
- Eriksson B, Gunterberg B, Kindblom LG. Chordoma: a clinicopathologic and prognostic study of a Swedish national series. Acta Orthop Scand. 1981;52(1):49-58. doi:10.3109/17453678108991758.
- Higinbotham NL, Phillips RF, Farr HW, Hustu HO. Chordoma: thirty-five-year study at Memorial Hospital. Cancer. 1967;20(11):1841-1850. doi:10.1002/1097-0142(196711)20:11<1841::AID-CNCR2820201107>3.0.CO;2-2.
- Chambers KJ et al. Incidence and survival patterns of cranial chordoma in the United States. Laryngoscope. 2014;124(5):1097-1102. doi:10.1002/lary.24420.
- Heffelfinger MJ, Dahlin DC, MacCarty CS, Beabout JW. Chordomas and cartilaginous tumors at the skull base. Cancer. 1973;32(2):410-420. doi:10.1002/1097-0142(197308)32:2<410::AID-CNCR2820320219>3.0.CO;2-S.
- Soo MY. Chordoma: review of clinicoradiological features and factors affecting survival. Australas Radiol. 2001;45(4):427-434. doi:10.1046/j.1440-1673.2001.00950.x.
- Jahangiri A et al. Factors predicting recurrence after resection of clival chordoma using variable surgical approaches and radiation modalities. Neurosurgery. 2015;76(2):179–186. doi:10.1227/NEU.0000000000000611.
- Sen C et al. Clival chordomas: clinical management, results, and complications in 71 patients. J Neurosurg. 2010;113(5):1059-1071. doi:10.3171/2009.9.JNS08596.
- Di Maio S, Temkin N, Ramanathan D, Sekhar LN. Current comprehensive management of cranial base chordomas: 10-year meta-analysis of observational studies. J Neurosurg. 2011;115(6):1094-1105. doi:10.3171/2011.7.JNS11355.
- Wasserman JK, Gravel D, Purgina B. Chordoma of the head and neck: a review. Head Neck Pathol. 2018;12(2):261–268. doi:10.1007/s12105-017-0860-8.
- Yamaguchi T, Imada H, Iida S, Szuhai K. Notochordal tumors. Surg Pathol Clin. 2017;10(3):637-656. doi:10.1016/j.path.2017.04.008.
- Colia V, Stacchiotti S. Medical treatment of advanced chordomas. Eur J Cancer. 2017;83:220-228. doi:10.1016/j.ejca.2017.06.038.
- Radaelli S et al. Sacral chordoma: long-term outcome of a large series of patients surgically treated at two reference centers. Spine. 2016;41(12):1049-1057. doi:10.1097/BRS.0000000000001604.
- Fischbein NJ, Kaplan MJ, Holliday RA, Dillon WP. Recurrence of clival chordoma along the surgical pathway. AJNR Am J Neuroradiol. 2000;21(3):578-583.
- Lee IJ, Lee RJ, Fahim DK. Prognostic factors and survival outcome in patients with chordoma in the United States: a population-based analysis. World Neurosurg. 2017;104:346-355. doi:10.1016/j.wneu.2017.04.118.
- Tauziède-Espariat A et al. Prognostic and therapeutic markers in chordomas: a study of 287 tumors. J Neuropathol Exp Neurol. 2016;75(2):111-120. doi:10.1093/jnen/nlv010.
- Sahyouni R, Goshtasbi K, Mahmoodi A, Chen JW. A historical recount of chordoma. J Neurosurg Spine. 2018;28(4):422-428. doi:10.3171/2017.7.SPINE17668.
- Rosenberg AE, Brown GA, Bhan AK, Lee JM. Chondroid chordoma—a variant of chordoma: a morphologic and immunohistochemical study. Am J Clin Pathol. 1994;101(1):36-41. doi:10.1093/ajcp/101.1.36.
- Forsyth PA et al. Intracranial chordomas: a clinicopathological and prognostic study of 51 cases. J Neurosurg. 1993;78(5):741-747. doi:10.3171/jns.1993.78.5.0741.
- Mitchell A et al. Chordoma and chondroid neoplasms of the spheno-occiput: an immunohistochemical study of 41 cases with prognostic and nosologic implications. Cancer. 1993;72(10):2943-2949. doi:10.1002/1097-0142(19931115)72:10<2943::AID-CNCR2820721014>3.0.CO;2-6.
- Vujovic S et al. Brachyury, a crucial regulator of notochordal development, is a novel biomarker for chordomas. J Pathol. 2006;209(2):157-165. doi:10.1002/path.1969.
- Jian BJ et al. Adjuvant radiation therapy and chondroid chordoma subtype are associated with a lower tumor recurrence rate of cranial chordoma. J Neurooncol. 2010;98(1):101-108. doi:10.1007/s11060-009-0068-1.
- Sibley RK, Day DL, Dehner LP, Trueworthy RC. Metastasizing chordoma in early childhood: a pathological and immunohistochemical study with review of the literature. Pediatr Pathol. 1987;7(3):287-301. doi:10.1080/15513818709177131.
- Coffin CM, Swanson PE, Wick MR, Dehner LP. Chordoma in childhood and adolescence: a clinicopathologic analysis of 12 cases. Arch Pathol Lab Med. 1993;117(9):927-933.
- Becker LE, Yates AJ, Hoffman HJ, Norman MG. Intracranial chordoma in infancy: case report. J Neurosurg. 1975;42(3):349-352. doi:10.3171/jns.1975.42.3.0349.
- Wold LE, Laws ER. Cranial chordomas in children and young adults. J Neurosurg. 1983;59(6):1043-1047. doi:10.3171/jns.1983.59.6.1043.
- Borba LA, Al-Mefty O, Mrak RE, Suen J. Cranial chordomas in children and adolescents. J Neurosurg. 1996;84(4):584-591. doi:10.3171/jns.1996.84.4.0584.
- Sassin JF, Chutorian AM. Intracranial chordoma in children. Arch Neurol. 1967;17(1):89-93. doi:10.1001/archneur.1967.00470250093010.
- Tirabosco R, O'Donnell P, Flanagan AM. Notochordal tumors. Surg Pathol Clin. 2021;14(4):619-643. doi:10.1016/j.path.2021.06.006.
- Karpathiou G et al. Chordomas: a review with emphasis on their pathophysiology, pathology, molecular biology, and genetics. Pathol Res Pract. 2020;216(9):153089. doi:10.1016/j.prp.2020.153089.
- Yeter HG, Kosemehmetoglu K, Soylemezoglu F. Poorly differentiated chordoma: review of 53 cases. APMIS. 2019;127(9):607–615. doi:10.1111/apm.12978.
- Hoch BL, Nielsen GP, Liebsch NJ, Rosenberg AE. Base of skull chordomas in children and adolescents: a clinicopathologic study of 73 cases. Am J Surg Pathol. 2006;30(7):811-818. doi:10.1097/01.pas.0000209828.39477.ab.
- Hasselblatt M et al. Poorly differentiated chordoma with SMARCB1/INI1 loss: a distinct molecular entity with dismal prognosis. Acta Neuropathol. 2016;132(1):149-151. doi:10.1007/s00401-016-1574-9.
- Shih AR et al. Clinicopathologic characteristics of poorly differentiated chordoma. Mod Pathol. 2018;31(8):1237-1245. doi:10.1038/s41379-018-0002-1.
- Morimitsu Y, Aoki T, Yokoyama K, Hashimoto H. Sarcomatoid chordoma: chordoma with a massive malignant spindle-cell component. Skeletal Radiol. 2000;29(12):721-725. doi:10.1007/s002560000264.
- Hung YP et al. Dedifferentiated chordoma: clinicopathologic and molecular characteristics with integrative analysis. Am J Surg Pathol. 2020;44(9):1213-1223. doi:10.1097/PAS.0000000000001501.
- Meis JM et al. “Dedifferentiated” chordoma: a clinicopathologic and immunohistochemical study of three cases. Am J Surg Pathol. 1987;11(7):516-525. doi:10.1097/00000478-198707000-00003.
- Smith J, Reuter V, Demas B. Case report 576. Anaplastic sacrococcygeal chordoma (dedifferentiated chordoma). Skeletal Radiol. 1989;18(7):561-564. doi:10.1007/BF00351762.
- Ng WK, Tang V. Crush preparation findings of “sarcomatoid” chordoma of the sacrum: report of a case with histologic, immunohistochemical, and ultrastructural correlation. Diagn Cytopathol. 2001;25(6):406-410. doi:10.1002/dc.10024.
- Chavez JA, Nasir Ud Din, Memon A, Perry A. Anaplastic chordoma with loss of INI1 and brachyury expression in a 2-year-old girl. Clin Neuropathol. 2014;33(6):418-420. doi:10.5414/NP300724.
- Fernandez-Miranda JC et al. Clival chordomas: a pathological, surgical, and radiotherapeutic review. Head Neck. 2014;36(6):892-906. doi:10.1002/hed.23415.
- Miettinen M et al. Nuclear Brachyury expression is consistent in chordoma, common in germ cell tumors and small cell carcinomas, and rare in other carcinomas and sarcomas: an immunohistochemical study of 5229 cases. Am J Surg Pathol. 2015;39(10):1305-1312. doi:10.1097/PAS.0000000000000462.
- Showell C, Binder O, Conlon FL. T-box genes in early embryogenesis. Dev Dyn. 2004;229(1):201-218. doi:10.1002/dvdy.10480.
- Jambhekar NA et al. Revisiting chordoma with brachyury, a “new age” marker: analysis of a validation study on 51 cases. Arch Pathol Lab Med. 2010;134(8):1181-1187. doi:10.5858/2009-0476-OA.1.
- Oakley GJ, Fuhrer K, Seethala RR. Brachyury, SOX-9, and podoplanin, new markers in the skull base chordoma vs chondrosarcoma differential: a tissue microarray-based comparative analysis. Mod Pathol. 2008;21(12):1461-1469. doi:10.1038/modpathol.2008.144.
- Roberts CWM, Leroux MM, Fleming MD, Orkin SH. Highly penetrant, rapid tumorigenesis through conditional inversion of the tumor suppressor gene Snf5. Cancer Cell. 2002;2(5):415-425. doi:10.1016/S1535-6108(02)00185-X.
- Mobley BC et al. Loss of SMARCB1/INI1 expression in poorly differentiated chordomas. Acta Neuropathol. 2010;120(6):745-753. doi:10.1007/s00401-010-0767-x.
- Tirabosco R et al. Brachyury expression in extra-axial skeletal and soft tissue chordomas: a marker that distinguishes chordoma from mixed tumor/myoepithelioma/parachordoma in soft tissue. Am J Surg Pathol. 2008;32(4):572-580. doi:10.1097/PAS.0b013e31815b693a.
- Al-Adnani M, Cannon SR, Flanagan AM. Chordomas do not express CD10 and renal cell carcinoma antigen: an immunohistochemical study. Histopathology. 2005;47(5):535-537. doi:10.1111/j.1365-2559.2005.02131.x.
- Barber SM et al. Chordoma—current understanding and modern treatment paradigms. J Clin Med. 2021;10(5):1054. doi:10.3390/jcm10051054.
- Crumley RL, Gutin PH. Surgical access for clivus chordoma: the University of California, San Francisco, experience. Arch Otolaryngol Head Neck Surg. 1989;115(3):295-300. doi:10.1001/archotol.1989.01860270037011.
- Blevins NH, Jackler RK, Kaplan MJ, Gutin PH. Combined transpetrosal-subtemporal craniotomy for clival tumors with extension into the posterior fossa. Laryngoscope. 1995;105(9):975-982. doi:10.1288/00005537-199509000-00018.
- Bertalanffy H, Seeger W. The dorsolateral, suboccipital, transcondylar approach to the lower clivus and anterior portion of the craniocervical junction. Neurosurgery. 1991;29(6):815-821. doi:10.1097/00006123-199112000-00002.
- Wang L et al. Clinical features and surgical outcomes of patients with skull base chordoma: a retrospective analysis of 238 patients. J Neurosurg. 2017;127(6):1257-1267. doi:10.3171/2016.9.JNS16559.
- Komotar RJ et al. The endoscope-assisted ventral approach compared with open microscope-assisted surgery for clival chordomas. World Neurosurg. 2011;76(3-4):318-327. doi:10.1016/j.wneu.2011.02.026.
- Koutourousiou M et al. Endoscopic endonasal approach for resection of cranial base chordomas: outcomes and learning curve. Neurosurgery. 2012;71(3):614-625. doi:10.1227/NEU.0b013e31825ea3e0.
- Fraser JF et al. Endoscopic endonasal transclival resection of chordomas: operative technique, clinical outcome, and review of the literature. J Neurosurg. 2010;112(5):1061-1069. doi:10.3171/2009.7.JNS081504.
- Yaniv D et al. Skull base chordomas: review of current treatment paradigms. World J Otorhinolaryngol Head Neck Surg. 2020;6(2):125-131. doi:10.1016/j.wjorl.2020.01.008.
- Konieczkowski DJ, DeLaney TF, Yamada Y. Radiation strategies for spine chordoma: proton beam, carbon ions, and stereotactic body radiation therapy. Neurosurg Clin N Am. 2020;31(2):263-288. doi:10.1016/j.nec.2019.12.002.
- Wu S et al. Carbon ion radiotherapy for patients with extracranial chordoma or chondrosarcoma: initial experience from Shanghai Proton and Heavy Ion Center. J Cancer. 2019;10(15):3315-3322. doi:10.7150/jca.29667.
- Mima M et al. Particle therapy using carbon ions or protons as a definitive therapy for patients with primary sacral chordoma. Br J Radiol. 2014;87(1033):20130512. doi:10.1259/bjr.20130512.
- Uhl M et al. Carbon ion beam treatment in patients with primary and recurrent sacrococcygeal chordoma. Strahlenther Onkol. 2015;191(7):597-603. doi:10.1007/s00066-015-0825-3.
- Imai R et al. Carbon ion radiation therapy for unresectable sacral chordoma: an analysis of 188 cases. Int J Radiat Oncol Biol Phys. 2016;95(1):322-327. doi:10.1016/j.ijrobp.2016.02.012.
- Fuchs B et al. Operative management of sacral chordoma. J Bone Joint Surg Am. 2005;87(10):2211-2216. doi:10.2106/JBJS.D.02693.
- Stacchiotti S et al. Chordoma of the mobile spine and sacrum: a retrospective analysis of a series of patients surgically treated at two referral centers. Ann Surg Oncol. 2010;17(1):211-219. doi:10.1245/s10434-009-0740-x.
- Rodrigues ACLF et al. Proton beam and carbon ion radiotherapy in skull base chordoma: a systematic review, meta-analysis and meta-regression with trial sequential analysis. Neurosurg Rev. 2024;47(1):893. doi:10.1007/s10143-024-03117-1.
- Potter GM et al. Skull base chordoma and chondrosarcoma: neuroradiologist's guide to diagnosis, surgical management, and proton beam therapy. Radiographics. 2024;44(10):e240036. doi:10.1148/rg.240036.
- Gersey ZC et al. A refined treatment strategy for skull base chordoma: a protocol and management algorithm. Neurosurg Rev. 2025;48(1):729. doi:10.1007/s10143-025-03869-4.
- Tamborini E et al. Molecular and biochemical analyses of platelet-derived growth factor receptor B, PDGFRA, and KIT receptors in chordomas. Clin Cancer Res. 2006;12(23):6920-6928. doi:10.1158/1078-0432.CCR-06-1584.
- Zeinali M et al. Systematic review of novel target therapies and clinical trials in chordoma. Clin Neurol Neurosurg. 2025;259:109222. doi:10.1016/j.clineuro.2025.109222.
- Hindi N et al. Imatinib in advanced chordoma: a retrospective case series analysis. Eur J Cancer. 2015;51(17):2609-2614. doi:10.1016/j.ejca.2015.07.038.
- Stacchiotti S et al. Phase II study of imatinib in advanced chordoma. J Clin Oncol. 2012;30(9):914-920. doi:10.1200/JCO.2011.35.3656.
- Lebellec L et al. Advanced chordoma treated by first-line molecular targeted therapies: outcomes and prognostic factors. A retrospective study of the French Sarcoma Group (GSF/GETO) and the Association des Neuro-Oncologues d'Expression Française (ANOCEF). Eur J Cancer. 2017;79:119-128. doi:10.1016/j.ejca.2017.03.037.
- Stacchiotti S et al. Imatinib and everolimus in patients with progressing advanced chordoma: a phase 2 clinical study. Cancer. 2018;124(20):4056-4063. doi:10.1002/cncr.31685.
- Stacchiotti S et al. Response to imatinib plus sirolimus in advanced chordoma. Ann Oncol. 2009;20(11):1886-1894. doi:10.1093/annonc/mdp210.
- Adenis A et al. A dose-escalating phase I of imatinib mesylate with fixed dose of metronomic cyclophosphamide in targeted solid tumours. Br J Cancer. 2013;109(10):2574-2578. doi:10.1038/bjc.2013.648.
- Schuetze SM et al. Phase 2 study of dasatinib in patients with alveolar soft part sarcoma, chondrosarcoma, chordoma, epithelioid sarcoma, or solitary fibrous tumor. Cancer. 2017;123(1):90-97. doi:10.1002/cncr.30379.
- Singhal N, Kotasek D, Parnis FX. Response to erlotinib in a patient with treatment refractory chordoma. Anticancer Drugs. 2009;20(10):953-955. doi:10.1097/CAD.0b013e328330c7f0.
- Launay SG et al. Efficacy of epidermal growth factor receptor targeting in advanced chordoma: case report and literature review. BMC Cancer. 2011;11:423. doi:10.1186/1471-2407-11-423.
- Houessinon A et al. Sustained response of a clivus chordoma to erlotinib after imatinib failure. Case Rep Oncol. 2015;8(1):25-29. doi:10.1159/000371843.
- Macaulay VM et al. Phase I dose-escalation study of linsitinib (OSI-906) and erlotinib in patients with advanced solid tumors. Clin Cancer Res. 2016;22(12):2897-2907. doi:10.1158/1078-0432.CCR-15-2218.
- Migliorini D et al. First report of clinical responses to immunotherapy in 3 relapsing cases of chordoma after failure of standard therapies. Oncoimmunology. 2017;6(8):e1338235. doi:10.1080/2162402X.2017.1338235.
- Asklund T et al. Durable stabilization of three chordoma cases by bevacizumab and erlotinib. Acta Oncol. 2014;53(7):980-984. doi:10.3109/0284186X.2013.878472.
- Stacchiotti S et al. Phase II study on lapatinib in advanced EGFR-positive chordoma. Ann Oncol. 2013;24(7):1931-1936. doi:10.1093/annonc/mdt117.
- Hof H, Welzel T, Debus J. Effectiveness of cetuximab/gefitinib in the therapy of a sacral chordoma. Onkologie. 2006;29(12):572-574. doi:10.1159/000096283.
- Lindèn O, Stenberg L, Kjellén E. Regression of cervical spinal cord compression in a patient with chordoma following treatment with cetuximab and gefitinib. Acta Oncol. 2009;48(1):158-159. doi:10.1080/02841860802266672.
- Wilhelm SM et al. BAY 43-9006 exhibits broad spectrum oral antitumor activity and targets the RAF/MEK/ERK pathway and receptor tyrosine kinases involved in tumor progression and angiogenesis. Cancer Res. 2004;64(19):7099-7109. doi:10.1158/0008-5472.CAN-04-1443.
- Bompas E et al. Sorafenib in patients with locally advanced and metastatic chordomas: a phase II trial of the French Sarcoma Group (GSF/GETO). Ann Oncol. 2015;26(10):2168-2173. doi:10.1093/annonc/mdv300.
- Chow LQM, Eckhardt SG. Sunitinib: from rational design to clinical efficacy. J Clin Oncol. 2007;25(7):884–896. doi:10.1200/JCO.2006.06.3602.
- Chellappan DK et al. The role of pazopanib on tumour angiogenesis and in the management of cancers: a review. Biomed Pharmacother. 2017;96:768-781. doi:10.1016/j.biopha.2017.10.058.
- Meng T et al. Molecular targeted therapy in the treatment of chordoma: a systematic review. Front Oncol. 2019;9:30. doi:10.3389/fonc.2019.00030.
- George S et al. Multicenter phase II trial of sunitinib in the treatment of nongastrointestinal stromal tumor sarcomas. J Clin Oncol. 2009;27(19):3154-3160. doi:10.1200/JCO.2008.20.9890.
- Lipplaa A, Dijkstra S, Gelderblom H. Efficacy of pazopanib and sunitinib in advanced axial chordoma: a single reference centre case series. Clin Sarcoma Res. 2016;6:19. doi:10.1186/s13569-016-0059-x.
- Chugh R et al. Phase II study of 9-nitro-camptothecin in patients with advanced chordoma or soft tissue sarcoma. J Clin Oncol. 2005;23(15):3597-3604. doi:10.1200/JCO.2005.02.170.
- Dhall G et al. The role of chemotherapy in pediatric clival chordomas. J Neurooncol. 2011;103(3):657-662. doi:10.1007/s11060-010-0441-0.
- Al-Rahawan MM, Siebert JD, Mitchell CS, Smith SD. Durable complete response to chemotherapy in an infant with a clival chordoma. Pediatr Blood Cancer. 2012;59(2):323-325. doi:10.1002/pbc.23297.
- Martinez Moreno M et al. Shedding light on emerging therapeutic targets for chordoma. Expert Opin Ther Targets. 2023;27(8):705-713. doi:10.1080/14728222.2023.2248382.
- Von Witzleben A et al. Preclinical characterization of novel chordoma cell systems and their targeting by pharmacological inhibitors of the CDK4/6 cell-cycle pathway. Cancer Res. 2015;75(18):3823-3831. doi:10.1158/0008-5472.CAN-14-3270.
- Liu T et al. CDK4 expression in chordoma: a potential therapeutic target. J Orthop Res. 2018;36(6):1581-1589. doi:10.1002/jor.23819.
- Passeri T et al. In vivo efficacy assessment of the CDK4/6 inhibitor palbociclib and the PLK1 inhibitor volasertib in human chordoma xenografts. Front Oncol. 2022;12:960720. doi:10.3389/fonc.2022.960720.
- Sharifnia T et al. Small-molecule targeting of brachyury transcription factor addiction in chordoma. Nat Med. 2019;25(2):292-300. doi:10.1038/s41591-018-0312-3.
- Godinez C et al. Combinatorial therapies for epigenetic, immunotherapeutic, and genetic targeting of chordoma. J Neurooncol. 2025;172(2):307-315. doi:10.1007/s11060-024-04920-y.
- Heery CR et al. Phase I trial of a yeast-based therapeutic cancer vaccine (GI-6301) targeting the transcription factor Brachyury. Cancer Immunol Res. 2015;3(11):1248-1256. doi:10.1158/2326-6066.CIR-15-0119.
- Heery CR et al. Phase I study of a poxviral TRICOM-based vaccine directed against the transcription factor Brachyury. Clin Cancer Res. 2017;23(22):6833-6845. doi:10.1158/1078-0432.CCR-17-1087.
- DeMaria PJ et al. Randomized, double-blind, placebo-controlled phase II study of yeast-Brachyury vaccine (GI-6301) in combination with standard-of-care radiotherapy in locally advanced, unresectable chordoma. Oncologist. 2021;26(5):e847-e858. doi:10.1002/onco.13720.