内因性レトロウイルス由来のシス調節エレメントは、初期胚の遺伝子発現を制御しています。本プロトコルでは、ヒトナイーブ多能性幹細胞においてCRISPR-Cas9を用いてこれらの領域を欠損させ、遺伝子調節および着床前後の発生過程における役割を評価する方法について説明します。
方法論記事
ヒト胚前モデルにおける非コードゲノムの機能を解析するためのシス調節エレメントの遺伝学的欠損
91 回視聴
⸱
2026年9月11日
* These authors contributed equally
この記事について
サマリー
要約
シス調節エレメントは、空間的および時間的に制御された方法で遺伝子発現を調整し、発生過程における異なる細胞状態の確立に寄与しています。霊長類胚において転写活性を持つシス調節エレメントの相当量は、生殖細胞への古代のレトロウイルス統合に由来しています。これらの内在性レトロウイルスは、ロングターミナルリピート(LTR)レトロトランスポゾンとしても知られており、固有の調節活性を保持していることが多く、また種特異的であるため、種間で異なる胚発生の側面を調節する有力な候補となります。ヒト胚研究に対する倫理的および法的制限により、これまでヒト胚発生中の遺伝子調節を直接的に調査することは困難でした。ヒトナイーブ多能性幹細胞および三次元幹細胞ベースの胚盤胞モデルは、初期発生プロセスの研究のための代替システムを提供します。本プロトコルでは、ヒトナイーブ多能性幹細胞におけるCRISPR-Cas9を介した内在性レトロウイルス由来シス調節エレメントの欠損について説明します。あらかじめ形成したCas9およびシングルガイドRNAのリボ核タンパク質複合体をヌクレオフェクションで導入し、続いて単一細胞クローニング、PCRベースのジェノタイピング、サンガーシーケンシング、増殖、凍結保存、および編集された株のゲノム安定性評価を行います。これにより得られた野生型、ヘテロ接合体、およびホモ接合体またはヘミ接合体の欠損クローンは、ヒト着床前モデルにおける個々の内在性レトロウイルス由来エレメントの遺伝子調節への寄与を調査するためのプラットフォームとなります。この手法により、種特異的な非コード調節配列の直接的な機能解析が可能となり、ヒト初期発生に関与する転写メカニズムの研究を支援します。
概要
発生過程における遺伝子発現の精密な制御は、複雑な生物学的システムの構築において不可欠です。こうした制御情報の多くは、転写活性を制御する転写因子結合部位を含む非コードDNA配列であるシス調節エレメント(CRE)によってコードされています1。霊長類の胚発生において、活性を持つCREの相当な割合は、ロングターミナルリピート(LTR)レトロトランスポゾンとしても知られる内因性レトロウイルス(ERV)に由来します2,3。ERVは、集団内に固定された生殖細胞系列への古代のレトロウイルス感染に由来します。進化の過程で、ほとんどのERV挿入部位には変異が蓄積し、ウイルスタンパク質をコードするオープンリーディングフレームが破壊され、頻繁にソロLTRが形成されました4。このような退化にもかかわらず、多くのERV由来配列は固有の調節活性を保持しており、しば種特異的であるため、種間で異なる発生プロセスを駆動させる強力な候補となります。ERVはエンハンサー、プロモーター、またはクロマチン境界エレメントとして機能し、それによって遺伝子発現プログラムやゲノムの三次元構造を制御することができます5,6。
多くの進化的に新しいERVファミリーは、哺乳類の着床前発生において、ステージ特異的に転写活性化します。この活性化は、初期胚発生に特徴的な広範なDNA低メチル化によって促進され、これによりLTR内の転写因子結合部位が露出します7,8,9,10。蓄積された証拠は、CREとしてのERVの共用が、哺乳類の胚発生に大きく寄与していることを示しています。マウスでは、murine endogenous retrovirus-Lエレメントが2細胞期に高度に発現し、遺伝子プロモーターとして機能することで接合子ゲノム活性化に寄与しています11。マウス特異的なレトロトランスポゾンであるMT2B2も、胚の増殖に必要な保存されたCDK2AP1アイソフォームの発現を駆動するプロモーターとして機能します12。ヒトでは、異なるERVファミリーが、栄養膜細胞の遺伝子発現を調節するエンハンサーまたはプロモーターとして作用し得ます13。human endogenous retrovirus K (HML-2)ファミリーのERV、特にLTR5_Hsサブタイプは、8細胞期から胚盤胞期にかけて転写活性を示します9。LTR5_Hsエレメントはエンハンサーとして機能することができ14,15,16,17、少なくとも1つのヒト特異的な挿入部位は、ヒトナイーブ多能性幹細胞(hnPSCs)において数百のハウスキーピング遺伝子プロモーターを制御する転写因子であるZNF729を活性化させることで、着床前発生に不可欠な役割を果たしています14。以上の知見は、ERVが発生上の遺伝子調節ネットワークを再構築し、着床前後発生の種特異的な側面に寄与している可能性を示しています。
ヒトナイーブ多能性幹細胞(hnPSC)は、トランスクリプトーム、DNAメチル化状態、および女性細胞におけるX染色体の活性化状態において、ヒトの着床前エピブラストに類似しています18。hnPSCの安定した増殖には、白血病抑制因子(leukemia inhibitory factor)、MAPキナーゼ阻害剤であるPD0325901、非定型プロテインキナーゼC阻害剤であるGö6983、およびWntシグナル経路の阻害が必要であり、これらは総称してPXGL培養条件と呼ばれます19。これらの条件下で、hnPSCは栄養外胚葉および下胚葉系へと分化する能力を維持します20,21,2。また、ヒト胚盤胞の主要な特徴を再現した3次元幹細胞ベースのモデルであるブラストイドを形成することも可能です23,24,25,26,27,28,29。ブラストイドは、ヒト胚の使用に伴う倫理的および法的制約を軽減しつつ、初期胚発生のヒト特有の機能を調査するための拡張可能な実験系を提供します。したがって、hnPSCとブラストイドは、ヒトの着床前および着床前後の発生に関与する調節配列を機能的に検証するための貴重なプラットフォームとなります。
CRISPR-Cas9(Clustered regularly interspaced short palindromic repeat-associated protein 9)技術は、哺乳類細胞におけるゲノム領域の標的編集を可能にし、機能ゲノミクス研究に広く用いられている。30このシステムでは、通常17~24塩基対の長さを持つシングルガイドRNA(sgRNA)を用いて、プロトスペーサー隣接モチーフ(PAM)に隣接する相補的なゲノム配列へとCas9を誘導します。その後、Cas9がDNAの両鎖を切断し、二本鎖切断を生成します。相同修復テンプレートが存在しない場合、修復は 〜経由で 非相同末端結合により、ヌクレオチドの挿入または欠失が導入される可能性がある。302つのsgRNAをCREの両端に配置するように設計すれば、同時に切断することで介在配列を除去し、CREの機能喪失アレルを生成できる。しかし、プラスミドベースの導入では編集効率が低くなる可能性があり、また、保護されていないsgRNAは分解されやすく、さらに従来のhnPSC培養はしばマウス胚性線維芽細胞フィーダー細胞に依存しているため、hnPSCにおけるERV由来CREの機能的解析は、技術的に依然として困難である。
本プロトコルでは、あらかじめ形成させたCas9-sgRNAリボ核タンパク質複合体をヒト正規多能性幹細胞(hnPSCs)に導入することで、これらの制限に対処します。 〜経由で ヌクレオフェクション31,32この手法により、プラスミドの組み込みを回避し、Cas9活性の持続時間を制限し、ERV由来のCREを効率的に欠損させることが可能になります。このワークフローを用いることで、約10%~78.9%のERV完全欠損効率が達成され、単離したクローンの平均43.6%でホモ接合体またはヘミ接合体の欠損が得られました。こうして編集されたhnPSC株は、個々のERV由来調節エレメントが遺伝子発現および初期発生表現型にどのように寄与しているかを調査するために利用できます。図1)。本手法の新規性は、リボヌクレオタンパク質を用いたゲノム編集とヒトナイーブ多能性幹細胞モデルを組み合わせることで、ヒトの着床前発生過程における種特異的な非コード調節エレメントの直接的な機能解析を可能にした点にある。
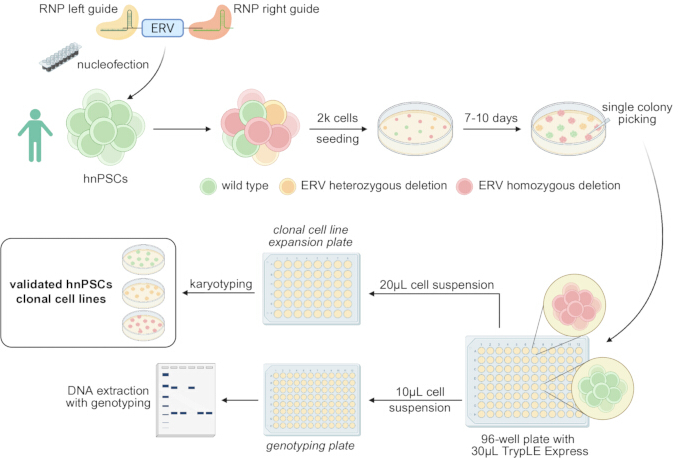
図1ヒトナイーブ多能性幹細胞におけるERV欠損ワークフローの概要。 ヌクレオフェクションによりヒトナイーブ多能性幹細胞(hnPSCs)に導入したペアのCas9-シングルガイドRNA(sgRNA)リボ核タンパク質複合体を用いて、内在性レトロウイルス(ERV)由来のシス調節エレメントを欠失させる。回復後、低密度で播種し、個々のコロニーを単離・拡大させ、ジェノタイピングおよび核型分析を行うことで、野生型、ヘテロ接合型、およびホモ接合型の欠失クローンを同定する。 この図の拡大版を表示するには、ここをクリックしてください。
プロトコル
PB04ヒトナイーブ多能性幹細胞株は、適用される機関および国のガイドラインに従い、書面によるインフォームドコンセントを提供したボランティアドナーからの末梢血細胞をリプログラミングすることで作製された。本研究は、関連する機関の倫理委員会(東京大学医科学研究所、承認番号21-68-0409)の承認を得て実施された。33これらの細胞はSTR認証済みであり、マイコプラズマ感染の定期的な検査が行われていた。本プロトコルで使用した研究ツールは、以下の通りである。 材料一覧表.
1. ヒトナイーブ多能性幹細胞の培養
- 培地の調製
注意:不活化マウス胚性線維芽細胞(MEF)フィーダー層上で維持されているヒトナイーブ多能性幹細胞(hnPSCs)を用いて開始する。ゲノム編集を行う前に、解凍後少なくとも1回は継代を行うこと。
注意:直ちに使用する分量のみのPXGL培地を37 °Cに温める。ストック全体を繰り返し温めないこと。- N2B27基礎培地およびPXGL培地の調製
- 50 mLの高グルコースDMEM/F-12と50 mLのNeurobasal培地を混合する。L-glutamineを最終濃度2 mM、2-mercaptoethanolを最終濃度100 µMとなるように添加する。
警告:2-mercaptoethanolは、施設内の化学物質安全手順に従って取り扱うこと。 - 必要に応じて、N2サプリメント5 mL、B27サプリメント10 mL、および抗生物質・抗真菌剤溶液10 mLを添加する。必要に応じて、培地を0.2 µmまたは0.45 µmの孔径のフィルターユニットでろ過する。
- 調製したN2B27基礎培地を4 °Cで遮光し、最大1ヶ月間保存する。
- 1週間分に必要なPXGL培地の量を推定する。N2B27基礎培地に、1 µM PD0325901、2 µM XAV939、2 µM Gö6983、および10 ng/mLの組換えヒト白血病抑制因子を添加する。
- hnPSCsを単一細胞として解凍、継代、ニュークレクション、または播種する際は、PXGL培地に10 µM Y-27632を添加する。PXGL培地は4 °Cで遮光し、最大1週間保存する。
- 50 mLの高グルコースDMEM/F-12と50 mLのNeurobasal培地を混合する。L-glutamineを最終濃度2 mM、2-mercaptoethanolを最終濃度100 µMとなるように添加する。
- 洗浄培地の調製
注意:遠心分離中にプラスチック消耗品への付着によるhnPSCsの損失を軽減するため、ウシ血清アルブミン(BSA)を含む洗浄培地を使用する。- 50 mLのDMEM/F-12にBSAを加え、最終濃度を0.1%にする。洗浄培地は4 °Cで最大2ヶ月間保存する。
- MEF培地の調製
- 50 mLの高グルコースDulbecco’s modified Eagle培地に、胎児ウシ血清50 mL、1 mM sodium pyruvate、および安定化L-glutamineサプリメント5 mLを添加する。
- 必要に応じて抗生物質・抗真菌剤溶液を添加する。必要に応じて培地を0.2 µmまたは0.45 µmの孔径のフィルターユニットでろ過し、MEF培地を4 °Cで最大1ヶ月間保存する。
- N2B27基礎培地およびPXGL培地の調製
- MEFフィーダー層の調製
注意:MEFはhnPSCsに増殖サポートを提供する34。ガンマ線照射またはミトマイシンC処理によって不活化されたMEFを使用する。MEFは自前で調製する35か、市販品を入手する。CD1またはCF1マウス由来のMEFが本プロトコルに適している。本実験では、購入したCF1 MEFを使用した。- hnPSCsの解凍または継代の48時間前に、必要な数のMEFコート済みウェルを調製する。組織培養表面を0.1%ゼラチン溶液を用いて0.05–0.1 mL/cm2でコートし、37 °Cで30分間インキュベートする。
- ゼラチン溶液を吸引し、MEF培地を用いて2–3 × 10⁴不活化MEF/cm2を播種する。
- MEFを37 °C、湿度95%、5% CO₂で、使用前に少なくとも48時間インキュベートする。フィーダー層をすぐに使用しない場合は、3日ごとにMEF培地を交換する。
- MEFフィーダー層は播種から7日以内に使用する。hnPSCsを播種する前にフィーダー層を確認し、広範囲に剥離や劣化が見られるウェルは廃棄する。
- hnPSCsの継代
- hnPSC培養液からPXGL培地を吸引する。細胞解離剤を0.05–0.1 mL/cm2加え、細胞を37 °Cで5分間インキュベートする。
- 1,0 µLピペットを用いてコロニーを優しく数回ピペッティングし、細胞懸濁液を作成する。懸濁液を5–10 mLの洗浄培地を含む15 mLコニカルチューブに移し、チューブを3回反転させる。
- 細胞を250 × gで3分間遠心分離する。遠心分離中に、調製済みのMEFフィーダー層から培地を吸引し、フィーダー層をリン酸緩衝生理食塩水で1回洗浄して、洗浄液を吸引する。
- ペレットを乱さないように、hnPSCペレットから洗浄培地を吸引する。10 µM Y-27632を含むPXGL培地で細胞を再懸濁し、調製済みのMEFフィーダー層上に1:3または1:4の分割比で細胞を播種する。
- 3〜4日ごとに細胞を継代し、37 °C, 7% CO₂, 5% O₂でインキュベートする。
2. 内因性レトロウイルス由来シス調節エレメントの特定および欠損設計
注意: 次の手順は内因性レトロウイルス(ERV)由来のシス調節エレメント(CRE)に最適化されていますが、他の特定のCREに適用することも可能です。
- ERVのゲノム座標を特定する
- 生物学的な問い、およびプロモーター、エンハンサー、またはクロマチン境界活性に関する利用可能な根拠に基づき、ERV候補を選択してください。
- UCSC Genome Browser(2026年5月15日にアクセス)を開き、適切な種およびゲノムアセンブリを選択してください。36、そして「リピート」セクションに移動します。
- RepeatMaskerトラックをFullに設定してください(トラックの最終更新日は202年10月18日、UCSC)。ブラウザを更新し、LTRレトロトランスポゾンとして表示されている候補ERVを特定します。
注: RepeatMaskerは、RepBaseやDfamなどのキュレートされたリソースを用いて、転位因子を同定および分類します。37–39. - 候補のLTRを選択して、そのゲノム座標を表示します。ERVの座標と、そのエレメントの直上流および直下流10 bpの領域を記録してください。
注意: hg38アセンブリのchr1:20763512–207636074に位置するLTR5_Hsエレメントについて、左側ガイドの設計にはchr1:207635012–20763512を、右側ガイドの設計にはchr1:207636074–207636174を使用してください。
- Benchlingを用いてガイドRNAを設計する
- Benchlingプロジェクトを開きます(2026年5月15日にアクセス)。「+」を選択し、「CRISPR」に移動して、「CRISPR guides」を選択します。
- 「染色体座標からインポート」を選択し、適切なゲノムアセンブリを選択して、ERVの上流10 bp領域の座標を入力します。
- 設計タイプとしてシングルガイドを選択し、ガイド長を20 bpに設定します。Cas9ヌクレアーゼと互換性のあるプロトスペーサー隣接モチーフを選択し、使用する際はNGGを用います。 Streptococcus pyogenes Cas9
- 詳細設定で、「オフターゲット検索にマスク領域を含める」を有効にします。
注: マルチコピーの反復配列を標的とすると予測されるガイドRNAを除外してください。複数のゲノム領域で切断が起こると、細胞生存率が低下し、結果の解釈を困難にする可能性があります。 - ゲノムブラウザでゲノム領域を確認し、ガイド配列が近接する反復配列と重複していないことを確認してください。「Finish」を選択します。
- シーケンスマップに移動し、完全な配列を選択します。「Design CRISPR」を選択し、次に「+」を選択してください。
- 予測オンターゲットスコアが高く、予測オフターゲットスコアが低いガイドを選択してください。40選択した上流ガイドを左側ガイドとして設計し、ERVの下流10 bp領域を用いて同様の手順を繰り返し、右側ガイドを取得する。
- COSMIDを用いて、追加のin silicoオフターゲット解析を実施する41 (2026年5月15日にアクセス)。コーディング遺伝子、その他のシス調節エレメント(CRE)、またはマルチコピー反復配列を標的とすると予測されるガイドを除外する。
- CRISPORを用いてガイドRNAを設計する
- UCSCゲノムブラウザで、ERVの上流10 bp領域を開きます。「View」を選択し、次に「DNA sequence」を選択して、「Get DNA」をクリックし、上流配列をFASTA形式で取得します。
- CRISPOR(バージョン5.2)を開く42 そして、FASTA形式の上流配列をステップ1のフィールドに貼り付けます。
- ステップ2で適切なゲノムアセンブリを選択し、例としてヒトの遺伝子座を扱う場合はhg38を選択してください。ステップ3で適切なプロトスペーサー隣接モチーフを選択し、解析のために配列を送信してください。
- 特異性スコアでランク付けされた候補ガイドを確認し、高い特異性スコアと適切な予測効率を持つガイドを選択してください。
- 選択したガイドを左側ガイドとして設計します。ERVの下流10 bp領域を用いて手順2.3.1~2.3.4を繰り返し、右側ガイドを取得します。
- 各ガイドを、CRISPR RNAがトランス活性化CRISPR RNAに予めハイブリダイズしたシングルガイドRNAとして取得する。
- ジェノタイピングのためのPCRプライマー設計
- ERVゲノム領域を、上流側に約500 bp、下流側に約50 bp拡張する。
注: 例として示す軌跡 chr1:20763512–207636074 については、拡張間隔 chr1:207634612–207636574 を使用してください。 - 延長配列をPrimer3(バージョン4.1.0)にインポートする43.
- プライマー長の下限、最適値、上限をそれぞれ18、20、25ヌクレオチドに設定し、融解温度の下限、最適値、上限を 57 °C, 59 °C、および 62 °C、それぞれ。また、GC含量の最小値、最適値、および最大値を、それぞれ30%、50%、および70%に設定した。
- 完全なERVおよび両方のガイドRNA切断部位を包含するアンプリコンを生成するように、産物サイズの範囲を設定します。標的とするERVの上流と下流に、それぞれ1本ずつのプライマーを設計します。
- アガロースゲル電気泳動によって、予想される野生型および欠失産物を区別できることを確認してください。図に示されているように、プライマーペアをプライマー1および2と表記してください。 図2A.
- ERVゲノム領域を、上流側に約500 bp、下流側に約50 bp拡張する。
3. ペアのガイドRNAをhnPSCにニューク leveragesフェクションする
- ヌクレオフェクションの48時間前に、不活化MEFフィーダー層を含む12ウェルプレートを用意する。必要なヌクレオフェクション反応数を算出し、左ガイドと右ガイドのペア1組につき1回の反応を用いる。
- 各反応につき、以下を混合する 3.6 µL ニュークレフェクションサプリメントを〜で(補填/添加)した 16.4 µL ヌクレオフェクション溶液を加え、混合液を室温で平衡化させる。
- 左ガイドおよび右ガイドのCas9リボヌクレオプロテイン複合体を、別々のチューブで調製する。各ガイドについて、以下を混合する。 2.9 µL リン酸緩衝生理食塩水の 0.6 µL の 100 µM sgRNA、および 0.5 µL の 62 µM 高忠実度Cas9ヌクレアーゼを加え、室温で10~20分間インキュベートする。
- リボ核タンパク質のインキュベーション中に、hnPSCから培地を吸引除去し、細胞を十分に覆う量の細胞解離剤を加え、以下の条件でインキュベートする。 37 °C 5分間。
- 洗浄液を5 mL加え、解離した細胞を回収する。250で遠心分離を行う。 × g 3分間遠心分離し、上清を吸引除去した後、以下の成分を含む2 mLのPXGL培地でペレットを穏やかに再懸濁する。 10 µM Y-27632
- 2~3回カウントする × 105 各ヌクレオフェクション反応に必要な細胞を、250で遠心分離する。 × g 3分間、上清を完全に吸引し、残った液体を(以下に続く器具名)を用いて除去する。 10 µL ペレットを乱さないようにピペットチップを挿入します。
注: ヌクレオフェクションの前にMEFの除去を行わないでください。解離後の混合液を、残存するMEFを含むhnPSCとしてカウントしてください。 - 結合させる 2 µL 左側ガイドCas9複合体と 2 µL 右側ガイドCas9複合体を加え、ピペッティングで5回混ぜ合わせる。次に、 4 µL 混合リボ核タンパク質混合物を~へ 20 µL ヌクレオフェクション溶液
- 気泡が入らないように注意しながら、hnPSCペレットを完全ヌクレオフェクション混合液で再懸濁させる。懸濁液をヌクレオフェクション用マイクロキュベットの1ウェルに移し、キュベットを軽く叩いて液体が底面を覆っていることを確認する。
注: 細胞を再懸濁させた直後に操作を開始してください。同時に処理する反応数は2つまでとしてください。 - P3 Primary Cell プログラム DN-10を用いて細胞をニュークロフェクションします。ニュークロフェクション後、直ちに、以下の成分を含む予熱したPXGL培地で細胞を再懸濁します。 10 µM Y-27632
- 準備した12ウェルMEFフィーダープレートの1ウェルに細胞を播種し、プレートをT字型に静かに動かして細胞を均一に分散させる。
- クローナル誘導を開始する前に、細胞を少なくとも2日間インキュベートする。編集されていないhnPSCsのストックを別途維持し、野生型クローナル株を並行して誘導する。
4. クローナルhnPSC株の誘導
- 単一細胞を播種する48時間前に、不活化MEFフィーダー層を含む10 cmディッシュを用意する。
- ニュークリアフェクションを施したhnPSC培養液および対照となる野生型hnPSC培養液から、培地を吸引除去する。細胞解離剤を加え、37 °Cで5分間インキュベートする。
- 5 mLの洗浄用培地を加え、解離した細胞を回収する。細胞を250 × gで3分間遠心分離し、上清を吸引除去した後、10 µM Y-27632を含む40 µLのPXGL培地で細胞を十分に再懸濁する。
注記:完全に単一細胞懸濁液を作成すること。解離が不十分な場合、異なるジェノタイプが混在したコロニーが形成される可能性がある。 - 細胞数を計測し、10 µM Y-27632を含むPXGL培地を用いて、用意した10 cm MEFフィーダーディッシュに約2,0個の細胞を播種する。出現するコロニー間の接触を最小限に抑えるため、細胞を均一に分散させる。
- 残りの細胞懸濁液を2等分する。一方をバックアップとして凍結保存し、もう一方からバルク集団のジェノタイピング用ゲノムDNAを抽出する。
- 低密度で播種した細胞を7〜10日間培養する。播種後1日目は培地交換を行わず、2〜4日目は毎日3 mLの培地を新鮮なPXGL培地3 mLに交換し、5日目以降は毎日培地の半分を交換する。毎日培養状態を確認し、単一細胞由来のコロニーが空間的に分離して確認できたら、コロニーピッキングに進む。
注記:hnPSC株の増殖速度に応じて培養期間を調整すること。
5. 野生型および編集済み集団のバルクジェノタイピングを行う
注意:ゲノムDNA抽出キットを使用して、バルク集団からゲノムDNAを抽出してください。これらのPCRを最適化するために、異なるDNAポリメラーゼを検討する必要がある場合があります。本実験では、高正確性DNAポリメラーゼマスターミックスを日常的に使用しました。
- ゲノムDNA抽出キットを用いて、野生型および編集後のバルク細胞集団からゲノムDNAを単離する。
- プライマー1および2と適切なDNAポリメラーゼを用い、PCRによって標的ゲノム領域を増幅させる。高正確性DNAポリメラーゼマスターミックスを用い、2×マスターミックス 10 µL、H₂O 7 µL、10 µM プライマー1 0.5 µL、10 µM プライマー2 0.5 µL、および約 50 ng/µL のゲノムDNA 2 µLを含む、総反応容量 20 µL で反応を行う。Figure 2 に示す、座標 chr1:207635112–207636074 (hg38) に位置する LTR5_Hs 要素に対応するPCRでは、プライマー配列は CCCCTCCAAGATGACCAGTT (プライマー1) および GGCCTCGCAAATCTTAACCC (プライマー2) を使用した。サイクル条件は、98 °C (30 s)、次いで 98 °C (10 s)、64 °C (30 s)、72 °C (45 s) を30サイクル繰り返し、最後に 72 °C で10分間の最終伸長反応を行った。
- コントロールとして、野生型集団のゲノムDNAを含める。
- TAE (Tris-acetate-EDTA) バッファー中で安全なDNA染色剤で染色した 1% アガロースゲルを用い、電気泳動によってPCR産物を分離する。ゲルを 80 V で約 45 分間流す。バンドサイズを推定するため、最初のレーンに DNAラダーを入れる。
- デジタルゲルイメージングシステムを用いて、増幅されたDNAバンドを可視化する。
- 野生型および編集後のバルク集団から得られた産物を比較する。Figure 2B では、プライマー1および2により、野生型アレルからは 1,468 bp のバンドが、編集済みアレルからは 50 bp のバンドが増幅されている。
- コロニーピッキングに進む前に、プライマーペアによってフルレングス産物と欠失産物が明確に区別して生成されることを確認する。
- 欠失産物が検出されない場合は、ガイドRNAを再設計するか、ヌクレオフェクション条件を最適化する。
6. 単一細胞コロニーのピックアップおよび拡大培養
注意: バルクポピュレーションPCRの結果に基づいて、ピックアップするコロニー数を決定します。明確な欠失産物が検出された場合は、少なくとも48個の編集済みコロニーから開始してください。並行して、野生型ポピュレーションから約8個のコロニーをピックアップします。十分な数のクローン(例:野生型4個、ホモ接合体5個、ヘテロ接合体3個)を確保することを目指してください。
- プレートおよび試薬の準備
- 処理するコロニー数を決定し、コロニーピッキングの少なくとも48時間前に、48ウェルプレートに必要数のMEFフィーダー層ウェルを準備する。コロニーピッキング当日、MEF培地を吸引し、各ウェルをリン酸緩衝生理食塩水で1回洗浄して洗浄液を吸引し、10 µM Y-27632を含むPXGL培地を加える。
- ラウンドボトム96ウェルプレートの必要数のウェルに、細胞解離試薬を30 µLずつ加える。細胞外マトリックス試薬を冷 DMEM/F-12で1:4に希釈し、別の96ウェルプレートの必要数のウェルに10 µM Y-27632を含むPXGL培地を準備する。希釈した細胞外マトリックス試薬を各ウェルに加え、最終濃度を20 µL/mLにする。
注意:マウスゲノムDNAの増幅を避けるため、ジェノタイピングにはこのフィーダーフリー96ウェルプレートを使用すること。 - 滅菌済みの10 cmディッシュ蓋の内表面に、洗浄培地を約40 µLずつのドロップ状に分注する。解離用プレート、拡大用プレート、ジェノタイピング用プレート、およびディッシュ蓋をバイオセーフティキャビネット内に配置する。
- コロニーのピッキング
注意:コロニーピッキングは、バイオセーフティキャビネット内で顕微鏡下で行う。チップ間隔調整可能なピペットを使用する場合は、コロニーを8個1組として処理する。- ピペットを20 µLに設定し、滅菌済みのピペットチップを取り付ける。チップを洗浄培地のドロップに浸し、2回ピペッティングしてプライミングする。
- 単一細胞由来と思われる、空間的に孤立したコロニーを特定する。隣接するコロニーと接触しているものや、視認できる分離したサブコロニーを含むコロニーは避け、培養液中に存在するサイズと形態の範囲を代表するコロニーを選択する。
- プライミング済みのピペットチップでコロニーの下を優しく擦り、剥離したコロニーを吸引し、30 µLの細胞解離試薬を含むラウンドボトム96ウェルプレートの1ウェルに転写する。プレートの1列に8個のコロニーが転写されるまでこれを繰り返す。
- 細胞解離試薬中でコロニーを37 °Cで5~10分間インキュベートする。チップ間隔調整可能なピペットを96ウェルプレートの間隔に設定し、約15回ピペッティングして各コロニーを解離させる。
- ウェルを顕微鏡で観察し、コロニーが解離したことを確認する。解離したコロニー懸濁液を各ウェルから20 µL吸引し、ピペットの間隔を48ウェルプレートの形式に調整して、クローナル拡大プレートの対応するMEF含有ウェルに懸濁液を分注する。
- 残りの約10 µLのコロニー懸濁液を各ウェルから吸引し、ピペットの間隔を96ウェルプレートの形式に調整して、フィーダーフリージェノタイピングプレートの対応するウェルに懸濁液を分注する。
- 必要数の編集済みコロニーおよび野生型コロニーがピッキングされるまで、この手順を繰り返す。拡大用およびジェノタイピング用プレートをインキュベーターに戻す。
7. クローナル細胞株のジェノタイピングおよび保存
注意:多数のクローンを処理する場合は、キットではなく迅速ゲノムDNA抽出試薬を使用してください。
- ゲノムDNAの抽出
- コロニーピッキング後、ジェノタイピングプレートを24~48時間インキュベートし、各ウェルに十分な付着細胞が確認できることを確認する。培地を吸引し、各ウェルに20 µLの迅速ゲノムDNA抽出溶液を加える。
- プレートを室温で5分間インキュベートし、各ウェルの全量をPCRプレートの対応するウェルに移す。PCRプレートをアルミホイルで密封する。
- プレートを65 °Cで6分間、続いて98 °Cで2分間インキュベートする。得られたライセートを2~4 µL、PCR用のDNAテンプレートとして直接使用する。
- 編集済みクローンの同定および検証
- 前述のPCRおよびサイクル条件にて、プライマー1および2を用いて標的ゲノム領域を増幅させる。コントロールとして、未編集の野生型クローンおよび編集済みバルク集団のDNAを含める。
- ステップ5.4~5.5で概説した条件を用いて、アガロースゲル電気泳動によりPCR産物を分離する。クローン株から得られたPCRバンドのサイズを、Figure 2Cに示すように、野生型および編集済みバルク集団のコントロールと比較する。
- 清潔なメスを用いて目的のPCRバンドを切り出し、キットを用いて切り出したゲル断片からDNAを精製する。精製したPCR産物を適切なシーケンシング業者に提出してサンガーシーケンシングを行い、シーケンシング結果をリファレンス配列とアライメントして、各クローンの欠失接合部およびジェノタイプを確認する。予期しないPCR産物が得られたクローンや、シーケンシング結果が曖昧なクローンは廃棄するか、再評価を行う。
- 検証済みクローンの拡大、凍結保存、および品質管理
- ジェノタイプを確認後、クローン拡大プレートの対応するウェルを特定する。独立して得られた編集済みクローンを少なくとも2つ、および同じ単一細胞クローニング手順を通じて並行して得られた複数の野生型クローンを拡大培養する。
- 下流の実験を開始する前に、検証済みの各編集済みクローンおよび野生型クローンを十分な本数のバイアルで凍結保存する。必要なクローン株が検証され凍結保存されるまで、編集済みバルク集団をバックアップとして保持する。
- 選択したhnPSCクローンに対して、核型分析またはその他の検証済みのゲノム安定性評価を行う。下流で使用する前に、選択したクローンが期待されるhnPSCの形態および増殖特性を保持していることを確認する。
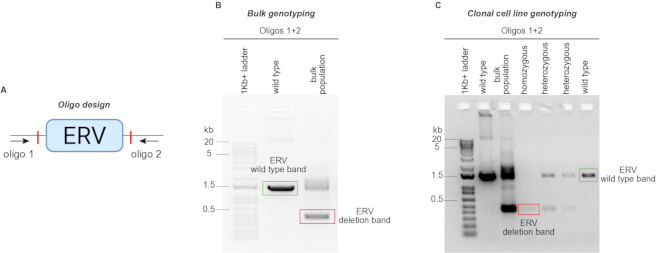
図2PCRによるERV欠失の評価。(A) 標的となるERVの上流および下流に配置されるジェノタイピングプライマーの設計。(B) 全長野生型産物およびよりサイズの小さい欠失産物を示す、代表的なバルク集団PCRの結果。欠失産物の検出は、編集が成功したことを裏付けるものであり、クローンスクリーニングのために選択するコロニー数の決定に役立つ。 (C) サンガーシーケンシング前に行われた、個々のクローナル細胞株の代表的なPCRジェノタイピング。野生型クローンはフルレングスの産物を生成し、ヘテロ接合体クローンはフルレングス産物と欠損産物の両方を生成し、ホモ接合体欠損クローンはよりサイズの小さい欠損産物のみを生成する。 こちらの図の拡大版を表示するには、ここをクリックしてください。
結果
The workflow enables the generation of clonal human naive pluripotent stem cell (hnPSC) lines carrying targeted deletions of endogenous retrovirus (ERV)-derived cis-regulatory elements (CREs). As summarized in Figure 1, paired single-guide RNAs (sgRNAs) are designed to flank the ERV of interest, assembled separately with Cas9, combined before nucleofection, and delivered into hnPSCs. Following recovery, the edited population is plated at low density to permit the formation and isolation of colonies derived from individual cells.
Bulk-population PCR provides an early indication of whether the intended deletion occurred. Primers positioned outside the two sgRNA cleavage sites amplify a larger product from the wild-type allele and a smaller product from the deletion allele (Figure 2A, B). Detection of both products in the edited bulk population indicates that the culture contains a mixture of unedited and edited cells. Failure to detect the deletion product suggests inefficient editing and indicates that guide design, ribonucleoprotein assembly, or nucleofection conditions should be reassessed before extensive colony picking. PCR genotyping of individual clones distinguishes wild-type, heterozygous, and homozygous deletion genotypes (Figure 2C). Wild-type clones produce only the full-length product, heterozygous clones produce both full-length and deletion products, and homozygous deletion clones produce only the smaller deletion product. Sanger sequencing of the PCR products confirms the expected deletion junction and the identity of the amplified allele.
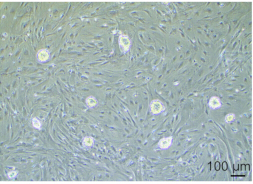
Single-cell colonies are typically visible after 7–10 days of culture and can be identified by their spatial separation and compact morphology (Figure 3). Colonies should be picked across the range of sizes and morphologies observed because deletion of a functional regulatory element may alter proliferation or differentiation behavior. Colonies arising from overlapping or incompletely separated cells should be avoided because they may contain mixed genotypes.
 0
Figure 3: Representative morphology of hnPSC colonies before colony picking. Bright-field microscopy image of spatially separated hnPSC colonies at the stage used for clonal isolation. Scale bar = 100 µm. Please click here to view a larger version of this figure.
Across tested ERV loci, complete deletion frequencies ranged from 10%–78.9% of isolated hnPSC clones, with mean and median homo- or hemizygous deletion frequencies of 43.6% and 45.8%, respectively (Table 1). The observed variation likely reflects locus-specific differences in guide activity, chromatin accessibility, cell-line background, and growth conditions. Parallel derivation of wild-type clones provides controls that have undergone the same single-cell cloning, expansion, and culture history as the edited lines.
| Left guide | Right guide | Forward PCR primer | Reverse PCR primer | Picked clones | Wild type | Hetero zygous deletion | Com- plete deletion | Un- desired re- arrange ments | Effective | Bands not clearly visible | % hetero zygous | % homo zygous | ||||
| TAATGACCG TGTAATTTATA | AACAGCCATG ATGATGATGG | CCCCTCCAAG ATGACCAGTT | GGCCTCGCAA ATCTTAACCC | 24 | 6 | 6 | 6 (Homo zygous) | 1 | 13 | 5 | 46.2 | 31.6 | ||||
| TTGATTTAGA AAGATCAGTG | TCTGACAGC ACTGATCTGAA | CCCCAACCC ACCATTACCTA | TTGGGAGCTG TCTTGCCTAA | 24 | 3 | 3 | 11 (Homo zygous) | 0 | 6 | 7 | 50.0 | 64.7 | ||||
| AGGCAGTCCT TGTCCCACAG | CTAGAGAAA AGCATCCACGT | CTACCTTGGA GCCCCTCTTC | TCTCCCTCCTT CTCTCTGCT | 24 | 1 | 4 | 12 (Homo zygous) | 3 | 8 | 4 | 50.0 | 60.0 | ||||
| TTACTAGTTAT TGAGTGAAG | TGTATGTGT CCTCAATTGTG | TTGGTCACT TGGCATTTGTG | TCCCCTTGTT CACCTTGACT | 48 | 1 | 2 | 15 (Homo zygous) | 1 | 4 | 29 | 50.0 | 78.9 | ||||
| CCAAGTTAGG TGGCAAGTCC | ATGGATGACT ATCAGTAATA | CCATCTGTGA GCGCTTTTGG | GGGTTTGAG TCCCTGCCATT | 24 | 15 | 0 | 2 (Homo zygous) | 3 | 18 | 4 | 0.0 | 10.0 | ||||
| TCAATGCAGT GTTAGATTCC | GGAGGGAGT CTGAGTATTCG | CTGAGTGACG CAGCTGGATA | CAAGACTGCC TCACACACAC | 48 | 26 | 13 | 6 (Homo zygous) | 1 | 40 | 2 | 32.5 | 13.0 | ||||
| TAACCAATAGA ATGTGGCAA | GAATGTGTCT CCTTGAAAGA | TGGCTCCCA ACATCCCAAT | AACGCTTGAG GGGAATGGAT | 48 | 14 | NA (Hemi zygous) | 4 (Hemi zygous) | 1 | 15 | 29 | NA | 21.1 | ||||
| CCTTTCCAATA TTTATGCCT | AAATATTAAC AAGTGCAATA | ACTTTGAGG AGAATGGGCATC | GGTGTTTATT CCAGGGACGC | 24 | 4 | NA (Hemi zygous) | 9 (Hemi zygous) | 0 | 4 | 11 | NA | 69.2 | ||||
Table 1: Genetic deletion efficiencies of ERVs. Data are shown for ERVs belonging to the LTR5_Hs family. Clonal cell lines were generated to test whether LTR5_Hs elements regulate the expression of the indicated genes. The table includes the genomic coordinates of each ERV, guide RNAs used for deletion, PCR primers used for genotyping, and clone-genotyping outcomes. “Effective” refers to clones with interpretable genotyping results. Undesired rearrangements refer to products that did not correspond to the expected wild-type or deletion product sizes. “Bands not clearly visible” refers to samples for which no interpretable PCR product was obtained. Deletion percentages were calculated using clones with interpretable genotyping results as the denominator. Heterozygous deletions refer to clones in which the ERV was deleted in one of the two alleles. Complete deletions refer to clones when the ERV has been deleted in the two copies of the chromosome (homozygous clones) or in the only chromosome copy in the case of sex chromosomes (hemizygous clones).
Validated wild-type, heterozygous, and homozygous or hemizygous deletion clones can subsequently be expanded, cryopreserved, and assessed for genomic stability. These lines provide a platform for investigating the effects of individual ERV-derived CREs on gene expression, cell proliferation, lineage differentiation, and stem cell-based models of early human development.
ディスカッション
本プロトコルでは、hnPSCにおいてERV由来のCREを欠損させるためのCRISPR-Cas9リボ核タンパク質ベースの手法について解説します。この手法は、ペアsgRNAの設計、事前にアセンブルされたCas9-sgRNA複合体の一過性導入、クローン誘導、PCRベースのスクリーニング、サンガーシーケンシング、およびゲノム安定性評価を組み合わせて行います。hnPSCは細胞解離や培養の乱れに敏感であるため、健全なフィーダー支持培養の維持、完全な単一細胞懸濁液の使用、細胞再懸濁からニュークレフェクションまでの時間の最小化、およびストレスのかかる操作中の培地へのY-27632の添加など、いくつかのステップが成功の鍵となります。また、ERVは反復配列であるため、不適切に選択されたガイドがゲノム上の複数の部位を切断する可能性があり、慎重なガイド選択が必要です。したがって、オフターゲット評価には反復領域を含めるべきであり、コーディング遺伝子、他のCRE、またはマルチコピーの転移因子において活性が予測されるガイドは除外する必要があります。
バルク集団のジェノタイピングは、ワークフローにおける重要な判断ポイントです。コロニーピッキングの前に欠失産物を検出することで、切断と欠失が起こったことが確認でき、スクリーニングすべきコロニー数を決定するのに役立ちます。欠失産物が検出されない場合、最も効果的な是正処置は、そのまま大規模なコロニー分離に進むのではなく、通常、1つまたは両方のsgRNAを再設計することです。ヌクレオフェクション後の回収率が低い原因としては、開始細胞の品質不良、細胞ペレットからの残留培地の除去不十分、再懸濁後の処理の遅延、または細胞への過剰な操作が考えられます。単一細胞への解離が不完全な場合は混合ジェノタイプを含むコロニーが生じることがあり、一方で播種密度が高すぎると隣接するコロニーが融合することがあります。これらの問題は、丁寧かつ緩やかな解離、低密度での播種、および十分に分離したコロニーの選択によって軽減できます。
完全なERV欠損の効率は、試験した遺伝子座間で10% ~ 78.9%の範囲であり、平均は43.6%であった。この範囲は、編集効率が遺伝子座に強く依存しており、hnPSC株や培養条件によっても異なる可能性があることを示している。細胞周期の活性はCRISPR-Cas9編集効率に影響を及ぼす可能性があり、したがって増殖率の違いがクローン回収に影響を与える可能性がある30。加えて、不可欠な調節的役割を持つERVを欠損させると、増殖が低下したり、コロニー形態が変化したり、あるいはホモ接合体クローンの回収が妨げられたりする場合がある。また、一部の編集済み集団は、継続的な増殖を可能にする代償的なゲノム改変を獲得する場合がある。これらの理由から、独立して誘導された複数のクローンを解析すべきであり、予期せぬ表現型については、追加のクローンを再誘導または融解した後に確認する必要がある。下流の解析結果を解釈する前に、遺伝子型の確認、核型分析、および並行して用意した野生型クローンとの比較を行うことが不可欠である。
この手法の主な制限は、スループットが低いことです。各遺伝子座において、個別のガイド設計、ニュークレクション、コロニーの単離、ジェノタイピング、配列確認、および拡大培養が必要となります。したがって、この手法はゲノムワイドなスクリーニングよりも、選択されたERVの重点的な機能試験に最適です。dCas9ベースのエピジェネティック調節因子を用いたERVのマルチプレックス操作またはファミリー単位の操作により、多くの関連エレメントを同時に摂動させることが可能ですが14、このアプローチではより広範なオフターゲット効果が生じる可能性があり、どの個別の挿入が表現型に関与しているかを容易に特定することはできません。対照的に、本戦略では遺伝子座特異的な欠損が可能であり、分子レベルまたは発生レベルの影響を、定義されたERV由来のCREに直接帰属させることができます。
ERVは哺乳類の調節ネットワークの進化に大きく貢献しており、初期発生過程においてプロモーターやエンハンサー、その他の調節エレメントとして機能し得ることが知られているため、本手法は特に重要である5,6,13,14,4,45,46,47。個々のERVの中には、すでに必須の発達機能を担っていることが示されているものもある12,13,14。本プロトコルを用いて作製したゲノム編集済みhnPSC株は、遺伝子発現解析、増殖アッセイ、二次元的な系統分化、およびヒトブラストイドやその他の幹細胞ベースの胚モデルの作製に利用できる14,23。これらの応用研究は、ヒト幹細胞ベースの胚モデル研究に関する適用可能な倫理的および規制的枠組みの中で実施される必要がある48,49,50。
ゲノム編集、自動クローンハンドリング、およびハイスループットなジェノタイピングにおける今後の進展により、個々のERV挿入部位のより系統的な評価が可能になる可能性があります51。そのようなアプローチが日常的に利用可能になるまで、本手法は、単一ローカス分解能で選択した非コード調節エレメントをテストするための再現可能な枠組みを提供します。本手法の主な利点は、ヒト前胚移植モデルにおいて、定義されたゲノム欠失を分子および発生表現型に関連付けられることであり、これにより、種特異的なERV由来配列がヒトの胚発生過程において遺伝子調節プログラムをどのように形成してきたかを明らかにすることに寄与します。
開示事項
利益相反は報告されておりません。
謝辞
ゲノム編集に関する有益な議論に貢献したJaaved Mohammed博士に感謝いたします。本研究およびFueyoラボを支援したMax Planck Foundationに感謝いたします。Merel Wentink 翻訳するソーステキストをご提供ください。Erasmus+奨学金(ID 5037)を受給した。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 2-メルカプトエタノール | Gibco | 21985023 | N2B27基本培地に添加して使用する。施設の化学物質安全管理手順に従って取り扱うこと。 |
| 4D Nucleofector X-Unit | Lonza | AAF-1003X | ヌクレオフェクションに使用される装置。 |
| アガロース標準品, 1 kg | ロス | 3810.4 | DNA電気泳動ゲルの作製に使用します。 |
| Alt-R S. pyogenes Cas9 HiFi V3 ヌクレアーゼ | Integrated DNA Technologies | 1081060 | リボヌクレオプロテイン複合体の構築に使用される高忠実度Cas9ヌクレアーゼ。 |
| Alt-R 合成シングルガイドRNA | Integrated DNA Technologies | 該当なし | 選択したERVを挟み込むように設計されたカスタムsgRNA。ガイド配列は表1に示されている。 |
| 抗生物質・抗真菌薬 | Gibco | 15240062 | 細胞培養培地用のオプションの抗菌剤サプリメント。 |
| Axiovert 40 CFL顕微鏡 | Zeiss | 491202-0002-001 | 培養中のMEFおよびhnPSCの日常的な観察に使用します。 |
| B-27サプリメント, 50× | Gibco | 17504044 | N2B27基本培地に添加するサプリメント。 |
| ウシ血清アルブミン 分画V 7.5%溶液 | Gibco | 15260037 | プラスチック製消耗品への付着によるヒト多能性幹細胞(hnPSC)の損失を軽減するため、洗浄液に添加した。 |
| 96ウェル高速反応用C100 Touchサーマルサイクラー | Bio-Rad | 1851196 | PCR増幅に使用される装置。 |
| 照射済みCF1マウス胚性線維芽細胞 | Thermo | A234181 | hnPSC培養の維持に使用される不活化MEFフィーダー細胞。自社で調製し検証済みの代替品を使用することも可能である。 |
| Countess 3 自動細胞計数装置 | Thermo / Invitrogen | AMQAX20 | MEFまたはhnPSCの計数に使用します。 |
| DMEM/F-12 | Gibco | 11330032 | N2B27培地および洗浄液の構成成分であり、細胞外マトリックス試薬の希釈にも使用される。 |
| ダルベッコ’カルシウムおよびマグネシウム不含リン酸緩衝生理食塩水 | Gibco | 14190144 | フィーダー層の洗浄に使用します。 |
| ESGRO 完結ゼラチン溶液 | Sigma-Aldrich | SF08 | MEFフィーダー細胞を播種する前に、培養容器をコーティングするために使用する。 |
| FBS Supreme | PAN-Biotech | P30-3031 | MEF培地の調製に使用します。 |
| フィルターユニット、1,00 mL、 0.22 µm 孔径 | Corning | 431098 | 大容量の培地の除菌ろ過に使用します。 |
| フィルターユニット、50 mL、 0.22 µm 細孔径 | Corning | 431097 | 培地の除菌ろ過に使用します。 |
| FreSR-S 凍結保存液 | STEMCELL Technologies | 5859 | ヒト正常多能性幹細胞(hnPSCs)の凍結保存に使用。 |
| GelDocゲルイメージングシステム | Bio-Rad | 170-8195 | 電気泳動ゲルからDNAバンドを可視化するために使用される装置。 |
| Geltrex Flex LDEV-Free hESC-Qualified 低成長因子基底膜マトリックス | Thermo | A40046803 | MEFを用いずにhnPSCを培養するための細胞外マトリックス。 |
| Generuler 1 Kb Plus DNAラダー | Fischer Scientific | 11581625 | 電気泳動におけるDNAバンドのサイズ測定に使用されます。 |
| GlutaMAXサプリメント | Gibco | 35050061 | MEF培養培地に使用される安定化L-グルタミンサプリメント。 |
| Gö6983 | Bio-Techne | 2285/10 | PXGL培地の調製に使用される非定型プロテインキナーゼC阻害剤。 |
| 高グルコースDulbecco’修正イーグル培地 | Gibco | 11965092 | MEF培養培地の調製に使用した基礎培地。 |
| 核型分析 | 生命&脳 | 該当なし | 染色体の異常を検出するために使用されます。 |
| L-グルタミン | Gibco | 25030081 | N2B27基礎培地に添加した。 |
| Monarch Spin gDNA 抽出キット | New England Biolabs | T3010 | ゲノム編集済みバルク集団からのゲノムDNA抽出用キット。 |
| Move It 8チャンネル間隔調整可能ピペット、30–300 µL | Eppendorf | 3125000176 | 解離したコロニーを96ウェルジェノタイピングプレートから48ウェル拡大プレートへ移 transferring する際に使用します。 |
| N-2サプリメント、10× | Gibco | 17502048 | N2B27基本培地に添加されるサプリメント。 |
| ニューロバザール培地 | Gibco | 21103049 | N2B27基本培地の成分。 |
| ニコンズーム実体顕微鏡 | Nikon | SMZ1270 | ヒト多能性幹細胞(hnPSC)コロニーのピッキングに使用します。 |
| NucleoSpin ゲルおよびPCR精製 | マシェリー・ナゲル | 740609.25 | サンガーシーケンシング前のゲルからのDNA抽出用。 |
| P3 Primary Cell 4D-Nucleofector X Kit S | Lonza | V4XP-3032 | Cas9-sgRNAリボ核タンパク質複合体の導入に使用されるニュークレフェクション試薬キット。キュベットを含む。 |
| PB04細胞株 | 中内久光教授からの寄贈品 | 該当なし | STR認証済み、マイコプラズマ検査済み。PMID: 26023098に掲載。33 |
| PCRプライマー | Sigma-Aldrich | 該当なし | PCRによるhnPSCクローンのジェノタイピングに使用。配列は表1に記載。 |
| PD0325901 | Selleck Chemicals | S1036 | PXGL培地の調製に使用したMEK阻害剤。 |
| Phusion Green Hot Start II High-Fidelity PCR Master Mix | Thermo | F56L | PCRジェノタイピング用DNAポリメラーゼ含有マスターミックス。 |
| QuickExtract DNA抽出溶液 | Biosearch Technologies | QE09050 | クローン細胞遺伝子型判定プレートからの迅速なゲノムDNA抽出に使用します。 |
| リコンビナントヒト白血病抑制因子 | Gibco | 30-05-50UG | PXGL培地に添加する。検証済みの同等の自製調製物を使用してもよい。 |
| サンガーシーケンシング | Eurofins | 該当なし | 遺伝子型を確認するためのDNAシーケンシングに使用される。 |
| ピルビン酸ナトリウム, 10 mM | Gibco | 11360070 | MEF培養基に添加した。 |
| SYBR Safe DNAゲル染色剤 | Thermo | S3102 | DNA電気泳動用ゲル染色剤。 |
| TrypLE Express Enzyme, 1×, フェノールレッド | Gibco | 12605036 | 継代、ヌクレオフェクションの準備、およびクローン誘導におけるヒト多能性幹細胞(hnPSCs)の解離に使用されます。 |
| 超純水、ヌクレアーゼフリー、分子生物学グレード | Thermo | 申し訳ございませんが、翻訳対象となるソーステキストが提供されておりません。翻訳が必要な英文テキストをご提示ください。 | ジェノタイピングPCRに使用。 |
| XAV939 | 細胞ガイダンスシステム | SM38-50 | PXGL培地の調製に使用されるWnt経路阻害剤。 |
| Y-27632 | STEMCELL Technologies | 72304 | 解凍、継代、ニュークレオフェクション後の回復、およびシングルセル播種時にROCK阻害剤を添加する。 |
参考文献
- Wittkopp PJ, Kalay G. Cis-regulatory elements: molecular mechanisms and evolutionary processes underlying divergence. Nat Rev Genet. 2011;13(1):59–69.
- Jacques PÉ, Jeyakani J, Bourque G. The majority of primate-specific regulatory sequences are derived from transposable elements. PLoS Genet. 2013;9(5):e1003504. doi:10.1371/journal.pgen.1003504.
- Trizzino M, et al. Transposable elements are the primary source of novelty in primate gene regulation. Genome Res. 2017;27(10):1623–33.
- Grandi N, Tramontano E. Type W Human Endogenous Retrovirus (HERV-W) Integrations and Their Mobilization by L1 Machinery: Contribution to the Human Transcriptome and Impact on the Host Physiopathology. Viruses. 2017;9(7):162. doi:10.3390/v9070162.
- Senft AD, Macfarlan TS. Transposable elements shape the evolution of mammalian development. Nat Rev Genet. 2021;22(11):691–711.
- Fueyo R, Judd J, Feschotte C, Wysocka J. Roles of transposable elements in the regulation of mammalian transcription. Nat Rev Mol Cell Biol. 2022;23(7):481–97.
- Oomen ME, et al. An atlas of transcription initiation reveals regulatory principles of gene and transposable element expression in early mammalian development. Cell. 2025;188(4):1156–1174.e20.
- Göke J, et al. Dynamic transcription of distinct classes of endogenous retroviral elements marks specific populations of early human embryonic cells. Cell Stem Cell. 2015;16(2):135–41.
- Grow EJ, et al. Intrinsic retroviral reactivation in human preimplantation embryos and pluripotent cells. Nature. 2015;522(7555):221–5.
- Xiang Y, Liang H. The Regulation and Functions of Endogenous Retrovirus in Embryo Development and Stem Cell Differentiation. Stem Cells Int. 2021;2021:6660936. doi:10.1155/2021/6660936.
- Macfarlan TS, et al. Embryonic stem cell potency fluctuates with endogenous retrovirus activity. Nature. 2012;487(7405):57–63.
- Modzelewski AJ, et al. A mouse-specific retrotransposon drives a conserved Cdk2ap1 isoform essential for development. Cell. 2021;184(22):5541–5558.e22.
- Frost JM, et al. Regulation of human trophoblast gene expression by endogenous retroviruses. Nat Struct Mol Biol. 2023;30(4):527–38.
- Fueyo R, et al. A human-specific regulatory mechanism revealed in a pre-implantation model. Nature. 2025;647(8088):238–47.
- Fuentes DR, Swigut T, Wysocka J. Systematic perturbation of retroviral LTRs reveals widespread long-range effects on human gene regulation. eLife. 2018;7:e35989. doi:10.7554/eLife.35989.
- Pontis J, et al. Hominoid-Specific Transposable Elements and KZFPs Facilitate Human Embryonic Genome Activation and Control Transcription in Naive Human ESCs. Cell Stem Cell. 2019;24(5):724–735.e5.
- Xiang X, et al. Human reproduction is regulated by retrotransposons derived from ancient Hominidae-specific viral infections. Nat Commun. 2022;13(1):463. doi:10.1038/s41467-022-28105-1.
- Theunissen TW, et al. Molecular Criteria for Defining the Naive Human Pluripotent State. Cell Stem Cell. 2016;19(4):502–15.
- Bredenkamp N, et al. Wnt Inhibition Facilitates RNA-Mediated Reprogramming of Human Somatic Cells to Naive Pluripotency. Stem Cell Rep. 2019;13(6):1083–98.
- Guo G, et al. Human naive epiblast cells possess unrestricted lineage potential. Cell Stem Cell. 2021;28(6):1040–1056.e6.
- Io S, et al. Capturing human trophoblast development with naive pluripotent stem cells in vitro. Cell Stem Cell. 2021;28(6):1023–1039.e13.
- Okubo T, et al. Hypoblast from human pluripotent stem cells regulates epiblast development. Nature. 2024;626(7998):357–66.
- Shahbazi MN, Pasque V. Early human development and stem cell-based human embryo models. Cell Stem Cell. 2024;31(10):1398–418.
- Kagawa H, et al. Human blastoids model blastocyst development and implantation. Nature. 2022;601(7894):600–5.
- Yu L, et al. Large-scale production of human blastoids amenable to modeling blastocyst development and maternal-fetal cross talk. Cell Stem Cell. 2023;30(9):1246–1261.e9.
- Liu X, et al. Modelling human blastocysts by reprogramming fibroblasts into iBlastoids. Nature. 2021;591(7851):627–32.
- Yu L, et al. Blastocyst-like structures generated from human pluripotent stem cells. Nature. 2021;591(7851):620–6.
- Sozen B, et al. Reconstructing aspects of human embryogenesis with pluripotent stem cells. Nat Commun. 2021;12(1):5550. doi:10.1038/s41467-021-25853-4.
- Yanagida A, et al. Naive stem cell blastocyst model captures human embryo lineage segregation. Cell Stem Cell. 2021;28(6):1016–1022.e4.
- Pacesa M, Pelea O, Jinek M. Past, present, and future of CRISPR genome editing technologies. Cell. 2024;187(5):1076–100.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985–9.
- Kim S, et al. Highly efficient RNA-guided genome editing in human cells via .delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012–9.
- Masaki H, et al. Interspecific in vitro. assay for the chimera-forming ability of human pluripotent stem cells. Development. 2015;142(18):3222–30.
- Thomson JA, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145–7.
- Conner DA. Mouse Embryo Fibroblast (MEF) Feeder Cell Preparation. Curr Protoc Mol Biol. 2000;51(1):23.2.1–23.2.7.
- Casper J, et al. The UCSC Genome Browser database: 2026 update. Nucleic Acids Res. 2026;54(D1):D1331–D1335.
- Bao W, Kojima KK, Kohany O. Repbase Update, a database of repetitive elements in eukaryotic genomes. Mob DNA. 2015;6:11. doi:10.1186/s13100-015-0041-9.
- Storer J, et al. The Dfam community resource of transposable element families, sequence models, and genome annotations. Mob DNA. 2021;12(1):2. doi:10.1186/s13100-020-00230-y.
- Tarailo-Graovac M, Chen N. Using RepeatMasker to identify repetitive elements in genomic sequences. Curr Protoc Bioinformatics. 2009;25:4.10.1–4.10.14.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nat Biotechnol. 2016;34(2):184–91.
- Cradick TJ, et al. COSMID: A Web-based Tool for Identifying and Validating CRISPR/Cas Off-target Sites. Mol Ther Nucleic Acids. 2014;3(12):e214. doi:10.1038/mtna.2014.64.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242–W245.
- Untergasser A, et al. Primer3—new capabilities and interfaces. Nucleic Acids Res. 2012;40(15):e115. doi:10.1093/nar/gks596.
- Dopkins N, Nixon DF. Activation of human endogenous retroviruses and its physiological consequences. Nat Rev Mol Cell Biol. 2024;25(3):212–22.
- Li P, Yamanaka S. Transposable element regulation in mammalian germ cells and other contexts: multilayered repression, fertility, and regulated activation. Epigenomics. 2026;0(0):1–18.
- Yu H, et al. Dynamic reprogramming of H3K9me3 at hominoid-specific retrotransposons during human preimplantation development. Cell Stem Cell. 2022;29(7):1031–1050.e12.
- Xiang Y, et al. Endogenous retroviruses synthesize heterologous chimeric RNAs to reinforce human early embryo development. Science. 2026;391(6783):eadv5257. doi:10.1126/science.adv5257.
- Arias AM, et al. Human stem cell-based embryo models: innovation, ethics, and policy. Hum Reprod. 2026;41(6):830–46.
- Bentzen HB, et al. A guide to using embedded ethics in human stem-cell-based embryo model research. Nat Cell Biol. 2026;28(4):665–73.
- Clark AT, et al. Stem cell-based embryo models: The 2021 ISSCR stem cell guidelines revisited. Stem Cell Rep. 2025;20(6):102514. doi:10.1016/j.stemcr.2025.102514.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619–44.