本プロトコルでは、ヒト人工多能性幹細胞を用いて血管オルガノイドを作製する方法を紹介します。
この記事について
サマリー
要約
ヒト多能性幹細胞(hPSCs)由来の血管オルガノイドは、血管の発達、疾患メカニズム、および薬物反応を研究するための強力な三次元モデルとして登場しました。現在の血管オルガノイド作製プロトコルでは、自己組織化する内皮細胞-ペリサイトネットワークの生成が可能ですが、バッチ間のばらつき、不均一なオルガノイド形成、および不十分なペリサイトの被覆が、再現性とスケーラビリティを損なう可能性があります。本研究では、再現性と構造的一貫性を向上させた、ヒト誘導多能性幹細胞(hiPSCs)からの血管オルガノイド生成のための最適化プロトコルを提示します。主な変更点には、胚様体形成条件の精緻化、中胚葉誘導および血管分化時における増殖因子の濃度とタイミングの最適化、ならびに堅牢なペリサイトの動員と内皮細胞-ペリサイト相互作用を促進する三次元培養条件の改善が含まれます。最適化されたオルガノイドは、PDGFR-β陽性ペリサイトによって一貫して包囲された、高度に分岐したCD31陽性内皮ネットワークを示し、元のプロトコルと比較してバッチ間のばらつきが大幅に減少しています。オルガノイドの生成、ホールマウント免疫蛍光染色による特性解析、および品質管理評価の詳細なステップバイステップの手順を提供します。この最適化された手法により、血管細胞の相互作用の研究、疾患モデルの構築、および化合物のスクリーニングに適した高品質な血管オルガノイドのスケールアップ生産が可能となり、このモデルシステムの導入を検討している研究室にとっての技術的ハードルが低くなります。
概要
3次元(3D)オルガノイドは、従来の2次元細胞培養モデルと比較して優れた構造的バイオミミクリー(生体模倣)と病態生理学的関連性を備えており、ヒトの器官形成や疾患をin vitroでモデル化するための強力なツールとして台頭しています1,2。近年、ヒト多能性幹細胞(hPSC)由来のオルガノイドが、腸3、脳4,5、腎臓6、肝臓7,8、および網膜9を含む複数の組織型において構築されています。しかし、オルガノイドを用いた研究における大きな課題は、長期培養中の血管新生が不十分なことであり、これが低酸素状態や壊死を引き起こし、オルガノイドの拡大と分化を妨げる要因となります10,11。この制限を克服するため、血管ネットワークの形成を促進させる内皮細胞や間葉系幹細胞を組み込むなど、さまざまな共培養戦略が導入されてきました12,13。しかし、従来の2次元培養や動物モデルではヒトの血管生物学を完全に再現することはできず、一方で共培養アプローチは実験的な複雑さを増大させます14。したがって、自律的に血管新生が可能な血管オルガノイドは、ヒトへの適合性が高い有望な代替手段となります15。
血管ネットワークの形成には、血管新生(Vasculogenesis)と血管新生(Angiogenesis)の両方が関与しており、これらは血管内皮細胞と、ペリサイトや血管平滑筋細胞などの壁細胞との相互作用を通じて調整され、VEGF(血管内皮増殖因子)、TGF-β(変換増殖因子-β)、PDGF(血小板由来増殖因子)、およびアンジオポエチンを含む複数のシグナル分子によって厳密に制御されています16。2019年、Wimmerらは、hPSCから直接自己組織化する3D血管オルガノイドを生成する方法を確立しました17,18。このシステムでは、血管内皮細胞とペリサイトが同時に生成され、管腔形成と基底膜被覆を伴う微小血管ネットワークが形成されます。このプラットフォームに基づき、高グルコースおよび炎症性サイトカイン(TNF-αおよびIL-6)刺激下での糖尿病性血管症のモデルとして血管オルガノイドが利用されており、これらのオルガノイドは糖尿病微小血管病変の特徴である基底膜の肥厚を再現しています17。さらに、このモデルは遺伝性血管疾患の研究や、血管毒性スクリーニングのプラットフォームとしても利用されています19。より最近では、いくつかの手法研究において血管オルガノイド生成の最適化が試みられています。例えば、シングルセルRNAシーケンシングの進展により、MECOMやLEF1などの主要な調節因子が特定され、ヒト血管オルガノイド形成を特性評価および最適化するための分子的な枠組みが提供されました。また、Xuらは、均一な胚様体形成を促進するためにマイクロウェルを導入し、細胞生存率を向上させるためにCEPTカクテルを組み込むことで、バッチ間のばらつきを効果的に減少させました20。
血管オルガノイド作製の均質性、再現性、およびスループットを向上させるため、Wimmerら17,18によって記述された元のプロトコルを、いくつかの主要な制限に対処するために体系的に最適化した。第一に、元のプロトコルでは、胚様体形成のために低接着プレートを用いた自然凝集を採用しており、これが凝集体のサイズに大きなバッチ間変動をもたらし、結果として分化効率の不均一性を招く可能性がある。最適化されたプロトコルでは、凝集体形成中にポリビニルアルコール(PVA)とオービタルシェーキングを組み合わせることで、均一な細胞凝集を促進し、胚様体サイズの整合性を向上させている。第二に、元のプロトコルでは、血管ネットワーク形成段階において培地を完全に交換しているが、これにより成長因子の濃度に大幅な変動が生じ、持続的な血管出芽やペリサイトの動員が損なわれる可能性がある。対照的に、最適化されたプロトコルでは、各培地交換時に条件付け培地の3分の1を保持することで、内因性の血管新生促進因子を維持し、培養環境を安定させている。第三に、元のプロトコルでは、オルガノイドの単離と成熟の間に複数回のプレート移替が必要であり、ハンドリングの負担が増え、オルガノイドを喪失するリスクが高まる。最適化されたプロトコルでは、単離したオルガノイドを96ウェル低接着プレートの各ウェルに個別に移送することでこれらのステップを省略し、手順を簡略化してスループットを向上させている。総合的に、この最適化されたプロトコルは、詳細なステップバイステップの手順と重要な品質管理チェックポイントを提供することで、このモデルシステムの導入における技術的な障壁を下げ、血管発達、疾患メカニズム、およびハイスループット薬物スクリーニングの研究における血管オルガノイドのより幅広い応用を促進するものである。
プロトコル
本研究におけるhPSCsの使用は、安徽大学生物医学倫理委員会(BECAHU_2026-010)によって承認されました。
1. ヒト人工多能性幹細胞の維持管理
注:ヒト人工多能性幹細胞(hiPSCs)をフィーダーフリー条件下で維持してください。すべての操作は、クラスII生物学的安全キャビネット内で無菌操作を用いて行ってください。
- 基底膜マトリックスコート培養プレートの調製
- −20 °Cから基底膜マトリックスのバイアルを取り出し、4 °Cで一晩(約12–16時間)解凍する。凍結・融解の繰り返しは避けること。
- 解凍した基底膜マトリックスを無菌条件下で十分に混合し、使い切り量ずつ分注する(例:1本あたり1 mL)。分注したアリコートは−20 °Cで最大2年間保存する。
注:早期凝固を防ぐため、取り扱い中は基底膜マトリックス、ピペット、チップ、チューブを冷やしておく。気泡が入らないように注意する。 - 必要な基底膜マトリックスのアリコートを氷上で解凍する。基底膜マトリックスを、あらかじめ冷やしたDMEMで1:200に希釈する(DMEM 1 mLあたり5 µLの基底膜マトリックスを用い、最終濃度を約5 µg/mLとする)。
- 目に見える粒子がなくなるまで、ピペッティングで溶液を穏やかに混ぜる。
- 12ウェルプレートの各ウェルに、希釈した基底膜マトリックスを0.5 mLずつ加える。プレートをゆっくりと傾け、回転させて底面全体をコートする。
- コートしたプレートを、5% CO₂インキュベーター内で37 °Cで少なくとも2時間、または4 °Cで一晩インキュベートする。
注:密閉したコート済みプレートは4 °Cで1–2週間保存可能である。使用直前にプレートを室温に戻し、コート溶液を吸引除去する。
- hiPSCの解凍
- 凍結hiPSCのクライオバイアルを液体窒素から取り出し、直ちに37 °Cのウォーターバスに入れる。バイアルを軽く揺らし、少量の氷結晶が残っている状態(1分以内)で取り出す。
注:37 °Cでのジメチルスルホキシド(DMSO)への長時間曝露や不完全な解凍は、いずれも細胞生存率を低下させるため避けること。 - クライオバイアルの外側を70%エタノールで消毒し、生物安全キャビネット内で開封する。
- あらかじめ加温した化学的に定義されたhPSC維持培地、または同等の化学的に定義された維持培地3 mLを含む15 mLコニカルチューブに、細胞懸濁液をゆっくりと滴下して移す。転移中に穏やかに混ぜることで、DMSOを徐々に希釈し、浸透圧ストレスを最小限に抑える。
- スイングローターを用い、室温(22–24 °C)で300 × g、3分間遠心分離する。
- 細胞ペレットを乱さないように、上清を慎重に吸引除去する。ペレットをあらかじめ加温した化学的に定義されたhPSC維持培地1 mLで穏やかに再懸濁する。
注:機械的せん断と気泡の形成を最小限にするため、P1000ピペットを用い、2–3回穏やかにピペッティングする。
- 凍結hiPSCのクライオバイアルを液体窒素から取り出し、直ちに37 °Cのウォーターバスに入れる。バイアルを軽く揺らし、少量の氷結晶が残っている状態(1分以内)で取り出す。
- hiPSCの播種および培養
- プリコートした12ウェルプレートをインキュベーターから取り出し、コート溶液を吸引除去する。ウェルは洗浄しない。
- 解凍後の通常の回復のため、1ウェルあたり約1 × 10⁵–2 × 10⁵個の生存細胞を播種する。hiPSCのラインや実験上の必要に応じて密度を調整する。
- ピペットチップでコート面を触れないように、各ウェルの壁に沿って細胞懸濁液をゆっくりと分注する。
- 解凍後の細胞の生存と接着を促進するため、最終濃度が5 µMとなるようにY-27632を加える。
注:Y-27632は最初の播種培地のみに使用する。翌日には、Y-27632を含まない化学的に定義されたhPSC維持培地に交換する。 - 細胞を37 °C、5% CO₂、飽和湿度でインキュベートする。
- 約16–24時間後に細胞の接着と形態を確認する。培地を吸引除去し、Y-27632を含まない、あらかじめ加温した新鮮な化学的に定義されたhPSC維持培地と交換する。
- 継代または分化のために細胞が約70%–80%のコンフルエンシーに達するまで、毎日または1日おきに培地を交換する。
注:毎日培養状態を確認する。境界が明確でコンパクトなコロニーであり、核細胞質比が高く、自発的分化が最小限であるものを使用する。
2. hiPSC凝集体の作製および分化
注:hiPSCsは、基底膜マトリックスでコーティングしたプレート上の化学的に定義されたhPSC維持培地を用い、フィーダーフリー条件下で維持すること。0.02% EDTAを用いて4〜5日ごとに細胞を継代する。血管分化効率を最大化するため、適切な播種密度とコロニーサイズを有し、自発的分化が最小限である培養細胞を使用すること。
- 単一細胞懸濁液の調製
- 化学的に定義されたhPSC維持培地を吸引し、6ウェルプレートの1ウェルあたり0.5 mLのDMEMでhiPSCを洗浄する。
- DMEMを吸引し、1ウェルあたり0.5 mLの0.02% EDTAを加える。室温で2–4分間インキュベートし、細胞が丸まり始めるまで観察する。
- P1000ピペットを用いて細胞を剥離させる。2–3回穏やかにピペッティングし、凝集体を単一細胞懸濁液に分散させる。
- 細胞を5 mLの化学的に定義されたhPSC維持培地で再懸濁し、懸濁液を15 mLコニカルチューブに移す。
- 細胞懸濁液10 µLと0.1% Trypan blue溶液10 µLを混合する。混合液10 µLを計数器にロードし、生存細胞数を測定する。
- 1ウェルあたり5 × 10⁵個の生存細胞を得るために必要な細胞懸濁液の量を算出する。
- 室温(22–23 °C)で300 × g、5分間、細胞を遠心分離する。上清を吸引する。
- 50 µM Y-27632を含む新鮮な化学的に定義されたhPSC維持培地を用い、1ウェルあたり3 mLの容量で細胞を再懸濁する。
- 凝集体の形成
- 低接着6ウェルプレートの各ウェルに細胞懸濁液3 mLを加える。最終濃度が0.25%となるようにPVAを加える。
- プレートをオービタルシェーカーに載せ、50 rpmで37 °Cにて1日間インキュベートする。
- 次へ進む前に、縁が滑らかで直径が約50–100 µm以上の凝集体が形成されていることを確認する。
- 注:凝集期間は個々のhiPSCラインに合わせて最適化すること。目的のサイズの凝集体を得るために必要な場合は、インキュベーションを2–3日間に延長する。
- 中胚葉への誘導
- 0日目に、滅菌済みの10 mL使い捨てピペットを用いて凝集体を15 mLコニカルチューブに移す。再播種用に元の低接着プレートを保管しておく。
- 凝集体を約15–20分間、重力で沈降させる。
- 注:物理的な損傷を最小限に抑えるため、凝集体は慎重に取り扱い、遠心分離ではなく重力沈降を用いること。
- 凝集体の沈降後、上清を注意深く吸引する。
- 12 µM CHIR99021および30 ng/mL BMP-4を添加したN2B27培地を用い、1ウェルあたり3 mLで凝集体を再懸濁する。
- 凝集体を低接着プレートに戻し、37 °Cでインキュベートする。
- 凝集体の過剰な融合を最小限に抑えるため、P1000ピペットで1日1回穏やかにピペッティングする。中胚葉への誘導を3日間継続する。
- 血管系への誘導
- 3日目に、凝集体を15 mLコニカルチューブに移し、重力で沈降させる。元の6ウェルプレートを保管しておく。
- 凝集体の沈降後、上清を注意深く吸引する。
- 100 ng/mL VEGF-Aおよび2 µM forskolinを添加したN2B27培地を用い、1ウェルあたり3 mLで凝集体を再懸濁する。
- 凝集体を低接着6ウェルプレートに戻し、さらに2日間インキュベートする。
3. 血管ネットワークおよびオルガノイドの作製
- コラーゲンI–基底膜マトリックスの調製
- 6ウェルプレート1枚で生成した凝集体を回収し、12ウェルプレート1枚に埋め込む。1ウェルあたり約40–60個の凝集体を使用する。
- 12ウェルプレートの各ウェルに0.5 mLの層を2回添加できるよう、十分な量のコラーゲンI–基底膜マトリックス混合液を調製する。
- 12ウェルプレート1枚分として12 mLのマトリックスを調製する。すべての構成成分を氷上で保持し、混合液は使用直前に調製し、気泡が混入しないように注意する。
- 12ウェルプレートの各ウェルに0.5 mLのマトリックスを添加する。プレートを静かに揺らし、マトリックスを均一に分散させる。
- プレートを37 °Cで2時間インキュベートし、第1層のマトリックスを凝固させる。
- 凝集体の埋め込み
- 滅菌済みの10 mL使い捨てピペットを用いて凝集体を15 mLコニカルチューブに移し、重力で沈降させる。
- 上清を吸引し、1 mLのN2B27培地で凝集体を2回洗浄する。最後の洗浄後、残存する培地を可能な限り除去する。
- 新鮮なコラーゲンI–基底膜マトリックス混合液を調製し、氷上で保持する。
- 洗浄した凝集体を、調製したばかりのマトリックスに静かに再懸濁させる。
- 第1層が凝固した12ウェルプレートをインキュベーターから取り出す。
- 凝集体を含むマトリックスを各ウェルに0.5 mLずつ添加する。
- プレートを1分以内で静かに揺らし、凝集体を均一に分散させる。
- 直ちにプレートを37 °Cで2時間インキュベートし、第2層を凝固させる。
- 血管出芽の誘導
- 15% FBS、100 ng/mL VEGF-A、および100 ng/mL FGF-2を添加したN2B27培地を37 °Cに予熱する。
- 予熱した添加済み培地を各ウェルに加え、血管分化を誘導する。
- その後1–3日間、血管出芽の状態を観察する。
- 注意:ゲルマトリックスの不安定化を最小限に抑えるため、培養系に添加する前に培地を37 °Cに予熱しておくこと。
- 培地交換および培養維持
- 埋め込みから3日後に最初の培地交換を行う。
- その後は、15% FBS、100 ng/mL VEGF-A、および100 ng/mL FGF-2を含む新鮮なN2B27培地を用いて、1日おきに培地を交換する。
- 培地交換の際、コンディショニング培地の3分の1を保持し、残りの3分の2を新鮮な添加済み培地と交換する。
- 10日目に血管オルガノイドの単離を行う。
4. 血管オルガノイドの構築および染色の準備
- 個々の血管ネットワークの分離
- 滅菌したスパチュラの丸い端をウェルの端に沿って挿入し、ゲルマトリックスを底面からそっと剥がします。
- ゲルマトリックス全体が自由に浮き上がるまで、スパチュラをウェルの端から中心に向かって移動させ続けます。
- 2本の滅菌済みニードルを使用して、ゲルから個々の血管ネットワークを切り出します。血管ネットワークを損傷しないように、可能な限り余分なマトリックスを取り除いてください。
- 分離したオルガノイドの培養
- 滅菌済みの使い捨てピペットを用いて、分離した各オルガノイドを低接着96ウェルプレートの個々のウェルに直接移します。
- 15% FBS、100 ng/mL VEGF-A、および100 ng/mL FGF-2を添加したN2B27培地を、各ウェルに100 µLずつ加えます。
- オルガノイドをさらに5日間インキュベートし、添加培地を毎日交換します。
- 成熟5日目までに、オルガノイドが丸く完全に包み込まれた形態を示していることを確認します。
- 血管オルガノイドの固定
- 形態的に成熟したオルガノイドを2 mLマイクロ遠心チューブに移します。1本あたりのチューブに処理するオルガノイド数は、およそ60個までとしてください。
- 培地を慎重に吸引し、PBSで希釈した4%パラホルムアルデヒド (PFA) を加えます。
- 室温で1時間、オルガノイドを固定します。
注意:PFAは毒性があり、発がん性が疑われています。適切な個人用保護具を着用し、化学薬品用ドラフトチャンバー内でPFAを取り扱ってください。 - PFAを吸引し、PBSに置換します。
一時停止ポイント:固定した血管オルガノイドは、PBS中で4 °Cで最大1か月間保存可能です。
5. 血管オルガノイドの染色および共焦点イメージング
- ブロッキングおよび透過処理
- 固定済みの血管オルガノイドを含む各チューブに、ブロッキングバッファーを 2 mL 加える。
- チューブをオービタルシェーカーに垂直に配置し、室温で 2 時間振盪培養して、オルガノイドのブロッキングと透過処理を行う。
- 一次抗体反応
- ブロッキングバッファーを吸引除去し、ブロッキングバッファーで 1:100 に希釈した一次抗体を 50–100 µL 加える。
- チューブをシェーカーに直立させて配置し、4 °C で一晩振盪培養する。
- 洗浄および二次抗体反応
- PBST で 1 回あたり 10–15 分間、サンプルを 3 回洗浄する。各洗浄中、チューブは垂直に配置して振盪させる。
- ブロッキングバッファーで 1:300 に希釈した蛍光二次抗体を加える。
- サンプルを室温で 2 時間インキュベートする。
- 核の対比染色および最終洗浄
- PBST で 1 回あたり 10–15 分間、サンプルを 2 回洗浄する。
- PBS で 1:5,000 に希釈した Hoechst 溶液を加え、室温で 10–15 分間インキュベートする。
- PBS で 10–15 分間、サンプルを洗浄する。
- 共焦点イメージング
- 染色したオルガノイドを共焦点イメージング用ディッシュに移す。
- 実験群間で一貫したイメージングパラメータを用いて、共焦点画像を取得する。
- 血管オルガノイドの定量的画像解析
注:Fiji/ImageJ および AngioTool を用いて定量的画像解析を行う。すべての実験群で同一の顕微鏡撮影設定を維持すること。- 凝集体の直径測定
- 校正済みスケールを備えた倒立顕微鏡を用いて、0日目の hiPSC 凝集体の明視野画像を取得する。十分に分離した凝集体を撮影し、スケールバーを含める。
- 各画像を Fiji/ImageJ にインポートする。直線ツールを用いてスケールバーに沿って線を引き、Analyze > Set Scale を選択する。
- 既知の距離と単位(例:100 µm)を入力し、Global を選択して、セッション内のすべての画像に校正を適用する。
- 直線ツールを用いて、各凝集体の最も広い直径に線を引く。Analyze > Measure を選択するか、Ctrl+M を押し、直径を µm で記録する。
- 1バッチにつき少なくとも 30 個の凝集体を測定する。
- 非球状の凝集体については、楕円または多角形選択ツールを用いて各凝集体の外縁を囲む。Analyze > Set Measurements > Feret's diameter を選択し、測定値を記録する。
- Results テーブルから測定値をエクスポートし、スプレッドシートにデータをまとめる。
- 各バッチについて、平均値、標準偏差(SD)、および変動係数(CV = SD/平均値 × 100%)を算出する。
- オルガノイドの直径測定
- 校正済みスケールを備えた倒立顕微鏡を用いて、15日目の成熟した血管オルガノイドの明視野画像を取得する。各画像にスケールバーを含める。
- 各画像を Fiji/ImageJ にインポートし、上述のステップに従ってスケールを校正する。
- 直線ツールを用いて、各オルガノイドの最も広い直径に線を引く。Analyze > Measure を選択するか、Ctrl+M を押し、直径を µm で記録する。
- 1バッチにつき少なくとも 30 個のオルガノイドを測定する。
- 不規則な形状のオルガノイドについては、最長径と最短径を測定してその平均を算出するか、ステップ 5.6.1.6 に記載の方法で Feret 直径を決定する。
- 測定値をエクスポートし、各バッチの平均値、SD、および CV を算出する。
- CD31 陽性血管領域の定量化
- CD31 で染色した 15日目のホールマウント・オルガノイドの共焦点 z-stack 画像を取得する。すべてのサンプルで同一のレーザー強度、ゲイン、オフセット、およびピンホール設定を使用する。
- 顕微鏡ソフトまたは Fiji/ImageJ を用いて、z-stack から最大強度投影画像(MIP)を作成する。
- 強度閾値を適用し、背景信号を除去しつつ CD31 陽性血管ネットワークをセグメント化する。
- Process > Noise > Remove Outliers を選択し、半径 2–5 ピクセルを指定して小さなアーティファクトを除去する。Process > Binary > Fill Holes を選択し、血管ネットワーク内の小さな隙間を埋める。
- Analyze > Set Measurements を選択し、Area と Area fraction を有効にする。Analyze > Measure を選択して、血管領域を決定する。
- オルガノイドの総面積に対する CD31 陽性血管領域の割合(%)を算出する。
- 3つの独立したバッチから、1バッチにつき少なくとも 3 個のオルガノイドを解析する。統計解析のために測定値をエクスポートする。
- PDGFR-β 陽性ペリサイト被覆率の定量化
- CD31 および PDGFR-β で染色した 15日目のホールマウント・オルガノイドの共焦点 z-stack 画像を取得する。z-stack から MIP を作成する。
- CD31 と PDGFR-β の MIP を Fiji/ImageJ にインポートし、画像の整合性を確認する。
- CD31 チャンネルに閾値を適用し、血管ネットワークを定義するバイナリマスクを作成する。
- 同様のセグメンテーション手法を PDGFR-β チャンネルに適用し、ペリサイト信号のバイナリマスクを作成する。
- Process > Image Calculator を選択し、CD31 と PDGFR-β のマスクに AND 演算を適用して、重なり合うピクセルを特定する。
- 重なり合う信号の領域を測定する。
- ペリサイト被覆率を(CD31 陽性血管内の PDGFR-β 陽性領域 / CD31 陽性血管の総面積)× 100% として算出する。
- 3つの独立したバッチから、1バッチにつき少なくとも 3 個のオルガノイドを解析する。統計解析のために測定値をエクスポートする。
- AngioTool を用いた分岐指数の解析
- CD31 で染色した 15日目のホールマウント・オルガノイドの共焦点 z-stack 画像を取得する。z-stack から MIP を作成する。
- AngioTool を起動し、MIP 画像をロードする。
- 画像内で観察される典型的な血管径に合わせて、vessel diameter を設定する。
- 強度閾値を調整し、背景信号を除去しつつ血管ネットワークをセグメント化する。小さなアーティファクトを除去するために、最小血管サイズ(minimum vessel size)を設定する。
- 解析を実行し、血管面積(vessel area)、血管密度(vessel density)、総血管長(total vessel length)、接合点数(number of junctions)、および分岐指数(branching index)を記録する。
- 出力画像を確認し、血管系が黄色で、血管骨格が赤色で表示され、分岐点が青い点でマークされていることを確認する。
- AngioTool から定量結果をエクスポートする。
- 3つの独立したバッチから、1バッチにつき少なくとも 3 つの視野を解析し、統計解析のためにデータをまとめる。
- 凝集体の直径測定
6. 血管オルガノイドの定量的リアルタイムPCR分析
注:すべてのRNA抽出およびその後の一連の手順は、RNaseフリーの条件下で行ってください。
- RNA抽出
- 1.5 mLのRNaseフリーマイクロ遠心チューブに、15日目の成熟血管オルガノイドを5–10個回収する。残存している培地を完全に除去する。
注:十分な量のRNAを得るために、必要に応じて複数のオルガノイドをプールする。 - 1% β-mercaptoethanolを添加した溶解バッファーを350 µL加える。
- オルガノイドが完全に溶解するまで、ピペッティングを10–15回行う。
- 溶解物を、回収チューブにセットしたゲノムDNA除去スピンカラムに移す。室温で11,000 × g、30秒間遠心分離する。
- カラムを捨て、ろ液を回収する。
- ろ液に等量(約350 µL)の70%エタノールを加え、ピペッティングで十分に混ぜる。
- 混合液を最大700 µLまで、回収チューブにセットしたRNAスピンカラムに移す。11,000 × gで30秒間遠心分離し、ろ液を捨てる。
- カラムに洗浄バッファー1を350 µL加える。11,000 × gで30秒間遠心分離し、ろ液を捨てる。
- サンプル1つにつき、DNase I 10 µLとDNase消化バッファー70 µLを混合して、DNase I混合液を調製する。
- DNase I混合液80 µLをカラム膜に直接加え、室温で15分間インキュベートする。
- カラムに洗浄バッファー1を350 µL加える。11,000 × gで30秒間遠心分離し、ろ液を捨てる。
- カラムに洗浄バッファー2を500 µL加える。11,000 × gで30秒間遠心分離し、ろ液を捨てる。
- 洗浄バッファー2を500 µL用いて、洗浄を繰り返す。
- 空のカラムを11,000 × gで2分間遠心分離し、膜を乾燥させる。
- カラムを新しい1.5 mL RNaseフリーマイクロ遠心チューブに移す。RNaseフリー水を30–50 µL膜に直接加え、室温で1分間インキュベートする。
- 11,000 × gで1分間遠心分離してRNAを溶出させる。使用時までRNAを−80 °Cで保存する。
注:分光光度法によりRNAの濃度と純度を評価する。A260/A280比が1.8–2.1の範囲であることを許容基準とする。
- 1.5 mLのRNaseフリーマイクロ遠心チューブに、15日目の成熟血管オルガノイドを5–10個回収する。残存している培地を完全に除去する。
- cDNA合成
- 逆転写反応液を氷上で調製する。
- 600 ngの全RNAを、逆転写酵素、バッファー、dNTPs、およびランダムプライマーを含むRTマスターミックス4 µLと混合する。RNaseフリー水を加えて最終容量を20 µLにする。
- 反応液を37 °Cで15分間、続いて85 °Cで5秒間インキュベートする。
- 得られたcDNAを使用時まで−20 °Cで保存する。
- 定量的リアルタイムPCR
- 2× SYBR Greenマスターミックス5 µL、RNaseフリー水3 µL、および各10 µMに調製したフォワードおよびリバースプライマー混合液1 µLを混合し、1反応あたり9 µLのqPCRマスターミックスを調製する。
- 96ウェルqPCRプレートの各ウェルに、マスターミックスを9 µLずつ分注する。
- 各ウェルにcDNAを1 µL加え、最終反応容量を10 µLとする。
- プレートを光学用粘着フィルムで封印し、1,000 × gで1分間遠心分離する。
- 95 °Cで30秒間の初期変性を行う。
- 95 °Cで5秒間、続いて60 °Cで30秒間の増幅サイクルを40回行う。
- 融解曲線分析を行い、アンプリコンの特異性を確認する。
注:各サンプルは2連または3連で測定する。 - 2−ΔΔCt法を用いて標的遺伝子の相対的発現量を算出する。Ct値をハウスキーピング遺伝子(例:GAPDH)で標準化し、未分化hiPSCサンプルに対して発現量を校正する。
7. 統計解析
- 定量的データは、条件ごとに少なくとも3つの独立した生物学的反復(n ≥ 3)から得られた平均値 ± 標準偏差(SD)として提示する。
- 凝集塊およびオルガノイド径の測定では、独立した各バッチを1つの生物学的反復として扱い、各バッチ内で測定した30個の個別の構造体の平均を算出して、バッチレベルの平均値を1つ得る。
- 血管領域、ペリサイト被覆率、および分枝指数の測定値は、各バッチ内の複数のオルガノイドまたは視野の平均を算出してバッチレベルの値を1つ得て、これらのバッチレベルの値を統計的比較に使用する。
- 最適化されたプロトコルと元のWimmerプロトコルを、非対応の両側Student's t-testを用いて比較する。
- 統計的有意性は p < 0.05 と定義する。有意水準は、適宜 p < 0.05、p < 0.01、および p < 0.001 として示す。
- すべての統計解析は、統計解析ソフトウェアバージョン10を使用して行う。
結果
ここで述べる最適化されたプロトコルにより、段階的な分化戦略を用いることで、hiPSCから約15日間で成熟した血管オルガノイドを生成することが可能になります(図 1A)。簡潔に述べると、まずオービタルシェーカーを用い、0.25% PVAを添加した低接着プレート内でhiPSC凝集体を形成させました(Day −1)。Day 0に、CHIR99021 (12 µM)およびBMP-4 (30 ng/mL)を用いて3日間の中胚葉誘導を行い、続いてVEGF-A (100 ng/mL)およびforskolin (2 µM)を用いて2日間の血管系への分化誘導を行いました(Day 3–5)。Day 5に、凝集体をコラーゲンI・基底膜マトリックスに包埋し、血管出芽を促進させるため、VEGF-A (100 ng/mL)、FGF-2 (100 ng/mL)、および15% FBSを添加したN2B27培地で培養しました。Day 10に、個々の血管ネットワークをゲルから分離し、さらなる成熟させるため、低接着96ウェルプレートに1ウェルあたり1つのオルガノイドとして移しました。Day 15までに、丸みを帯びて完全に包囲された形態を持つ成熟した血管オルガノイドが得られました(図 1B)。
分化した細胞の血管としての同一性を確認するため、内皮細胞マーカーであるCD31のホールマウント免疫蛍光染色およびHoechstによる核対比染色を行った。共焦点顕微鏡観察により、分枝状の管腔構造を形成する広範なCD31陽性の内皮ネットワークが明らかになった。z-stack画像の3次元再構成により、オルガノイド内の血管ネットワークの複雑性がさらに示された(Figure 1C)。また、血管系特異的遺伝子の定量リアルタイムPCR解析により、分化効率を評価した。15日目のオルガノイドでは、未分化のhiPSCsと比較して、内皮細胞マーカーであるCD31およびCDH5、ならびにペリサイトマーカーであるPDGFR-βの発現が有意に上昇していた。対照的に、多能性マーカーであるOCT4、SOX2、およびNANOGの発現は著しく低下しており、血管系への分化が成功したことが確認された(Figure 1D)。CD31とPDGFR-βの共染色では、PDGFR-β陽性のペリサイトがCD31陽性の内皮管に密接に結合し、それらを包み込んでいることが示され、ペリサイトに覆われた血管構造が形成されていることが示唆された(Figure 1E)。以上の結果を総合すると、最適化されたプロトコルにより、複雑な3次元血管ネットワーク内に内皮細胞とペリサイトの両方を含む血管オルガノイドを安定して作製できることが実証された。
最適化されたプロトコルによって達成された改善点を体系的に評価するため、元のWimmerプロトコルで生成されたオルガノイドと、最適化されたプロトコルで生成されたオルガノイドを、複数の独立したバッチにわたって定量的な形態計測分析を用いて比較しました。明視野顕微鏡観察により、分化の全過程を通じて、2つのプロトコルの間に顕著な形態学的差異があることが明らかになりました。元のプロトコルでは、複数の段階でサイズが不均一で形状が不規則な凝集塊およびオルガノイドが生成されたのに対し、最適化されたプロトコルでは、0日目から縁が滑らかな一貫して均一な凝集塊が生成され、その後15日目までに、より円形に近い均一なサイズの成熟血管オルガノイドへと発達しました(図2A)。
0日目の凝集塊径の定量分析により、最適化プロトコルでは、元のプロトコル(112.2 ± 34.7 µm, CV = 30.93%; n = 3 independent batches; t = 6.159, df = 4, p = 0.004; Figure 2B)よりも、有意に均一な凝集塊(120.3 ± 5.4 µm, CV = 4.47%; 1バッチあたり30個の凝集塊を測定; n = 3 independent batches)が生成されることが確認された。この均一性の向上は、分化の終点まで維持された。最適化プロトコルを用いて作製した15日目のオルガノイドは、元のプロトコルを用いて作製したもの(615.4 ± 270.9 µm, CV = 44.0%; n = 3 independent batches; t = 8.430, df = 4, p = 0.001; Figure 2C)と比較して、サイズのばらつきが大幅に減少していた(670.8 ± 63.5 µm, CV = 9.47%; 1バッチあたり30個のオルガノイドを測定; n = 3 independent batches)。
次に、CD31陽性の血管内皮細胞被覆率およびPDGFR-β陽性のペリサイト被覆率を定量化することで、血管ネットワークの形成を評価しました。3回の独立したバッチにおいて、最適化プロトコルは元のプロトコルよりも有意に高い内皮細胞被覆率を示しました(40.1 ± 2.9% vs. 28.0 ± 7.0%; t = 2.856, df = 4, p = 0.05; Figure 2D)。ペリサイト被覆率についても、最適化プロトコルで有意に高い値が得られました(36.2 ± 2.5% vs. 17.5 ± 5.2%; t = 6.636, df = 4, p = 0.003)(Figure 2E)。AngioToolを用いた分枝指数解析により、最適化プロトコルで作成したオルガノイドは、より複雑な血管ネットワークを形成していることがさらに示されました(50.2 ± 3.8 vs. 24.1 ± 6.9 points/mm2; t = 6.163, df = 4, p = 0.004; Figure 2F)。最後に、初期凝集体のうち、15日目までに成熟した血管オルガノイドにまで発達した割合として、オルガノイド形成効率全体を評価しました。3回の独立したバッチにおいて、最適化プロトコルは元のプロトコル(41.3 ± 10.8%; n = 3; t = 3.433, df = 4, p = 0.03)よりも有意に高い形成効率を達成し(64.3 ± 3.8%; n = 3)、これはオルガノイド収量の約1.6倍の増加に相当しました(開始細胞 1 × 10⁶個あたり 60–67個 vs. 29–50個; Figure 2G)。また、最適化プロトコルはバッチ間のばらつきを大幅に低減し(SD, 3.8% vs. 10.8%)、再現性の向上がさらに実証されました。
凝集塊およびオルガノイドの直径、オルガノイドの収量と形成効率、血管領域、ペリサイト被覆率、分岐指数、失敗率、およびバッチ間変動を含む、元および最適化後のプロトコルの定量的な結果は、表1にまとめられています。hiPSCの維持および血管オルガノイド分化に使用した培地およびマトリックス溶液の組成は表2に、ホールマウント免疫蛍光染色に使用したブロッキングバッファーの処方は表3に記載されています。定量リアルタイムPCR分析に使用したプライマー配列は表4にリストされています。血管オルガノイドの作製および特性評価に使用した主要試薬の使用濃度および調製条件は、補足表1に記載されています。
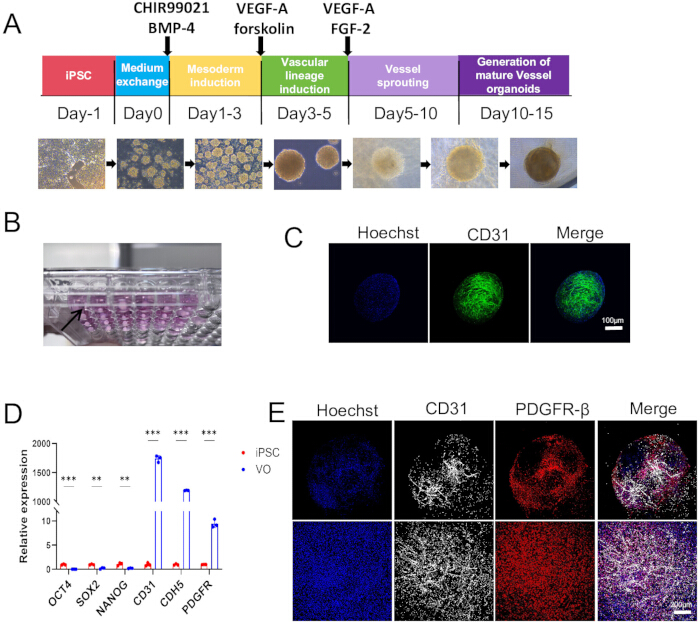
図 1: ヒト人工多能性幹細胞由来血管オルガノイドの作製および特性評価。 (A) 段階的な血管オルガノイド分化プロトコルの概略図。hiPSC凝集塊にCHIR99021およびBMP-4を用いて中胚葉誘導を行い、続いてVEGF-Aおよびフォルスコリンで血管系誘導、VEGF-AおよびFGF-2存在下で血管出芽を誘導し、その後血管オルガノイドへと成熟させる。代表的な明視野像は、Day −1からDay 15までの分化過程における形態変化を示している。 (B) 96ウェルプレートで個別に培養された成熟血管オルガノイドの代表的なマクロ画像。 (C) CD31(緑)で染色しHoechst(青)で対比染色したDay 15血管オルガノイドの代表的な共焦点画像であり、オルガノイド内の内皮ネットワークを示している。スケールバー = 100 µm。 (D) 未分化hiPSCと比較したDay 15血管オルガノイド(VO)における多能性マーカー(OCT4、SOX2、NANOG)および血管系マーカー(CD31、CDH5、PDGFR-β)の定量的リアルタイムPCR解析。データは3回の独立した実験の平均値 ± SDで示している。統計的有意性は、非ペアの2テイルStudent's t-testを用いて決定した。 (E) CD31(白)、PDGFR-β(赤)、Hoechst(青)で染色したDay 15血管オルガノイドの代表的なホールマウント免疫蛍光画像であり、PDGFR-β陽性ペリサイトとCD31陽性内皮ネットワークの会合を示している。スケールバー = 200 µm。 こちらのリンクをクリックして、この図の拡大版を表示してください。
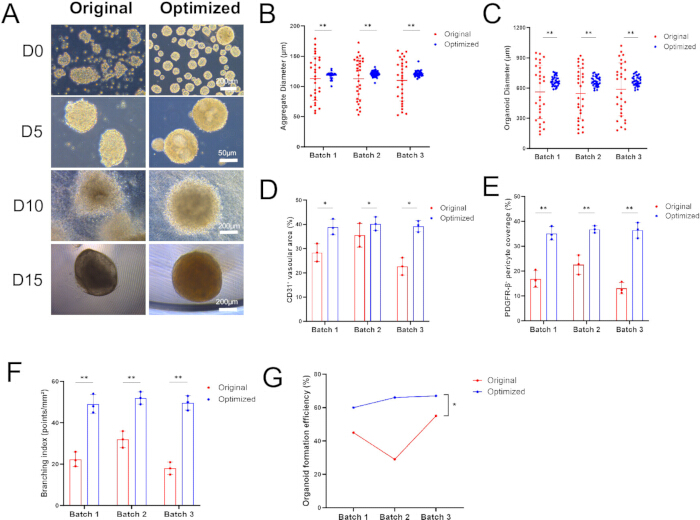
Figure 2: オリジナルのWimmerプロトコルおよび最適化プロトコルを用いて作製した血管オルガノイドの定量比較。 (A) オリジナルおよび最適化プロトコルを用いて作製した凝集体および血管オルガノイドの形態を示す、Day 0 (D0)、Day 5 (D5)、Day 10 (D10)、およびDay 15 (D15)における代表的な明視野像。スケールバー = 200 µm (D0)、50 µm (D5)、200 µm (D10)、および 200 µm (D15)。(B) 3つの独立したバッチにおけるDay 0の凝集体直径の定量化。1バッチおよび1条件につき30個の凝集体を測定し、その結果を平均してバッチレベルの平均値を算出した。(C) 3つの独立したバッチにおけるDay 15のオルガノイド直径の定量化。1バッチおよび1条件につき30個のオルガノイドを測定し、その測定値を平均してバッチレベルの平均値を算出した。(D) 3つの独立したバッチにおいて、オリジナルおよび最適化プロトコルを用いて作製したオルガノイドにおけるCD31陽性血管領域の定量化。(E) 3つの独立したバッチにおけるPDGFR-β陽性ペリサイト被覆率の定量化。(F) AngioToolを用いた、3つの独立したバッチにおける血管分岐指数の定量化。(G) 3つの独立したバッチにおけるオルガノイド形成効率。これは、Day 15までに成熟した血管オルガノイドに発達した初期凝集体の割合として算出した。データは、3つの独立したバッチレベルの平均値の平均 ± SDとして提示している(1条件につきn = 3独立バッチ)。統計的有意性は、バッチレベルの平均値に対する非ペア2テイルStudent's t-testを用いて決定した。こちらのリンクをクリックして、この図の拡大版を表示してください。
表1:従来のWimmerプロトコルと最適化プロトコルを用いた血管オルガノイド作製に関する定量的比較。 0日目の凝集体の直径およびサイズのばらつき、15日目のオルガノイド直径およびサイズのばらつき、オルガノイドの収量、オルガノイド形成効率、CD31陽性血管領域、PDGFR-β陽性ペリサイト被覆率、血管分岐指数、失敗率、およびバッチ間変動の比較。値は、該当する場合、平均値 ± SDで示されている。凝集体およびオルガノイドの測定値は、条件ごとに3つの独立したバッチにつき、1バッチあたり30個の構造物から得られた。血管領域、ペリサイト被覆率、および分岐の測定値は、3つの独立したバッチにつき、1バッチあたり少なくとも3つのオルガノイドまたは視野から得られた。略語:CV = 変動係数、SD = 標準偏差。こちらをクリックして、この表をダウンロードしてください。
表2:hiPSCの維持および血管オルガノイド分化のための培地およびマトリックス溶液の調製。hiPSCの維持、分化、血管ネットワーク形成、およびオルガノイド培養に使用される、化学的に定義されたhPSC維持培地(PGM1)、基底膜マトリックスコーティング溶液、0.02% EDTA継代洗浄溶液、N2B27基礎培地、N2B27完全分化培地、およびコラーゲンI溶液の組成と調製法。適用可能な場合は、保存条件と調製要件を記載している。略語:DMEM = Dulbecco's modified Eagle medium; EDTA = ethylenediaminetetraacetic acid; FBS = fetal bovine serum; FGF-2 = fibroblast growth factor 2; hiPSC = human induced pluripotent stem cell; NEAA = non-essential amino acids; PGM1 = Pluripotency Growth Master 1; VEGF-A = vascular endothelial growth factor A。こちらのリンクから本表をダウンロードしてください。
表 3:血管オルガノイドのホールマウント免疫蛍光染色のためのブロッキングバッファーの調製血管オルガノイドのホールマウント免疫蛍光染色に使用するブロッキングおよび透過化バッファーの組成と保存条件。略語:BSA = bovine serum albumin、FBS = fetal bovine serum、PBS = phosphate-buffered saline。こちらのリンクから本表をダウンロードしてください。
表4:定量的リアルタイムPCR解析に使用したプライマー配列。 血管系リネージマーカーであるCD31、CDH5、PDGFR-β、多能性マーカーであるOCT4、SOX2、NANOG、およびハウスキーピング遺伝子であるGAPDHの発現を評価するために、フォワードおよびリバースプライマー配列を使用した。プライマー配列は5′→3′方向に示している。略語:qPCR = 定量的リアルタイムPCR。ここをクリックして本表をダウンロードしてください。
補完表1:血管オルガノイドの作製および特性評価に使用した主要試薬の使用濃度と調製条件。 Y-27632、CHIR99021、BMP-4、VEGF-A、フォルスコリン、FGF-2、PVA、一次および二次抗体希釈液、Hoechst使用液、PBST洗浄液、および4% PFA固定液の使用濃度、希釈倍率、調製または保存条件。これらの試薬は、hiPSCの回収と凝集、中胚葉および血管系への誘導、血管ネットワークの形成、ホールマウント免疫蛍光染色、およびオルガノイドの固定に使用される。略語:BMP-4 = 骨形態形成タンパク質4、FGF-2 = 線維芽細胞増殖因子2、PFA = パラホルムアルデヒド、PVA = ポリビニルアルコール、PBST = Tween 20含有リン酸緩衝生理食塩水、VEGF-A = 血管内皮増殖因子A こちらのリンクをクリックしてこの表をダウンロードしてください。
ディスカッション
本稿で述べる最適化プロトコルでは、血管オルガノイド作製の均一性、再現性、および構造的完全性を向上させることを目的として、Wimmerら18によって当初確立された血管オルガノイド分化システムにいくつかの重要な改善を導入しています。元のプロトコルと比較して、最適化された手法では以下の側面において大幅な改善が図られています。第一に、凝集形成条件を最適化することで、胚様体の均一性が大幅に向上します。元のプロトコルでは、低接着6ウェルプレートを用いた自然凝集によりhiPSC凝集体を生成しており、NC8ラインでは1ウェルあたり2 × 10⁵ cells、H9ラインでは1ウェルあたり5 × 10⁵ cellsを播種し、重力による細胞凝集に依拠していました。この手法は、播種密度とインキュベーション時間の経験的な制御に大きく依存するため、凝集体のサイズにバッチ間のばらつきが生じていました。最適化プロトコルでは、凝集に低接着6ウェルプレートを継続して使用しつつ、凝集体の均一性を高めるために3つの変更を導入しました。(1) 安定した凝集に十分な細胞数を確保するため、1ウェルあたり5 × 10⁵ cellsを播種すること、(2) 非特異的な細胞-基質間接着を抑制し、同種細胞間の凝集を促進するために0.25% polyvinyl alcohol (PVA)を添加すること、(3) 37 °Cのオービタルシェーカーでプレートをインキュベートし、緩やかな連続撹拌を通じて均一な細胞分布と同期的な凝集を促進することです。これらの変更により、より規則的な球状形態と滑らかな境界を持つ凝集体の生成が可能となり、その後の中胚葉誘導および血管分化に向けてより均一な出発材料を提供できるようになりました (Figure 2A,B)。
凝集塊が極端に小さい、または脆弱である場合、あるいは境界が滑らかに形成されない場合は、まず播種前の細胞生存率を確認してください。細胞の状態が不良であることは、凝集効率が低下する一般的な原因となります。凝集能力の低いhiPSC株については、播種密度を1 × 10⁶ cells/wellまで上げるか、インキュベーション期間を1日から2~3日に延長してください。逆に、凝集塊が極端に大きくなるのは、通常、複数の凝集塊が融合した結果です。インキュベーション期間中に緩やかなピペッティングを行う回数を増やし、凝集塊の融合を最小限に抑えてください。この初期段階で凝集塊のサイズを均一に維持することは極めて重要です。なぜなら、サイズの不均一性は血管分化効率のばらつきに直接関連するためです。
次に、培地交換戦略の最適化により、血管分化中の培養環境をより良好に維持することができます。血管ネットワーク形成段階において、本プロトコルでは培地交換のたびにコンディショニング培地の3分の1を残し、残りの3分の2を同一のサプリメントを含む新鮮なN2B27完全分化培地で置換します。対照的に、元のプロトコルでは培地の全量交換が行われていました。VEGF-AおよびFGF-2は37 °Cの培養条件下では不安定であるため、培地を全量交換すると成長因子濃度に大幅な変動が生じ、血管内皮細胞の持続的な増殖や血管出芽が損なわれる可能性があります。コンディショニング培地の一部を保持することで、細胞が分泌した血管新生促進因子や細胞外成分を維持しつつ、培養環境の急激な変化を最小限に抑えることができます。この戦略により、より強固な血管ネットワークの形成と、より高いペリサイト被覆率が得られました(Figure 2D,E)。
培地添加後にゲルマトリックスが不安定になったり崩壊したりした場合は、まず培地が 37 °C まで十分に予温されているかを確認してください。冷たい培地はゲルの収縮を引き起こす可能性があります。さらに、コラーゲンI溶液のpHが約 7.4 であること、および使用しているコラーゲンIと基底膜マトリックスのロットが安定したゲルを形成することを確認し、コラーゲンの重合状態を検証してください。マトリックスが脆弱なままであるか、または固化しない場合は、新しいロットの基底膜マトリックスまたはコラーゲンIを使用し、培地を添加する前に 37 °C で 2 h の全時間をかけてゲルをインキュベートしてください。必要に応じて、重合時間を最大 3 h まで延長してください。
第三に、血管オルガノイドの単離と成熟の簡略化により、スループットと一貫性が向上します。元のプロトコルでは、12ウェルプレートで10日目まで育成した血管ネットワークを、個別に6ウェル低接着プレートに移して1日間培養し(11日目)、その後、15日目まで継続して培養するために96ウェル超低接着プレートに移していました。これら2回のプレート移送ステップは、操作の複雑さを増し、オルガノイドを喪失させるリスクを高めます。最適化されたプロトコルでは、3つの重要な簡略化を導入しています。(1) 単離したオルガノイドを1ウェルあたり1個ずつ、直接96ウェル超低接着プレートに移送することで、中間の6ウェル培養ステップを排除し、ハンドリングによる機械的損傷を軽減したこと、(2) 懸濁培養中の融合を防ぎ、各オルガノイドの独立性を維持するために、1ウェルあたり1個のオルガノイドを培養したこと、(3) 栄養分と成長因子を継続的に供給するために5日間の毎日培地交換を行い、オルガノイドが丸みを帯びた完全に封入された構造へと成熟するようにしたことです。これらの変更により、オルガノイド培養が簡略化され、スループットが向上し、その後のハイスループット薬物スクリーニングへの応用が容易になります。
単離中のオルガノイドの消失を最小限に抑えるため、切断前にコラーゲンI-基底膜マトリックスがウェルの底から完全に剥離していることを確認してください。滅菌済みのスパチュラをウェルの端から中心に向かって底に沿ってゆっくりと動かし、ゲル全体が自由に浮遊するようにします。単離したオルガノイドを移送する際は、機械的ストレスを軽減しオルガノイドの剪断を最小限に抑えるため、P1000ピペットチップではなく、滅菌済みの使い捨てピペットを使用してください。ハンドリング中にオルガノイドが断片化した場合、開始細胞の生存率や、VEGF-AおよびFGF-2などの主要な成長因子の活性を含む、分化の質を再評価してください。懸濁培養中にオルガノイドが融合した場合は、2本のP200ピペットチップを用いてゆっくりと分離させます。ただし、成熟段階の開始時から1ウェルあたり1つの個別のオルガノイドを培養することが、融合を防ぐために最も効果的な方法です。
第四に、培地システムの統一により、プロトコルが簡略化され、バッチ間のばらつきが減少します。元のプロトコルでは、CHIR99021およびBMP-4を用いた中胚葉誘導時、およびVEGF-Aとフォルスコリンを用いた血管系誘導時にN2B27培地を使用していましたが、血管ネットワーク形成時にはFBS、VEGF-A、FGF-2を含む無血清造血細胞培養培地へと切り替えていました。対照的に、最適化されたプロトコルでは、血管ネットワーク形成からその後のオルガノイド成熟までの一連の過程において、15% FBS、VEGF-A、およびFGF-2を添加したN2B27完全分化培地を使用しており、これにより同一のN2B27基礎組成を維持しています。この統一的な戦略により、培地の切り替えに伴う追加の変数が排除され、試薬調製が簡略化されます。N2B27培地における規定のB27およびN2サプリメントの使用も、バッチ間の整合性向上に寄与している可能性がありますが、他のプロトコルの変更から切り離したこの修正単独の相対的な寄与については、本研究では実験的に分離されていません。最適化されたプロトコルの有効性は、15日目のオルガノイドにおける血管系マーカーのアップレギュレーションと多能性マーカーのダウンレギュレーションによって裏付けられました(図1D)。さらに、ホールマウント免疫蛍光染色により、広範なCD31+内皮ネットワークと、それに密接に関連するPDGFR-β+ペリサイトが確認され、壁細胞に覆われた血管構造の形成が証明されました(図1C,E)。PDGFR-βは、先行研究21で示されているように、ヒト血管オルガノイドにおけるペリサイトの確立されたマーカーです。
血管の出芽が不十分である場合、または血管内皮ネットワークを伴わない大型の未分化な凝集塊が形成される場合は、中胚葉誘導の不足が根本的な原因である可能性があります。CHIR99021およびBMP-4が活性を持ち、正しい濃度で使用されているかを確認してください。CD31+内皮管を取り囲むPDGFR-β+細胞がまばらであることで示されるペリサイトの動員不全は、VEGF-AまたはFGF-2の活性が最適でないことを反映している可能性があります。異なるバッチの成長因子をテストし、血管オルガノイド形成を支持する能力についてFBSバッチを機能的に検証することで、壁細胞の被覆率が向上する可能性があります。上述した4つの手法上の改善策の有効性を体系的に検証するため、最適化プロトコルと元のWimmerプロトコルを比較する定量的な形態計測解析を実施しました(図2; 表1)。明視野顕微鏡観察により、分化の全過程を通じて、2つのプロトコルの間に顕著な形態学的差異が認められました。元のプロトコルでは、すべての段階でサイズが不均一で形状が不規則な凝集塊およびオルガノイドが生成されたのに対し、最適化プロトコルでは、0日目から一貫して境界が滑らかな均一な凝集塊が生成されました。これらの凝集塊はその後、15日目までに、より円形でサイズが均一な成熟血管オルガノイドへと成長しました(図2A)。
定量分析により、最適化されたプロトコルでは、元のプロトコル(112.2 ± 34.7 µm, CV = 30.93%, n = 3 independent batches; Figure 2B)よりも、0日目の凝集体の均一性が大幅に向上していることが確認されました(120.3 ± 5.4 µm, CV = 4.47%, n = 3 independent batches)。この均一性の向上は分化の終点まで維持されており、最適化されたプロトコルを用いて作製した15日目のオルガノイドにおいても、サイズのばらつきが大幅に減少していました(Figure 2C)。これらの結果は、PVA介在性の凝集とオービタルシェイキングを組み合わせることで、元のプロトコルと比較して凝集体のサイズの不均一性が低減し、その後の中胚葉誘導および血管分化に向けてより均質な出発材料が得られることを示唆しています。しかし、最適化されたプロトコルでは複数の変更を同時に導入しているため、観察された改善に対する個々の変更の具体的な寄与については、本研究では実験的に切り分けられていません。
最適化されたプロトコルにより、血管ネットワークの形成が大幅に促進され、CD31+内皮細胞の被覆率(40.1 ± 2.9% vs. 28.0 ± 7.0%; t = 2.856, df = 4, p = 0.05; Figure 2D)およびPDGFR-β+ペリサイトの被覆率(36.2 ± 2.5% vs. 17.5 ± 5.2%; t = 6.636, df = 4, p = 0.003; Figure 2E)が増加しました。AngioToolを用いた分岐指数の解析により、最適化されたプロトコルではより複雑な血管ネットワークが形成されることがさらに示されました(50.2 ± 3.8 vs. 24.1 ± 6.9 points/mm2; t = 6.163, df = 4, p = 0.004; Figure 2F)。これらの改善は、2つの相補的な要因による可能性があります。第一に、均質な凝集塊が血管新生の開始条件をより一定にすることです。第二に、コンディショニング培地の3分の1を保持することで、添加された血管新生促進因子を維持しつつ、ペリサイトの遊走および内皮管との結合をサポートし得る細胞分泌因子を保持できると考えられます。
最終的に、最適化されたプロトコルでは、オルガノイド形成効率が約1.6倍向上し(64.3 ± 3.8% vs. 41.3 ± 10.8%; t = 3.433, df = 4, p = 0.03)、開始細胞 1 × 10⁶個あたり60~67個の成熟オルガノイドが得られたのに対し、元のプロトコルでは29~50個であった (Figure 2G)。特筆すべき点として、最適化されたプロトコルではバッチ間のばらつきが大幅に減少しており、バッチ平均は60.0%から67.0%(SD = 3.8%)の範囲であった。一方、元のプロトコルではバッチ間の変動が著しく大きく、バッチ平均は29.0%から50.0%(SD = 10.8%)の範囲であった。
総括すると、〜に提示された定量的なデータは 図2 および 表1 最適化されたプロトコルにより、凝集体の均質性、血管ネットワーク形成、ペリサイトの動員、血管の複雑性、およびオルガノイドの収率において達成された体系的な改善を裏付けるものである。これらの改善は、再現性とスケールアップに関する従来プロトコルの主要な制限を直接的に解決している。
要約すると、本最適化プロトコルは、凝集形成の最適化、培地交換戦略の変更、オルガノイドの単離および成熟ワークフローの簡略化、ならびに培養液システムの統一という4つの主要な改善を通じて、元の手法の主要な制限を解決しています。これらの修正により、血管オルガノイドの作製はより効率的で再現性が高く、スケールアップが可能となり、血管発達の研究、疾患モデリング、および薬剤スクリーニングのためのより信頼性の高いin vitroプラットフォームが提供されます。それにもかかわらず、元の手法と同様に、現在のプロトコルは基底膜マトリックスやFBSなどの動物由来成分に依然として依存しています。したがって、今後の取り組みは、このプラットフォームのトランスレーショナルな可能性をさらに高めるため、化学的に定義された合成マトリックスおよび無血清培養システムの開発に焦点を当てることが考えられます。
最適化されたプロトコルでは、PVAの添加、軌道振盪、条件付き培地の保持、効率化された成熟ワークフロー、および統合された培養培地システムという複数の変更が同時に導入されたことに留意することが重要である。現在のデータでは、凝集体の均質性、内皮細胞の被覆、ペリサイトの被覆、またはオルガノイドの収率に認められた改善のうち、どの個別の変更が寄与したかは特定されていない。本研究は、個々の構成要素の寄与を分析することではなく、これらの最適化を一つの完全なプロトコルとして導入した際の累積的な効果を評価するように設計されている。各変更の具体的な役割を決定し、プロトコルをさらに洗練させるには、今後の要因実験またはアブレーション実験が必要となる。
これらの制限があるものの、本プロトコルは血管オルガノイド作製における実用的かつ再現可能な基盤となるものである。血管オルガノイド分野におけるいくつかの新展開は、さらなるプロトコルの洗練と応用の拡大に向けた機会を提供している。合成およびアニマルフリーのハイドロゲルの最近の進展は、基底膜マトリックスやI型コラーゲンの有望な代替手段となっており、ダイナミックハイドロゲルは血管新生を促進し、血管オルガノイドを細動脈へと分化誘導することが示されている22。また、単層の「シッティングドロップ(sitting drop)」培養に基づく堅牢なアニマルフリー法が開発されており、細胞の完全性を維持しつつ、再現性と自動化への適合性を向上させている23。シングルセルマルチオミクス解析により、ヒト血管オルガノイドの発達過程における細胞の不均一性がかつてない解像度で明らかになり、分化プロトコルの標的最適化の指針となり得る重要な細胞運命および状態の遷移が解明されている24。マイクロ流体プラットフォームの統合により、灌流可能な毛細血管ネットワークを備えた機能的な血管化オルガノイド・オン・チップの開発が可能となり、血管内灌流を通じてオルガノイドの成長、成熟、および機能が向上している25。さらに、特化した血管オルガノイド・オン・チップシステムは、薬剤スクリーニングや疾患モデリングのための有望なプラットフォームとして登場しており、再生医療や再建外科への応用の可能性を秘めている26。本稿で提示した最適化された分化プロトコルとこれらの相補的なアプローチを組み合わせることで、疾患モデリングおよび治療スクリーニングにおける血管オルガノイドのトランスレーショナルな応用が加速されると考えられる。
本プロトコルは単一のiPSCラインを用いて検証されましたが、分化手法の堅牢性は、複数の独立したバッチにおける一貫した結果によって裏付けられています。とはいえ、汎用性をさらに確立するためには、追加のiPSCおよびESCラインでの評価が必要となるでしょう。最適化された条件、特にPVAの添加、オービタルシェーキング、および条件化培地の保持は、凝集の均一性、物質移動、パラクリンサポートを含むオルガノイド培養の基本的側面に配慮して設計されており、したがって異なる細胞株の背景においても同様の効果が得られる可能性があります。
開示事項
著者らは、競合する金銭的利益がないことを宣言します。
謝辞
本研究は、中国国家自然科学基金(NSFC)の若手科学者基金(C)(No. 32200655)および一般プログラム(No. 32270847)の支援を受けて行われました。また、著者らは安徽大学公共サービスプラットフォームの支援に感謝いたします。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 0.22 μm ボトルトップフィルター | Nalgene | FPE204030 | 培地および緩衝液の滅菌ろ過用 |
| 15 mL コニカルチューブ | SparkJade | GD0001 | 滅菌済み |
| 2 mL マイクロ遠心チューブ | Eppendorf | 22363204 | 滅菌済み |
| 2-メルカプトエタノール (1000×) | Gibco | 21985023 | ドラフトチャンバー内で使用 |
| Alexa Fluor 488 AffiniPure F2 フラグメント ドンキー抗ウサギ IgG (H+L) | Lablead | Y1104 | 二次抗体;1:300に希釈 |
| Alexa Fluor 594 AffiniPure F(ab′)2 フラグメント ドンキー抗ヤギ IgG (H+L) | Lablead | Y1007 | 二次抗体;1:300に希釈 |
| 抗CD31抗体 | Cell Signaling | 3528s | 一次抗体;ブロッキング緩衝液で1:100に希釈 |
| 抗 PDGFR β 抗体 | Zenbio | 347269 | 一次抗体;ブロッキング緩衝液で1:100に希釈 |
| 自動細胞カウンター | Life Technologies | Countess™ II | カウントチャンバースライドを含む |
| B27サプリメント (50×) | Gibco | 17504044 | N2B27培地用;4ºCで解凍し、分注して −20ºCで保存。凍結融解を避けること |
| ベンチトップ遠心機 | Zonkia | SC-3610 | スイングバケットローター付き |
| 生物安全キャビネット (クラスII) | Thermo Fisher | NA | NA |
| BMP4 | Proteintech | HZ-1045 | 滅菌 ddH2Oで 100 ng/μLに再構成し、分注して −20 °Cで保存 |
| ウシ血清アルブミン (BSA) | Biosharp | 9048-46-8 | ブロッキング緩衝液用 |
| CHIR99021 | MCE | HY-10182 | DMSOで 10 mM ストック溶液を調製し、−20ºCで最大1年間保存 |
| CO2 インキュベーター | Fisher Scientific | LS-CO150 | 37 ºC, 5% CO2, 加湿 |
| 共焦点イメージングディッシュ | Biosharp | BS-20-GJM | 染色後のイメージング用 |
| 共焦点顕微鏡 | LEICA | NA | 10×, 20×, 63× 対物レンズおよび ZEN ソフトウェアを搭載 |
| DMEM | Vivacell | C3113-0500 | Matrigel希釈およびコラーゲンI溶液用 |
| DMEM/F-12, GlutaMAX サプリメント | Gibco | 10565018 | Matrigel希釈およびN2B27培地用 |
| EDTA (0.5 M, pH 8.0) | Invitrogen | AM9260G | 継代用にPBSで0.02%に希釈 |
| 胎児ウシ血清 (FBS) | Gibco | 10270-106 | N2B27完全分化培地用 (最終濃度 15%) |
| FGF-2 | Novoprotein | C046 | 滅菌PBSで 1 mg/mL ストック溶液を調製し、分注して −20ºCで保存 |
| フォルスコリン | R&D Systems | 1099 | DMSOで 10 mM ストック溶液を調製し、−20ºCで保存 |
| HEPES (1M) | Gibco | 15630080 | コラーゲンI溶液用 |
| Hoechst | Beyotime | C1071S-4 | 脱イオン水で 1 mg/mL ストック溶液を調製し、分注して −20ºCで保存 |
| 倒立顕微鏡 | LEICA | DMIL LED | 日常的な細胞観察用 |
| Matrigel (成長因子低減) | STEEMA | BM05 | 分注後 −20ºCで保存し、凍結融解を避けること。氷上で操作すること |
| MEM 非必須アミノ酸溶液 (NEAA, 100×) | Gibco | 11140035 | N2B27培地用 |
| N2 サプリメント (100×) | Gibco | 17502048 | N2B27培地用;遮光して −20ºCで保存 |
| Neurobasal Medium | Gibco | 21103049 | N2B27培地用 |
| ヌクレアーゼフリーウォーター (DNase/RNase フリー) | Lablead | Doo55WJ | RNA/cDNA調製およびqPCR用 |
| オービタルシェーカー | Joan Lab | NA | 洗浄工程用 |
| パラホルムアルデヒド (4% 溶液) | Servicebio | G1101 | PBSで4%に希釈して固定に使用;ドラフトチャンバー内で使用 |
| ペニシリン-ストレプトマイシン (100×) | Gibco | 15140122 | N2B27培地用 |
| PGM1 Medium | Cellapy | A1517001 | hiPSC拡大培地;遮光して 4ºCで保存、2週間安定 |
| PGM1 サプリメント (25×) | Cellapy | A1517101 | PGM1 基本培地と併用 |
| ポリビニルアルコール (PVA) | Sigma-Aldrich | P8136 | 凝集を促進させるため、PGM1で 0.25% (w/v) に溶解 |
| PureCol (ウシ I 型コラーゲン, 3 mg/mL) | Advanced BioMatrix | 5005 | コラーゲンI-Matrigel混合液用;バッチごとに重合能力をテストすること |
| qPCR サーマルサイクラー | Thermo Fisher | StepOnePlus™ | 融解曲線解析機能付き;リアルタイムPCR検出用 |
| 逆転写キット | Accurate Biology | AG11706 | 全RNAからのcDNA合成用;逆転写酵素、緩衝液、dNTP、ランダムプライマーを含むRTマスターミックスを含む |
| RNA抽出キット | Yeasen | 19221ES50 | 血管オルガノイドからの全RNA単離用;gDNA除去カラムおよび RNase-free DNase I を含む |
| 重炭酸ナトリウム (7.5%) | Gibco | 25080094 | コラーゲンI溶液用 |
| デオキシコール酸ナトリウム | Sigma-Aldrich | D6750 | ブロッキング緩衝液用に、脱イオン水で 1% (w/v) 溶液を調製 |
| 水酸化ナトリウム (1.0 N) | Sigma-Aldrich | S2770 | コラーゲンI溶液の pH 調整用 |
| 滅菌使い捨てピペット (10 mL) | Bkmamlab | 110205007 | 個包装、滅菌済み |
| 滅菌フィルター付きピペットチップ (1000, 200, 20 μL) | Biozym | VT0270/VT0250/VT0220 | 滅菌済み、フィルター付き |
| 滅菌針 (30 G) | NA | NA | 血管ネットワークの解剖用 |
| 滅菌スパチュラ (丸型) | Fisher Scientific | 21-401-5 | ステンレス製 |
| SYBR Green マスターミックス | Accurate Biology | AG11733 | qPCR用 2× 濃度;ホットスタートDNAポリメラーゼ、緩衝液、dNTP、およびSYBR Green染料を含む |
| 組織培養処理済み 12ウェルプレート | BD Falcon | 353043 | ゲル包埋および血管ネットワーク培養用 |
| 組織培養処理済み 6ウェルプレート | Eppendorf | 30720113 | 標準 TC 処理済み |
| Triton X-100 | Sigma-Aldrich | T9084 | ブロッキング緩衝液用 |
| トリパンブルー (0.4%) | Thermo Fisher | 15250061 | 細胞計数用 |
| Tween 20 | Sigma-Aldrich | P7949 | 0.05% PBS-T 洗浄液用 |
| 超低接着 6ウェルプレート | Corning | 3471 | 凝集体の形成および分化用 |
| 超低接着 ラウンドボトム 96ウェルプレート | Beyotime | FULA962-6pcs | 血管オルガノイドの浮遊培養用 |
| VEGF-A | Proteintech | HZ-1038 | 滅菌PBSで 1 mg/mL ストック溶液を調製し、分注して −20ºCで保存 |
| ウォーターバス | Blue pard | HWS-24 | 37ºC |
| Y-27632 | MCE | HY-10071 | 滅菌PBSまたはDMSOで 10 mM ストック溶液を調製し、−20ºCで保存。作業濃度:5 μM (解凍時)、50 μM (凝集体形成時) |
参考文献
- Lancaster MA, Knoblich JA. Organogenesis in a dish: modeling development and disease using organoid technologies. Science. 2014;345:1247125.
- Clevers H. Modeling development and disease with organoids. Cell. 2016;165:1586-1597.
- Spence JR, et al. Directed differentiation of human pluripotent stem cells into intestinal tissue in vitro. Nature. 2011;470:105-109.
- Lancaster MA, et al. Cerebral organoids model human brain development and microcephaly. Nature. 2013;501:373-379.
- Quadrato G, et al. Cell diversity and network dynamics in photosensitive human brain organoids. Nature. 2017;545:48-53.
- Takasato M, et al. Kidney organoids from human iPS cells contain multiple lineages and model human nephrogenesis. Nature. 2015;526:564-568.
- Takebe T, et al. Vascularized and functional human liver from an iPSC-derived organ bud transplant. Nature. 2013;499:481-484.
- Huch M, et al. Long-term culture of genome-stable bipotent stem cells from adult human liver. Cell. 2015;160:299-312.
- Nakano T, et al. Self-formation of optic cups and storable stratified neural retina from human ESCs. Cell Stem Cell. 2012;10:771-785.
- Mansour AA, et al. An in vivo model of functional and vascularized human brain organoids. Nat Biotechnol. 2018;36:432-441.
- Ham O, et al. Blood vessel formation in cerebral organoids formed from human embryonic stem cells. Biochem Biophys Res Commun. 2020;521:84-90.
- Sun XY, et al. Generation of vascularized brain organoids to study neurovascular interactions. eLife. 2022;11:e76707.
- Grebenyuk S, Ranga A. Engineering organoid vascularization. Front Bioeng Biotechnol. 2019;7:39.
- Parikh M, Pierce GN. Considerations for choosing an optimal animal model of cardiovascular disease. Can J Physiol Pharmacol. 2024;102:75-85.
- Krug A, et al. Three-dimensional spheroid models for cardiovascular biology and pathology. Mechanobiol Med. 2025;3:100144.
- Carmeliet P. Angiogenesis in health and disease. Nat Med. 2003;9:653-660.
- Wimmer RA, et al. Human blood vessel organoids as a model of diabetic vasculopathy. Nature. 2019;565:505-510.
- Wimmer RA, et al. Generation of blood vessel organoids from human pluripotent stem cells. Nat Protoc. 2019;14:3082-3100.
- Naderi-Meshkin H, et al. Vascular organoids: unveiling advantages, applications, challenges, and disease modelling strategies. Stem Cell Res Ther. 2023;14:292.
- Xu C, et al. Vascular organoid generation from human-induced pluripotent stem cells. J Vis Exp. 2024;214:e67125.
- Frenz-Wiessner S, et al. Generation of complex bone marrow organoids from human induced pluripotent stem cells. Nat Methods. 2024;21:868-881.
- Sun D, et al. Matrix viscoelasticity controls differentiation of human blood vessel organoids into arterioles and promotes neovascularization in myocardial infarction. Adv Mater. 2025;37:e2410802.
- Hoffmann A, et al. Animal-origin-free method for generating blood vessel organoids. Sci Rep. 2026;16:12096.
- Nikolova MT, et al. Fate and state transitions during human blood vessel organoid development. Cell. 2025;188:3329-3348.e31.
- Quintard C, et al. A microfluidic platform integrating functional vascularized organoids-on-chip. Nat Commun. 2024;15:1452.
- Sun L, Wang P, Lin X, Qiu Y. Microfluidic vascular organoids-on-chips: a promising platform for advancing plastic and reconstructive surgery. Chinese Journal of Plastic and Reconstructive Surgery. 2025.