このプロトコルでは、重金属耐性および隔離に関連する遺伝子の染色体組み込み用に設計された、マーカーフリーの多遺伝子組み換え Escherichia coli 株の構築および分子評価について記述します。
方法論記事
Escherichia coliにおける重金属バイオレメディエーション開発のための、マーカーフリーの多遺伝子カセット染色体組み込み
この記事について
サマリー
要約
重金属汚染は、金属汚染物質の残留性、毒性、および生物蓄積のため、依然として重大な環境課題となっています。遺伝子組換え細菌は重金属浄化への潜在的なアプローチを提供しますが、プラスミドベースの発現システムでは、プラスミドの維持や抗生物質選択に関連する制限が生じることがあります。本研究では、重金属耐性および捕捉に関連する遺伝子の染色体組み込みを目的とした、マーカーフリーの多遺伝子組換え E. coli 株を構築するためのプロトコルについて記述します。構成的なピルビン酸脱水素酵素(Ppdh)プロモーターの制御下にある、リポタンパク質外膜タンパク質A(Lpp-OmpA)表面提示システムおよび緑色蛍光タンパク質 (gfp) レポーター遺伝子と共に、 cadD、 cadA、およびメタロチオネイン (mt) からなる 4,741 bp の多遺伝子カセットを設計し、合成しました。この構築物は pKIKOArsBKm 組み込みベクターにクローニングされ、ラムダ (λ) Red 媒介組み換えを用いて E. coli MG1655 に導入されました。その後、flippase–flippase recognition target (FLP-FRT) 組み換えシステムを用いて、カナマイシン耐性カセットを除去しました。構築物の組み立てと染色体への組み込みは、制限酵素分析、プラスミド単離、およびポリメラーゼ連鎖反応 (PCR) 増幅によって評価し、抗生物質耐性の消失は抗生物質感受性試験によって評価しました。ゲノムDNAから期待される cadD、 cadA、および mt 断片が増幅され、同時にプラスミドDNAが検出されなかったことは、多遺伝子カセットが染色体に組み込まれたことと一致する根拠となりました。本プロトコルは、組換え株の構築および分子生物学的評価の枠組みを提示するものですが、組み込み部位の確定的な確認、機能的な遺伝子発現、長期的な遺伝的安定性、および重金属生物吸着能については、さらなる実験的検証が必要です。
概要
重金属汚染は、金属汚染物質の残留性、非分解性、および毒性により、重大な環境問題となっています。有機汚染物質とは異なり、重金属は生態系に蓄積し、生物濃縮および生物増幅を通じて食物連鎖に入り込むため、環境および人類の健康に深刻なリスクをもたらします。化学的沈殿、イオン交換、膜ろ過などの従来の浄化技術は、運用コストが高く、低金属濃度での効率が限定的であることや、二次汚染物質が発生することがしばしば課題となります。その結果、重金属除去のための環境的に持続可能で費用対効果の高い代替案として、生物学的浄化戦略がますます注目を集めています1。
これらの生物学的アプローチの中で、細菌によるバイオ吸着は重金属浄化のための有望な技術として台頭しています。バイオ吸着とは、微生物の細胞表面に存在するカルボキシル基、ヒドロキシル基、アミノ基、リン酸基などの官能基と金属イオンとの物理化学的相互作用を通じて、生物材料が金属イオンを受動的に取り込むことを指します2。これらの相互作用により、イオン交換、錯体形成、配位、および沈殿のメカニズムを通じて金属の除去が促進されます。細菌は、比表面積が大きく、増殖が速く、細胞表面の化学的特性が多様であるため、特に効果的なバイオ吸着剤となります。細菌によるバイオ吸着の効率は、細菌の種類、金属イオンの特性、pH、温度、および競合イオンの存在を含む複数の要因に依存します3。また、細菌は受動的な吸着に加えて、細胞内への隔離、生物蓄積、生物鉱物化、およびその他の解毒メカニズムを通じて重金属を能動的に除去することができ、それによって金属除去能を高めています4。
重金属汚染環境への細菌の適応は、膜結合型エフラックスポンプ、金属結合タンパク質、酵素的解毒システム、および細胞内の金属恒常性を総合的に維持する酸化還元経路を含む、多様な耐性メカニズムによって媒介される。 mer、 chr、 ars、および cad システムを含むいくつかの重金属耐性オペロンは詳細に特性解析されており、細菌バイオ吸着剤を構築するための貴重な遺伝資源となっている。 mer オペロンは、毒性のあるHg2⁺を揮発性の元素水銀(Hg°)に還元することで水銀の解毒を媒介し5、一方で chr オペロンは、Cr6⁺をより毒性の低いCr3⁺に還元することでクロム酸耐性を付与する6。同様に、 ars オペロンは、ヒ酸を亜ヒ酸に還元し、それに続いて能動的な排出を行うことで解毒する7。 cadA 遺伝子は、 Staphylococcus aureus RN4220および Bacillus megaterium TWSL_4において同定されており、カドミウムイオンを細胞質から能動的に排出するP型ATPaseをコードし、これにより細胞内の毒性を軽減して細菌の金属耐性に寄与している8,9。メタロチオネインやフィトケラチンなどの金属結合タンパク質は、金属イオンを捕捉して必須の細胞成分との相互作用を防ぐことで、重金属耐性をさらに向上させる10。
合成生物学における最近の進歩により、金属結合能を強化した細菌バイオ吸着剤の合理的設計が可能になりました。先行研究では、 Bacillus subtilis および Pseudomonas putida11における金属結合タンパク質の過剰発現による重金属除去の向上、安定性と再利用性を改善するためのアルギン酸マトリックスまたはバイオフィルム内への細菌細胞の固定化12、および水銀とヒ素のバイオ吸着を増強させるための E. coli への合成金属結合ペプチドの導入が示されています13。これらの進展があるにもかかわらず、ほとんどの設計されたバイオ吸着剤はプラスミドベースの発現系に依存しており、継続的な抗生物質選択が必要であるほか、プラスミドの不安定性、分離喪失、遺伝子コピー数の変動、および代謝負荷の増大を招きやすくなります。これらの制限により、長期的な遺伝的安定性とバイオセーフティが極めて重要となる環境および産業への応用における適合性が低下しています。
したがって、細菌バイオ吸着剤の戦略的な開発には、微生物学、分子生物学、合成生物学、および環境工学の統合が必要です。ゲノミクス、プロテオミクス、およびメタボロミクスの進歩により、重金属ストレスに対する細菌の応答に関する理解がさらに深まり、改良されたバイオ吸着剤を構築するための新しい遺伝子や調節経路の同定が促進されています。
従来のプラスミドベースの手法とは異なり、本研究では、重金属耐性および捕捉に関連する遺伝子を保持する、染色体組み込み型でマーカーフリーの多重遺伝子組換え E. coli 株を構築するためのエンジニアリングプラットフォームを確立します。このエンジニアリング戦略は、λ Redリコンビニアリング、FLP-FRT介在性マーカー除去、構成的多重遺伝子カセット、およびLpp-OmpAベースの表面提示設計を組み合わせています。多重遺伝子カセットには、重金属耐性および金属捕捉における役割が既報である cadD (619 bp)、 cadA (2,564 bp)、およびメタロチオネイン (mt) (154 bp) が組み込まれました。これらの遺伝子は、個別のリボソーム結合部位とともに構成的 Ppdh プロモーターの下に配置され、 mt は意図した表面局在化のためにLpp-OmpAに融合されました。また、構築物には下流に gfp レポーター遺伝子が組み込まれています。
このカセットは、マルチコピープラスミドでの継続的な維持ではなく、 E. coli MG1655への染色体組み込み用に設計されました。この戦略は、プラスミドの維持および継続的な抗生物質選択への依存度を低減させ得るエンジニアリングフレームワークを構築するために選択されました。ワークフローには、FLP-FRT介在性の選択性抗生物質耐性マーカーの切り出しが組み込まれ、得られた表現型を評価するために抗生物質感受性試験が行われました。本研究では、構築物のアセンブリと組換え株の分子生物学的評価に焦点を当てています。長期的な遺伝的安定性、組み込まれた遺伝子の機能的発現、タンパク質の局在、重金属の除去、および環境性能については評価されておらず、さらなる実験的検証が必要です。
本プロトコルは、マーカーフリーで染色体に組み込まれた多遺伝子細菌株の構築を目指す、分子生物学、微生物バイオテクノロジー、および合成生物学の研究者を対象としています。この手法は、直接的な環境適用ではなく、将来的な重金属バイオレメディエーション研究のために設計された組換え E. coli 株のラボスケールでの遺伝子工学的操作および分子生物学的評価に特に適しています。
プロトコル
すべての実験は、機関の実験室バイオセーフティガイドラインおよび遺伝子組み換え微生物の取り扱いに関する適用法規制に従って実施されました。本研究で使用したすべての材料およびソフトウェアは、材料表に記載されています。
1. マルチジーン構築物の設計およびin silico解析
- 重金属耐性遺伝子を選択する。
- それぞれStaphylococcus epidermidis TWSL_17、Bacillus megaterium TWSL_4、およびStaphylococcus warneri TWSL_6から以前に同定された、重金属耐性遺伝子cadD (619 bp)、cadA (2,564 bp)、およびメタロチオネイン(mt; 154 bp)を選択する。
- NCBI GenBankデータベースから、アクセッション番号 MK900473.1、MK327282.1、および MK900456.1を用いて、それぞれcadD、cadA、およびmtの塩基配列を回収する。
注:これらの遺伝子は、元となる細菌株の重金属耐性と除去能に関する先行研究に基づき選択された。バイオソーベント構築物に組み込まれた各遺伝子要素の塩基配列のソースは表1に記載している。
- 選択した遺伝子およびコードされるタンパク質のin silico解析を行う。
- cadD、cadA、およびmtの塩基配列をソフトウェア(例:SnapGene)に取り込み、コード領域を解析する。
- ExPASy翻訳サーバーを用いて、塩基配列を対応するアミノ酸配列に翻訳する。
- CadD、CadA、およびMtの予測アミノ酸配列をI-TASSERに送信し、タンパク質の三次元構造および潜在的なリガンド結合部位を予測する。
- TMHMMサーバーを用いてCadD、CadA、およびMtのタンパク質配列を解析し、膜貫通ドメインを予測する。
- ExPASy TMPREDサーバーを用いてタンパク質配列を解析し、疎水性プロファイルおよび膜結合領域を予測する。
注:予測されたリガンド結合残基、構造パラメータ、膜貫通ドメイン、および疎水性プロファイルを記録し、後にコードタンパク質の予測機能および局在を解釈する際に使用する。
- マルチジーンカセットを設計する。
- 構成的ピルビン酸デヒドロゲナーゼオペロンプロモーター(Ppdh)、cadD、cadA、Lpp-OmpA、mt、およびgfpレポーター遺伝子を含む4,741-bpのマルチジーンカセットを設計する。
- 選択した遺伝子を構成的Ppdhプロモーターの下流に配置し、各コード領域の上流にリボソーム結合部位(RBS; 5′-AGGAGG-3′)を組み込む。
- メタロチオネイン配列をLpp-OmpA配列に融合させ、細菌外膜にメタロチオネインを局在化させるために設計されたLpp-OmpA-Mtコンポーネントを生成する。
- 構築物の発現を後で評価するためのレポーターとして、重金属関連遺伝子の下流にgfpを組み込む。
- SnapGeneを用いて、最終的な4,741-bp構築物における遺伝子要素の方向、塩基位置、および全体的な構成を確認する。
- マルチジーン構築物を合成し、クローニングする。
- 最終決定した4,741-bpのマルチジーン構築物を、商業的な合成およびpET-21aベクターのBamHIおよびXhoI制限部位へのクローニングに回す。
- 組換えpET-21a構築物の受領後、サプライヤーの指示に従ってプラスミドを復元し、E. coli BL21(DE3)への形質転換を行う。
注:pET-21a発現ベクターで提供された商業合成マルチジーン構築物の初期増殖にはE. coli BL21(DE3)を用いた。BL21(DE3)は主に組換えタンパク質の発現に使用されるが、pET-21aと遺伝型的に適合しており、本研究で正常に使用できた。あるいは、この段階ではT7 RNAポリメラーゼの発現は不要であるため、E. coli DH5αやTOP10などの専用のクローニング株を初期プラスミド増殖に使用してもよい。
2. 多遺伝子バイオ吸着剤カセットを構築する。
- 合成したコンストラクトを E. coli BL21(DE3)に形質転換する。
- E. coli BL21(DE3)コンピテント セルを氷上で解凍する。
- バイオソーブントコンストラクトを含む合成組換えpET-21aプラスミド10–100 ngを、50 µLのE. coli BL21(DE3)コンピテントセルに加える。繰り返しのピペッティングを避け、内容物を穏やかに混ぜる。
- 細胞懸濁液を氷上で30分間インキュベートする。
- 42 °Cで45秒間、細胞にヒートショックを与える。
- 直ちにチューブを氷に移し、2分間インキュベートする。
- あらかじめ加温(37 °C)した抗生物質不含の滅菌済みSOC培地(カタボライト抑制物質含有超最適培地)500 µLを加える。回復させるため、37 °Cで振盪(180 rpm)しながら1時間インキュベートする。
- 形質転換した培養液100 µLを、アンピシリン(100 µg/mL)含有LB(Luria-Bertani)寒天プレートに塗布する。プレートを37 °Cで16–18時間インキュベートする。
- 組換えプラスミドを保持する陽性形質転換体を検証する。
- 選択寒天プレートから十分に独立した単一コロニーを選び、アンピシリン(100 µg/mL)含有LB液体培地5 mLに接種する。
- 37 °Cで振盪(180 rpm)しながら16-18時間インキュベートする。
- 16–18時間培養した細菌培養液からプラスミドDNAを単離する。
- 16–18時間培養した細菌培養液5 mLを遠心チューブに移し、11,000 × gで1分間遠心して細胞を回収する。上清を完全に除去する。
- 細胞ペレットを250 µLの氷冷ETバッファーで十分に再懸濁する。
- 調製直後のライシスバッファー250 µLを加え、チューブを数回反転させて穏やかに混ぜる(ボルテックスは行わない)。混合物を氷上で5分間インキュベートする。
- 中和溶液300 µLを加え、チューブを数回反転させて穏やかに混ぜる(ボルテックスは行わない)。
- 混合物を11,000 × gで10分間遠心し、ペレットを乱さないように注意して上清を新しいマイクロ遠心チューブに移す。
- 回収した上清に同 volumes のTE平衡化フェノールを加え、十分に混ぜる。11,000 × gで10分間遠心し、界面を乱さないように注意して上層の水相を新しいマイクロ遠心チューブに移す。
注意:フェノールは腐食性と毒性が非常に強く、深刻な化学火傷を引き起こす可能性がある。フェノール含有溶液はすべて、適切な個人用保護具を着用し、認定された化学薬品用ドラフトチャンバー内で取り扱うこと。 - 回収した水相の2倍量の絶対エタノールを加え、続いて0.1 volume の0.1 N 酢酸ナトリウムを加える。十分に混ぜ、−20 °Cで15分間インキュベートしてDNAを沈殿させる。
- サンプルを11,000 × gで20分間遠心する。DNAペレットを脱落させないように注意して上清を除く。
- DNAペレットを70% (v/v) エタノールで洗浄し、遠心してDNAを再びペレット化する。エタノールを慎重に取り除き、ペレットを風乾させる。
- 乾燥したDNAペレットを20 µLのTEバッファーまたはヌクレアーゼフリー水に溶解する。
保留点:単離したプラスミドDNAは、制限酵素消化および組換えプラスミドの検証に必要になるまで−20 °Cで保存する。
- 制限酵素消化により単離したプラスミドを確認する。
- 滅菌済みマイクロ遠心チューブに、プラスミドDNA 500 ng、10×制限酵素バッファー5 µL、BamHIおよびXhoIをそれぞれ10 Uずつ加え、ヌクレアーゼフリー水で最終容量を50 µLに調整して、50 µLの制限酵素消化反応液を調製する。
注:合成されたバイオソーブント遺伝子カセットをpET-21aベクターにクローニングするためにこれらの制限部位を使用したため、BamHIとXhoIを選択した。
- 滅菌済みマイクロ遠心チューブに、プラスミドDNA 500 ng、10×制限酵素バッファー5 µL、BamHIおよびXhoIをそれぞれ10 Uずつ加え、ヌクレアーゼフリー水で最終容量を50 µLに調整して、50 µLの制限酵素消化反応液を調製する。
- 反応混合物を37 °Cで1時間インキュベートする。
- アガロースゲル電気泳動により消化されたDNA断片を分離・評価し、バイオソーブント遺伝子カセットの存在と期待されるサイズを確認する。
- 100 mLの1× TAEバッファーを用いて1% (w/v) アガロース溶液を調製する。
- アガロースが完全に溶解し、溶液が透明になるまで電子レンジで加熱する。溶融したアガロースを約60 °Cまで冷却する。
- 冷却した溶融アガロースに10× DNA Safe Stainを加え、最終濃度を1×にする。気泡が入らないよう穏やかに混ぜる。
- 適切なコームを入れたゲルキャスティングトレイにアガロース混合液を流し込む。目に見える気泡を取り除き、室温でゲルを完全に凝固させる。
- 凝固したゲルを電気泳動槽に移し、ゲルが浸るまで十分な1× TAEランニングバッファーを加える。慎重にコームを取り除く。
- 各DNAサンプル5 µLを1 µLの6× DNAローディングバッファーと混ぜ、各ウェルにアプライする。
- 100 Vで40分間、またはDNA断端が十分に分離するまで電気泳動を行う。
- UVトランスイルミネーターを用いてDNAバンドを可視化し、適切なゲルドキュメンテーションシステムを用いてゲル画像を記録する。
注意:紫外線は目や皮膚に損傷を与える可能性がある。UVトランスイルミネーターの操作時は、保護シールドおよび適切なUV保護具を使用すること。
注:アガロースゲル上で制限酵素による完全な消化を確認するため、未消化のプラスミドサンプルをコントロールとして含めること。
- 確認された組換え菌株を保存する。
- 確認された組換えコロニーをアンピシリン(100 µg/mL)含有LB液体培地5 mLに接種し、37 °Cで振盪(180 rpm)しながら16–18時間インキュベートする。
- 16–18時間培養した培養液を滅菌済みグリセロールと混ぜ、最終グリセロール濃度を15% (v/v) にする。
- グリセロールストックを滅菌済みクライオバイアルに分注し、−80 °Cで保存する。
保留点:染色体への組み込みに進む前に、長期保存のためグリセロールストックを−80 °Cで保存する。
3. バイオ吸着カセットの染色体組み込みベクター(pKIKOArsBKm)へのクローニングおよび宿主ゲノム(E. coli MG1655)への組み込み
- バイオソーベント遺伝子カセットをpKIKOArsBKmインテグレーションベクターにクローニングする。
- バイオソルベント遺伝子カセットを保持する組換えpET-21aプラスミドと、pKIKOArsBKmインテグレーションベクターを、それぞれSacIおよびBamHIで個別に消化します。
- 準備してください 50 µL 500 ngのプラスミドDNAを含む制限酵素消化反応液、1× 制限酵素バッファー、SacIおよびBamHIを各1 U、およびヌクレアーゼフリー水を最終容量まで加えて 50 µL反応混合物を〜でインキュベートします。 37 °C 1時間。
- ステップ 2.2.6 に記載されている通り、アガロースゲル電気泳動により、制限酵素で消化した DNA 断片を分離する。
- 4,741 bpのバイオソープション遺伝子カセットおよび線状化したpKIKOArsBKmベクターに相当するバンドを切り出す。切り出した各ゲルスライスを、あらかじめ重量を測定したマイクロ遠心チューブに移す。
注記: 可視化および切り出しの際、標的DNA断片の紫外線への曝露を最小限に抑えてください。 - 切り出されたバイオソルベント遺伝子カセットおよび直線化したpKIKOArsBKmベクターをアガロースゲルから精製する。
- ゲルスライスが入ったチューブを計量し、空のチューブの重量を差し引くことで、切り出したアガロースの質量を算出します。
- 1を追加する× ゲルスライスの重量の5倍に相当する量のTEバッファーを、以下の比率で用いて 5 µL アガロース1 mgあたり〇〇のTEバッファー(例:〇〇を添加) 500 µL (100 mgのゲルスライスに対してTEバッファーを)。
- チューブをウォーターバスで、以下の温度でインキュベートします。 65 °C アガロースが完全に溶解するまで加熱します。フェノール抽出に進む前に、サンプルを室温まで冷却させてください。
- ステップ2.2.3.6~2.2.3.10に従い、標的DNA断片のフェノール抽出およびDNA沈殿を行う。
一時停止ポイント:精製したDNAを−で保存してください。20 °C 次回のクローニングまたはライゲーションに必要になるまで保存する。
- 精製したバイオソルベント遺伝子カセットを、インサートとベクターの質量比を約3:1として、T4 DNAリガーゼを用いて線状化したpKIKOArsBKmベクターにライゲーションさせる。
- 準備します 10 µL 精製したバイオソープション遺伝子カセット150 ngおよび直線化したpKIKOArsBKmベクター49.2 ngを含むライゲーション反応液 1 µL 10X T4 DNAリガーゼバッファーおよび3 UのT4 DNAリガーゼを加える。その後、ヌクレアーゼフリーウォーターを加えて最終容量を〜にする。 10 µL、インサートとベクターの質量比を約3:1に維持します。
- ピペッティングにより反応液を穏やかに混合し、16~18時間、以下の温度でインキュベートします。 4 °C.
- 変換 5 µL ライゲーション反応液を~に E. coli Pir1 細胞
- 解凍 E. coli 氷上のPir1コンピテントセル。
- 追加 5 µL ライゲーション反応混合物の 50 µL の 大腸菌 Pir1コンピテントセル。繰り返しピペッティングせず、内容物を静かに混ぜ合わせる。
- 細胞懸濁液を氷上で30分間静置する。
- 細胞を以下の条件でヒートショックに供する。 42 °C 45秒間。
- 直ちにチューブを氷上にに戻し、2分間保持します。
- 追加 500 µL 滅菌し、あらかじめ加温した(37 °C抗生物質を含まないSOC培地。細胞を1時間、以下の条件で回復させる。 37 °C 180 rpmで振盪しながら。
- プレート 100 µL カナマイシン含有LB寒天培地への形質転換混合液の塗布(50 µg/mL)滅菌済みの spreader を用いて塗抹する。プレートを以下の条件でインキュベートする。 37 °C 16~18時間。
- LB寒天平板から、十分に分離したカナマイシン耐性の組換えコロニーを選択する。
- ステップ2.2.3に従ってプラスミド抽出を行い、続いてステップ2.2.6に従ってアガロースゲル電気泳動を行うことで、リコンビナントインテグレーションプラスミドの存在を確認する。
一時停止ポイント:完了したライゲーション反応液を−℃で保存する。20 °C その後、組換えpKIKOArsBKm構築物の形質転換および検証に必要となるまで保存する。
- バイオソルベント遺伝子カセットを保持する組換えpET-21aプラスミドと、pKIKOArsBKmインテグレーションベクターを、それぞれSacIおよびBamHIで個別に消化します。
- 組換えpKIKOArsBKmコンストラクトを含むライゲーション産物を、以下に変換する。 E. coli MG1655
- 準備 λ Red組換え宿主細胞
- 化学的コンピテントセルの調製 E. coli MG1655細胞。
- 単離された単一のコロニーを選択し、 大腸菌 LB寒天培地プレートからMG1655をピックアップし、5 mLのLB液体培地に接種します。培養物を以下の条件でインキュベートします。 37 °C 振盪しながら16~18時間。
- 夜間培養液0.5 mLを、50 mLの滅菌済みSuper Optimal Broth (SOB) 培地に移す。この培養液を以下の条件でインキュベートする。 37 °C ODが(指定の値に)達するまで、180 rpmで振盪しながら₆₀₀ 0.35–0.45に達します。
- 速やかに培養液を氷浴に移し、十分に冷却させる。
- 冷却した培養液を滅菌済みの予冷50 mL遠心チューブに移し、以下の条件で遠心分離します。 10,000 × g 10分間、以下の条件で 4 °C.
- 上清を慎重に取り除き、細胞ペレットを氷冷した脱イオン水20 mLで穏やかに再懸濁させる。
- 細胞懸濁液を10,000で遠心分離する。 × g 10分間、〜で 4 °C上清を慎重に除去します。
- 細胞ペレットを氷冷した0.1 M塩化カルシウム2 mLで緩やかに再懸濁し、懸濁液を氷上で30分間保持する。
- 懸濁液を10,000で遠心分離する。 × g 5分間、~で 4 °Cその後、上清を慎重に取り除きます。
- 最終的な細胞ペレットを、氷冷した0.1 M CaCl2 1 mLで緩やかに再懸濁する。₂分注する 80 µL 化学的コンピテント細胞の分注量 E. coli MG1655細胞を、滅菌し、あらかじめ冷却したマイクロセントリフュージチューブに移す。化学的コンピテント細胞を使用する。 E. coli MG1655細胞を直ちに形質転換に使用するか、分注した試料を−で保存してください。80 °C 使用時まで。
- 化学的コンピテント細胞への形質転換 E. coli 以下のものを備えたMG1655細胞 λ ヒートショック形質転換法を用いたRed組換えプラスミドpKD46の導入。
- pKD46プラスミドを100 ng添加し、 80 µL 化学的コンピテントセルを含む冷却したマイクロ遠心チューブから E. coli MG1655細胞。繰り返しのピペッティングを避け、内容物を静かに混合する。
- 細胞懸濁液を氷上で30分間インキュベートする。
- 細胞を以下の温度でヒートショックにさらします。 42 °C 45秒間。
- 直ちにチューブを氷上に移し、2分間保持する。
- 追加 500 µL 抗生物質を含まない滅菌済みSOC培地を用いて。培養物を以下の条件でインキュベートする。 30 °C 振盪(180 rpm)しながら1時間静置し、回復させる。
- 播種 100 µL アンピシリンを含むLB寒天培地に、形質転換後の培養液を(100 µg/mL)。プレートを16〜18時間、以下の条件でインキュベートする。 30 °C.
注:維持する E. coli MG1655(pKD46)における 30 °C 温度感受性pKD46プラスミドを保持するため、ステップ3.2.2で使用するまで保存する。
- 化学的コンピテントセルの調製 E. coli MG1655細胞。
- エレクトロコンピテントセルの調製 E. coli MG1655(pKD46)細胞。
- 16~18時間培養したものを1mL接種し、 E. coli アンピシリンを添加した250 mLのLB培地を含むエルレンマイヤーフラスコへのMG1655(pKD46)の培養(100 µg/mL)とし、培養物を~でインキュベートする 30 °C ODが~になるまで、180 rpmで振盪しながら₆₀₀ 0.35–0.40に達します。
- フィルター滅菌した10% (w/v) L-アラビノースを最終濃度0.1% (w/v) になるように添加し、~の発現を誘導する。 λ Red組換えタンパク質
注:250 mLの培養液に対し、10% (w/v) L-アラビノースを2.5 mL添加し、最終濃度を約0.1% (w/v)にする。 - 誘導培養物をさらに15分間、以下の条件でインキュベートします。 30 °C 180 rpmで振盪しながら。
- 培養液の入ったエルレンマイヤーフラスコを氷浴に移し、40分間インキュベートする。
- 冷却した培養液をあらかじめ冷却しておいた遠心管に移し、1,800rpmで遠心分離して細胞を回収します。 × g 15分間、~で 4 °C上清を慎重に取り除く。
- 細胞ペレットを氷冷した10% (v/v) グリセロール30 mLで穏やかに再懸濁し、3,000で遠心分離します。 × g 5分間、~で 4 °C.
- 上清を除去し、ステップ3.2.2.6で述べた洗浄をさらに2回繰り返します。これにより、氷冷した10%(v/v)グリセロールによる洗浄を計3回行うことになります。最終洗浄後、注意深く上清を捨て、ペレットを以下の溶液に再懸濁します。 200 µL 氷冷した10% (v/v) グリセロールの。
- エレクトロコンピテント細胞を分注する 大腸菌 MG1655(pKD46)細胞を 50 µL 分注し、エレクトロポレーションまで細胞を氷上に保持します。
注:調製したばかりの電気穿孔可能細胞は、直ちにエレクトロポレーションに使用してください。あるいは、細胞を滅菌済みのマイクロ遠心チューブに分注し、−80 °C、その後使用する前に氷上で解凍する。
- ステップ3.1.5で得られた組み換えインテグレーションコンストラクトを直線化します。
- バイオソープション遺伝子カセットを保持する組み換えpKIKOArsBKmプラスミドを制限酵素NotIで消化し、インテグレーションコンストラクトを直線化する。
- ステップ2.2.6に記載されている通り、アガロースゲル電気泳動により、組換えプラスミドが完全に消化されたことを確認する。
- ステップ 2.2.3.6~2.2.3.10に記載されているフェノール抽出およびDNA沈殿法により、消化反応混合物から直線化DNA断片を精製する。
- 線状化したインテグレーションコンストラクトをエレクトロコンピテントセルにエレクトロポレーションする。 大腸菌 MG1655(pKD46)。
- ステップ 3.2.3.3 で精製した線状化 DNA を約 250 ng 追加します。 50 µL 調製したばかりのエレクトロコンピテント細胞の E. coli MG1655(pKD46)細胞。緩やかに混ぜ合わせ、細胞とDNAの混合物をあらかじめ冷却しておいたエレクトロポレーション用キュベットに移す。
- 1.8 kV、600 µFで細胞にエレクトロポレーションを行う。 Ω、および 25 µF エレクトロポレーターを用いて。
- 直ちに追加してください 500 µL SOC培地をエレクトロポレーション用キュベットに加え、細胞を穏やかに再懸濁させる。
- 回収した細胞懸濁液を滅菌済みのマイクロ遠心チューブに移し、以下の条件で1時間静置して細胞を回復させる。 37 °C 180 rpmで振とうしながら。
- 拡散 100 µL 回収した細胞懸濁液を、カナマイシンを添加したLB寒天培地に(50 µg/mL)し、~で16~18時間インキュベートする。 37 °C.
- 染色体への組み込みを確認するため、組換えコロニーのスクリーニングを行う。
- カナマイシン耐性コロニーを個別にピックアップし、最終濃度が[数値]のカナマイシンを含む10 mLのLBブロスが入った個別のチューブにそれぞれ接種します。 50 µg/mL.
- 16~18時間、以下の条件で培養します。 37 °C 180 rpmで振とうしながら。
- 各培養液5 mLを個別の滅菌チューブに移し、ステップ2.2.3に従ってプラスミドDNAを単離します。
- ステップ2.2.6に従い、単離したDNAをアガロースゲル電気泳動で分析する。
- アガロースゲル電気泳動でプラスミドDNAが検出されなかったサンプルを特定し、染色体への組み込みを後で評価するために、これらのサンプルを保持する。
- ステップ3.2.5.3で保存した各培養液の残りの5 mLからゲノムDNAを抽出し、抽出したゲノムDNAを以下のPCR増幅の鋳型として使用します。 cadD, cadAおよび mt ステップ3.2.7で記述した遺伝子。
- 16〜18時間培養した細菌培養液5 mLを滅菌遠心チューブに移し、11,000 [rpm/g] で遠心分離して細胞をペレット化する。 × g 10分間、〜で 4 °C上清を捨てます。
- 細胞ペレットを5 mLの滅菌リン酸緩衝生理食塩水(PBS)で緩やかに再懸濁させる。11,000で遠心分離を行う。 × g 10分間、~で 4 °Cその後、上清を完全に除去します。
- 洗浄した細胞ペレットを、以下の溶液で再懸濁する。 100 µL リゾチーム溶液(50 mg/mL)を加え、この懸濁液を〜でインキュベートする 37 °C 1時間。
- 添加 500 µL リゾチーム処理した細胞に5 Mグアニジンチオシアネート溶液を加える。緩やかに混ぜ合わせ、室温で10分間インキュベートする。
注意:チオシアン酸グアニジンは有害であり、酸や漂白剤と混合すると有毒ガスを放出する可能性があります。適切な個人用保護具を着用し、施設内の化学物質安全手順に従ってグアニジン含有溶液を取り扱ってください。 - サンプルを氷上に10分間置き、その後、〜を添加する。 250 µL 緩やかに混ぜながら、氷冷した7.5 M酢酸アンモニウムを加える。その後、混合物をさらに10分間氷上で保持する。
- 溶解液にTE平衡化フェノールを1:1 (v/v) の比率で加える。十分にボルテックスし、10,000で遠心分離する。 × g 15分間。
注意:フェノールおよびクロロホルムは毒性および腐食性があります。フェノールは、適切な個人用保護具を着用し、認定済みの化学薬品用ドラフトチャンバー内で取り扱ってください。 - 界面を乱さないように注意しながら、上層の水相を新しい滅菌マイクロ遠心チューブに慎重に移します。
- 回収した水相に、0.1容量の酢酸ナトリウム溶液と2容量の絶対エタノールを加える。転倒混和により穏やかに混ぜ合わせ、その後、−でインキュベートする。20 °C 20分間。
- サンプルを10,000 rpm(またはg)で遠心分離する。 × g 15分間静置する。DNAペレットを剥がさないように、上清を慎重に取り除く。
- DNAペレットを〜で洗浄します。 100 µL 70% (v/v) エタノール。
- 10,000で遠心分離する × g 10分間かけて残りのエタノールを取り除き、室温で10分間DNAペレットを風乾させる。
- 乾燥させたDNAペレットを20~50 µL またはヌクレアーゼフリー水の。
一時停止ポイント:単離したゲノムDNAを−で保存する20 °C 下流の分子解析で必要になるまで。
- 遺伝子特異的PCRおよびプラスミドDNA分析による染色体への組み込みを評価する。
- 個別に準備する 25 µL ~の増幅のためのPCR反応液 cadD, cadA、および mt 遺伝子
- 各反応につき、正方向および逆方向のプライマーをそれぞれ最終濃度が次の値になるように添加します。 0.4 µM それぞれに1を加えて× PCR緩衝液、 200 µM 各dNTP、1.5 mM MgCl₂₂、ステップ3.2.6で単離したゲノムDNA 100 ng、および0.2 U/μLのTaq DNAポリメラーゼµLヌクレアーゼフリー水を加え、最終反応液量を〜にする。 25 µL.
- 以下のサイクルプログラムを用いて、PCRにより標的遺伝子を増幅する。まず、次で変性させる。 95 °C 5分間。その後、以下の条件で35サイクル繰り返す。変性: 94 °C 30秒間、その後、記載されている遺伝子特異的な温度で30秒間アニーリングさせます。 表2、および~での伸展 72 °C 1分間行い、その後、最終伸長反応を以下で実施します。 72 °C 5分間。
- ステップ2.2.6に従い、1 kb DNAラダーを分子量マーカーとして用い、アガロースゲル電気泳動でPCR産物を分析する。
- 1 kb DNAラダーとの移動度を比較してPCR産物を評価し、期待されるアンプリコンサイズである619 bpに対応するバンドを確認してください。 cadD、2,564 bpの cadA、および154 bpの mt.
注:検出可能なプラスミドDNAが存在せず、かつ期待される増幅が認められた場合 cadD, cadA、および mt ゲノムDNAからの断片は、バイオソープション遺伝子カセットの染色体への組み込みを裏付ける根拠となる。
- 個別に準備する 25 µL ~の増幅のためのPCR反応液 cadD, cadA、および mt 遺伝子
- 準備 λ Red組換え宿主細胞
4. カナマイシン耐性マーカーを切り出す。
- Biosorbent遺伝子カセットを持つ電気穿孔用組換え E. coli MG1655細胞を調製する。
- ステップ3.2.7で確認した、染色体統合Biosorbentカセットを保持する組換え E. coli MG1655コロニーを、カナマイシン(50 µg/mL)を添加した5 mLのLBブロスに接種する。
- OD₆₀₀が0.4–0.6に達するまで、37 °Cで180 rpmの振盪条件下で培養する。
- OD₆₀₀が0.4–0.6に達した直後に培養液を氷上に移し、15分間氷上で静置する。
- 4 °Cで10分間、4,000 × gで遠心分離して細胞を回収し、上清を捨てる。
- 細胞ペレットを氷冷脱イオン水で2回洗浄し、続いて氷冷10% (v/v)グリセロールで1回洗浄する。
- 最終的な細胞ペレットを50 µLの氷冷10% (v/v)グリセロールに再懸濁する。
注:電気穿孔能を維持するため、洗浄操作の間、細胞およびすべての溶液を氷冷状態で保持すること。
- ヘルパープラスミドpCP20のエレクトロポレーション
- 50 µLの電気穿孔用細胞に50 ngのpCP20ヘルパープラスミドを加える。穏やかに混合し、混合液をあらかじめ冷却したエレクトロポレーションキュベットに移す。
- 以下の設定で細胞に電気穿孔を行う:2.5 kV、600 Ω、25 µF。
- 直ちに1 mLのSOC培地をキュベットに加え、細胞を穏やかに再懸濁する。
- 回収した細胞を滅菌培養チューブに移し、30 °Cで180 rpmの振盪条件下で1時間培養する。
- 回収した培養液100 µLを、アンピシリン(100 µg/mL)を添加したLB寒天プレートに塗布する。プレートを30 °Cで16–18時間培養する。
- 十分に分離した単一コロニーを選択し、陽性組換え体であることを確認する。
- ステップ2.2.3に記載のプラスミド抽出を行い、次いでステップ2.2.6に記載のアガロースゲル電気泳動により、pCP20プラスミドの存在を確認する。
注:温度感受性pCP20プラスミドを保持するため、形質転換細胞は30 °Cで維持すること。
- カナマイシン耐性カセットの除去。
- ステップ4.2で確認したアンピシリン耐性コロニーを、抗生物質を含まないLBブロスに接種し、42 °Cで180 rpmの振盪条件下で16–18時間培養して、FLPリコンビナーゼの発現を誘導し、温度感受性pCP20プラスミドを脱落させる。
- 16–18時間培養した菌液を、抗生物質なし、カナマイシン(50 µg/mL)、およびアンピシリン(100 µg/mL)を含む各LB寒天プレートにそれぞれストリークする。各プレートを37 °Cで16–18時間培養する。
- 抗生物質なしのLB寒天培地のみで増殖し、カナマイシンまたはアンピシリン含有プレートでは増殖しなかったコロニーを同定する。これらのコロニーをマーカーフリー組換え体の候補として選択する。
- 単一コロニーを新鮮な抗生物質なしLB寒天プレートに再度ストリークし、マーカーフリー組換え体を精製する。
一時停止ポイント:精製したマーカーフリー組換え菌株を、後続の分子レベルでの確認または機能特性評価に必要になるまで、グリセロールストックとして−80 °Cで保存する。
5. 蛍光顕微鏡を用いて、構築した全細胞バイオソーブントのGFP発現を解析する。
- 重金属曝露のための細菌培養液を調製する。
- 接種する 5 µL 16~18時間培養した組換えマーカーフリーの培養物から *E. coli* ステップ4.3.4で得られた、バイオソーブント構築物を染色体に組み込んだMG1655を、Cd含有LB液体培地に接種する。2⁺, 亜鉛2⁺、またはPb2⁺ 最終濃度を1、5、10、50、100、500、または1000 ppmとして。
- 重金属溶液を調製するには、まず、2,000 ppmの滅菌済みCdストックソリューションを調製します。2⁺, 亜鉛2⁺、およびPb2⁺ 分析用グレードの塩化カドミウム(CdCl2)を溶解させることにより₂)、塩化亜鉛 (ZnCl₂)、および硝酸鉛 [Pb (NO₃)₂、それぞれ滅菌LBブイヨン中で。
- 各ストックソリューションを、~を用いてろ過滅菌する。 0.22 µm メンブレンフィルターでろ過する。滅菌済みのストック溶液は、以下の条件で保存する。 4 °C 使用時まで。
- 各ストックソリューションを滅菌済みLBブロスで希釈し、金属イオン最終濃度を1、5、10、50、100、500、および1,000 ppmとした新鮮なワーキングソリューションを調製する。
注:異なる金属イオン間の沈殿形成や相互作用を避けるため、各金属溶液は個別に調製してください。
- 4つのコントロール条件(野生型)を準備する。 E. coli 組換え株と同じ条件下で培養したMG1655、マーカーフリー組換え株 *E. coli* 組換え非金属対照として、染色体にマルチジーンカセットを組み込んだMG1655を、重金属を添加しないLB液体培地で培養し、GFPを発現させ、 E. coli GFP陽性生物学的コントロールとしてpQBIT-GFP-T7プラスミドを含むJM109株を用い、非生物的コントロールとして、対応する重金属濃度を含む未接種のLBブロスを用いる。
- すべての培養物を16〜18時間、以下でインキュベートする。 37 °C 180 rpmで振盪しながら。
- 接種する 5 µL 16~18時間培養した組換えマーカーフリーの培養物から *E. coli* ステップ4.3.4で得られた、バイオソーブント構築物を染色体に組み込んだMG1655を、Cd含有LB液体培地に接種する。2⁺, 亜鉛2⁺、またはPb2⁺ 最終濃度を1、5、10、50、100、500、または1000 ppmとして。
- 顕微鏡スライド標本を作成する。
- ピペット 1 µL 各細菌培養液を、それぞれ別の清潔なガラス製顕微鏡スライドガラス上に滴下します。培養液を広げて薄く均一な細胞層にし、塗抹標本を完全に自然乾燥させます。
- 蛍光画像を取得する。
- 準備した試料を蛍光顕微鏡を用いて600倍で観察する。× FITCフィルターセット(励起波長 460–490 nm)を備えた倍率。
- すべての組換えサンプルおよびコントロールサンプルについて、同一の顕微鏡設定を用いて、蛍光像および対応する明視野像を撮影する。
注:処理間でのGFP蛍光強度の直接的な比較を可能にするため、すべてのサンプルにおいて、露光時間、ゲイン、照明強度、および倍率を同一に維持してください。
注意:GFPの光退色を最小限に抑えるため、サンプルの励起光への長時間曝露を避けてください。
結果
In-silicoによる多遺伝子バイオソープレント構築物の設計
設計した多遺伝子バイオソープションカセットの全長は4,741 bpであり、構成的なPpdhプロモーターに続き、重金属耐性遺伝子であるcadD、cadA、およびmtがポリシストロニックオペロンとして配置されていた。効率的な翻訳を促進するために、各コーディング配列の上流に個別のリボソーム結合部位(RBS)を組み込み、また、構築物の発現をモニタリングできるように、バイオソープション遺伝子の下流にgfpリポーター遺伝子を組み込んだ(図1)。
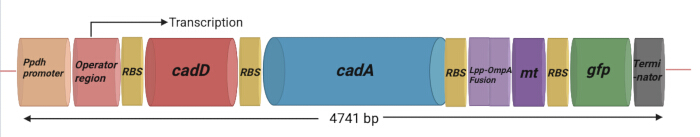
図 1: 多重遺伝子コンストラクトの設計と構成。 4,741 bpの多重遺伝子カセットは、重金属耐性と隔離に関連する遺伝子の発現を誘導するため、構成的なピルビン酸デヒドロゲナーゼ (Ppdh) プロモーターと、それに続くオペレーター領域を用いて設計された。このコンストラクトには、重金属耐性遺伝子の cadD および cadA、メタロチオネイン (mt) 遺伝子、細胞表面への局在化を目的として mt に融合させたリポタンパク質外膜タンパク質A (Lpp-OmpA) 表面提示コンポーネント、および gfp レポーター遺伝子が含まれている。多重遺伝子カセット内での翻訳をサポートするため、各コーディング配列の上流に個別のリボソーム結合部位 (RBS; 5′-AGGAGG-3′) が組み込まれている。ターミネーター配列は gfp の下流に位置している。カセット全体は、その後のクローニングおよび E. coli への染色体組み込みのために 4,741 bp のコンストラクトとして設計された。略語:Ppdh = ピルビン酸デヒドロゲナーゼプロモーター;RBS = リボソーム結合部位;Lpp-OmpA = リポタンパク質–外膜タンパク質A;mt = メタロチオネイン;gfp = 緑色蛍光タンパク質遺伝子;bp = 塩基対;E. coli = Escherichia coli。ここをクリックして、この図の拡大版を表示してください。
細胞外への金属隔離を促進するため、メタロチオネインタンパク質の表面局在を可能にするLpp-OmpA外膜アンカーにmt遺伝子を融合させました。構築物の設計に基づき、CadDおよびCadAは膜貫通金属輸送タンパク質として内膜に、Lpp-OmpA-Mt融合タンパク質は外膜に標的化されました。また、バイオソーブジェント遺伝子の発現モニタリングを容易にするため、GFPレポータータンパク質は細胞質で発現するように設計されました(図2)。
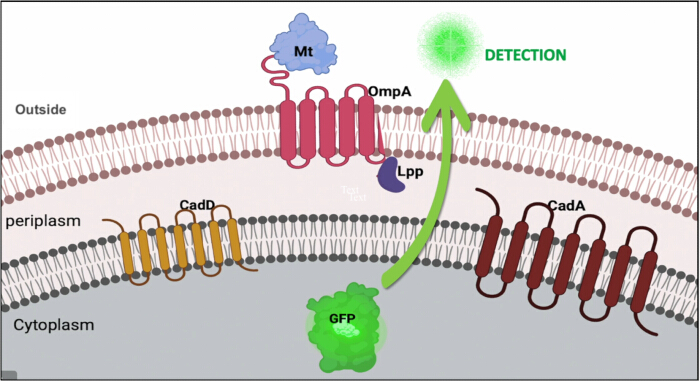
図 2: マルチ遺伝子バイオソープテント構築物から発現したタンパク質の予測局在。CadDおよびCadAは内膜への局在するように設計され、リポタンパク質外膜タンパク質A (Lpp-OmpA)-メタロチオネイン融合タンパク質は外膜を標的とし、緑色蛍光タンパク質は細胞質レポータータンパク質として組み込まれた。略語:Lpp-OmpA = リポタンパク質-外膜タンパク質A、Mt = メタロチオネイン、GFP = 緑色蛍光タンパク質。この図の拡大版を表示するには、ここをクリックしてください。
バイオソーブント構築物に組み込まれた各遺伝子要素のヌクレオチド配列のソースを表1に示します。
| バイオ吸着剤構築物における遺伝的要素 | コンストラクト内の位置 (bp) | 出典/参考文献 |
| Ppdh | 7-74 | Gaoら(2002年)14 |
| オペレーター | 75-92 | Staphylococcus epidermidis TWSL_22株のcadDオペレーター領域:NCBI Gene Bankアクセッション番号:MK900473.1 |
| cadD | 97-716 | NCBI Gene Bankアクセッション番号:MK900473.1 |
| cadA | 770-3334 | NCBI Gene Bankアクセッション番号:MK327282.1 |
| Lpp-OmpA | 3385-3754 | Stathopouloら(1995年) 15 |
| ミトコンドリア | 3755-3909 | NCBI Gene Bankアクセッション番号:MK900456.1 |
| 緑色蛍光タンパク質 | 3960-4679 | TPMV_P-EGFP_H-His6ベクター、NCBI Gene Bankアクセッション番号:MF379627.1 |
| ターミネーター | 4684-4741 | Bacillus megaterium TWSL-4株のcadACオペロンのターミネーター領域:NCBI Gene Bankアクセッション番号:MK327282.1 |
表1:バイオ吸着剤構築物における遺伝子要素のヌクレオチド配列のソース。この表は、4,741-bpの多遺伝子構築物に組み込まれた遺伝子要素について、配列のソース、アクセッション番号または参考文献、および遺伝子構築物内のヌクレオチド位置をまとめたものである。略語:Ppdh = ピルビン酸デヒドロゲナーゼプロモーター、Lpp-OmpA = リポタンパク質–外膜タンパク質A、mt = メタロチオネイン、gfp = 緑色蛍光タンパク質遺伝子、NCBI = 米国国立生物工学情報センター、bp = 塩基対。
合成したコンストラクトのE. coli BL21(DE3)への形質転換および確認
バイオ吸着剤遺伝子カセットを保持するリコンビナントpET-21aプラスミドが、制限酵素消化によって正常に検証された(図 3A)。BamHIおよびXhoIによる二重消化により、pET-21aベクターバックボーン(5,331 bp)とバイオ吸着剤遺伝子カセット(4,741 bp)に相当する2つのDNA断片が生成され、これは予想される構築物のサイズと一致していた。これら2つのDNA断片はサイズが近似しているため、1%アガロースゲル上での分離は限定的であったが、両断片を明確に区別することができ、リコンビナント構築物の完全性が確認された。
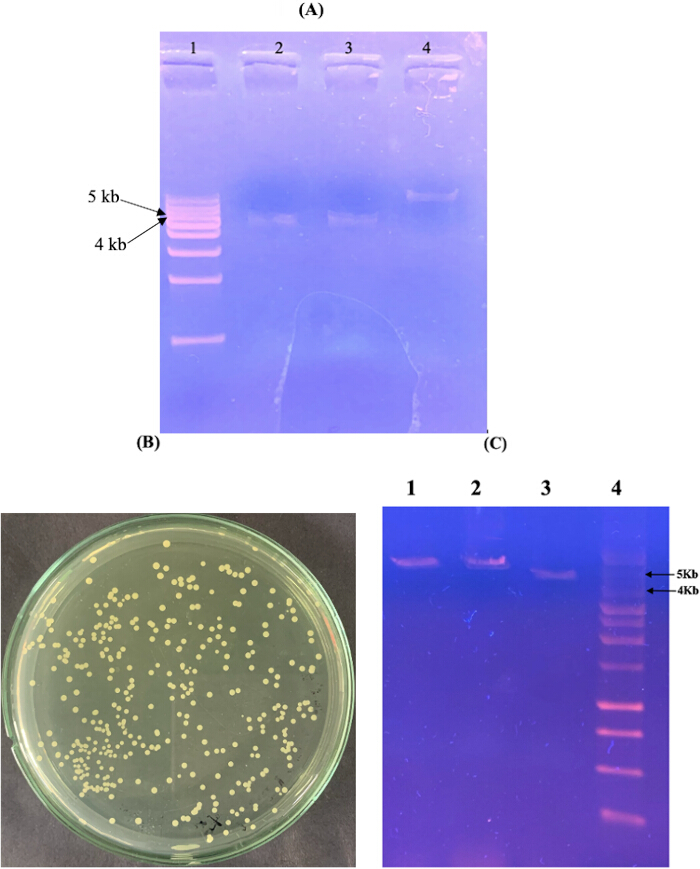
図3: 組換えバイオ吸着剤プラスミドの構築および検証。 (A) pET-21a発現ベクターにクローニングした合成バイオ吸着剤構築物の制限酵素解析。レーン1、1 kb DNAラダー。レーン2–3、pET-21aベクターバックボーン(5,331 bp)とバイオ吸着剤遺伝子カセット(4,741 bp)を示す二重消化後の組換えプラスミド。レーン4、未消化の組換えプラスミド。 (B) 組換えバイオ吸着剤プラスミドを保持するアンピシリン耐性E. coli BL21(DE3)形質転換体。 (C) 代表的な形質転換体から単離したプラスミドの制限酵素解析。レーン1、BamHI消化プラスミド。レーン2、XhoI消化プラスミド。レーン3、BamHI/XhoI二重消化プラスミド。レーン4、1 kb DNAラダー。略語:DNA = デオキシリボ核酸、bp = 塩基対、kb = キロベース、E. coli = Escherichia coli。 ここをクリックして、この図の拡大版を表示してください。
組み換えプラスミドをE. coli BL21(DE3)に形質転換した後、アンピシリン耐性コロニーが正常に回収された(図 3B)。代表的な形質転換体から単離したプラスミドDNAを、その後、制限酵素消化によって解析した。BamHI、XhoI、およびそれらを組み合わせたダブルダイジェスチョンによる消化により、期待通りの制限断片パターンが得られ、E. coli BL21(DE3)において組み換えバイオ吸着剤プラスミドが正常に増殖したことが確認された(図 3C)。
E. coli MG1655へのバイオソーブジェント遺伝子カセットの染色体組み込みの評価
バイオソルベント遺伝子カセットを染色体組み込みベクターpKIKOArsBKmに正常にクローニングした。組み換えクローンは、まずカナマイシン(50 µg/mL)を添加したLB寒天培地で選択した(図4A)。制限酵素分析により、組み込みベクターへのバイオソルベントカセットのクローニング成功を確認した(図4B)。組み換えプラスミドをNotIで直線化したところ、期待通り約8.9 kbのDNA断片が得られた。また、BamHIとSacIによる二重消化により、4.2 kbのベクターバックボーンから4.7 kbのバイオソルベントカセットが遊離したため、コンストラクトがpKIKOArsBKmに正しく挿入されたことが確認された。未消化のプラスミドは、期待通りニック型およびスーパーコイル型のコンフォメーションを示した。
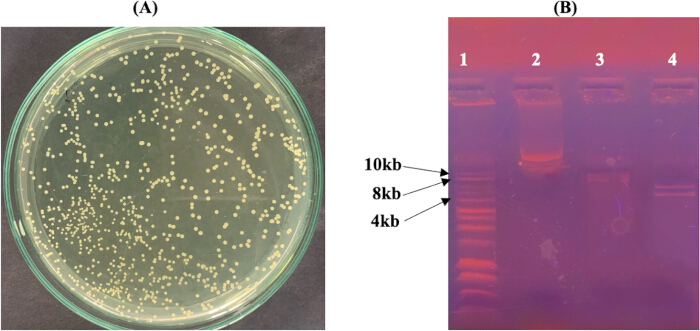
図4: バイオ吸着剤遺伝子カセットを搭載した組換え染色体組み込みベクターの構築。(A) 組換えpKIKOArsBKmプラスミドを保持するカナマイシン耐性 E. coli Pir1 コロニー。(B) 組換えpKIKOArsBKmの制限酵素解析。レーン1:1 kb DNAラダー、レーン2:未消化の組換えプラスミド、レーン3:NotIで直線化したプラスミド(~8.9 kb)、レーン4:BamHI/SacIで二重消化したプラスミド(4.2 kbのベクターバックボーンと4.7 kbのバイオ吸着剤カセットを示す)。略語:DNA = デオキシリボ核酸、kb = キロベース、E. coli = Escherichia coli。この図の拡大版を表示するには、ここをクリックしてください。
線状化した組換えpKIKOArsBKmコンストラクトを、λ Red介在性染色体組み込みを促進させるため、エレクトロコンピテントなE. coli MG1655(pKD46)細胞に導入した。カナマイシン含有培地での選択後、代表的な組換えコロニーからゲノムDNAおよびプラスミドDNAを抽出し、組み込みが成功したことを確認した。
図5に示すように、代表的な組換えコロニーからゲノムDNAが単離された一方で(レーン1)、プラスミド単離後には検出可能なプラスミドDNAは観察されなかった(レーン2)。表2に記載されている遺伝子特異的プライマーを用いたPCR増幅により、ゲノムDNA調製物からcadD(619 bp)、cadA(2,564 bp)、およびmt(154 bp)の予想サイズのアンプリコンが生成された(レーン4~6)。以上の結果から、検出可能なプラスミドDNAの不在とゲノムDNA調製物における3つの標的遺伝子の検出は、E. coli MG1655への多遺伝子バイオソベントカセットの染色体組み込みと一致する根拠となった。
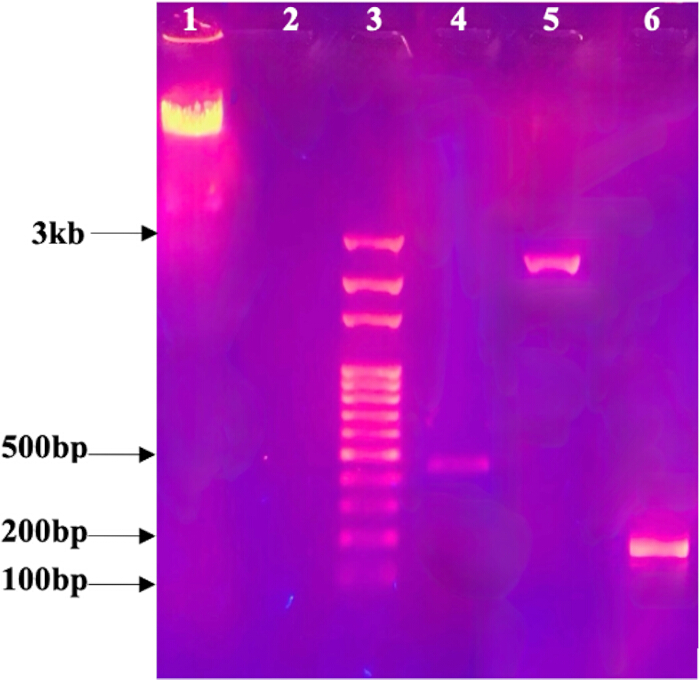
図 5: バイオ吸着遺伝子カセットを保有する組換えE. coli株の分子評価。 レーン1:組換えE. coli MG1655から単離したゲノムDNA。レーン2:対応する組換えコロニーから単離したプラスミド(検出可能なプラスミドDNAは認められない)。レーン3:100 bp DNAラダー。レーン4:cadD(619 bp)のPCR増幅産物。レーン5:cadA(2,564 bp)のPCR増幅産物。レーン6:mt(154 bp)のPCR増幅産物。略語:DNA = デオキシリボ核酸、PCR = ポリメラーゼ連鎖反応、bp = 塩基対、mt = メタロチオネイン、E. coli = Escherichia coli。この図の拡大版を表示するには、ここをクリックしてください。
| 標的DNA配列 | プライマー名 | オリゴヌクレオチド配列(5’→3’) | *Tan (℃) | PCR産物の予想サイズ (bp) |
| cadD | SD-EF | GAATTCATGATTCA GACTATTGTAACTG | 50 | 619 |
| SE-XHR | CTCGAGAAATATAA ATCCTAAAATTGTTTG | |||
| cadA | PD-BF | GGATCCGACACAAT GAAACACGAAGA | 56 | 2564 |
| PF-XHR | CCGCTCGAGCGGCAT GTAATTTTTCATTTTGA GTAAGCGAAG | |||
| mt | SEmtF | GGAATTCATGGAAAAAT GTGCGAGACCGAAC | 48 | 154 |
| SEmtR | CCGCTCGAGTGCAGTT GCACAGCTACAATC |
表2:~の増幅に使用したプライマーの詳細 cadD, cadA, および ミトコンドリア 表には、cadD、cadA、およびmtのPCR増幅に使用したフォワードおよびリバースプライマーの配列と、それに対応するアニーリング温度および予想されるアンプリコンサイズが記載されている。an- PCRに使用した各プライマーペアのアニーリング温度。
組み換えE. coli MG1655からのカナマイシン耐性マーカー除去の評価
pCP20ヘルパープラスミドによる形質転換後、アンピシリン(100 µg/mL)を添加したLB寒天培地でアンピシリン耐性コロニーを回収した。代表的な形質転換体からプラスミドを単離し、pCP20に相当するプラスミドDNAを検出した(図6)。
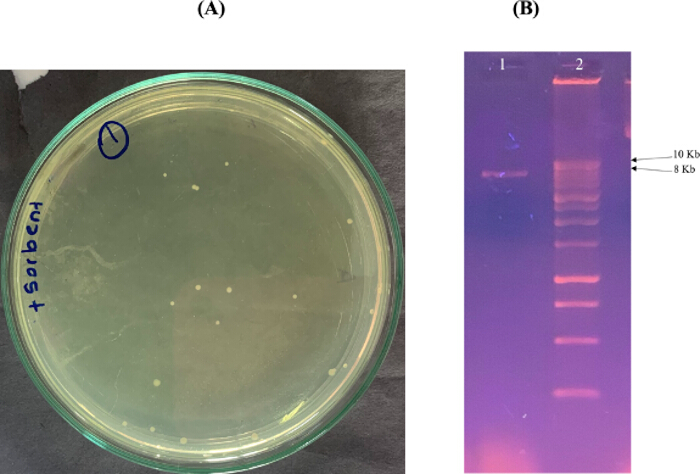
図 6: バイオソーベントカセットが染色体に組み込まれた組換えE. coli MG1655へのpCP20形質転換の確認。(A>) pCP20ヘルパープラスミドの導入後におけるアンピシリン耐性形質転換体。(B>) pCP20プラスミドの存在を確認するアガロースゲル電気泳動。レーン1、単離したpCP20プラスミド(~9.3 kb)、レーン2、10 kb DNAラダー。略語:DNA = デオキシリボ核酸、kb = キロベース、E. coli = Escherichia coli。 こちらのリンクをクリックして、この図の拡大版を表示してください。
FLPリコンビナーゼによるマーカー除去およびpCP20キュアリングのための温度処理の後、組換えコロニーを抗生物質感受性試験により評価した。図7に示すように、供試コロニーは抗生物質を含まないLB寒天培地では増殖したが、カナマイシン(50 µg/mL)またはアンピシリン(100 µg/mL)を添加したLB寒天培地では増殖しなかった。この抗生物質感受性表現型は、マーカー除去およびプラスミドキュアリングの手順に伴うカナマイシン耐性の消失およびアンピシリン耐性の消失と一致していた。
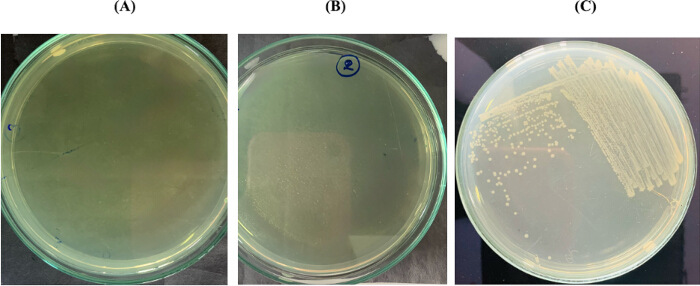
図 7: フリッパーゼを介したカナマイシン耐性マーカーの除去およびpCP20ヘルパープラスミドのキュアリングの確認。(A) カナマイシン (50 µg/mL) 添加Luria-Bertani寒天培地上で細菌の増殖が見られない。(B) アンピシリン (100 µg/mL) 添加LB寒天培地上で細菌の増殖が見られない。(C) 抗生物質を含まないLB寒天培地上で細菌が正常に増殖しており、マーカー除去後の細胞生存能が確認された。略語:LB = Luria-Bertani; E. coli = Escherichia coli. この図の拡大版を表示するには、ここをクリックしてください。
バイオソープレント構築物を保持する組換えE. coli MG1655の蛍光顕微鏡解析
染色体組み込み手順によって作製した組換えE. coli MG1655を用い、1〜1,000 ppmの濃度範囲でCd2⁺、Zn2⁺、およびPb2⁺に曝露させた後の緑色蛍光の検出能を評価した。テストしたいずれの金属濃度においても、組換え細胞に検出可能な緑色蛍光は観察されなかった。また、4つのコントロールサンプルのすべてにおいて、蛍光信号は検出されなかった。
ディスカッション
本プロトコルでは、重金属耐性および捕捉に関連する遺伝子を含む、染色体統合型でマーカーフリーの多遺伝子組換え E. coli 株を構築するためのワークフローについて記述します。この手法は、多遺伝子カセットの構築、pKIKOArsBKm統合ベクターへのクローニング、λ Red媒介による染色体への統合、FLP-FRT媒介による選択マーカーの除去、組換えコロニーの分子生物学的評価、および蛍光顕微鏡観察を組み合わせて行います。このアプローチは、最終的な構築物をマルチコピープラスミドで維持することを避け、カナマイシン耐性マーカーを持たない組換え株を生成するように設計されました。
本プロトコルの正常な実施には、いくつかの重要なステップがあります。λ Red媒介統合において、組換え前に温度感受性プラスミドpKD46を30 °Cに維持すること、およびL-アラビノースでλ Red組換えタンパク質を誘導することが、効率的なリコンビニアリングに重要です16,17。また、エレクトロコンピテントな E. coli MG1655(pKD46)細胞を調製する際は、細胞および洗浄液を低温に維持し、エレクトロポレーション前の残留塩を最小限に抑える必要があります。線状DNAがλ Red媒介組換えの基質となるため、組換えpKIKOArsBKm構築物はエレクトロポレーション前に完全に線状化し、精製させておく必要があります。pKIKO統合システムは、比較的大きなDNA挿入断片に対応し、効率的な染色体統合をサポートすることが以前に報告されています18,19。選択後、候補コロニーをプラスミドDNAおよびゲノムDNA調製の両方を用いて評価する必要があります。本研究では、検出可能なプラスミドDNAが存在せず、かつゲノムDNA調製物から cadD、 cadA、および mt が増幅されたことで、染色体統合と一致するエビデンスが得られました。しかし、これらのアッセイのみでは、正確なゲノム統合イベントを確定的に立証することはできません。本プロトコルの今後の適用においては、接合部特異的PCR、統合境界をまたぐシーケンシング、または全ゲノムシーケンシングにより、統合部位をより直接的に確認できる可能性があります。
マーカーの除去も、本手法のもう一つの重要な構成要素です。FLP-FRT組み換えシステムは、ゲノム編集後に選択用抗生物質耐性マーカーを除去する手段を提供します16,20。温度感受性のpCP20ヘルパープラスミドを導入した後、形質転換体を30 °Cで維持し、次に42 °Cでインキュベートして、FLP介在性のマーカー除去とpCP20の脱落を促進させます。その後、コロニーを抗生物質不含培地、カナマイシン含有培地、およびアンピシリン含有培地で評価する必要があります。抗生物質不含培地での増殖に加え、カナマイシンおよびアンピシリン含有培地で増殖が見られないことは、除去およびキュアリングの手順後にマーカーフリーの候補コロニーを同定するための実用的なスクリーニング手法となります。抗生物質耐性コロニーが残っている場合は、さらなる特性解析の前に、追加の単一コロニー精製および温度依存的なキュアリングが必要となる場合があります。ここで用いた染色体への組み込み戦略は、従来のプラスミドベースの発現法とは異なります。
プラスミドシステムは、より高い遺伝子コピー数を提供できるため、強力な組換えタンパク質発現が必要な場合に有利となる可能性があります。しかし、プラスミドベースのシステムは、プラスミドの分離、コピー数の変動、代謝負荷、およびプラスミド維持のための選択圧への依存などの影響を受ける可能性があります。染色体への組み込みは、最終的なバイオソベントカセットを染色体外プラスミドとして維持する必要性を排除するため、より永続的な遺伝子構成を提供するために本プロトコルで採用されました。先行研究では、細胞分裂中の遺伝的維持を改善するためのアプローチとして、染色体への組み込みが報告されています21,22。しかし、本研究で作製した組換え株の長期的な遺伝的安定性は直接的に評価されていません。したがって、遺伝的安定性の向上を本プロトコルの実験的に実証された成果と見なすべきではありません。マルチジーン設計も本手法のもう一つの特徴です。単一の金属関連遺伝子を導入するのではなく、このカセットでは、Lpp-OmpA表面提示設計および gfp レポーターと共に、 cadA、 cadD、およびメタロチオネイン(mt)を組み合わせています。従来の組換え細菌バイオソベント戦略では、一般的に個々の金属結合タンパク質や耐性決定因子に焦点が当てられてきました11,13,23,24。ここで用いたモジュール構成により、複数の遺伝子コンポーネントを単一の染色体組み込みワークフローに組み込むことが可能になります。したがって、目的の用途に応じて遺伝子、プロモーター、レポーター、または表面提示コンポーネントを変更することで、本プロトコルを他のマルチジーン構築物に適応させることができます。とはいえ、カセットサイズや発現遺伝子数の増加は、組換え効率、転写、翻訳、および細胞の代謝負荷に影響を与える可能性があるため、手法を適応させる際に考慮する必要があります。
本研究における重要な制限は、テストした実験条件下で、構築したカセットの機能的な発現が実証されなかったことです。組換え細胞をCd2⁺、Zn2⁺、またはPb2⁺に曝露した後も、検出可能なGFP蛍光は観察されませんでした。したがって、本データでは、完全なマルチ遺伝子カセットの機能的な発現、および組換え株による重金属のバイオ吸着を実証できていません。一般に、染色体への組み込みはマルチコピー・プラスミドシステムよりも遺伝子コピー数が低くなり、また、組換え発現はゲノムへの挿入部位やプロモーター活性によっても影響を受ける可能性があります22,25。さらに、重金属ストレスに対する細胞応答が、異種遺伝子の発現に影響を及ぼしている可能性もあります26,27。これらの要因は、本研究で蛍光が検出されなかったことに対する実験的に証明された説明ではなく、考えられる検討事項です。本プロトコルを適用する際、検出可能な蛍光が見られない場合は、培養条件、金属曝露条件、プロモーター活性、およびレポーター発現の評価を行う必要があります。転写とタンパク質産生を独立して測定することで、発現不全によるものか、あるいは蛍光検出の限界によるものかを区別しやすくなります。また、複数の組換えタンパク質を同時に発現させることは、特にストレスフルな培養条件下において、宿主にさらなる代謝負荷を強いる可能性があります28。
検出可能なGFP蛍光が消失した原因を特定するには、これらの可能性について直接的な実験的評価が必要です。また、本プロトコルでは、最終的な組換え株の特性評価に限界があります。遺伝子特異的PCRおよびプラスミドDNAが検出されないことは、染色体への組み込みと矛盾しない根拠となりますが、正確な組み込み部位の配列や長期的な遺伝的安定性を立証するものではありません。抗生物質感受性試験は、マーカー除去後の実用的なスクリーニング方法となりますが、より直接的な確認が必要な場合は、FRT含有領域の分子解析を併用することができます。さらに、蛍光顕微鏡観察は検出可能なGFP蛍光の定性的評価を可能にしますが、転写量やタンパク質量の定量的な測定を代替するものではありません。したがって、本プロトコルを用いて作製した株の特性評価を強化するには、定量的な逆転写PCR、タンパク質解析、定量的な蛍光測定、およびシーケンシングによる確認を行うことが有効です。
構築した菌株を機能的な重金属バイオ吸着剤として評価する前に、さらなる最適化と機能特性解析が必要である。バイオ吸着性能を確定させるには、金属の取り込み量または除去量の直接測定が不可欠である。また、特にLpp-OmpA-メタロチオネイン融合タンパク質については、タンパク質の発現と局在を実験的に検証すべきである。適切な培養条件下で、染色体への組み込みが期待通りの遺伝的安定性をもたらすかどうかを判断するには、長期的な継代実験が必要となる。また、マーカーフリーのゲノム編集を行えば、複数の選択マーカーを蓄積させることなく、その後の染色体修飾を繰り返し行うことが可能となり、多遺伝子構築物のさらなる開発の機会が得られると考えられる15,27。
全体として、本プロトコルは、染色体に組み込まれたマーカーフリーの多重遺伝子組換え細菌株を構築および評価するための手法的な枠組みを提供する。そのモジュール設計は、他の金属関連遺伝子の組み合わせ、レポーターシステム、または合成生物学への応用に適応させることが可能である。本研究ではエンジニアリングおよびスクリーニングのワークフローを確立したが、環境利用やバイオレメディエーションへの適用に関する結論を導き出す前に、機能的な発現、長期的な遺伝的安定性、タンパク質の局在化、および重金属のバイオ吸着性能について実験的な検証を行う必要がある。
開示事項
著者らに申告すべき利益相反はありません。
謝辞
本研究は、コロンボ大学の研究助成金(AP/3/2/2018/CG/33)の支援を受けて実施されました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 0.22 μm メンブレンフィルター | ThermoFisher Scientific | 596-3320 | 翻訳するソーステキストを入力してください。 |
| 1 kb DNAマーカー | Promega Corporation | G5711 | 翻訳するソーステキストが提供されていません。翻訳対象のテキストを入力してください。 |
| 10 kb DNAラダー | 入力されたテキストがありません。翻訳するソーステキストを提供してください。 | 該当なし | 図6で使用した分子量マーカー |
| 100 bp DNAラダー | 入力がありません。翻訳するテキストをご提供ください。 | 入力されたソーステキストがありません。翻訳するテキストをご提供ください。 | 図5に使用した分子量マーカー |
| 10X T4 DNAリガーゼバッファー | Promega Corporation | C1263 | 提供されたソーステキストがありません。翻訳するテキストをご入力ください。 |
| 6× DNAローディングバッファー | 入力がありません。翻訳するテキストを提供してください。 | 入力なし | アガロースゲル電気泳動に使用 |
| アガロース | 分子設計 | A113-3 | 翻訳するテキストが提供されておりません。翻訳対象の英文をご提示ください。 |
| 酢酸アンモニウム | 入力がございません。翻訳するテキストをご提供ください。 | 入力内容がありません。翻訳するテキストをご提示ください。 | ゲノムDNA抽出用に7.5 M溶液として調製 |
| アンピシリン | ThermoFisher Scientific | J60977.14 | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストを入力してください。 |
| BamHI制限酵素 | New England BioLabs | R0136S | 翻訳するソーステキストを提供してください。 |
| 塩化カドミウム | ThermoFisher Scientific | 219141000 | 翻訳するテキストが提供されていません。翻訳対象となるソーステキストを入力してください。 |
| 塩化カルシウム | ThermoFisher Scientific | 012316.A7 | 翻訳すべきソーステキストが提供されておりません。翻訳対象のテキストを入力してください。 |
| 遠心分離機 | ThermoFisher Scientific | Heraeus Fresco 21 / 75002478 | 翻訳対象のテキストが提供されていません。翻訳する英文をご提示ください。 |
| 脱イオン水 | ThermoFisher Scientific | 751-610 | 翻訳するテキストが提供されていません。翻訳対象の原文を入力してください。 |
| DNAセーフステイン | 分子設計 | C138 | 翻訳対象のテキストが提供されていません。翻訳する英文をご提示ください。 |
| dNTPミックス | Promega Corporation | U1511 | 翻訳するソーステキストをご提供ください。 |
| 電気泳動装置 | BioRad | 1704405 | 翻訳するソーステキストが提供されていません。翻訳が必要な英文をご提示ください。 |
| エレクトロポレーションキュベット | BioRad | 1652086 | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストを入力してください。 |
| エレクトロポレーター | BioRad | 1652100 | 翻訳対象のテキストが提供されていません。翻訳する原文を入力してください。 |
| Escherichia coli BL21(DE3) | コロンボ大学 化学科 | (翻訳対象のテキストが提供されていません。翻訳するソーステキストを入力してください。) | 翻訳するソーステキストが入力されていません。翻訳が必要なテキストをご提示ください。 |
| Escherichia coli MG1655 | 東京科学大学、生命科学技術専攻、横浜、日本 | 提供されたソーステキストがありません。翻訳対象のテキストを入力してください。 | 翻訳対象のテキストが提供されていません。翻訳する英文をご提示ください。 |
| Escherichia coli Pir1コンピテントセル | ThermoFisher Scientific | C101010 | 翻訳するソーステキストが提供されていません。翻訳対象の英文をご提示ください。 |
| Escherichia coli BL21(DE3) コンピテントセル | ThermoFisher Scientific | C600003 | 翻訳するソーステキストが提供されていません。翻訳対象のテキストを入力してください。 |
| Escherichia coli pQBIT-GFP-T7プラスミドを保持するJM109株 | 東京科学大学 生命科学技術系、日本、横浜 | 翻訳するテキストが提供されていません。翻訳が必要な原文を入力してください。 | 翻訳するソーステキストが提供されていません。翻訳対象のテキストを入力してください。 |
| ET緩衝液 | 翻訳対象のテキストが提供されていません。翻訳する英文をご提示ください。 | 提供されたソーステキストがございません。翻訳するテキストをご提示ください。 | 1 LのET緩衝液を調製するには、6.06 gのTris baseと3.72 gのEDTAを約800 mLの蒸留水に溶解させる。HClを用いてpHを規定値に調整し、十分に混合した後、蒸留水で最終容量を1 Lにする。 |
| エタノール | ThermoFisher Scientific | T038181000CS | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストを入力してください。 |
| エチレンジアミン四酢酸 (EDTA) | ThermoFisher Scientific | 17892 | 翻訳するソーステキストが提供されていません。翻訳が必要な英文をご提示ください。 |
| 蛍光顕微鏡 | 沿岸顕微鏡 | Olympus BX53/ 11679 | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストを入力してください。 |
| ゲル電気泳動装置 | Bio Rad | 1704405 | 翻訳対象のテキストが提供されていません。翻訳する英文をご提示ください。 |
| 氷酢酸 | MilliporeSigma | PHR1748 | 翻訳するソーステキストが提供されていません。翻訳対象のテキストを入力してください。 |
| グリセロール | MilliporeSigma | G5516 | 翻訳対象のテキストが提供されていません。翻訳する英文をご提示ください。 |
| チオシアン酸グアニジン | ThermoFisher Scientific | 433941000 | 提供されたソーステキストがありません。翻訳するテキストを入力してください。 |
| 塩酸 (HCl) | MilliporeSigma | 1.00317 | 翻訳対象のテキストが提供されていません。翻訳が必要な英文をご提示ください。 |
| カナマイシン | ThermoFisher Scientific | 15160054 | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストを入力してください。 |
| L-アラビノース | ThermoFisher Scientific | 365185000 | 翻訳するソーステキストが提供されていません。テキストを入力してください。 |
| 硝酸鉛 | ThermoFisher Scientific | 211565000 | 翻訳するソーステキストが提供されておりません。翻訳対象のテキストを入力してください。 |
| ルリア–Bertani (LB) 寒天培地 | 分子設計 | C120 | (翻訳対象の原文が提供されていません。翻訳するテキストをご提示ください。) |
| ルリア–Bertani (LB) 液体培地 | 分子設計 | C121 | 翻訳するテキストをご提示ください。お待ちしております。 |
| 溶解バッファー | 該当事項なし | 提供されたソーステキストがありません。翻訳するテキストをご提示ください。 | 溶解バッファーを調製するには、5 M NaOHおよび20% (w/v) SDSストック溶液を適切な量で混合し、最終濃度が0.2 N NaOHおよび1% (w/v) SDSとなるようにします。蒸留水で規定の最終容量まで調整し、十分に混合してください。 |
| リゾチーム | ThermoFisher Scientific | 89833 | 翻訳対象のテキストが提供されておりません。翻訳するテキストを入力してください。 |
| 塩化マグネシウム (MgCl2)2) | 入力がありません。翻訳するテキストをご提供ください。 | 入力テキストがありません。翻訳するテキストをご提供ください。 | PCR反応における最終濃度1.5 mMで使用する |
| 中和溶液 | 該当なし | 該当なし | 3 M 酢酸カリウムと氷酢酸を用いて、中和緩衝液を調製する。蒸留水で規定の最終容量まで調整し、十分に混合する。 |
| NotI制限酵素 | New England BioLabs | R0189S | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストを入力してください。 |
| pCP20 | 東京科学大学 生命科学技術・先端生命科学研究科、日本、横浜 | 該当なし | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストを入力してください。 |
| PCR装置 | ThermoFisher Scientific | Applied Biosystems MiniAmp / A37834 | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストを入力してください。 |
| E. coli BL21(DE3)株におけるpET-21aプラスミド | コロンボ大学 化学科 | 提供されたソーステキストがありません。翻訳が必要なテキストをご提示ください。 | 翻訳するソーステキストをご提示ください。 |
| リン酸緩衝生理食塩水 | MilliporeSigma | P4474 | 翻訳するソーステキストが提供されていません。翻訳対象の英文をご提示ください。 |
| pKD46 | Creative Biogene | OVT2612 | 提供されたソーステキストがありません。翻訳が必要なテキストを入力してください。 |
| pKIKOArsBKm | Addgene | 46766 | 翻訳するテキストが提供されていません。翻訳対象の英文をご提示ください。 |
| 酢酸カリウム | MilliporeSigma | 236497 | 翻訳するソーステキストが提供されていません。翻訳対象のテキストを入力してください。 |
| 制限酵素バッファー | 翻訳対象のテキストが提供されていません。翻訳する原文をご提示ください。 | 提供されたソーステキストがありません。翻訳対象のテキストをご提示ください。 | 制限酵素消化反応に使用される |
| SacI制限酵素 | New England BioLabs | R0156 | 翻訳する原文が提供されていません。翻訳が必要なテキストを入力してください。 |
| 振とうインキュベーター | 結晶技術と産業 | IS-A6 | 提供されたソーステキストがありません。翻訳するテキストを入力してください。 |
| 酢酸ナトリウム | ThermoFisher Scientific | A13184.30 | 翻訳対象のテキストが提供されていません。翻訳する英文をご提示ください。 |
| ドデシル硫酸ナトリウム (SDS) | ThermoFisher Scientific | 15525017 | 翻訳対象のテキストが提供されていません。翻訳する英文をご提示ください。 |
| 水酸化ナトリウム (NaOH) | MilliporeSigma | 567530 | 翻訳するソーステキストが提供されていません。翻訳したいテキストを入力してください。 |
| 超最適化液体培地(SOB培地) | MilliporeSigma | H8032 | 翻訳する原文が提供されていません。翻訳が必要なテキストを入力してください。 |
| 異化抑制剤含有超最適培地(SOC培地) | ThermoFisher Scientific | J60255.AK | 翻訳対象のテキストが提供されていません。翻訳する原文をご提示ください。 |
| T4 DNAリガーゼ | Promega Corporation | M1801 | 翻訳するソーステキストが提供されていません。翻訳したいテキストを入力してください。 |
| TAE緩衝液 | ThermoFisher Scientific | B49 | 翻訳するソーステキストが提供されていません。翻訳対象のテキストをご入力ください。 |
| Taq DNAポリメラーゼ | Promega Corporation | M3001 | 翻訳対象のテキストが提供されていません。翻訳する英文を入力してください。 |
| TEバッファー | MilliporeSigma | 93283 | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストを入力してください。 |
| TE平衡化フェノール | ThermoFisher Scientific | 15513039 | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストをご提示ください。 |
| Trisベース | 入力がありません。翻訳するテキストをご提供ください。 | 該当なし | ETバッファーの調製に使用 |
| 汎用PCRバッファー | Promega Corporation | M7911 | 翻訳すべきソーステキストが提供されておりません。翻訳対象のテキストをご提示ください。 |
| UV透過照明装置 | Labexchange | TFX-35M, 021425 | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストをご提示ください。 |
| 紫外可視分光光度計 | 微生物検査 | Jenway 6300, TE15 | 翻訳するテキストを提供してください。 |
| 恒温水槽 | ThermoFisher Scientific | TSGP05 | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストを入力してください。 |
| XhoI制限酵素 | New England BioLabs | R0146S | 翻訳するソーステキストをご提示ください。 |
| 塩化亜鉛 | ThermoFisher Scientific | A16281.36 | 入力がありません。翻訳するテキストを提供してください。 |
| プライマー | |||
| cadDフォワードプライマー (SD-EF) | 提供されたソーステキストがありません。翻訳対象となるテキストを入力してください。 | 入力がありません。翻訳するテキストを提供してください。 | 5′-GAATTCATGATTC AGACTATTGTAACTG-3′ |
| cadD リバースプライマー (SE-XHR) | 該当事項なし | 提供されたテキストがありません。翻訳するソーステキストをご提示ください。 | 5′-CTCGAGAAATATAA ATCCTAAAATTGTTTG-3′ |
| cadAフォワードプライマー (PD-BF) | 入力がありません。翻訳するテキストをご提供ください。 | 提供されたソーステキストがありません。翻訳するテキストを入力してください。 | 5′-GGATCCGACACAAT GAAACACGAAGA-3′ |
| cadA リバースプライマー (PF-XHR) | 翻訳対象のテキストが提供されておりません。翻訳する英文をご提示ください。 | 翻訳するソーステキストが提供されていません。翻訳したいテキストを入力してください。 | 5′-CCGCTCGAGCGGCA TGTAATTTTTCATTTTGA GTAAGCGAAG-3′ |
| mtフォワードプライマー (SEmtF) | 提供されたテキストがありません。翻訳するソーステキストを入力してください。 | 翻訳対象のテキストが提供されていません。翻訳する英文をご提示ください。 | 5′-GGAATTCATGGAAAAAT GTGCGAGACCGAAC-3′ |
| mtリバースプライマー (SEmtR) | 提供されたソーステキストがありません。翻訳するテキストを入力してください。 | 提供されたソーステキストがございません。翻訳対象のテキストをご提示ください。 | 5′-CCGCTCGAGTGCAGTTG CACAGCTACAATC-3′ |
| ソフトウェア/ツール名 | バージョン/サーバー | URL | 閲覧日 |
| ExPASyツール | TMPREDサーバー | https://embnet.vital-it.ch/cgi-bin/TMPRED_form_parser | 30-01-2023 |
| ExPASy翻訳 | ExPASy翻訳ツール | https://web.expasy.org/translate/ | 該当なし |
| I-TASSER | 提供されたソーステキストがありません。翻訳するテキストを入力してください。 | I-TASSER(Iterative Threading ASSEmbly Refinement)は、タンパク質の構造予測のための階層的なアプローチであり、テンプレートベースのモデリングとアブイニシオ(ab initio)モデリングを統合したものです。この手法では、複数のテンプレートから得られた断片的な構造情報を組み合わせて、ターゲットタンパク質の高精度な3次元構造を構築します。 I-TASSERの主な特徴とプロセス: 1. テンプレートの検索と選択:複数のデータベースを用いて、ターゲット配列に類似したテンプレートを包括的に検索し、適切なテンプレートを選択します。 2. 断片の構築(Threading):選択したテンプレートに基づき、ターゲット配列を複数の断片に分割し、それぞれの構造的な枠組みを決定します。 3. 構造のアセンブリ:これらの断片を統合し、ターゲットタンパク質の粗い初期構造モデルを構築します。 4. 反復的な洗練(Iterative Refinement):構築されたモデルをテンプレートとして再度検索を行い、より精緻な情報を得てモデルを更新するというサイクルを繰り返すことで、構造の精度を高めます。 5. 最終的な最適化:エネルギー最小化などの計算手法を用いて、構造の細部を最適化し、最終的な3次元構造を決定します。 I-TASSERは、特にテンプレートが限定的である場合や、複雑なフォールドを持つタンパク質の構造予測において高い性能を発揮し、創薬研究やタンパク質機能解析に広く活用されています。 | 24-02-2023 |
| NCBI GenBank | GenBankデータベース | https://www.ncbi.nlm.nih.gov/genbank/ | 該当なし |
| SnapGene | v.7.1.2 | 該当なし | 該当なし |
| TMHMM | v. 2.0 | https://services.healthtech.dtu.dk/services/TMHMM-2.0/ | 16-01-2023 |
参考文献
- Volesky B. Detoxification of metal-bearing effluents: biosorption for the next century. Hydrometallurgy. 2001;59(2-3):203-16.
- Ayangbenro AS, Babalola OO. A new strategy for heavy metal polluted environments: a review of microbial biosorbents. Int J Environ Res Public Health. 2017;14(1):94.
- Das S, Dash HR, Chakraborty J. Genetic basis and importance of metal resistant genes in bacteria for bioremediation of contaminated environments with toxic metal pollutants. Appl Microbiol Biotechnol. 2016;100(7):2967-84.
- Volesky B. Biosorption of heavy metals. Biotechnol Prog. 1995;11(3):235-50.
- Barkay T, Miller SM, Summers AO. Bacterial mercury resistance from atoms to ecosystems. FEMS Microbiol Rev. 2003;27(2-3):355-84.
- Cervantes C, et al. Interactions of chromium with microorganisms and plants. FEMS Microbiol Rev. 2001;25(3):335-47.
- Cai L, Liu G, Rensing C, Wang G. Genes involved in arsenic transformation and resistance associated with different levels of arsenic-contaminated soils. BMC Microbiol. 2009;9:4.
- Silver S, Phung LT. Genes and enzymes involved in bacterial oxidation and reduction of inorganic arsenic. Appl Environ Microbiol. 2005;71(2):599-608.
- Kumari WMNH, et al. Characterization of a Bacillus megaterium strain with metal bioremediation potential and in silico discovery of novel cadmium binding motifs in the regulator, CadC. Appl Microbiol Biotechnol. 2021;105(6):2573-86.
- Hamer DH. Metallothionein. Annu Rev Biochem. 1986;55:913-51.
- Kazy SK, D’Souza SF, Sar P. Uranium and thorium sequestration by a Pseudomonas sp.: mechanism and chemical characterization. J Hazard Mater. 2009;163(1):65-72.
- Yan G, Viraraghavan T. Heavy-metal removal from aqueous solution by fungus Mucor rouxii. Water Res. 2003;37(18):4486-96.
- Pazirandeh M, Wells B, Ryan RL. Development of bacterium-based heavy metal biosorbents: enhanced uptake of cadmium and mercury by Escherichia coli expressing a metal binding motif. Appl Environ Microbiol. 1998;64(10):4068-72.
- Gao H, Jiang X, Pogliano K, Aronson AI. The E1β and E2 subunits of the Bacillus subtilis pyruvate dehydrogenase complex are involved in regulation of sporulation. J Bacteriol. 2002;184(10):2780-8.
- Stathopoulos C, Georgiou G, Earhart CF. Characterization of Escherichia coli expressing an Lpp′OmpA(46-159)-PhoA fusion protein localized in the outer membrane. Appl Microbiol Biotechnol. 1996;45(1-2):112-9.
- Datsenko KA, Wanner BL. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc Natl Acad Sci U S A. 2000;97(12):6640-5.
- Yu D, et al. An efficient recombination system for chromosome engineering in Escherichia coli. Proc Natl Acad Sci U S A. 2000;97(11):5978-83.
- Sabri S, et al. Knock-in/Knock-out (KIKO) vectors for rapid integration of large DNA sequences, including whole metabolic pathways, onto the Escherichia coli chromosome at well-characterised loci. Microb Cell Fact. 2013;12:60.
- Wang J, et al. Converting Escherichia coli MG1655 into a chemical overproducer through inactivating defense system against exogenous DNA. Synth Syst Biotechnol. 2020;5(4):333-42.
- Cherepanov PP, Wackernagel W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 1995;158(1):9-14.
- Liu M, et al. Metabolic engineering of Escherichia coli to improve recombinant protein production. Appl Microbiol Biotechnol. 2015;99(24):10367-77.
- Persad AK, Williams ML, LeJeune JT. Rapid loss of a green fluorescent plasmid in Escherichia coli O157. AIMS Microbiol. 2017;3(4):872-84.
- Jeiranikhameneh M, et al. Designing novel construction for cell surface display of protein E on Escherichia coli using non-classical pathway based on Lpp-OmpA. AMB Express. 2017;7(1):53.
- Dissanayake DMDC, Kumari WMNH, Chandrasekharan NV, Wijayarathna CD. Isolation of heavy metal-resistant Staphylococcus epidermidis strain TWSL_22 and evaluation of heavy metal bioremediation potential of recombinant E. coli cloned with isolated cadD. FEMS Microbiol Lett. 2023;370:fnad092.
- Bryant JA, Sellars LE, Busby SJW, Lee DJ. Chromosome position effects on gene expression in Escherichia coli K-12. Nucleic Acids Res. 2014;42(18):11383-92.
- Busuioc M, Ciofu O, Høiby N. Cellular responses to environmental stress in bacteria. FEMS Microbiol Rev. 2010;34(6):1042-64.
- Outten FW, Outten CE, Hale J, O'Halloran TV. Transcriptional activation of an Escherichia coli copper efflux regulon by the chromosomal MerR homologue, CueR. J Biol Chem. 2001;276(9):6346-54.
- Zaslaver A, et al. Just-in-time transcription program in metabolic pathways. Nat Genet. 2004;36(5):486-91.
- Thomason LC, Costantino N, Shaw DV, Court DL. Multicopy plasmid modification with phage lambda Red recombineering. Plasmid. 2007;58(2):148-58.