我々は、取り込みアッセイと薬理学的摂動を組み合わせ、完全なDrosophilaの翅の原基における膜タンパク質の輸送を、ほぼ等方的な超解像で可視化する3次元刺激放出枯渇(3D STED)ワークフローを提示します。
この記事について
サマリー
要約
キイロショウジョウバエ(Drosophila melanogaster)は、保存された発生および細胞シグナル伝達経路をin vivoで研究するために広く利用されています。Wntシグナル伝達を含む多くのシグナル伝達経路は、厳密に制御された分泌、エンドサイトーシス、および細胞内輸送イベントに依存しています。しかし、翅原基のような無傷の上皮組織内において、細胞サイズが小さく柱状細胞が密に集積した構造を持つため、膜結合タンパク質のダイナミクスを可視化することは依然として困難です。本論文では、3次元刺激放出枯渇(3D STED)ナノスコピーに、取り込みアッセイ(Uptake assay)および薬理学的摂動を組み合わせた、Drosophila翅原基におけるプロトコルを提示します。このワークフローにより、無傷の組織構造内における膜結合タンパク質のダイナミクスを、ほぼ等方的な分解能で超解像イメージングすることが可能になります。Wingless分泌細胞を例にとり、頂端膜におけるWingless (Wg) の局在と輸送を可視化します。動的な輸送プロセスを解析するため、このイメージングワークフローを、特定の時間枠内で分泌および再内部移行を行うタンパク質を選択的にラベル化する取り込みアッセイと組み合わせます。化学阻害剤および3D STEDナノスコピーによる可視化を併用することで、このアプローチは膜輸送ダイナミクスの機能解析を可能にします。総じて、このワークフローは、Drosophilaの全組織サンプルにおいて、サブ細胞分解能で膜組織化およびタンパク質輸送を研究するための汎用性の高いフレームワークを提供します。
概要
ショウジョウバエDrosophila melanogasterは、発生生物学、進化、行動、そしてがんやその他のヒト疾患の研究を含む生物医学研究において広く利用されているモデル生物です1,2。多くの基本的な細胞シグナル伝達経路はDrosophilaと脊椎動物の間で高度に保存されており、このモデルシステムは保存された生物学的メカニズムをin vivoで調査するために特に有用です。
本プロトコルでは、Wingless (Wg)/Wntシグナル伝達経路における膜関連ダイナミクスを研究するためのモデルシステムとして、Drosophilaの翅成虫盤を用います。多くの発生シグナル伝達経路は、シグナル分子の厳密に制御された分泌、膜局在、エンドサイトーシス、および細胞内輸送に依存しています3。これは翅成虫盤の背腹(DV)境界においても同様であり、そこではWgが産生細胞の頂端膜から分泌され、グリピカンとの相互作用を介して隣接する受容細胞へと輸送されます4,5,6,7。受容細胞において、WgはFrizzled受容体に結合し、下流のWntシグナル伝達を活性化します。DV境界から遠ざかるように輸送されるWgのプールに加えて、一部のWgは産生細胞によって再内部移行され、エンドソーム系を経由して特定の細胞内目的地へと輸送されます8,9,10。したがって、DV境界におけるWg産生細胞は、膜輸送、分泌ダイナミクス、およびシグナル活性を制御する細胞メカニズムをin vivoで調査するための優れたモデルとなります。
しかし、成虫盤上皮細胞の高度に柱状な構造は可視化を困難にしており、個々の小胞を識別するためには、従来の共焦点顕微鏡で提供可能なレベルよりも高く、かつ等方的な分解能が必要となります。これらの制限を克服するため、我々は、無傷のDrosophila組織における超解像ナノスコピーに向けた組織標本作成、染色、およびイメージング条件を最適化しました。具体的には、上皮の頂端-基底軸に沿った膜結合タンパク質の局在を直交的に可視化できる、3次元誘導放出抑制(3D STED)ナノスコピーのワークフローを確立しました11,12。3D STEDは、従来の共焦点顕微鏡と比較して軸方向の分解能が向上しており、高密度に詰まった組織内の微細な細胞内構造を可視化できるため、このアプリケーションに特に適しています13,14。この手法を用いて、翅成虫盤のDV境界におけるWg分泌細胞の頂端膜領域を解析し、Discs large 1 (Dlg1)やEvenness interrupted/Wntless (Evi/Wls)などの他の膜結合タンパク質とともに、頂端膜にWgが存在することを検出しました。
タンパク質輸送のダイナミクスをさらに詳細に調査するため、このイメージングワークフローを、以前に確立された取り込みアッセイ15と組み合わせました。このアッセイにより、規定の時間枠内で分泌され、その後再内部移行したタンパク質を選択的に検出することが可能となり、それによって形質膜を輸送するタンパク質の動的なプールを可視化できます。その有用性を広げるため、取り込みアッセイに薬理学的摂動を組み合わせ、特定の細胞プロセスが膜輸送ダイナミクスにどのように影響するかを分析しました。これらのアプローチを併用することで、天然の組織コンテキストにおいて、タンパク質輸送、分泌、およびシグナル伝達メカニズムを高空間解像度で研究するための強力なフレームワークが得られます。
さらに、本プロトコルは標準的な免疫蛍光染色プロトコルを含む、幅広い染色手法と互換性があります。蛍光色素の導入も可能であり、可視化できる細胞構造や分子標的の範囲をさらに広げることができます。いずれの場合も、蛍光色素はSTEDナノスコピーとの適合性に基づいて選択する必要があります。本プロトコルでは2色(赤および遠赤色)の3D STEDイメージングに焦点を当てていますが、ワークフローは他の蛍光色素や代替のイメージング構成に容易に適応させることができ、これにより多様な実験的応用への柔軟性が高まります。
以上のプロトコルにより、STED超解像ナノスコピーと機能的な摂動アプローチを、無傷のDrosophila組織において組み合わせるための汎用的なフレームワークが確立されます。このワークフローは、複雑な組織環境内における膜組織、タンパク質輸送、およびシグナル伝達ダイナミクスをサブセルラー解像度で調査する今後の研究のための基盤を提供します。
プロトコル
1. ex vivo 阻害剤処理と取り込みアッセイの併用
注:使用した化学薬品および材料の詳細については、材料表をご参照ください。
- 培地および溶液の調製
- SchM+培地を調製する。
- Schneider’s insect mediumに4%胎児牛血清(FBS)を加え、十分に混ぜ合わせる。
注:SchM+培地は、実験当日に調製して使用すること。
- Schneider’s insect mediumに4%胎児牛血清(FBS)を加え、十分に混ぜ合わせる。
- 1× PBS-Tを調製する。
- 1×リン酸緩衝生理食塩水(PBS)に0.1% Triton X-100を加え、十分に混ぜ合わせる。
- 化学化合物溶液を調製する。
注意:以下の化学化合物の多くは細胞毒性があると考えられているため、適切な設備を備えたドラフトチャンバー内で慎重に取り扱い、廃棄物を適切に処理することが不可欠である。- Dynasor2-24:メーカーの指示に従い、Dynasor2-24(Dyngo-4aとしても知られる)をジメチルスルホキシド(DMSO)に溶解し、10 mMのストック溶液を調製する。処理には、ストック溶液をSchM+で1:1000または1:2000に希釈し、最終濃度をそれぞれ10 µMまたは5 µMにする。
- DMSOコントロール:DMSOをSchM+で1:1000に希釈し、各実験で200 µLを陰性対照として使用する。
- 取り込みアッセイ用の酸性緩衝液を調製する。
- dH2Oを用いて0.1 M Glycine溶液を調製する。
- 37% HCl(塩酸)を用いてpHを3.5に調整する。
- SchM+培地を調製する。
- サンプルの採取
- ショウジョウバエを25 °C、12時間明期/12時間暗期のサイクルで飼育する。
- ピンセットを用いてバイアルからL3(第3齢)幼虫を採取し、SchM+を満たした12ウェルガラス染色プレートに配置する。
注:各実験の繰り返しにおいて、常にコントロールサンプルを含めるのに十分な組織量を準備すること。 - 幼虫の後端を開き、反転させる。
- 組織をSchM+に浸したまま、反転させた幼虫組織から腸と脂肪体できるだけ徹底的に除去する。
- その後、組織をSchM+を含む0.2 mL PCRチューブに移す。
注:組織が完全に浸漬され、自由に動くように、1本のポリメラーゼ連鎖反応(PCR)チューブあたり6〜7匹の反転幼虫のみを入れる。
注:染色時のアーチファクトを防ぐため、チューブに組織を詰め込みすぎないように注意すること。使用した化学薬品および材料の詳細については、材料表(Table of Materials)を参照すること。
- Ex vivo 阻害剤処理および取り込みアッセイ
- サンプルからSchM+培地を除去する。
- 必要に応じて、事前に調製した化学化合物溶液(例:5 µM Dynasor2-24溶液 200 µL)を加える。
注意:これらの化学化合物は細胞毒性があると考えられているため、適切な設備を備えたドラフトチャンバー内で慎重に取り扱い、廃棄物を適切に処理することが不可欠である。 - 陰性対照として、コントロールサンプルに200 µLのDMSO (1:1000) 溶液を加える。
- 取り込みアッセイ(Witte et al., 202115)では、薬剤溶液に一次抗体を加える。Wgの検出にはanti-Wgを1:20に希釈して使用し、緑色蛍光タンパク質(GFP)タグ付きタンパク質の検出にはanti-GFPを1:40に希釈して使用する。
- サンプルを室温(RT)にて暗所で90分間インキュベートする。
注:取り込みアッセイは任意であり、必要なければプロトコルから除外できる。また、実験の目的に応じて他の化学化合物を使用することも可能である。化合物の力価を決定し、個々の用途に最適な濃度を見つけることが推奨される。使用した化学薬品および材料の詳細については、材料表(Table of Materials)を参照すること。
- サンプルの固定
- インキュベーション時間が経過後、速やかにステップ1.3の染色溶液を除去する。
- (任意)サンプルを200 µLのSchM+で2回洗浄する。
- 取り込みアッセイで使用した一次抗体を適切に除去するため、室温(RT)で酸性緩衝液を用いて組織を5分間洗浄する。
- SchM+で3分間×3回、迅速に洗浄する。
- SchM+で調製した4%ホルムアルデヒド溶液中で、室温(RT)にて30分間サンプルを固定する。
- 一次抗体インキュベーション
注:取り込みアッセイで使用した抗体に加えて別の一次抗体が必要な場合は、この段階で添加し、標準的な免疫組織化学染色の手順に従って処理すること。- 1× PBS-Tで調製した4%正常ヤギ血清を用いて、室温(RT)で緩やかに撹拌しながら少なくとも30分間、組織をブロッキングする。
- ブロッキング溶液を除去する。
- 任意の濃度(例:anti-wg 1:200、anti-dlg1 1:50、anti-GFP 1:200、またはその他の必要なた抗体)の1× PBS一次抗体溶液を加える。
- サンプルを4 °Cで緩やかに撹拌しながら一晩インキュベートする。
- (任意)室温(RT)で緩やかに揺らしながら、少なくとも1.5時間一次抗体インキュベーションを行う。
- 注:使用した化学薬品および材料の詳細については、材料表(Table of Materials)を参照すること。
- 二次抗体インキュベーション
- 一次抗体溶液を除去する。
注:1× PBS中の使用済み一次抗体溶液は、新しい1.5 mL反応チューブに入れて4 °Cで保存すれば、数回再利用できる。 - 1× PBS-Tで緩やかに揺らしながら10分間×3回、組織を洗浄する。
1× PBS-Tで1:200に希釈した任意の二次抗体を、1:2000に希釈したHoechst33342核対比染色とともに加える。STED用の二次抗体には、chicken anti-mouse Alexa Fluor 594、goat anti-rabbit Alexa Fluor 594、goat anti-rabbit STAR635P、およびgoat anti-mouse STAR635Pが含まれる。使用した化学薬品および材料の詳細については、材料表(Table of Materials)を参照すること。 - 二次抗体溶液中で4 °Cで一晩インキュベートする(任意:室温(RT)で緩やかに揺らしながら少なくとも1.5時間インキュベートする)。
- 翌日、1× PBS-Tで緩やかに撹拌しながら10分間×3回、組織を洗浄する。これでサンプルをSTEDイメージング用に封入できる。全体のワークフローは図1を参照のこと。
注:顕微鏡の光学系は、特別な条件が必要ない限り、通常23 °Cでの動作向けに設計されている。温度変動は熱ドリフトを引き起こし、レーザーのタイミングに影響を与える可能性があるため、温度安定性は極めて重要である。20–23 °C(変動±±1 °C以内)の安定した室温が推奨され16、顕微鏡が発生させる熱を相殺するために21.5–22 °Cに設定されることが多い。イメージング前に、すべての顕微鏡コンポーネントを熱平衡状態にする必要がある。ステージトップインキュベーターは正確なサンプル温度制御を可能にするが、エンクロージャは熱を閉じ込め、ドリフトを増加させる可能性がある。アクティブ冷却により安定性が向上する。本研究では、特製インキュベーター(EMBL Heidelberg)を用いて温度を21.5 ±± 0.05 °Cに維持し、熱ドリフトを最小限に抑え、安定した3D STED性能を確保した。
- 一次抗体溶液を除去する。
2. 3D STED超解像ナノスコピーおよびイメージングのための試料調製
- 装置および材料の準備:
- 顕微鏡をセットします。
- 実験に適した顕微鏡を使用してください。本実験では、Leica Stellaris 8 STED Falcon顕微鏡を使用しました。
- 適切な対物レンズを使用してください。本実験では、HC PL APO 86x/1.20 W motCORR STED white対物レンズを使用しました。
- 適切なイメージングを行うため、イメージングを開始する少なくとも2時間前に顕微鏡セットアップ全体を起動してください(ステップ1.6.4後の注記を参照)。
- ポリ-L-リシンコート皿を調製する。
- 0.6% ポリ-L-リシンおよび 0.002% Photo Flo を含むポリ-L-リシン溶液を蒸留水(dH)で調製する。2O. 溶液を分注し、- で長期保存する。20 °C解凍後、以下で保存してください。 4 °C 最大10回まで再利用可能です。
- 追加 200 µL ポリ-L-リジン溶液を、1.5Hガラスカバースリップボトムの µ-ディッシュ(∅35 mm)
- シャーレを垂直に傾けて、乾燥させる。
- ポリ-L-リジン溶液が完全に乾燥した後、再度コーティングを行う。
- カバーガラスボトムの両側に、マニキュア製のスペーサーを慎重に配置してください。
- 封入後、サンプルを1.5Hのラウンド(∅12 mm) カバースリップ(参照 図2).
- 顕微鏡をセットします。
- 3D STED用のマウントセットアップ
- 注:3D STEDナノスコピー(ステップ2.2.12後の注を参照)では、STED対物レンズと封入剤の屈折率を一致させることが不可欠です(例:水浸対物レンズと1× PBS封入剤)。
- 1を満たした小型ペトリ皿にサンプルを配置します。× リン酸緩衝生理食塩水
- 追加 15 µL 1の中の× あらかじめ準備したポリL-リシンコート済みディッシュ上に、PBSを滴下します。
- 残りの幼虫組織から翅成虫盤を切り出し、次の容器に入れる。 15 µL 1× PBS液滴
- 翅原基がコーティング済みのカバーガラスに付着しており、浮遊していないことを確認してください。
- ディスクを強い力で押し付けないでください。できるだけ穏やかに、カバーガラスに沈ませるようにしてください。正しい向きにするため、翼ディスクの周脚膜がカバーガラス側(下向き)になるようにマウントしてください。
- 封入後、サンプルを1.5Hのラウンド(∅12 mm) のカバーガラス。
- サンプルの圧迫を防ぐため、カバーガラスの端が、あらかじめ塗布しておいたマニキュアのスペーサーの上に乗るようにしてください。
- 封入剤の蒸発を防ぐため、カバーガラスの全周をマニキュアで封止する。
- 最終的なイメージングまで、ディッシュを暗所に保管してください。
- 顕微鏡での撮像を開始する少なくとも30分前に、サンプルをインキュベーションチャンバー内に設置し、サンプルの温度を顕微鏡のインキュベーションチャンバーの温度に調整してください。
- サンプルの移動を防ぐため、感圧 adhesive(Blu Tackなど)を用いて、顕微鏡ホルダー内でディッシュを固定します。
注:2D STEDおよび3D STEDという用語は、分解能の向上方法の種類を指すものであり、単一画像の取得かzスタックの取得かを表すものではありません。12,172D STEDは、通常、横方向(x,y)の解像度のみを向上させ、一般的に <50 nmである一方、軸方向(z方向)の分解能は共焦点顕微鏡と同程度(~600 nm)にとどまります。本手法は比較的に堅牢であり、一般に試料と対物レンズの浸漬媒との間で屈折率のマッチングが不完全であっても許容されます。123D STEDは、水平方向と軸方向の両方の分解能を向上させ、特にz軸方向において顕著な改善をもたらします。蛍光色素とSTED枯渇条件を最適化することで、生物学的試料において約100〜120 nmのほぼ等方的な分解能を達成することが可能です。17,18しかしながら、3D STEDのデプレッションパターンは球面収差に対して非常に敏感です。したがって、適切にイメージングを行うには、屈折率を慎重に合わせ、対物レンズの補正カラーを実際のカバーガラスの厚さに正確に調整する必要があります。
- ナノスコピーの要件とセットアップ
- メーカーの取扱説明書に従い、必要な顕微鏡装置をすべて電源オンにする。
- まだレーザーキーをオンにしないでください。
- 顕微鏡のインキュベーションチャンバーの温度を22–23 °C イメージングの少なくとも1.5時間前まで。
- 同様にサンプルを顕微鏡チャンバー内に配置し、少なくとも30分間温度順化させる。
- コンピュータの電源を入れ、ソフトウェアLAS X(バージョン4.9.0)を起動します。
- 選択 STEDイメージング ウィンドウを開き、ソフトウェアを起動します。
- ソフトウェアのロードが完了したら、両方のレーザーのランプが緑色に点灯していることを確認し、セーフティキーを回してください。
- ~へ移動します。 取得する タブを選択し、適切なSTED対物レンズ(HC PL APO 86x/1.20 W motCORR STED)を選択してください。
- 〜へ移動してください。 構成 タブを選択し、~のボタンをクリックします。 レーザー構成.
- すべてのレーザースライダーをクリックして、オンにしてください。 ON.
- 〜へ移動してください 構成 タブを選択し、~のボタンをクリックします。 STED(刺激放出制御消去).
- クリック ビームを光軸調整する。
- 最適なアライメントを維持するため、イメージング開始から30分後および2時間後にビームのアライメントを再度行い、必要に応じて(例えば、解像度の低下やバックグラウンドの上昇が認められた場合など)その後も繰り返し実施してください。
- カバーガラス表面の反射信号を用いて、サンプルの補正カラー(電動)をカバーガラスの厚さに合わせて調整します。
- ~へ移動します 取得する タブを切り替え、motCORR値の設定を開始します。
- ~にGFP蛍光用の新しいチャンネルを作成する 共焦点 モードを設定し、検体の細胞にピントを合わせます。
- 〜をクリックしてください ライブ ボタンを押し、サンプルをサンプルが配置されていない位置へ移動させます。
- ライブイメージングを停止します。
- このチャネルにはHyDS検出器のみが使用されていることを確認してください。
- 設定してください ノッチフィルタ 〜への構成 反射.
- 〜をクリックしてください。 オリエンテーション ボタンと選択 xyz方向の向き.
- サンプルが不安定に見える場合、またはz軸方向の動きが見られる場合は、高速ライブイメージングの速度を100 Hzに下げてください。
- [ボタン名/アイコン名]をクリックして、ライブイメージングを開始します。 高速ライブ ボタン
- サンプルのカバーガラスを探します。これは線として表示されます。
- このラインのシグナルが可能な限り鋭く狭くなるまで、motCORR値を調整してください。
注:1.5Hカバーガラスを使用する場合、この値は通常48~56%の範囲になります。 - ここで、イメージングに使用するチャンネルの選択を開始します。 取得 表
- 参照してください 表1 STEDモードにおけるAlexa Fluor 594およびSTAR635P検出の設定。
- イメージング
- 顕微鏡の接眼レンズを通して、イメージング領域を選択します。
- サンプルを慎重に回転させ、DV境界を垂直に合わせます(図2).
- 顕微鏡のシャッターを閉じ、コンピュータで顕微鏡を操作して共焦点イメージングに切り替えます。
- クリック 高速ライブ ボタンを操作して焦点を調整し、DV境界の向きを確認します。
- ライブイメージングを停止します。
- (任意)後で参照するため、この段階で共焦点モードでのxyz方向の概観画像を撮影してください(両チャンネルのSTEDレーザーを0%に設定してください)。概観画像の撮影後、STEDレーザーをONにします。
- xzy方向を選択し、直交イメージングを行うために、表示されるラインを正確な領域に調整します。
- ~をクリックしてください。 高速ライブ映像 ボタンを押し、必要に応じて焦点を調整します。
- 顕微鏡のz-Wheelを使用して、サンプルのx方向の位置を調整します。
- 両方のチャンネルでSTEDレーザーがオンになっており、すべての設定が正しいことを確認してください。
- クリック 実験を開始する.
- ピクセルあたりの強度(検出器をフォトンカウンティングモードに設定)は50から300検出フォトンの間としてください。これは、レーザー出力、ピクセル滞在時間、および適用したライン積算数によっても異なります。蛍光寿命測定(FLIM)モジュール(Falcon)が利用可能な場合は、レーザーパルスあたり1フォトン未満が検出されていることを確認してください。
- 個々のサンプルに合わせて、必要に応じて値を調整してください。
- STEDナノスコピーにおける課題
- 3D STEDにおいて特定の形態学的領域を可視化するには、XYビューからXZビューに切り替える前に、顕微鏡上でサンプルを回転および方向付けし、組織を必要な軸に正確に合わせます。この自由度を確保するため、実験上の要求に応じて移動可能なラウンドディッシュにマウントしてください(図2).
- xzスキャン中、サンプルはz軸に沿って物理的に移動するため、当初は垂直軸方向の振動により、ディッシュがxy方向にわずかに移動していました。ディッシュの移動を防ぐため、マウンティングパティ(Blu Tack)を用いて、ディッシュを顕微鏡用サンプルホルダーに固定してください。これにより、垂直方向(z軸)の移動を防ぎつつ、自由な回転が可能になります。
- 封入剤の蒸発および組織の乾燥を防ぐため、カバーガラスをネイルポリッシュで封止した。
- 試料と顕微鏡の温度差による試料のドリフトを防ぐため、イメージングの少なくとも30分前に試料を顕微鏡のインキュベーションチャンバーに入れ、顕微鏡の温度に順応させてください。16.
- 二次抗体の選択については、以下の手順に従ってください。
- 広範なフルオロフォアがSTEDイメージングに適していますが、単一の枯渇レーザー(本手法では775 nm)を用いた2色STEDにおいて、良好な光物理的特性および分光特性を兼ね備えているのは、その一部のみです。両方のフルオロフォアに単一のSTED枯渇波長を使用することで、両チャンネルを同一のSTED枯渇パターンで定義し、本質的な色収差補正を実現し、色シフト補正の必要性を排除してください。
- 一般的なフルオロフォアのペアとしては、STAR RED/STAR635P、ATTO 647N/ATTO 643があり、これらにAlexa Fluor 594、STAR 580、またはSTAR ORANGEを組み合わせて使用します。18,19ここでは、広く採用されているAlexa Fluor 594とSTAR635Pの組み合わせを使用した。これらの蛍光色素は放出スペクトルが部分的に重複しているため、Alexa Fluor 594の検出ウィンドウを狭く設定し、ラインバイラインモードで蛍光色素を収集することで、クロストークを最小限に抑える(参照 表1)。これによりAlexa Fluor 594の検出効率が低下するため、より輝度の高い免疫染色の信号をこのチャンネルに割り当ててください。
結果
翅の成虫盤における3D STEDナノスコピーの適切なイメージング条件を確立するため、まずWgおよび頂端膜結合タンパク質であるDlpの標準的な免疫蛍光染色を行いました。Wgの検出にはAlexa Fluor 594を、Dlpの標識にはSTAR635Pを用いました。これら2つの蛍光色素はSTEDナノスコピーに適応可能です(図3)。共焦点顕微鏡と同等の画質を得るためのSTED除去なしの画像と、ステップ2.3に記載した設定を用いた超解像イメージングのためのSTED除去ありの画像の両方を取得しました(図3)。
共焦点およびSTED条件下で撮影した同一組織領域のxz断面を直接比較したところ、3D STEDナノスコピーによって空間分解能が大幅に向上することが示された(図3A–D′)。共焦点画像において伸長したシグナルとして現れた構造(図3A,A′、および 図 C,C′) は、STEDモードにおいて複数の独立した点状構造(puncta)として分離して観察された(図3B,B′、および 図 D,D′この改善はAlexa Fluor 594およびSTAR635Pの両チャネルで観察され、無傷の翅原基組織において可能な限り最高の信号品質と等方性分解能を得るための、染色の最適化およびイメージングパラメータの最適化に利用された。
次に、Wg取り込みアッセイ15と薬理学的阻害を組み合わせ、頂端膜におけるWgの輸送およびクラスリン依存性エンドサイトーシスを介したリサイクルについて検討しました。内因性タグ付きWg::GFPフライ系統20を用いることで、マウス由来の他の抗体との互換性を維持しつつ、抗GFP抗体を用いて細胞外のWg::GFPを検出できるようにしました。
クラスリンおよびダイナミン依存性エンドサイトーシスを標的とするダイナミン阻害剤であるDynasore 2-24で翅成虫盤を処理し21,22、続いてWg取り込みアッセイに供した。内部移行をモニタリングするために、細胞外のWg::GFPを抗GFP抗体でラベルし、組織形態を可視化するために抗Dlg1染色を用いた。WgはAlexa Fluor 594で検出しSTEDモードで撮像し、Dlg1はSTAR635Pでラベルした(Figure 4)。DMSO処理した対照盤では、取り込みアッセイを通じてWg::GFPの漸進的な内部移行が見られ、エンドサイトーシスされた信号は約14 µmの深さまで検出された(Figure 4A,A′)。この実験は、セクション1および2に記載されたプロトコルに従い、独立して2回繰り返した(Figure 4B,C)。1回目の反復では、5 µMのDynasore2-24処理によりWgの取り込みが完全に消失した(n = 4; Figure 4B,B′)。2回目の反復では、Wgの内部移行は減少したが消失はせず(n = 4; Figure 4C,C′)、最大浸透深さは約5 µmまで減少した。
このようなばらつきは薬理学的阻害実験で一般的に観察され、阻害剤の効力やタイミングの違いを反映している可能性が高い。不完全な阻害、阻害剤の組織浸透の限定、アッセイ中のエンドサイトーシスの回復、あるいは酸洗浄および固定ステップによる遅延などが、すべてWgの残留内部移行に寄与している可能性がある。それにもかかわらず、どちらの実験においても、DMSOコントロールと比較してWgの取り込み量と浸透深さが著しく減少していることが一貫して示されており、エンドサイトーシスの阻害が成功したことが証明された。また、これらの知見は、再現性のある結果を得るためにはプロトコル全般にわたる正確なタイミングが極めて重要であることを強調している。
酸ストリッピング後にも膜結合性のシグナルが残留することが稀に観察されたが、これは既に初期エンドサイトーシス小窩に進入し、抗体の除去が不可能な状態にあったWg::GFP分子に起因すると考えられる23,24,25。
これらの実験を総合すると、Wg取り込みアッセイを薬理学的摂動および3D STEDナノスコピーと組み合わせることで、完全な翅成虫原基における膜輸送ダイナミクスの可視化が可能であることが示されます。さらに、本プロトコルを適切に実施するための重要なパラメータとして、適切な蛍光色素と抗体の組み合わせ、最適化された阻害剤処理、取り込みアッセイの厳密なタイミング、およびイメージング直前の試料マウントが特定されました。
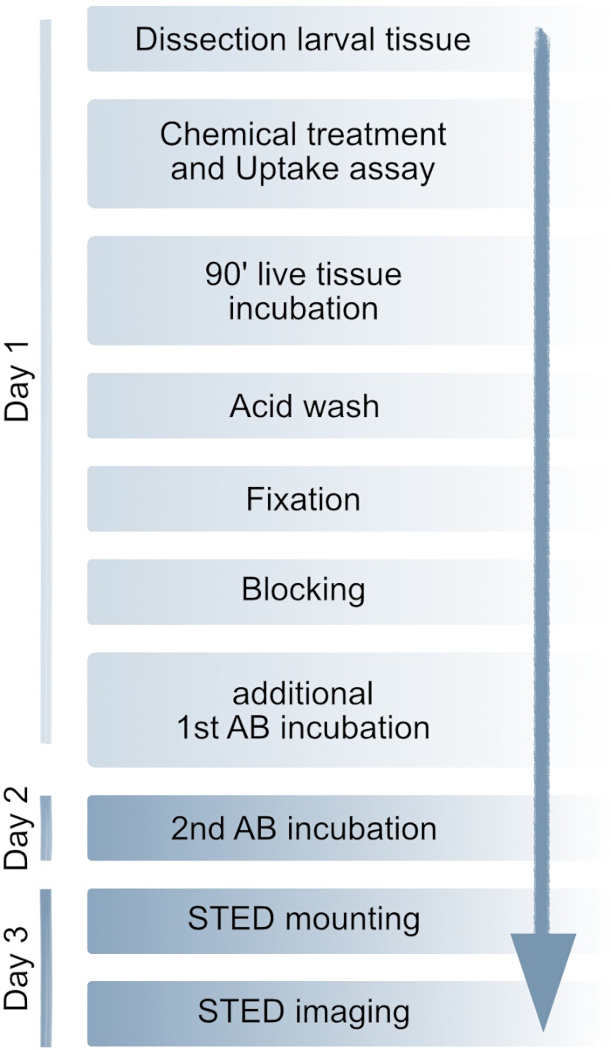
図1メソッドのワークフロー全プロトコルは3日以内に完了できます。任意で、二次抗体によるインキュベーションを同日に行うことも可能です。詳細な手順は「プロトコル」セクションに記載されています。AB:抗体。 こちらの図の拡大版を表示するには、ここをクリックしてください。
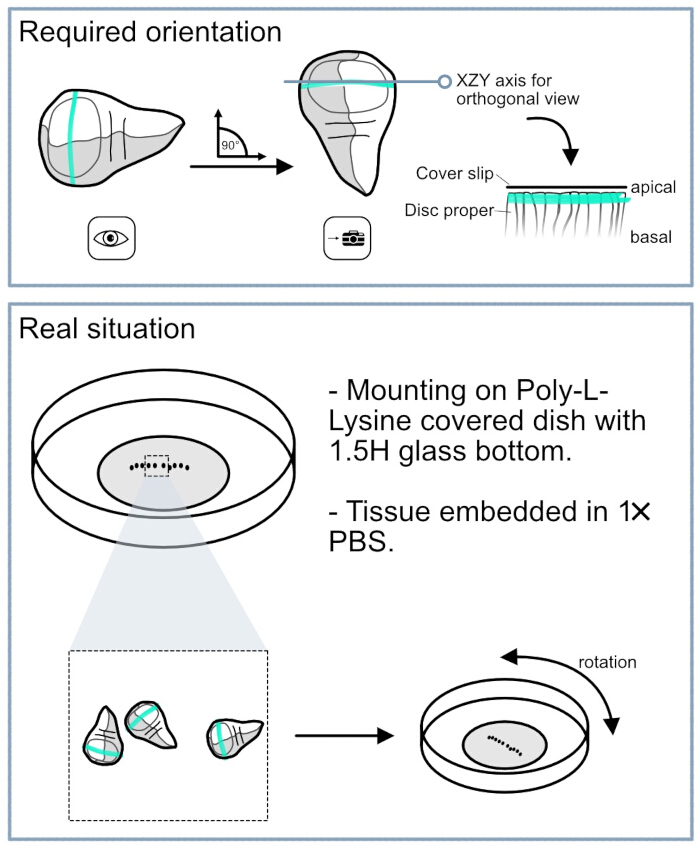
図2: 3D STEDのためのDrosophila翅原基のマウントにおける課題。 上段のパネルに、翅原基に求められる向きを示している。Wg分泌細胞を解析する場合、接眼レンズからの視野においてDV境界が完全に垂直に揃っていることが不可欠である。このアライメントにより、カメラビューを直交平面に回転させることが可能になり、目的の細胞集団を正確に標的化できる。下段のパネルは、イメージング中の翅原基の取り扱いに使用した実際のセットアップを示している。翅原基は、1.5Hガラスカバースリップ底の丸型ペトリ皿にマウントした。組織の接着を促進するため、カバースリップ表面をポリ-L-リシンでコーティングした。円形の皿のデザインにより、顕微鏡ホルダー内で回転させることができ、イメージングに必要なDV境界の精密な垂直アライメントが可能となる。こちらのリンクをクリックして、この図の拡大版を表示してください。
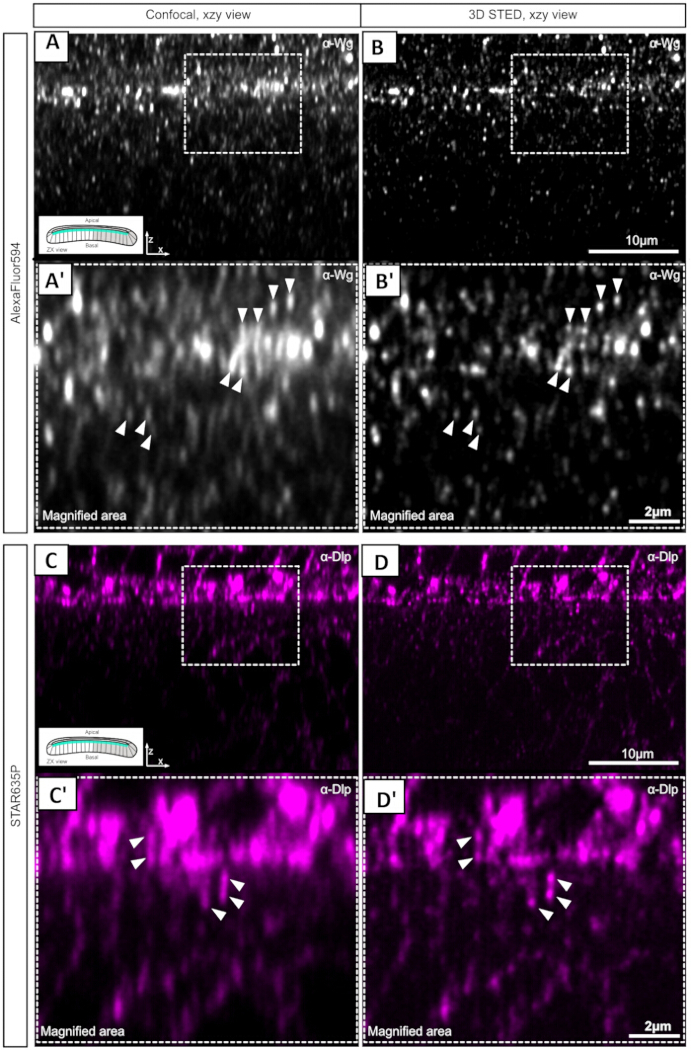
図 3: ショウジョウバエ(Drosophila)翼原基のDV境界における共焦点イメージングと3D STEDイメージングの比較。 (A) XZ平面で示したDV境界におけるWg分泌細胞の共焦点画像。Alexa Fluor 594を用いてAnti-Wg染色を検出した。 (A’) 拡大図。頂端膜領域に伸長したシグナル(矢印頭)が認められる。 (B,B’) 3D STEDナノスコピーで撮像した同一領域。Alexa Fluor 594のシグナルを示す。共焦点イメージングと比較して、3D STEDでは伸長したシグナルが個別の点状構造として分解され、複数の独立したシグナル(矢印頭)が明らかになっている。 (C) AおよびBに示した同一検体のSTAR635Pチャネルの共焦点画像。例として、STAR635P結合二次抗体を用いてDlpを検出し、頂端膜を強調した。 (C’) 共焦点画像において伸長したシグナルを示す拡大図。 (D) Cに示した同一領域の3D STED画像。 (D’) 拡大図。共焦点顕微鏡で観察された幅広で伸長したシグナルが、3D STEDイメージングによって個別の点状構造に分解されていることを示している。こちらのリンクから、この図の拡大版をご覧いただけます。
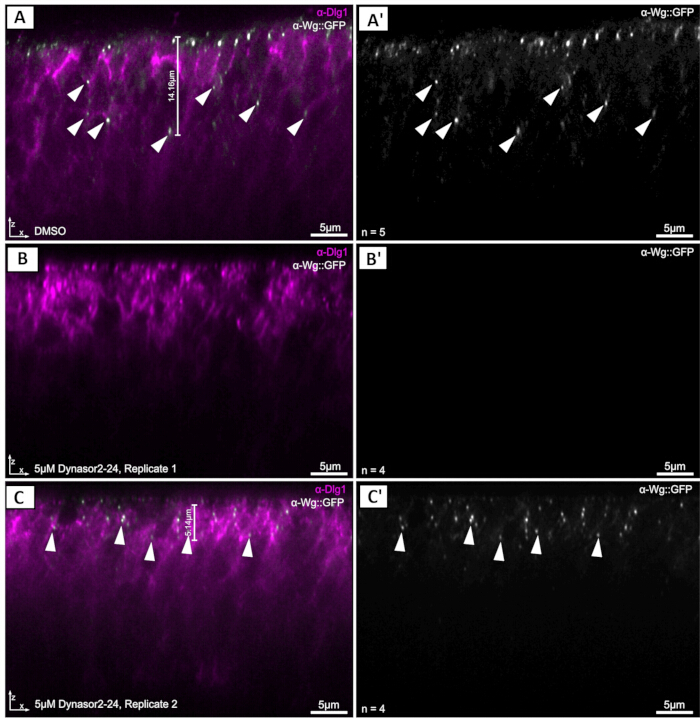
図 4: 3D STEDで可視化したDrosophilaの翅原基における化学的阻害とWg取り込みアッセイの組み合わせ. (A,A’) DMSO処理した対照群のディスクの代表例 (n = 5)。細胞外のWg::GFP (灰色) が効率的に標識され、細胞内に取り込まれたWg::GFPが検出されている (矢印頭)。Dlg1 (マゼンタ) は組織形態およびディスク本体の頂端領域を示す。 (B,B’) クラスリンおよびダイナミン依存性エンドサイトーシスを阻害するために 5 µM Dynasore2-24 で処理したレプリケート1からの代表サンプル (n = 4)。取り込みアッセイ後、Wg::GFPシグナルが消失している。 (C,C’) 5 µM Dynasore2-24 で処理したレプリケート2からの代表サンプル (n = 4)。頂端表面付近にわずかなWg::GFPシグナルが検出されるが (矢印頭)、細胞内シグナルは組織の表面から約 5 µm までに制限されており、DMSO処理対照群の約 14 µm と比較して浅くなっている (A および C の計測バー参照)。Dlg1 (マゼンタ) は形態学的指標として用いられている。 この図の拡大版を表示するには、ここをクリックしてください。
| 設定 | Alexa Fluor 594 チャンネル | STAR635Pチャネル |
| 目的 | 86x/1.2 HC PL APO CS2 (水浸) | 86x/1.2 HC PL APO CS2 (水浸) |
| ピクセルサイズ | 37 nm × 37 nm | 37 nm × 37 nm |
| ズーム | 1.2 | 1.2 |
| 検出ウィンドウ | 3072 × 1536ピクセル | 3072 × 1536ピクセル |
| ライン平均 | 1 | 1 |
| ライン蓄積 | 16 | 16 |
| 走査速度 | 100–200 | 100–200 |
| ピンホール径 | 70 μm | 70 μm |
| 励起レーザー波長 | 580 nm | 638 nm |
| 励起レーザーライン強度 | 4%~10%(サンプルによる) | 8%~10%(サンプルにより異なる) |
| 検出器 | HyD X2, 595–625 nm | HyD X4, 650–740 nm |
| Tauゲーティング励起レーザー | 0.5–8 ns | 0.5–8 ns |
| ディプリーションレーザーライン | 775 nm | 775 nm |
| デプレッションレーザー出力 | 65-75%(サンプルにより異なる) | 65-75%(サンプルによって異なる) |
| 寿命ベースの画像後処理(τ-STED) | τ-強度:10 | τ-強度:10 |
| τ-背景抑制:有効 | τ-背景抑制:有効 | |
| スムージング:0 | 平滑化:0 |
表1:STELLARIS SP8顕微鏡におけるフルオロフォアの詳細な顕微鏡設定。 Alexa Fluor 594およびStar635Pのフルオロフォアに使用した設定を提示しています。
ディスカッション
無傷の組織内における膜輸送およびシグナル伝達ダイナミクスの可視化は、特にDrosophilaの翅成虫盤に見られるような高度に極性化した上皮細胞において、技術的に困難なままであります。これらの細胞の細長い柱状の形態は、従来の共焦点顕微鏡を用いて得られる情報の制限となっており、特に頂端-基底軸に沿ったタンパク質の局在を分析する場合に顕著です。本プロトコルでは、3D STED11,12ナノスコピーを、抗体ベースの取り込みアッセイおよび薬理学的摂動と組み合わせることで、これらの制限に対処しました。これらのアプローチを統合することで、標準的な共焦点イメージングでは達成不可能な空間分解能で、天然の組織環境内における動的なタンパク質輸送イベントを可視化することが可能になります。
このワークフローの大きな利点は、3D STEDナノスコピーを用いて組織全体の膜関連プロセスを調査できることです。共焦点顕微鏡とSTEDイメージングを直接比較した結果、共焦点顕微鏡で観察された伸長したシグナルが、3D STEDイメージングでは個別の点状構造(puncta)として分解できることが示され(図3)、頂端膜におけるタンパク質の可視化が大幅に改善されました。この分解能の向上は、個々の小胞や膜関連タンパク質複合体の正確な局在が不可欠となる分泌、エンドサイトーシス、および細胞内輸送経路の解析において特に有用です。さらに、直交方向の像を取得できるため、上皮細胞の頂端-基底軸に沿ったタンパク質の構成と輸送を検討することが可能です。
薬理学的な摂動をアプテイクアッセイ(取り込みアッセイ)と統合することで、本手法の実験的な可能性はさらに広がります。アプテイクアッセイは、定義された時間窓内で分泌され、その後再内部移行したタンパク質を選択的に標識しますが、薬理学的処理によって特定の輸送経路を摂動させることが可能になります。したがって、これらのアプローチを組み合わせることで、細胞プロセスがタンパク質輸送ダイナミクスにどのように影響するかについて、in vivoでの直接的な知見が得られます。実証されたように、クラスリン依存性エンドサイトーシスの阻害下で取り込まれたWg::GFPを可視化したところ、頂端膜における標識タンパク質の内部移行シグナルの消失および/または細胞内アプテイクシグナルの減少が認められました。これは、本ワークフローが生理的な組織コンテキストにおける輸送メカニズムの研究にどのように利用できるかを示しています。より広範には、このアプローチは古典的な遺伝学的戦略を補完し、シグナリング経路のメカニズム研究のためのモデルシステムとしてのDrosophilaの有用性をさらに高めるものです。
プロトコルの導入を成功させるには、いくつかの要因が極めて重要です。まず、信頼性の高いシグナル検出には、堅牢で特異的な標識が必要であるため、一次抗体の選択が不可欠です。しかし、内因性Drosophilaタンパク質に対する検証済み抗体の可用性が限られていることが、依然として大きな制約となっています。本プロトコルでは、一般的に使用されるDrosophila抗体の多くがマウスで作製されており、マルチプレックス免疫標識が制限されるため、内因性タグ付きWg::GFP系統を使用する必要がありました。膜、ミトコンドリア、またはその他のオルガネラなどの細胞構造の標識には蛍光色素が代替手段となり得ますが、市販されている色素のほとんどは培養細胞向けに最適化されており、完全なDrosophila組織に効率的に適用することは困難です。
さらに、すべての蛍光色素がSTEDイメージング条件下で十分な信号強度、光安定性、または枯渇効率を示すとは限らないため、二次抗体と蛍光色素はSTEDナノスコピーへの適合性を慎重に評価する必要があります19,26。ここで提示した結果は、試料調製と組織処理の重要性を改めて強調するものです。同様に、過剰な薬剤濃度は組織の完全性を損ない、生物学的信号を遮るイメージングアーティファクトを生成する可能性があるため、薬理学的処置を慎重に最適化する必要があります。また、直交ビューを得て目的の細胞集団を再現性高くイメージングするには、背腹境界を正確に合わせる必要があるため、正確な組織の向きの設定も同様に重要です(図2)。
異なる実験的要件に合わせてワークフローを適応させるために、いくつかの変更を加えることができます。まず、タンパク質の十分なラベル化と組織の完全性の維持を両立させるため、Uptakeアッセイの時間を調整できます。同様に、阻害剤の濃度は、組織の種類、発生段階、または調査対象のシグナル伝達経路に応じて、タイトレーション(滴定)が必要となる場合があります。また、選択した蛍光色素がSTEDナノスコピーに適している限り、本プロトコルは標準的な免疫蛍光染色、細胞外免疫蛍光染色、および蛍光色素ベースのラベル化戦略を含む、さまざまな染色アプローチと互換性があります。今回のワークフローでは2色イメージングに焦点を当てていますが、さらに蛍光色素やイメージング構成を追加することで、その適用範囲をさらに広げることが可能です。
本プロトコルは、モデルシステムとしてDrosophilaの翅成虫盤およびWg/Wntシグナリング経路を用いて開発されましたが、本アプローチはこれらの用途に限定されるものではありません。このワークフローは他のDrosophila組織に容易に適用でき、組織の寸法や光学特性が同等である他の昆虫モデルへも転用可能であると考えられます。より一般的に、取り込みアッセイ、薬理学的摂動、および3D STEDナノスコピーの組み合わせは、膜組織、タンパク質輸送、分泌、およびシグナリングダイナミクスをin vivoで調査するための汎用性の高いフレームワークを提供します。この能力は、発生シグナリング経路の基礎研究だけでなく、疾患に関連する輸送欠損の解明を目的とした生物医学研究にとっても価値があると考えられます。無傷の組織内でサブセルラー解像度で動的なタンパク質集団を直接可視化することを可能にするため、本手法は複雑な生物学的システムにおけるシグナリングを調節する細胞メカニズムを研究するための強力なプラットフォームを提供します。
開示事項
著者らは、競合する利害がないことを宣言します。
謝辞
M.B.およびM.H.は、ドイツ研究財団(DFG)の共同研究センターCRC/SFB1324(プロジェクト番号331351713)「Wntシグナリングのメカニズムと機能」による支援を受けています。また、専門的な知見と支援を提供していただいたDKFZ光学顕微鏡コアファシリティ(LMCF)に感謝いたします。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 0.2 mL PCR反応チューブ | Biozym | 711068 | |
| 1.5 mL 反応チューブ | Sarstedt | 72.706.700 | |
| 1.5H ガラスカバースリップ底 μ-Dish, 35 mm | Ibidi | #81158 | |
| 1.5H ラウンド (12 mm) カバースリップ | Marienfeld | none | |
| 12ウェル ガラス染色プレート | Marienfeld | CET6.20 | |
| 37% ホルムアルデヒド | Merck | F8775 | |
| anti-dlg1 抗体 | DSHB | 4F3 | |
| anti-dlp 抗体 | DSHB | 13G8 | |
| anti-GFP 抗体 | Invitrogen | A11122 | |
| anti-mouse Alexa Fluor 594 二次抗体 | Invitrogen | A21201 | |
| anti-mouse STAR635P 二次抗体 | Abberior | ST635P-1001 | |
| anti-rabbit Alexa Fluor 594 二次抗体 | Invitrogen | A11012 | |
| anti-rabbit STAR635P 二次抗体 | Abberior | ST635P-1002 | |
| anti-Wg 抗体 | DSHB | 4D4 | |
| Blu Tack | Bostik | 30811745 | 感圧接着剤 |
| DMSO | VWR | SIAL472301 | |
| Dumont 5 ピンセット | Dumaont | No. 5 | |
| Dynasor2-24 | MCE | HY-13863 | |
| FBS | Sigma-Aldrich | F7524 | |
| グリシン | Gerbu | 10.231.000 | |
| Leica Stellaris 8 STED Falcon 顕微鏡 | Leica Microsystems | N/A | |
| マニキュア | essence | N/A | |
| 正常ヤギ血清 | Cell Signalling | 5425S | |
| 対物レンズ: HC PL APO 86x/1.20 W motCORR STED ホワイト対物レンズ | Leica Microsystems | N/A | |
| PBS タブレット | Life technologies | 18912014 | |
| Photo Flo | Kodak | N/A | |
| ポリ-L-リシン | Sigma-Aldrich | P1524 | |
| Schneider 昆虫培地 | Sigma | S0146 | |
| Triton-X100 | Sigma-Aldrich | T9284 |
参考文献
- Giansanti MG, Frappaolo A, Piergentili R. Drosophila melanogaster: How and why it became a model organism. Int J Mol Sci. 2025;26(15):7485.
- Tolwinski NS. Introduction: Drosophila—A model system for developmental biology. J Dev Biol. 2017;5(3):9.
- Perrimon N, Pitsouli C, Shilo BZ. Signaling mechanisms controlling cell fate and embryonic patterning. Cold Spring Harb Perspect Biol. 2012;4(8):a005975.
- Grobe K, Guerrero I. Dally-like is unlike Dally in assisting Wingless spread. Dev Cell. 2020;54(5):572-573.
- Han C, Yan D, Belenkaya TY, Lin X. Drosophila glypicans Dally and Dally-like shape the extracellular Wingless morphogen gradient in the wing disc. Development. 2005;132(4):667-679.
- Khare N, Baumgartner S. Dally-like protein, a new Drosophila glypican with expression overlapping with wingless. Mech Dev. 2000;99(1):199-202.
- McGough IJ, et al. Glypicans shield the Wnt lipid moiety to enable signalling at a distance. Nature. 2020;585(7823):85-90.
- Beckett K, et al. Drosophila S2 cells secrete wingless on exosome-like vesicles but the wingless gradient forms independently of exosomes. Traffic. 2013;14(1):82-96.
- Gross JC. Extracellular WNTs: Trafficking, exosomes, and ligand–receptor interaction. Handb Exp Pharmacol. 2021;269:29-43.
- Gross JC, Chaudhary V, Bartscherer K, Boutros M. Active Wnt proteins are secreted on exosomes. Nat Cell Biol. 2012;14(10):1036-1045.
- Eggeling C, Willig KI, Sahl SJ, Hell SW. Lens-based fluorescence nanoscopy. Q Rev Biophys. 2015;48(2):178-243.
- Sahl SJ, Hell SW, Jakobs S. Fluorescence nanoscopy in cell biology. Nat Rev Mol Cell Biol. 2017;18(11):685-701.
- Wu Z, Xu X, Xi P. Stimulated emission depletion microscopy for biological imaging in four dimensions: A review. Microsc Res Tech. 2021;84(9):1947-1958.
- Jiang N, et al. Superresolution imaging of Drosophila tissues using expansion microscopy. Mol Biol Cell. 2018;29(12):1413-1421.
- Witte L, Linnemannstöns K, Honemann-Capito M, Gross JC. Visualization and quantitation of Wg trafficking in the Drosophila wing imaginal epithelium. Bio Protoc. 2021;11(11):e4040.
- Zimmermann T. Setting up a light microscopy core facility: Facility design. J Microsc. 2024;294(3):255-267.
- Hell SW. Microscopy and its focal switch. Nat Methods. 2009;6(1):24-32.
- Bückers J, et al. Simultaneous multi-lifetime multi-color STED imaging for colocalization analyses. Opt Express. 2011;19(4):3130-3143.
- Jeong S, Widengren J, Lee JC. Fluorescent probes for STED optical nanoscopy. Nanomaterials (Basel). 2022;12(1):21.
- Port F, Chen HM, Lee T, Bullock SL. Optimized CRISPR/Cas tools for efficient germline and somatic genome engineering in Drosophila. Proc Natl Acad Sci U S A. 2014;111(29):E2967-E2976.
- Preta G, Cronin JG, Sheldon IM. Dynasore - not just a dynamin inhibitor. Cell Commun Signal. 2015;13(1):24.
- Yamada H, et al. Dynasore, a dynamin inhibitor, suppresses lamellipodia formation and cancer cell invasion by destabilizing actin filaments. Biochem Biophys Res Commun. 2009;390(4):1142-1148.
- Brunt L, Scholpp S. The function of endocytosis in Wnt signaling. Cell Mol Life Sci. 2018;75(5):785-795.
- Fabrowski P, et al. Tubular endocytosis drives remodelling of the apical surface during epithelial morphogenesis in Drosophila. Nat Commun. 2013;4(1):2244.
- Fischer JA, Eun SH, Doolan BT. Endocytosis, endosome trafficking, and the regulation of Drosophila development. Annu Rev Cell Dev Biol. 2006;22:181-206.
- Klar TA, et al. Fluorescence microscopy with diffraction resolution barrier broken by stimulated emission. Proc Natl Acad Sci U S A. 2000;97(15):8206-8210.