本研究では、統合的な機械学習、シングルセルRNAシーケンシング、および実験的検証を通じて、潰瘍性大腸炎における銅死(cuproptosis)およびフェロトーシス(ferroptosis)に関連する5つのバイオマーカーを同定し、臨床診断および標的免疫療法への知見を提供します。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
研究記事
潰瘍性大腸炎におけるフェロトーシスおよびクプロトーシスの標的化:包括的なバイオインフォマティクス解析と実験的検証による知見
この記事について
サマリー
要約
潰瘍性大腸炎(UC)は、病態生理が完全には解明されておらず、新興工業国において有病率と入院率が増加している持続的な腸管疾患である。UCでは、過剰な腸管上皮細胞死が粘膜バリアを破壊し、炎症反応を引き起こす。フェロトーシスとクプロトーシスは、近年報告された制御細胞死の2つの形態である。UCに関するほとんどの研究では、これらのプロセスが個別に検討されてきたが、UCの進行における両者の複合的な役割については十分に特徴付けられていない。UCの病態における相乗的な役割を調査するため、大規模なトランスクリプトームプロファイリングを用いて候補ターゲットを特定し、次にin vitroモデルで検証するという段階的なアプローチを採用した。変動発現遺伝子(DEGs)をフェロトーシス関連遺伝子(FRGs)およびクプロトーシス関連遺伝子(CRGs)と交差させた。重複するターゲットは、機械学習アルゴリズムのコンセンサスおよび加重遺伝子共発現ネットワーク分析(WGCNA)を用いて優先順位を付けた。その結果、5つのバイオマーカー(LCN2、IDO1、CXCL2、NOS2、CD274)がUCで有意に上昇していた。シングルセル解析により、これらの異なる細胞型における発現を特徴付けたところ、LCN2とNOS2は主に上皮細胞に濃縮されていた。これらのマーカーのメカニズム的な関連性は、in vitroアッセイを通じてさらに評価された。フェロトーシスまたはクプロトーシス阻害剤による処理は、Caco-2細胞モデルにおいてUC関連の炎症を緩和し、バイオマーカーの発現を調節した。これらの知見は、UCの進行に関連する5つのバイオマーカーを特定し、臨床診断および治療的介入への応用の可能性を支持する実験的根拠を提供するものである。
概要
潰瘍性大腸炎(UC)は再発を繰り返す炎症性腸疾患であり、世界的な負担の増大と多額の長期治療コストが課題となっている1,2。アミノサリチル酸製剤、副腎皮質ステロイド、生物学的製剤、および低分子化合物治療によって治療選択肢は拡大したが、多くの患者にとって持続的な寛解を得ることは依然として困難である3,4。このような未充足の臨床的ニーズから、早期診断やメカニズムに基づいた治療を可能にする、再現性のある分子マーカーおよび解析可能なメカニズムを特定することの重要性が浮き彫りになっている5。
フェロトーシスは、脂質過酸化、グルタチオンの枯渇、およびGPX4活性の低下によって引き起こされる、鉄依存的な調節性細胞死の一形態である6。潰瘍性大腸炎(UC)における鉄およびマロンジアルデヒドレベルの上昇は、フェロトーシスによる上皮傷害と一致しており、一方でSLC7A11–GSH–GPX4軸の実験的な活性化やフェロトーシスの直接的な抑制は、腸管バリアを保護することができる7,8。
2022年に報告されたクプロプトーシス(Cuproptosis)は、銅がリポイル化されたミトコンドリアタンパク質に結合することで誘発され、その結果、タンパク質の凝集とプロテオトキシックストレスが引き起こされます9。腸管は銅の代謝において中心的な役割を担っているため、この経路の破綻が、潰瘍性大腸炎(UC)における酸化性および炎症性の上皮損傷を増幅させる可能性があります10。
フェロトーシスとクプロトーシスは、金属イオンの不均衡、ミトコンドリア代謝、グルタチオンの枯渇、および酸化ストレスを介して収束する可能性があります11。しかし、このクロストークがUCにおいて再現可能な分子シグネチャーを生成するかどうか、また、そのようなシグネチャーが経路特異的な阻害に反応するかどうかは、依然として未解決のままです。
本研究の仮説は、潰瘍性大腸炎(UC)におけるフェロトーシスとクプロトーシスのクロストークの調節不全が、バルクおよびシングルセルのトランスクリプトームデータセット全体で優先順位付け可能であり、かつ腸上皮傷害モデルにおけるパスウェイ特異的な阻害によって減弱させることができる、再現性のあるバイオマーカーシグネチャーに収束するというものである。したがって、マルチコホートのバイオインフォマティクス、機械学習、シングルセル解析、および標的としたCaco-2実験を統合し、候補バイオマーカーの特定および機能評価を行った(図 1)。
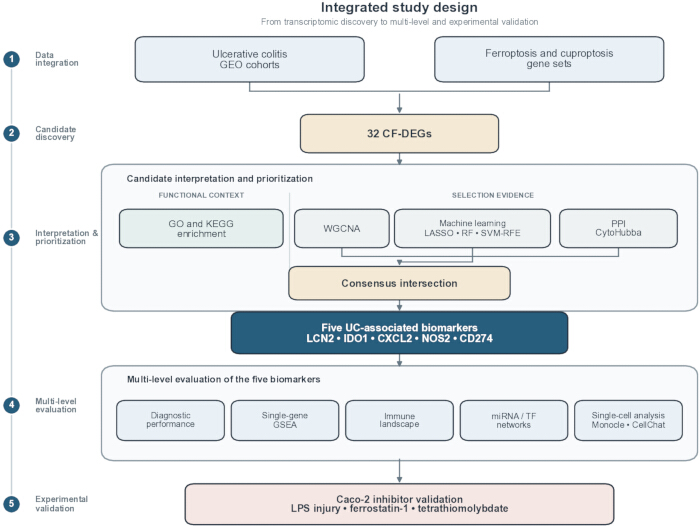
図 1: 研究ワークフロー。マルチコホート・トランスクリプトームスクリーニング、機械学習およびネットワークに基づいたバイオマーカーの優先順位付け、シングルセル局在解析、およびCaco-2細胞を用いた阻害剤による検証の統合ワークフロー。UC: 潰瘍性大腸炎; GEO: Gene Expression Omnibus; WGCNA: 加重遺伝子共発現ネットワーク解析; PPI: タンパク質-タンパク質相互作用; ROC: 受信者動作特性; GSEA: 遺伝子セット濃縮解析。 ここをクリックして、この図の拡大版を表示してください。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
プロトコル
本研究では、公開データセットおよび市販のヒト細胞株を使用しました。ヒト被験者、新たに採取されたヒト組織、または脊椎動物は関与していないため、施設内倫理委員会の承認は不要でした。プロトコルで使用した研究ツール、ソフトウェア、およびオンラインリソースは、材料表に記載されています。
1. 差分発現解析のためのデータ処理
トランスクリプトームの探索および検証コホートを構築するため、Gene Expression Omnibus (GEO) データベースを「ulcerative colitis」という用語で検索した。GSE87466、GSE92415、GSE107499、GSE75214の4つのデータセットをトレーニングセットとして使用し、GSE47908を外部検証用として確保した。トレーニングデータセットはSangerbox 3.0のComBatを用いて正規化およびバッチ補正を行い、検証データセットは独立して処理した。
単一ソースによるバイアスを軽減するため、FerrDBから計583個のフェロトーシス関連遺伝子(FRG)を取得し、さらに文献で報告されている遺伝子を追加した12。また、既報の研究から96個のクプロトーシス関連遺伝子(CRG)のセットをまとめた12,13,14。差分的発現の解析にはlimmaを用い、閾値を|log₂ fold change| > 1およびBenjamini–Hochberg補正後のP < 0.05とした。正規化、バッチ補正、差分的発現、およびクラスタリングの診断プロットを付随図 1に提示する。サンプルの組成、プラットフォーム、およびコホートの割り当てを付随表 1に提示する。
2. UCにおけるCF-DEGの同定
共発現しているFRGおよびCRGを特定するため、閾値を|r| > 0.5およびP < 0.05としてピアソン相関分析を実施した。得られた遺伝子セットと発現変動遺伝子(DEG)との積集合を求め、クプロプトーシス・フェロプトーシス共発現発現変動遺伝子(CF-DEG)を特定した。
3. エンリッチメント解析
Gene Ontology (GO)およびKyoto Encyclopedia of Genes and Genomes (KEGG)の濃縮分析を、clusterProfilerおよびBioinformatics.com.cnプラットフォームを用いて実施した。Benjamini–Hochberg法で補正された P < 有意水準は0.05とした。濃縮プロットは以下に示す。 補足図2.
4. 加重遺伝子共発現ネットワーク解析 (WGCNA)
遺伝子発現プロファイルの基礎となるモジュール構造を、加重遺伝子共発現ネットワーク解析(WGCNA)を用いて解析した。階層的クラスタリングとgoodSamplesGenes関数を組み合わせて、異常サンプルの特定および除外を行った。その後、ネットワーク構築のためのスケールフリー・トポロジー基準を満たす適切なソフトしきい値指数(β)を決定した。
処理された発現データを用いて、遺伝子共発現解析のためのトポロジカルオーバーラップ行列(TOM)を構築しました。ダイナミックツリーカット法を用い、発現パターンが非常に一致している遺伝子を、それぞれ100個以上の遺伝子を含む遺伝子モジュールにまとめました。モジュール固有遺伝子(ME)と表現型の関連性を解析し、疾患プロセスに関連するモジュールを特定して、対応する遺伝子セットを抽出しました。WGCNAのスクリーニング診断結果は、補足図3に示しています。
5. バイオマーカーの選定
実験的なフォローアップの候補を優先的に決定するため、3つの機械学習アルゴリズムを並行して適用した15。特徴量選択にはLASSO(Least absolute shrinkage and selection operator)回帰を用い、遺伝子の重要度をランク付けするためにntree = 500のランダムフォレストを使用し、さらに、交差検証誤差が最小となる特徴量サブセットを特定するためにSVM-RFE(support vector machine–recursive feature elimination)を用いた。スクリーニングの完全な診断結果は補足図5に示されている。
遺伝子の重要性は、分類精度に対する個々の遺伝子の寄与度に基づいて評価され、上位にランクされた遺伝子を収集して予備的な遺伝子セットを作成しました16。SVM-RFEアルゴリズムは、反復的な特徴除去を通じて特徴量のスクリーニングとモデルの最適化を行い、分類に最適な特徴量サブセットの同定を可能にしました17。3つのアルゴリズム間で共通していた遺伝子を、機械学習によって同定された候補バイオマーカーと見なしました。
CF-DEGを用いてタンパク質相互作用(PPI)ネットワークを構築し、CytoHubbaを用いてコアノードのランキングを行いました。主要なWGCNAモジュール、3つの機械学習による出力、およびPPIコアセットの積集合から、5つの統合候補バイオマーカー(LCN2、IDO1、CXCL2、NOS2、CD274)を定義しました。これらの遺伝子は、UC関連の診断候補として分類されました。その後の阻害剤を用いた実験により、LCN2、IDO1、CXCL2、およびNOS2はフェロトーシス阻害応答性マーカーとして、CD274はクプロトーシス阻害応答性マーカーとしてさらに分類されました。なお、これらの遺伝子は、いずれの経路においても証明済みのアップストリーム調節因子とは見なされませんでした。
6. 予測モデルの開発とマルチメソッド評価
同定された遺伝子シグネチャの臨床応用の可能性を評価するため、rmsパッケージを用いてノモグラムを構築し、診断能を評価した。モデルの性能は、キャリブレーション曲線、Hosmer–Lemeshow(HL)検定、およびHarrellの一致指数(C-index)を用いて評価した。
モデルのキャリブレーションは、HLテストおよび平均絶対誤差(MAE)を用いて評価した。許容可能なモデルの適合度および精度の閾値として、それぞれ P 値 > 0.05 および MAE < 0.1 と設定した。受信者動作特性(ROC)曲線を生成し、曲線下面積(AUC)を算出することで、UCに対するノモグラムの予測性能を評価した。また、独立したデータセットを用いて、モデルの汎用性と安定性を評価した。
7. 遺伝子セット濃縮解析 (GSEA)
トレーニングセットにおいて、各バイオマーカーと他のすべての遺伝子との間でSpearman相関分析を行った。相関結果を順位付けし、順序付けられた遺伝子セットを作成した。参照としてMolecular Signatures Database(MSigDB)のc2.cp.kegg_medicus.v2025.1.Hs.symbols遺伝子セットを用いて、遺伝子セット濃縮解析(GSEA)を実施した。P < 0.05の生物学的パスウェイを有意に濃縮されているとみなした。
8. 免疫学的ランドスケープ解析
CIBERSORTツールとLM22シグネチャーマトリックスを用いて、発現データのデコンボリューション解析を行い、22種類の免疫細胞サブタイプの割合を推定した。続いて、5つのバイオマーカーと免疫細胞サブタイプの間の関連性を評価するために、Spearman相関分析を実施した。
9. 制御ネットワーク解析
遺伝子に関連する転写因子(TF)およびマイクロRNA(miRNA)の制御に関する情報は、NetworkAnalystプラットフォームを介して、統合されたChEA3およびTarBase 9.0データベースから取得した。少なくとも2つのノードに関連するmiRNAを制御ネットワークに組み込んだ。
10. 単一細胞RNA-seq
3つの健常サンプルと3つのUCサンプルで構成されるUCシングルセルデータセットGSE116222と、6つの健常サンプルと6つのUCサンプルで構成されるGSE214695を統合した。検出遺伝子数が200〜5,000個である細胞を保持した。 >1,000種類のユニーク分子識別子(UMI)、 < 30%のミトコンドリア転写産物、 < 3%のヘモグロビン転写産物、および < リボソーム転写産物を50%とした。正規化にはNormalizeData関数を用い、クラスタリングおよびアノテーションの前にHarmonyを用いてバッチ補正を行った。
フィルタリング後、NormalizeData関数を用いてデータの正規化を行った。サンプル間のバッチ効果を最小限に抑えるためにHarmonyを使用した。細胞集団内の局所的および全域的な構造を特徴づけるため、次元削減および細胞クラスタリングにUniform manifold approximation and projection(UMAP)およびt-distributed stochastic neighbor embedding(t-SNE)を用いた。最終的に、合計31,712個の高品質な細胞をさらなる解析のために保持した。細胞型は、標準的な細胞マーカー遺伝子に基づいてアノテーションを行った。
UC組織由来の上皮細胞および骨髄系細胞の状態変化を調査するため、Monocle 2を用いて擬時間(Pseudotime)解析を行った。細胞の発達軌跡および群間差を評価し、擬時間軌跡に沿ったバイオマーカーの発現パターンを可視化した。
上皮細胞と骨髄系細胞サブセット間の細胞間相互作用を評価するために、CellChatを用いた。サブポピュレーション固有の発現パターンを統合することで、上皮細胞と骨髄系細胞間の相互作用確率および主要なシグナル伝達経路を推定し、それらの潜在的な細胞間調節ネットワークを特徴付けた。
11. 細胞実験
ヒトCaco-2結腸腺癌細胞を、10%胎児ウシ血清、100 U/mLペニシリン、および100 µg/mLストレプトマイシンを含むDulbecco's modified Eagle mediumを用いて、37 °C、5% CO₂条件下で培養した。Caco-2細胞は、腸管バリアおよび炎症性損傷アッセイのための再現性のある上皮単層モデルとして選定したが、その悪性腫瘍由来という特性から、非悪性結腸上皮への直接的な一般化には制限がある。なお、アーカイブされた実験記録に継代数に関する情報は記載されていなかった。
細胞を1 µg/mLのリポポリサッカライド(LPS)に24時間曝露させることで、in vitro炎症傷害モデルを構築した。細胞を、ジメチルスルホキシド担体対照群、LPS単独群、LPS + 4 µM ferrostatin-1群、またはLPS + 40 µM tetrathiomolybdate群のいずれかに割り当て、最終溶媒濃度を統一した。LPS単独群を、阻害剤によるレスキュー比較のための陽性傷害/モデル対照とした。
- 細胞生存率
製造元のプロトコルに従い、細胞生存率アッセイを用いて細胞生存率を評価した。37 °Cで約2時間インキュベートした後、マイクロプレートリーダーを用いて450 nmにおける吸光度を測定した。 - MDAおよびFe²⁺レベルの測定
細胞内のマロンジアルデヒド(MDA)およびFe2⁺レベルを、製造元のプロトコルに従い、対応するアッセイキットを用いて測定した。総タンパク質量をビシンコニン酸アッセイを用いて定量し、各測定値を対応するサンプルのタンパク質含量で標準化した。 - 銅イオン蛍光プローブアッセイ
培地を除去した後、Cu2⁺特異的蛍光プローブを最終濃度1 µMで添加し、37 °Cで30分間インキュベートした。洗浄せずに、倒立蛍光顕微鏡を用いて励起波長510 nm、蛍光波長578 nmで直ちに画像を撮影した。撮影設定は全群で一定とし、画像スケールバーは50 µmに校正した。 - RT-qPCR
フェノール・グアニジニウムベースのRNA抽出試薬を用いて全RNAを単離した。第1ストランド相補的DNA合成キットを用い、1 µgのRNAから相補的DNAを合成し、リアルタイムPCRにはSYBR Greenベースの試薬を用いた。各反応はテクニカルリプリケートで3回ずつ行った。プライマー配列は付録表2に記載されており、メッセンジャーRNAの相対量を生殖2⁻ΔΔCt法を用いて算出した。
12. 統計解析
正規性と分散の均一性は、それぞれShapiro–Wilk検定および中央値基準のLevene検定を用いて評価した。両方の仮定を満たすデータは、独立2標本の両側t検定、または一元配置分散分析後に行うTukeyの公正有意差検定を用いて解析した。いずれかの仮定を満たさない場合は、Welchのt検定、またはWelchの分散分析後に行うGames–Howell検定を用いた。
結果は平均値 ± 標準偏差として提示します。実際の生物学的レプリケート数、正確な両側 P 値、および前提条件の確認結果は補足表3に記載しています。アーカイブされた図13のソースシートでは、パネルA(n = 4)、C(n = 4)、およびF(n = 2)のコントロールレプリケート数が少なくなっており、それ以外のすべてのパネル/グループの組み合わせは n = 6となっています。
計算解析は、Rおよびlimma、WGCNA、clusterProfiler、glmnet、randomForest、e1071、pROC、rms、Seurat v4、Harmony、Monocle 2、CellChat、Cytoscape/CytoHubbaのワークフローを用いて実施した。オンラインリソースには、FerrDB、GEO、STRING、ChEA3、TarBase 9.0、NetworkAnalyst、CIBERSORT/LM22、MSigDB、Bioinformatics.com.cn、およびSangerbox 3.0が含まれる。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
クプロプトーシスとフェロプトーシスの共発現遺伝子の同定および機能注釈
421例のUCサンプルと97例の健康対照群からなる4つのトレーニングデータセットを統合した。その結果、発現上昇した362遺伝子と発現低下した189遺伝子を含む、計551個の発現変動遺伝子が同定された。相関分析により444個のフェロトーシスおよびクプロトーシス相関遺伝子が抽出され、これを発現変動遺伝子と交差させたことで、32個のクプロトーシスおよびフェロトーシス共発現発現変動遺伝子(CF-DEGs)を導出した。
32個のCF-DEGは、傷害への反応、銅イオン、脂肪酸輸送、リポ多糖、炎症性腸疾患、NF-κBシグナリング、TNFシグナリング、およびフェロトーシスに濃縮されていた(付録表4)。
統合機械学習およびWGCNAによるコアバイオマーカーの優先順位付け
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
ディスカッション
本研究では、バルクトランスクリプトーム解析、機械学習、シングルセル解析、および標的細胞実験を統合し、潰瘍性大腸炎(UC)におけるフェロトーシスとクプロトーシスのクロストークを検討した。UCに関連する5つの診断候補因子が、探索コホートおよび検証コホートの両方で再現され、主に上皮および骨髄系コンパートメントに局在し、Caco-2細胞においてパスウェイ阻害に応じた発現を示した。これらの知見は、計算科学的な優先順位付けに基づいて集中的な生物学的検証を行う段階的なワークフローを支持するものである。なお、これら5つの遺伝子がフェロトーシスまたはクプロトーシスの確立された上流制御因子であるという強い主張は避けている。
CF-DEGは、リポポリサッカライドへの反応、銅のハンドリング、脂質輸送、NF-κB/TNFシグナリング、およびフェロトーシスにおいて濃縮されており、金属依存的な酸化ストレスと粘膜炎症との間に一貫した関連性があることが示された10,19。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
開示事項
著者に開示すべき事項はありません。
謝辞
本研究は、国家中薬管理局のYoung Qihuang Scholar Project(助成金番号:2022256)の支援を受けて行われました。また、技術的支援ならびにデータキュレーションおよびバイオインフォマティクス解析への貢献をいただいた、遼寧中医学大学および遼寧中医学大学第三附属病院の研究チームの全メンバーに感謝いたします。
改訂にあたり、英語の編集、文書のフォーマット調整、および図の品質確認を支援する目的のみでOpenAI Codex (OpenAI)を使用しました。すべての科学的内容、解析、引用、および最終的な提示内容は著者によって確認および検証されており、原稿に関する全責任は著者が負います。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| BCAタンパク質定量キット | Beyotime Institute of Biotechnology | P0010 | 標準化のためのタンパク質定量。 |
| Bioinformatics.com.cn | Bioinformatics.com.cn | オンラインプラットフォーム、2026年アクセス | GO/KEGG視覚化および解析プラットフォーム。 |
| Caco-2細胞株 | ATCC | HTB-37 | 上皮損傷モデルに使用されたヒト大腸腺癌細胞株。 |
| Cell Counting Kit-8 | GLPBio | GK10001 | 450 nmで測定した細胞生存率アッセイ。 |
| LM22シグネチャーを用いたCIBERSORT | CIBERSORT開発者 | LM22 | 22種類の免疫細胞分画のデコンボリューション。 |
| ChEA3 | マヤン研究室 | オンラインプラットフォーム;2026年アクセス | 転写因子の濃縮解析および制御ネットワークの予測。 |
| CO2 インキュベーター | 記録されていません | 該当事項なし | 培養に使用した加湿インキュベーター(設定温度: 37 °C および5% CO₂2. |
| 銅2+ 蛍光プローブ | BIOFOUNT | CAS 98907-26-7 | 細胞内Cu2+ 蛍光検出 |
| CytoHubbaを用いたCytoscape | Cytoscapeコンソーシアム | バージョン未記録 | PPIの可視化およびコアノードのランキング。 |
| ダルベッコ修正イーグル培地 | Gibco | 11965092 | Caco-2細胞培養液 |
| ジメチルスルホキシド | 記録なし | 該当なし | ビークルコントロール |
| 牛胎児血清 | 記録なし | 翻訳対象のテキストが提供されていません。翻訳したい原文をご提示ください。 | 10%の培地サプリメント。 |
| 鉄2+ アッセイキット | Abcam | ab83366 | 細胞内Feの測定2+. |
| FerrDB | FerrDB開発者 | オンラインデータベース;2026年アクセス | フェロトーシス関連遺伝子のソース。 |
| フェロスタチン-1 | Sigma-Aldrich | SML0583 | フェロトーシス抑制剤;最終濃度 4 µM. |
| ハーモニー | ブロード研究所/コミュニティ | バージョンは記録されていません | シングルセルバッチ補正 |
| 倒立蛍光顕微鏡 | Olympus | IX71 | 銅2+ 励起波長510nm、蛍光波長578nmでの蛍光イメージング。 |
| リポ多糖 | 記録なし | 該当なし | における炎症性傷害刺激 1 µg/mL 24時間。 |
| マロンジアルデヒド測定キット | Beyotime Institute of Biotechnology | S0131S | 脂質過酸化の測定 |
| マイクロプレートリーダー | 記録なし | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストを入力してください。 | 450 nmにおける吸光度測定。 |
| Monocle | Bioconductor/コミュニティ | バージョン 2 | 単一細胞擬似時間解析 |
| 分子シグネチャーデータベース | ブロード研究所 | c2.cp.kegg_medicus.v2025.1.Hs | GSEA用のリファレンス遺伝子セット。 |
| NetworkAnalyst | NetworkAnalyst開発チーム | オンラインプラットフォーム;2026年閲覧 | 転写因子およびmiRNAネットワークの統合。 |
| ペニシリン–ストレプトマイシン | 記録なし | 翻訳する原文が見当たりません。翻訳対象のテキストをご提示ください。 | 100 U/mLのペニシリンおよび 100 µg/mL ストレプトマイシン |
| R | R Foundation for Statistical Computing | バージョン未記録 | バイオインフォマティクス解析環境 |
| Rパッケージセット | CRAN/Bioconductor | パッケージビルドが記録されていません | limma、WGCNA、clusterProfiler、glmnet、randomForest、e1071、pROC、およびrmsのワークフロー。 |
| リアルタイムPCRシステム | 記録なし | 翻訳するソーステキストが提供されていません。翻訳が必要なテキストを入力してください。 | SYBR Green RT-qPCR装置 |
| RevertAid 第一ストランド cDNA 合成キット | Thermo Fisher Scientific | K1622 | ~からの第1ストランドcDNA合成 1 µg RNA |
| Sangerbox | Sangerbox開発者 | 3.0 | 正規化およびComBatバッチ補正。 |
| Seurat | Satijaラボ/コミュニティ | バージョン4 | シングルセル品質管理、正規化、クラスタリングおよび可視化。 |
| 統計解析ソフトウェア | 記録なし | 翻訳対象のテキストが提供されていません。翻訳する英文をご提示ください。 | 元の細胞実験の統計解析。 |
| 申し訳ございません。翻訳対象となるソーステキスト(STRING)が入力されていません。翻訳したい英文をご提示ください。 | STRINGコンソーシアム | オンラインデータベース;2026年アクセス | タンパク質–タンパク質相互作用ネットワークの構築 |
| SYBR Green リアルタイムPCR試薬 | Takara | RR820A | 定量リアルタイムPCR |
| TarBase | DIANAツール | 9.0 | 実験的に裏付けられたmiRNA–遺伝子相互作用 |
| テトラチオモリブデン酸塩 | Sigma-Aldrich | 323446 | 銅キレート剤;最終濃度 40 µM. |
| TRIzol試薬 | Takara | 9108 | 全RNA抽出 |
参考文献
- Fu M, Wang QW, Liu YR, Chen SJ. The role of the three major intestinal barriers in ulcerative colitis in the elderly. Ageing Res Rev. 2025;108:102752. https://doi.org/10.1016/j.arr.2025.102752.
- Le Berre C, Honap S, Peyrin-Biroulet L. Ulcerative colitis. Lancet. 2023;402:571–584.
- Wangchuk P, Yeshi K, Loukas A. Ulcerative colitis: Clinical biomarkers, therapeutic targets, and emerging treatments. Trends Pharmacol Sci. 2024;45:892–903.
- Kobayashi T, et al. Ulcerative colitis (primer). Nat Rev Dis Primers. 2020;6:74. https://doi.org/10.1038/s41572-020-0205-x.
- Huang J, et al. Comprehensive analysis of cuproptosis-related genes in immune infiltration and diagnosis in ulcerative colitis. Front Immunol. 2022;13:1008146. https://doi.org/10.3389/fimmu.2022.1008146.
- Liu Y, et al. Development and experimental validation of machine learning-based disulfidptosis-related ferroptosis biomarkers in inflammatory bowel disease. Genes. 2025;16:496. https://doi.org/10.3390/genes16050496.
- Hu W, et al. HIF-1α alleviates ferroptosis in ulcerative colitis by regulation of GPX4. Cell Death Dis. 2025;16:542. https://doi.org/10.1038/s41419-025-07883-8.
- Zhao C, et al. FXR acts as a therapeutic target for ulcerative colitis via suppressing ferroptosis. Mol Med. 2025;31:258. https://doi.org/10.1186/s10020-025-01305-3.
- Tsvetkov P, et al. Copper induces cell death by targeting lipoylated TCA cycle proteins. Science. 2022;375:1254–1261.
- Liu J, et al. Unveiling the cuproptosis in colitis and colitis-related carcinogenesis: A multifaceted player and immune moderator. Research (Wash D C). 2025;8:0698. https://doi.org/10.34133/research.0698.
- Liu N, Chen M. Crosstalk between ferroptosis and cuproptosis: From mechanism to potential clinical application. Biomed Pharmacother. 2024;171:116115. https://doi.org/10.1016/j.biopha.2023.116115.
- Hao S, et al. Development of prognostic model incorporating a ferroptosis/cuproptosis-related signature and mutational landscape analysis in muscle-invasive bladder cancer. BMC Cancer. 2024;24:958. https://doi.org/10.1186/s12885-024-12716-1.
- Wang Z, et al. Exosomes secreted by macrophages upon copper ion stimulation can promote angiogenesis. Mater Sci Eng C Mater Biol Appl. 2021;123:111981. https://doi.org/10.1016/j.msec.2021.111981.
- Zou M, Zhang W, Zhu Y, Xu Y. Identification of 6 cuproptosis-related genes for active ulcerative colitis with both diagnostic and therapeutic values. Medicine (Baltimore). 2023;102:e35503. https://doi.org/10.1097/MD.0000000000035503.
- Chen W, Miao J, Chen J, Chen J. Development of machine learning models for diagnostic biomarker identification and immune cell infiltration analysis in PCOS. J Ovarian Res. 2025;18:1. https://doi.org/10.1186/s13048-024-01582-8.
- Lv JH, et al. WGCNA combined with machine learning to find potential biomarkers of liver cancer. Medicine (Baltimore). 2023;102:e36536. https://doi.org/10.1097/MD.0000000000036536.
- Wu Q, Yang C, Huang C, Lin Z. Screening key genes for intracranial aneurysm rupture using LASSO regression and the SVM-RFE algorithm. Front Med. 2025;11:1487224. https://doi.org/10.3389/fmed.2024.1487224.
- Tang D, Pu B, Liu S, Li H. Identification of cuproptosis-associated subtypes and signature genes for diagnosis and risk prediction of ulcerative colitis based on machine learning. Front Immunol. 2023;14:1142215. https://doi.org/10.3389/fimmu.2023.1142215.
- Yang C, et al. Identification of cuproptosis hub genes contributing to the immune microenvironment in ulcerative colitis using bioinformatic analysis and experimental verification. Front Immunol. 2023;14:1113385. https://doi.org/10.3389/fimmu.2023.1113385.
- Yadav SK, et al. Fecal Lcn-2 level is a sensitive biological indicator for gut dysbiosis and intestinal inflammation in multiple sclerosis. Front Immunol. 2022;13:1015372. https://doi.org/10.3389/fimmu.2022.1015372.
- Luo Q, et al. Bioinformatics analysis reveals potential crosstalk genes and molecular mechanisms between ulcerative colitis and psoriasis. Arch Dermatol Res. 2024;317:118. https://doi.org/10.1007/s00403-024-02856-1.
- Nielsen OH, et al. Rectal dialysate and fecal concentrations of neutrophil gelatinase-associated lipocalin, interleukin-8, and tumor necrosis factor-alpha in ulcerative colitis. Am J Gastroenterol. 1999;94:2923–2928.
- Sun Y, et al. Natural polyphenol rutin inhibits ferroptosis in ulcerative colitis by regulating lipid metabolism via blocking the LCN2-ALOX15 axis. Food Funct. 2025;16:7169–7186.
- Sofia MA, et al. Tryptophan metabolism through the kynurenine pathway is associated with endoscopic inflammation in ulcerative colitis. Inflamm Bowel Dis. 2018;24:1471–1480.
- Shon WJ, et al. Severity of DSS-induced colitis is reduced in Ido1-deficient mice with down-regulation of TLR-MyD88-NF-kB transcriptional networks. Sci Rep. 2015;5:17305. https://doi.org/10.1038/srep17305.
- Zeng T, et al. Indoleamine 2, 3-dioxygenase 1 enhances hepatocytes ferroptosis in acute immune hepatitis associated with excess nitrative stress. Free Radic Biol Med. 2020;152:668–679.
- Pavlidis P, et al. Interleukin-22 regulates neutrophil recruitment in ulcerative colitis and is associated with resistance to ustekinumab therapy. Nat Commun. 2022;13:5820. https://doi.org/10.1038/s41467-022-33333-3.
- Urzua U, et al. The ovarian transcriptome of reproductively aged multiparous mice: Candidate genes for ovarian cancer protection. Biomolecules. 2020;10:113. https://doi.org/10.3390/biom10010113.
- Zahn A, et al. Transcript levels of different cytokines and chemokines correlate with clinical and endoscopic activity in ulcerative colitis. BMC Gastroenterol. 2009;9:13. https://doi.org/10.1186/1471-230X-9-13.
- Yi Q, et al. Application of genomic selection and experimental techniques to predict cell death and immunotherapeutic efficacy of ferroptosis-related CXCL2 in hepatocellular carcinoma. Front Oncol. 2022;12:998736. https://doi.org/10.3389/fonc.2022.998736.
- Kolios G, Valatas V, Ward SG. Nitric oxide in inflammatory bowel disease: A universal messenger in an unsolved puzzle. Immunology. 2004;113:427–437.
- Cheng F, et al. Identification of differential intestinal mucosa transcriptomic biomarkers for ulcerative colitis by bioinformatics analysis. Dis Markers. 2020;2020:8876565. https://doi.org/10.1155/2020/8876565.
- Tratensek A, et al. Oxidative stress-related biomarkers as promising indicators of inflammatory bowel disease activity: A systematic review and meta-analysis. Redox Biol. 2024;77:103380. https://doi.org/10.1016/j.redox.2024.103380.
- Zhang JL, et al. Jatrorrhizine alleviates ulcerative colitis via regulating gut microbiota and NOS2 expression. Gut Pathog. 2022;14:41. https://doi.org/10.1186/s13099-022-00516-7.
- Li H, et al. Development of a prognostic model based on ferroptosis-related genes for colorectal cancer patients and exploration of the biological functions of NOS2 in vivo and in vitro. Front Oncol. 2023;13:1133946. https://doi.org/10.3389/fonc.2023.1133946.
- Seibt TM, Proneth B, Conrad M. Role of GPX4 in ferroptosis and its pharmacological implication. Free Radic Biol Med. 2019;133:144–152.
- Holland T, Mattner J. Intestinal eosinophils: Characterization of elusive granulocytes as anti-bacterial and immunomodulatory effector cells in colitis. Signal Transduct Target Ther. 2023;8:321. https://doi.org/10.1038/s41392-023-01588-4.
- Nguyen J, et al. Overexpression of programmed death ligand 1 in refractory inflammatory bowel disease. Hum Pathol. 2022;126:19–27.
- Shen Z, et al. Exploration of a screening model for intrahepatic cholangiocarcinoma patients prone to cuproptosis and mechanisms of the susceptibility of CD274-knockdown intrahepatic cholangiocarcinoma cells to cuproptosis. Cancer Gene Ther. 2023;30:1663–1678.
- Niu Y, et al. Platelet activation stimulates macrophages to enhance ulcerative colitis through PF4/CXCR3 signaling. Int J Mol Med. 2025;55:78. https://doi.org/10.3892/ijmm.2025.5499.
- Qu F, et al. The role of macrophage polarization in ulcerative colitis and its treatment. Microb Pathog. 2025;199:107227. https://doi.org/10.1016/j.micpath.2025.107227.
- Danne C, Skerniskyte J, Marteyn B, Sokol H. Neutrophils: From IBD to the gut microbiota. Nat Rev Gastroenterol Hepatol. 2024;21:184–197.
- Zhao Q, et al. CD4+ T cell activation and concomitant mTOR metabolic inhibition can ablate microbiota-specific memory cells and prevent colitis. Sci Immunol. 2020;5:eabc6373. https://doi.org/10.1126/sciimmunol.abc6373.
- Chen E, et al. Inflamed ulcerative colitis regions associated with MRGPRX2-mediated mast cell degranulation and cell activation modules, defining a new therapeutic target. Gastroenterology. 2021;160:1709–1724.
- Xu H, Wu C, Wang D, Wang H. Alleviating effect of Nexrutine on mucosal inflammation in mice with ulcerative colitis: Involvement of the RELA suppression. Immun Inflamm Dis. 2024;12:e1147. https://doi.org/10.1002/iid3.1147.
- Luo Y, et al. Rab27A promotes cellular apoptosis and ROS production by regulating the miRNA-124-3p/STAT3/RelA signalling pathway in ulcerative colitis. J Cell Mol Med. 2020;24:11330–11342.
- Pace F, Watnick PI. The interplay of sex steroids, the immune response, and the intestinal microbiota. Trends Microbiol. 2021;29:849–859.
- Rodriguez J, Olivares M, Delzenne NM. Implication of the gut microbiota in metabolic inflammation associated with nutritional disorders and obesity. Mol Nutr Food Res. 2021;65:e1900481. https://doi.org/10.1002/mnfr.201900481.
- Ojha R, et al. Emerging role of circulating microRNA in the diagnosis of human infectious diseases. J Cell Physiol. 2019;234:1030–1043.
- Tian Y, et al. LncRNA CDKN2B-AS1 relieved inflammation of ulcerative colitis via sponging miR-16 and miR-195. Int Immunopharmacol. 2020;88:106970. https://doi.org/10.1016/j.intimp.2020.106970.
- Kulkarni N, Pathak M, Lal G. Role of chemokine receptors and intestinal epithelial cells in the mucosal inflammation and tolerance. J Leukoc Biol. 2017;101:377–394.
- Stadnyk AW. Intestinal epithelial cells as a source of inflammatory cytokines and chemokines. Can J Gastroenterol. 2002;16:241–246.
- Xu Y, Chen N. DUOX2-mediated innate immune hyperactivation drives macrophage M1 polarization via the APP-CD74 axis in inflammatory bowel disease. Presented at: 19th Congress of the European Crohn’s and Colitis Organisation (ECCO 2026); Stockholm, Sweden; 2026. https://academic.oup.com/ecco-jcc/article/20/Supplement_1/jjaf231.232/8432779.
- Shi CL, et al. Single-nucleus transcriptome unveils the role of ferroptosis in ischemic stroke. Heliyon. 2024;10:e32727. https://doi.org/10.1016/j.heliyon.2024.e32727.
- Tu H, et al. Integrated single-cell analysis with experimental validation reveals ANXA2 as a therapeutic target for ferroptosis in inflammatory bowel disease. Am J Transl Res. 2026;18:91–111.
- Yan C, et al. Exploring the anti-ferroptosis mechanism of Kai-Xin-San against Alzheimer's disease through integrating network pharmacology, bioinformatics, and experimental validation strategy in vivo and in vitro. J Ethnopharmacol. 2024;326:117915. https://doi.org/10.1016/j.jep.2024.117915.
- Shaik JP, Ahmad A. Pharmacological mechanism of cinnamic acid in the treatment of prostate cancer by network pharmacology. Archives of Medical Reports. 2024;1(2):1–6. https://doi.org/10.26524/amr.2024.2.1.
- Nimmagadda S, Patel S, MR Vishwathika. Targeting ferroptosis: A novel therapeutic avenue in osteoarthritis and bone degeneration. Archives of Medical Reports. 2025;2(5):6–9. https://doi.org/10.26524/amr.2025.5.2.
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。