本レビューでは、代謝機能障害関連脂肪性肝疾患(MASLD)に関連する肝細胞癌リスクの検証済み基盤として線維化を提示し、層別化、早期発見、および予防のためのエビデンスに基づいた代謝的、微生物的、および免疫的修飾因子について評価します。
レビュー記事
線維化を超えた代謝異常関連脂肪性肝疾患における肝細胞癌:代謝的、微生物学的、および免疫学的決定要因
* These authors contributed equally
この記事について
サマリー
要約
代謝機能障害関連脂肪性肝疾患(MASLD)は、肝細胞癌(HCC)のincreasingly重要な原因となっています。線維化および肝硬変は依然としてHCCの最も検証された予測因子ですが、MASLD関連腫瘍のかなりの少数派は肝硬変を伴わずに診断されます。本ナラティブレビューでは、線維化を不要なものとして扱うのではなく、リスク評価において「線維化を超えて(beyond fibrosis)」とは何を意味すべきかを評価します。まず、非肝硬変のHCC症例の割合と、非肝硬変MASLD集団におけるHCCの絶対的な発生率(こちらは大幅に低い)を区別します。次に、リポ毒性および酸化ストレス障害、インスリンおよびインスリン様成長因子シグナル伝達、腸肝相関、および免疫再構築に関するヒト、動物、およびin vitroの根拠を統合します。また、妥当と思われるメカニズム上の駆動因子と、臨床的なリスク修飾因子、将来的なリスクバイオマーカー、早期検出テスト、および疾患修飾介入を区別します。現在のエビデンスは、臨床因子と非侵襲的な線維化測定を用いた、線維化中心の階層的なリスク層別化を支持していますが、遺伝学的、プロテオミクス的、微生物学的、および免疫学的マーカーは依然として研究段階にあります。Resmetiromおよびsemaglutideは、F2–F3線維化を有する特定の非肝硬変患者においてMASHの組織像を改善させますが、代謝改善薬や肥満外科手術による直接的なHCC予防のエビデンスは、観察研究にとどまっているか、あるいは存在しません。高度な線維化を伴わないMASLDに対する定期的なサーベイランスは正当化されませんが、F3疾患における個別化評価および多変数リスクモデルの前向き検証が優先事項となります。
概要
以前は非アルコール性脂肪性肝疾患に分類されていた代謝機能障害関連脂肪性肝疾患(MASLD)は、心血管代謝リスクを伴う肝脂肪変性として定義され、肥満や2型糖尿病に伴い増加しています1,2。この疾患スペクトラムには、脂肪変性、代謝機能障害関連脂肪性肝炎(MASH)、線維化、肝硬変、および肝細胞癌(HCC)が含まれます。線維化は、肝疾患に関連する転帰の最も強力な組織学的予測因子であり、HCCリスク評価のための最も実用的な根拠であり続けています3。
2つの異なる疫学的指標が混同されることが多い。MASLDに関連するHCC症例のかなりの少数派は肝硬変を伴わずに発生するが、非肝硬変性MASLD患者全体におけるHCCの絶対的な年間発生率は低い。スウェーデンの生検コホートでは、HCCの発生率は単純性脂肪肝の1,00人年あたり0.8人から、非線維化ステアトヘパティティでは1.2人、非肝硬変性線維症では2.3人、そして肝硬変では6.2人に上昇した4。米国の大規模な退役軍人コホートでは、肝硬変によりHCCの発生率は1,0人年あたり10.6人に増加したが、これはMASLD全体の集団レベルでの発生率よりもはるかに高い数値であった5。
この区別は臨床的に重要です。現在のガイドラインでは、非肝硬変のMASLD患者全員に対する日常的なHCCスクリーニングは支持されていません。米国肝臓学会(AASLD)は、非肝硬変のMASLDにおける日常的なスクリーニングを推奨していませんが、欧州のガイドラインでは、F3未満のスクリーニングを推奨せず、F3病変においては個別の検討を認めています2,6。したがって、機序的な妥当性は、根拠のないまま非常に大規模で発症率の低いMASLD集団へとスクリーニングを拡大させるのではなく、より適切なリスク層別化と前向きな検証を促進させるものであるべきです。
特定の線維化ステージにおいて、いくつかの要因がリスクを変化させる可能性があります。脂質過剰、酸化ストレスによる損傷、インスリン抵抗性、高血糖、腸管由来のシグナル、および免疫不全は、DNA損傷、増殖シグナル、および腫瘍監視能の低下を促進することがあります7,8。これらの根拠は不均一です。線維化と代謝性合併症についてはヒトの縦断的研究による裏付けがありますが、多くの分子経路は、ヒト組織の横断的研究、動物モデル、またはin vitroシステムに基づいています。したがって、我々は提案された各経路の根拠レベルを明確にし、単なる相関関係を因果関係の証明として扱うことは避けています。
本レビューでは、近年の記述的な報告にエビデンスに基づいた評価枠組みを追加します。線維化を累積的損傷の検証済み統合マーカーとして扱い、その他の情報を「妥当と考えられる因果的要因」、「臨床的なリスク修飾因子」、「将来的なリスクのバイオマーカー対早期腫瘍検出」、「介入可能な疾患修飾または予防標的」の4つのカテゴリーに整理して提示します。
レビューと展望
線維化は中心的であるが生、十分ではない
線維化には、慢性的肝細胞障害、炎症、星細胞の活性化、血管リモデリング、および修復の試みが含まれる。高度な線維化および肝硬変は、低酸素状態、異常な剛性、炎症性シグナル、ならびに繰り返される細胞喪失と再生を引き起こす。したがって、これらはHCC監視における最も明確な臨床状態であり続けている2,6。本レビューにおける「線維化を超えて」とは、「線維化がないこと」を意味するのではない。それは、線維化ステージにエビデンスに基づいた修飾因子を加えることを意味している。
非肝硬変性のMASLD-HCCは、悪性転換に必ずしも肝硬変が必要ではないことを示しています。しかし、症例の割合をそのままスクリーニングの陽性率として解釈すべきではありません。系統的レビューによると、非肝硬変性の疾患はMASLD関連HCC症例の相当な割合を占めていますが、無作為に抽出された非肝硬変性MASLDにおける発症率は、一般的にサーベイランスの許容される費用対効果の閾値を下回っています3,9,10。
したがって、線維化は強力なリスク増幅因子ではありますが、完全に因果的なモデルではありません。代謝ストレスはDNAを損傷させ、インスリン抵抗性は成長シグナルを維持させ、菌交代症は門脈からの炎症性入力を加え、脂質に富む組織は免疫監視能を弱める可能性があります。これらのプロセスは初期の線維化形成と重複することがありますが、それらの増分的な臨床的価値は、線維化および確立された人口統計学的リスクを考慮した後に証明される必要があります。
疫学的規模とサーベイランスの境界
公表されている推定値は、分母、症例の確定方法、紹介設定、および地理的要因によって異なります。メタ解析による推定では、MASLD関連HCC症例の概ね4分の1から3分の1において肝硬変を伴わない可能性が示されており、一部のコホートではより高い割合が報告されています3,9。この割合はHCC症例の構成を示すものであり、非肝硬変のMASLD患者がHCCを発症する確率を示すものではありません。
組織学的なデータに基づいた最良の結果では、単純性脂肪肝、非線維化MASH、非肝硬変性線維化、および肝硬変にかけて単調な勾配が示されていますが、F0、F1、F2、F3の各ステージごとの堅牢なプール推計発生率はまだ得られていません4。また、現代のコホート研究では、縦断的に上昇したFibrosis-4 index (FIB-4) 値が高リスクな非肝硬変グループを特定することが示されていますが、絶対的な発生率は低いままです1。したがって、根拠のないステージ特異的な発生率を推論するのではなく、利用可能な層別化データを報告します。
高齢、男性、2型糖尿病、肥満、および持続的な生化学的損傷はHCCのリスクを高め、糖尿病は線維化に関連する勾配を増幅させる可能性がある4,5。家族性集積および遺伝的素因がさらなる不均一性を加える12。これらの修飾因子は臨床的に重要であるが、その絶対的な寄与度は、ベースラインの線維化、祖先、地理的要因、競合死亡、およびMASLDの確定診断に依存する。
したがって、ガイドライン間の相違は根本的な部分ではなく、境界線上の判断にあります。肝硬変では半年ごとのサーベイランスが推奨されていますが、米国肝臓学会(AASLD)は非肝硬変のMASLDにおけるルーチン的なサーベイランスを推奨せず、欧州肝臓学会(EASL)はF3において個別的な検討を認めており、さらに以前の米国胃腸学会(AGA)のエキスパートレビューでは、2つの非侵襲的検査が一致して高度線維化を示唆する場合に検討を認めていました2,6,13。これらの見解は、高度線維化における症例ごとの評価を支持するものであり、F0–F2の疾患に対する一律的なスクリーニングを推奨するものではありません。
エビデンスの階層と整理フレームワーク
HCC発症前のエビデンスには「ヒト縦断的」、診断時または診断後の血液や組織の測定値には「ヒト横断的」、in vivoのメカニズムモデルには「動物」、単離細胞やオルガノイドには「in vitro」という用語を使用します。ヒトにおける相関関係が直ちに因果関係となるわけではなく、また実験的に因果関係が示された経路が直ちに臨床的に有用なバイオマーカーや創薬ターゲットとなるわけではありません。
このフレームワークでは、4つの問いを切り分けて検討します。第一に、ある経路が発がんを誘発し得るか。第二に、その経路が線維化や日常的な臨床変数を超えて将来のリスクを修飾するか。第三に、ある検査が将来のHCCを予測できるか、あるいは既に存在する早期腫瘍を検出できるか。第四に、ある介入策がMASHの組織学的所見を改善し、観察されたHCCの発症率を低下させるか、あるいはランダム化比較試験において直接的にHCCを予防できるか。これらの問いを分離して考えることで、以前のバージョンに見られた過剰解釈を減らすことができます。これらのメカニズム経路、リスク指標、および臨床応用を統合し、エビデンスレベルで格付けしたフレームワークを図1にまとめます。
脂質の過剰蓄積と代謝性損傷
肝細胞損傷後の小胞体ストレス
栄養供給が高い状態が続くと、肝細胞には遊離脂肪酸、コレステロール、セラミド、ジアシルグリセロール、および脂質過酸化物が蓄積します。飽和脂肪酸や反応性脂質種は、小胞体ストレス応答の構成要素であるPERK、IRE1、およびATF6を活性化します。持続的なシグナリングは、プロテオスタシス、カルシウム制御、およびミトコンドリア機能を乱し、炎症、アポトーシス、またはストレス耐性生存プログラムを促進します。この経路は主に細胞および動物モデルによって支持されており、ERストレスマーカーをヒトのMASLD-HCCに直接結びつける縦断的な根拠は限られています7,14。
ERストレスは炎症性転写を活性化し、酸化ストレスを増大させ、肝細胞の消失と置換のサイクルを激化させる可能性があります。サイトカイン、脂質メディエーター、およびインスリン関連増殖シグナルが豊富な肝臓において、繰り返される再生は、変異クローンの選択機会となる可能性があります。ヒトを対象とした研究では、因果的な時間的証明よりも、主に適合する組織学的特徴が示されています。
酸化的なDNA損傷とゲノム不安定性
ミトコンドリアの脂肪酸酸化は、当初は適応的な反応である。しかし、基質過剰が持続すると、電子漏出と活性酸素種の産生が増加する可能性がある。脂質過酸化物とともに、酸化ストレスはDNA、タンパク質、および膜に損傷を与え、変異誘発とゲノム不安定性を促進し得る。実験モデルはこの連鎖を支持しているが、ヒトでのデータは主に相関的なものであり、独立した原因ではなく疾患の重症度を反映している可能性がある14,15。
損傷した肝細胞は、クッパー細胞や星細胞を活性化し、免疫細胞群を動員するダメージ関連分子パターン(DAMPs)も放出します。その結果生じるループは、サイトカインと酸化ストレスを増加させると同時に、代償性増殖を促進します。これは、肝硬変に至る前の発がんへの生物学的に妥当な経路を示していますが、線維化に依存しないヒトにおけるリスクが、サーベイランスを正当化するほど十分に大きいことを立証するものではありません。
インフラマソームと慢性低グレード炎症
リポ毒性による損傷、ミトコンドリア損傷、および腸管由来産物は、NOD様受容体ファミリー pyrin ドメイン含有3 (NLRP3) インフラマソームシグナル伝達経路を含む自然免疫経路を活性化します。Caspase-1の活性化とinterleukin-1βの放出は、肝細胞損傷、炎症細胞の動員、および組織リモデリングを増強させる可能性があります。これらの下流イベントは実験的根拠によって十分に裏付けられていますが、ヒトのMASLD-HCC研究の多くは横断的研究にとどまっています16,17
初期の炎症は損傷した細胞を除去する可能性がありますが、持続的な炎症は肝臓にサイトカイン、ケモカイン、活性酸素種、成長因子、およびマトリックス再構成シグナルを蓄積させます。このような条件下では、酸化ストレスに耐えアポトーシスに抵抗するクローンが選択的優位性を獲得することがあります。
肝星細胞によるリポ毒性シグナル伝達
リポ毒性を呈した肝細胞は、可溶性メディエーター、細胞外小胞、脂質代謝物、および危険信号を介して肝星細胞と相互作用します。星細胞は細胞外マトリックスを沈着させ、剛性、類洞構造、ならびに酸素および栄養素の勾配を変化させます。この経路は代謝性傷害を線維化に直接的に結びつけるものであり、なぜ線維化が累積的な発がんストレスの統合的なマーカーであり続けるのかを説明しています8。
この交換は、高度な線維化が認められる前に始まります。初期のマトリックス再構成が、損傷した肝細胞の生存部位をすでに変化させている可能性があるため、線維化プロセスと非線維性の代謝性損傷は、相互に排他的なプロセスではなく、重複して起こるプロセスであると考えられます。
インスリン抵抗性と成長因子入力
IGFシグナリングを伴う高インスリン血症
インスリン抵抗性と2型糖尿病は、MASLD-HCCの一貫したヒトのリスク修飾因子である18。代償的な高インスリン血症は、インスリン様成長因子(IGF)の生物学的活性を高めてインスリン受容体またはIGF受容体と結合し、生存、増殖、血管新生、およびアポトーシス耐性を支持するホスホイノシチド3-キナーゼ-プロテインキナーゼB(PI3K-AKT)およびRat sarcoma-extracellular signal-regulated kinase(RAS-ERK)プログラムを活性化させることができる。この疫学的な関連性はヒトにおいて認められるが、具体的な下流の因果連鎖は、主に腫瘍組織および実験モデルに基づいている19.
肝臓におけるインスリン抵抗性は選択的です。すなわち、インスリンが糖新生を抑制できなくなる一方で、脂肪生成および有糸分裂促進反応は持続することがあります。その結果、肝臓は脂肪蓄積と増殖シグナルの両方に同時にさらされ続ける可能性があります。高インスリン血症は、全身的な代謝機能不全の指標であると同時に、がんを誘発し得る要因として捉えるべきであり、単独で検証されたHCCバイオマーカーとして扱うべきではありません。
IRS-1, PI3K, AKT, および mTOR の入力
インスリン受容体基質の異常なリン酸化は、PI3K、AKT、および ERK を介した有糸分裂促進シグナルを維持しながら、代謝的なインスリン作用を弱める可能性があります。これらの経路は、グルコース利用、脂質合成、生存、および増殖を調節しています20,21。ヒトの腫瘍では一般にこれらの経路の活性化が見られますが、非肝硬変の MASLD において、この活性化が独立して HCC を予測するという根拠は依然として限られています。
mTORは、成長因子の入力、アミノ酸の供給、および細胞のエネルギー状態を統合します。過剰なmTORC1活性は、タンパク質合成、脂質合成、および細胞生存を増加させます。リソームに局在するIRTKS凝縮体は、実験的にmTORC1の活性化、MASLD、およびHCCに関連していることが示されており、この経路内に栄養感知機能が存在することを示唆していますが、治療への応用は依然として前臨床段階にあります2。
グルコース関連の代謝リワイヤリングにおけるAKR1B1
高グルコース、脂質過剰、およびインスリン抵抗性は、増殖とレドックスバランスを維持する糖分解および脂質合成プログラムを促進します。ヒト試料、細胞系、およびマウスモデルを用いた解析により、MASLD関連HCCにおける高血糖誘発性の代謝リプログラミングへのAKR1B1の関与が明らかになっています23。これらの多角的なエビデンスからAKR1B1は有望な標的であると考えられますが、臨床的な化学予防データは得られていません。
2型糖尿病はHCCのリスクを高めるため、このパスウェイは臨床的に重要ですが、この酵素を検証済みの予測因子として扱うべきではありません。実用化には、薬理学的特異性、安全性データ、およびパスウェイの抑制が癌の発症率を変化させるという前向きなエビデンスが必要です。
糖尿病性肝損傷におけるAGE-RAGEシグナリング
高血糖は、タンパク質や脂質の非酵素的な糖化を促進します。最終糖化産物およびその受容体(AGE-RAGE)は、NF-κBに関連する炎症および酸化シグナリングを活性化させることがあります。この経路はメカニズム的に妥当ですが、MASLD-HCCに特化したヒトでのエビデンスは乏しく、したがって検証済みの治療標的ではなく、候補ドライバーとして分類されるべきです。
高血糖状態の肝臓では、インスリンおよびIGFシグナリングが、酸化ストレス、炎症、および代謝リワイヤリングと収束します。この収束は、線維化を考慮した上で糖尿病がHCCのリスクを変動させる理由の一部を説明すると同時に、単一経路のバイオマーカーでは不十分である可能性が高いことを示しています。
腸管由来の門脈信号
肝免疫活性化に伴うバリアリーク
肝臓は門脈血を絶えずサンプリングしている。MASLDにおいては、バリア機能の欠損により、細菌産物や微生物代謝物がクッパー細胞、星細胞、内皮細胞、および肝細胞に到達する可能性がある。ヒトのマイクロバイオームおよび代謝物研究では関連性が示されている一方、動物を用いた移入試験や摂動研究ではより強い因果関係が示唆されている。なお、薬剤、食事、地理的要因、およびシーケンシング手法が主要な交絡因子として依然として存在する。16,17.
バリア機能不全は、タイトジャンクションの破壊、粘液の変化、食事性ストレス、胆汁酸の不均衡、およびディスバイオーシスに続いて起こる可能性があります。微生物由来産物が脂質障害を受けた肝臓に到達すると、自然免疫の活性化を維持し、MASH、線維化、および腫瘍許容性のリモデリングを促進することがあります。
TLR4によるエンドトキシン感知
グラム陰性菌の細胞膜成分であるリポ多糖(LPS)は、クッパー細胞やその他の肝細胞上のToll様受容体4(TLR4)を活性化します。持続的なLPS-TLR4シグナル伝達は、サイトカインやケモカインを誘導し、炎症細胞を動員し、肝細胞を損傷させ、星細胞を活性化させます。この下流の経路は実験系で確立されていますが、ヒトにおける血中LPS測定値は変動します16
持続的なLPS-TLR4シグナル伝達は、炎症、生存シグナル、および再生性増殖を維持することにより、HCCを促進している可能性があります。この経路は肝硬変が起こる前にも機能しうるため、非肝硬変性HCCのメカニズムと整合しますが、ランダム化比較試験においてHCCの予防効果を示した微生物叢標的介入はまだありません。
胆汁酸シグナリングにおけるFXRとTGR5
腸内細菌は一次胆汁酸を二次胆汁酸に変換し、ディスバイオーシス(菌叢崩壊)によってファルネソイドX受容体(FXR)およびTakeda Gタンパク質共役受容体5(TGR5)を介したシグナリングが変化することがあります。これらの受容体は、脂質およびグルコース代謝、炎症、および免疫応答を調節しています。ヒトを対象とした研究では胆汁酸プロファイルの変化が示されていますが、発がんに対するメカニズム上の影響については、主に動物モデルおよび細胞モデルによって裏付けられています17。
二次胆汁酸は、細胞老化、DNA損傷応答、および炎症に影響を及ぼす可能性があります。胆汁酸バランスの回復は生物学的に魅力的なアプローチですが、MASLDにおけるHCC予防のための胆汁酸マーカーや受容体標的療法の臨床的根拠はまだ得られていません。
微生物による食物繊維代謝物と免疫バランス
腸内細菌は、食物繊維を酢酸、プロピオン酸、および酪酸に変換します。これらの短鎖脂肪酸は、上皮バリアの完全性を維持し、免疫状態を調節します。MASLDにおいて、これらの物質の量や分布の変化が報告されていますが、その方向性やヒトのHCCに対する因果関係は依然として不明です17。
食事、プレバイオティクス、プロバイオティクス、およびその他の微生物叢標的アプローチについて、バリア機能、エンドトキシン曝露、および炎症への影響を検証できる可能性があります。これらは肝細胞癌(HCC)予防に関しては依然として研究段階であり、確立された予防療法として提示すべきではありません。
脂肪肝における免疫リモデリング
損傷から抑制に至るクッパー細胞
クッパー細胞は、肝細胞の損傷、微生物産物、脂質代謝物、およびサイトカインを検知します。初期のMASLDは炎症プログラムを誘導することがありますが、疾患の進行に伴いマクロファージが動員され、不均一な抑制状態または腫瘍促進状態へと導かれます。ヒト組織においてもこの不均一性は認められますが、系統特異的な因果関係については、主に実験モデルにおいて定義されています24。
炎症性マクロファージは酸化ストレスと再生圧を加えますが、その後の抑制状態は抗腫瘍T細胞を抑制することがあります。したがって、マクロファージの可塑性は代謝損傷と免疫逃避をつなぐ信頼性の高い架け橋となりますが、マクロファージを広範囲に標的とすると、宿主の防御能や修復能を損なう可能性もあります。
脂質が豊富な肝臓におけるMAIT細胞の減少
粘膜関連不変T(MAIT)細胞は、肝臓における微生物防御および腫瘍監視に寄与している。トランスレーショナル研究により、多価不飽和脂肪酸が駆動する脂質過酸化が、MAIT細胞の代謝的疲弊およびフェロトーシスに関連していることが、ヒト検体およびメカニズム解析実験によって支持されている15。MAIT細胞を維持することがヒトのHCCを予防するかどうかは依然として不明である。
この経路は、脂質組成を免疫不全に結びつけるものであり、進行した線維化が起こる前の腫瘍許容性に対する検証可能な説明を提供します。これは、臨床的に即時導入可能な介入法というよりも、免疫予防ターゲットの候補であり続けます。
Tim-3に関連する樹状細胞のフェロトーシス
樹状細胞は腫瘍抗原を提示し、細胞傷害性T細胞応答を誘導します。ヒトのHCC組織、細胞系、および脂肪肝炎関連マウスモデルにより、T細胞免疫グロブリンおよびムチンドメイン含有-3(Tim-3)が、樹状細胞のフェロトーシス、抗原提示の減少、およびCD8+ T細胞免疫の減弱に関連していることが示されています25。したがって、Tim-3遮断は前臨床的に支持されていますが、確立された予防法ではありません。
脂肪肝には特有の免疫不全があるため、この経路は免疫療法の反応にも影響を及ぼす可能性があります。実用化には、樹状細胞の生存能を回復させることが、肝炎症を悪化させることなく臨床転帰を改善するという根拠が必要となります。
制御性T細胞とCD8+ T細胞の抑制
制御性T細胞は免疫寛容を維持しますが、抗腫瘍免疫を抑制する場合もあります。ヒト組織および実験的研究により、MASHおよびMASLD関連のHCCの進展が、サイトカイン介在性および接触依存性メカニズムを通じてCD8+細胞傷害性T細胞を抑制し得ることが示唆されています26。これらの証拠は生物学的な妥当性を支持するものであり、検証済みの血中リスクマーカーを示すものではありません。
治療におけるバランスの維持は困難です。無差別な枯渇は肝損傷を悪化させる可能性があり、一方で過剰な抑制は腫瘍監視能を弱める可能性があります。いかなる介入においても、バイオマーカーに基づいた患者の選別が必要となるでしょう。
抑制性骨髄系細胞と免疫療法の反応
骨髄由来抑制細胞(MDSC)は、T細胞の活性化を抑制し、活性酸素種を生成し、アミノ酸代謝を変化させ、腫瘍の進展を促進する。これらの細胞は脂肪蓄積し炎症を起こした肝臓に集積し、マクロファージ、制御性T細胞、および腫瘍細胞と相互作用する。MASLDに関連するHCCに関するエビデンスは、主に組織学的および実験的なものである27。
抑制的な骨髄系ニッチが、免疫療法の反応に不均一性をもたらしている可能性があります。そのリクルートや機能を阻害することは実験的に魅力的ですが、肝炎症を悪化させるリスクがあり、また予防試験も行われていないため、治療への適用準備レベルは低いままです。候補となるメカニズム、裏付けとなる証拠、ヒトでの検証範囲、および治療への適用準備レベルを表1にまとめています。
| 候補メカニズム | 一次根拠 | ヒトによる検証 | 解釈 | 治療への適用可能性 |
| 脂質毒性、小胞体ストレス、酸化的DNA損傷 | 細胞および動物モデル、ヒト組織シグネチャー | 横断的研究であり、縦断的な検証は限定的である | 線維化生成と重複する可能性のあるドライバー | 前臨床 |
| インスリン/IGF-PI3K-AKT-mTORシグナル伝達 | ヒト代謝疫学ならびに腫瘍および実験生物学 | 糖尿病はリスク修飾因子として検証されているが、パスウェイ活性は単独の予測因子ではない | リスク修飾因子および妥当なドライバー | 心代謝疾患の治療は確立しているが、肝細胞癌(HCC)の予防は未証明である |
| AKR1B1と高血糖によるリワイアリング | ヒト試料、細胞系、およびマウスモデル | 初期のトランスレーショナルなエビデンス | 糖尿病に関連する蓋然性の高いドライバー | 前臨床 |
| 腸管バリア不全とLPS-TLR4 | ヒトマイクロバイオームと代謝物の関連性;動物摂動研究 | 食事、薬剤、地理的要因、および手法による混同 | 妥当な門脈炎症性入力 | 検証済みの肝細胞癌(HCC)予防介入策はない |
| 胆汁酸、FXR/TGR5、および微生物代謝物 | ヒトプロファイリングおよび動物・細胞モデル | 連想的および不均一な | 候補修飾因子;因果関係は不明 | 研究用の |
| マクロファージのリモデリング | ヒト組織および動物モデル | 表現型の不均一性は確認されたが、予測価値は不明である | 炎症性および抑制性の役割は段階によって異なる | 前臨床;安全性懸念 |
| MAIT細胞および樹状細胞のフェロトーシス | メカニズム解析のための細胞・マウス研究を伴うヒト検体 | トランスレーショナルではあるが、前向きではない | 脂質ストレスと免疫逃避との関連性を解明 | 前臨床 |
| 制御性T細胞および抑制性骨髄細胞 | ヒト組織および実験モデル | 検証済みの循環決定閾値なし | 腫瘍許容性免疫リモデリング | 前臨床;コンテキスト依存性毒性 |
表1:候補メカニズム、エビデンスレベル、ヒトでの検証、および治療への適用準備状況。略語:AKR1B1, aldo-keto reductase family 1 member B1;AKT, protein kinase B;ER, 小胞体;FXR, farnesoid X receptor;HCC, 肝細胞癌;IGF, インスリン様成長因子;LPS, リポ多糖;MAIT, 粘膜関連不変T細胞;mTOR, mechanistic target of rapamycin;PI3K, phosphoinositide 3-kinase;TGR5, Takeda G protein-coupled receptor 5;TLR4, Toll-like receptor 4。
リスク予測、早期発見、および予防
確立された臨床的および線維化中心のリスク指標
リスク評価は、線維化ステージおよび日常的に利用可能な臨床因子から開始すべきである。FIB-4は安価であり、線維化リスクのスクリーニングに広く用いられている。また、高値が持続する場合は、将来的なHCC発生率が高い集団を特定することも可能である1。enhanced liver fibrosis (ELF) 試験、振動制御一過性エラストグラフィ、および磁気共鳴エラストグラフィは、高度線維化の評価を精緻化するが、これらは主に腫瘍特異的な経路ではなく、累積的な肝損傷を測定するものである2。
年齢、性別、2型糖尿病、肥満、肝酵素、血小板数、および家族歴を線維化に重ねて評価することが可能です。age-male-ALBI-platelets(aMAP)スコアは、慢性肝疾患全般にわたって広範なHCCリスク検証がなされていますが、非ウイルス性疾患の患者の包含数は比較的少数でした28。年齢、性別、糖尿病、肥満、アラニンアミノトランスフェラーゼ、およびγ-グルタミルトランスフェラーゼを用いた韓国の非肝硬変NAFLDモデルでは、良好な内部および外部性能が示されましたが、地理的な適用可能性および費用対効果の高いサーベイランスの閾値については、さらなる検証が必要です29。
将来的なリスクに対する遺伝学的およびマルチオミクス的アプローチ
patatin-like phospholipase domain-containing 3 (PNPLA3)、transmembrane 6 superfamily member 2 (TM6SF2)、glucokinase regulator (GCKR)、およびmembrane-bound O-acyltransferase domain-containing 7 (MBOAT7) の変異は、肝脂肪量または疾患リスクを増加させる一方、HSD17B13 の変異は保護的に働く可能性がある。これらの遺伝子座を組み合わせたポリジェニックスコアは、重度の線維化を伴わない患者を含む脂肪肝コホートにおいて HCC と関連していたが、感度は限定的であり、祖先集団別のキャリブレーションが引き続き必要である30。遺伝学的なアプローチは生涯にわたる感受性を精緻化できる可能性があるが、既存の腫瘍を検出することはできない。
プロテオミクス、トランスクリプトミクス、メタボロミクス、リピドミクス、およびマイクロバイオームのシグネチャーは、現在活発に研究されている領域である。予後予測のための肝分泌物(セクレトーム)パネルは、進行した線維化における長期的なリスク層別化を実証しているが、病因の不均一性とMASLD特異的な検証が不十分であるため、即時の導入には制約がある31。成長分化因子15、アンジオポエチン様タンパク質8、アポリポタンパク質比、胆汁酸プロファイル、および微生物シグネチャーについては、線維化や臨床変数に対する付加的な価値が確立されていないため、探索的な結果として提示されるべきである32,3,34。
HCCの早期検出は異なる課題である
将来的なリスクバイオマーカーは、数年かけて誰がHCCを発症するかを推定するものであるが、早期検出テストは、既存の(通常は無症状の)腫瘍を探索するものである。すでにサーベイランス基準を満たしている患者においては、超音波検査とα-fetoproteinの組み合わせが引き続き標準的なアプローチである6。肥満は超音波による可視化能を低下させる可能性があり、可視化が不十分な場合には代替の画像診断が必要となる場合がある。
GALADは、性別、年齢、 αα-フェトプロテイン α-フェトプロテイン-L3、およびdes-γ-カルボキシプロトロンビンであり、NASHコホートにおいて早期検出能が実証されている35GALAD、HCC早期検出スクリーニングアルゴリズム、および血中遊離DNAパネルは、現在検証段階にある早期検出ツールです。これらを長期的なリスクスコアと混同したり、ベースラインの発生率が低すぎる集団においてサーベイランスを正当化するために使用したりすべきではありません。
層別モデルのバリデーション要件
有用なモデルは、性別、年齢、糖尿病、肥満、祖先、および地理的要因にわたってキャリブレーションと識別能を示す必要があります。また、線維化以上の付加価値を提供し、サーベイランスの利益に結びついた決定閾値を定義し、前向き外部バリデーションを受ける必要があります。ケースコントロールサンプルで開発されたモデルはスペクトラムバイアスの影響を受けやすく、一方でマイクロバイオームやマルチオミクスのシグナルには、標準化された前処理およびアッセイプラットフォームが必要です。
したがって、当面の臨床的な機会は、保存的な階層化にある。すなわち、まずは線維化および確立された臨床変数を用い、実験的マーカーは研究用に留め、あらゆる段階において将来のリスクスコアと早期検出アッセイを区別することである。主要なリスクマーカーとモデル、その意図された用途、検証状況、および主な限界を表2にまとめる。
| マーカーまたはモデル | 意図される用途 | バリデーション状況 | 主な制限事項 |
| 組織学的線維化ステージ | 将来のHCC発症リスク | 最適に検証された基盤 | 生検が必要;サンプリングのばらつき |
| FIB-4および縦断的FIB-4 | 線維症のトリアージおよび将来的なリスク濃縮 | 線維化において広く検証済みであり、HCCリスク勾配が報告されている | 年齢依存性、低い陽性的中率 |
| ELF、VCTE、MRE | 進行した線維化の評価と将来的なリスクの濃縮 | 線維化ステージおよび転帰の評価について検証済み | 腫瘍特異的ではなく、アクセスおよびカットオフ値は異なる |
| 年齢、性別、2型糖尿病、肥満、肝機能検査 | 臨床的な将来リスク修飾因子 | 一貫したコホート根拠 | 絶対的リスクは依然として線維化に依存している |
| aMAP | 将来的なHCC発症リスク | 大規模多疾患原因検証 | 限定的なMASLD特異的表現 |
| 非肝硬変性NAFLD-HCC臨床モデル | 将来のHCC発症リスク | 韓国における全国規模の開発および病院での検証 | 国際的な前向き検証が必要である |
| PNPLA3/TM6SF2/GCKR/MBOAT7/HSD17B13 ポリジェニックリスクスコア(PRS) | 遺伝性将来感受性 | 後ろ向きコホート | 祖先系統のキャリブレーションと限定的な感度 |
| PLSecおよびその他のプロテオミクス/マルチオミクスパネル | 将来のHCC発症リスク | 早期コホート検証 | アッセイの標準化、MASLD特有のデータの不足 |
| GDF15、ANGPTL8、ApoB/A1、脂質/胆汁酸/マイクロバイオームプロファイル | 探索的な将来リスク濃縮解析 | 大部分が横断的研究または小規模コホートである | 増分価値および閾値が未証明 |
| 超音波検査およびAFP | 早期HCC検出 | 監視適格患者におけるガイドライン標準 | 肥満における視認性の低下 |
| GALADおよびその他の血液パネル | 早期HCC検出 | 有望なケースコントロール研究およびコホート研究のデータ | 検証済みのサーベイランス戦略に代わるものではない |
表2:目的、検証状況、および限界別のリスクマーカーとモデル。 略語:AFP, alpha-fetoprotein; ANGPTL8, angiopoietin-like protein 8; ApoB/A1, アポリポタンパク質B/アポリポタンパク質A1比; aMAP, age-male-ALBI-platelets; ELF, enhanced liver fibrosis; FIB-4, Fibrosis-4 index; GALAD, gender, age, AFP-L3, AFP, and des-gamma-carboxy prothrombin; GDF15, growth differentiation factor 15; HCC, 肝細胞癌; MASLD, 代謝機能障害関連脂肪性肝疾患; MRE, 磁気共鳴エラストグラフィ; NAFLD, 非アルコール性脂肪性肝疾患; PLSec, prognostic liver secretome signature; PRS, ポリジェニックリスクスコア; T2D, 2型糖尿病; VCTE, 振動制御一過性エラストグラフィ; GCKR, glucokinase regulator; HSD17B13, hydroxysteroid 17-beta dehydrogenase 13; MBOAT7, membrane-bound O-acyltransferase domain-containing 7; PNPLA3, patatin-like phospholipase domain-containing 3; TM6SF2, transmembrane 6 superfamily member 2。
がんリスクが高いMASLDにおける予防
ライフスタイルおよび体重減少
食事の質の改善、身体活動、持続的な体重減少、節酒、ならびに糖尿病、脂質異常症、高血圧の最適な管理が、引き続きMASLD治療の第一選択となる2。これらの介入により、体重、インスリン感受性、脂肪肝、および心代謝アウトカムが改善し、線維化の進行を遅らせる可能性がある。HCC予防に関する直接的なランダム化比較試験のエビデンスは得られていない。
代謝改善手術(bariatric surgery)は、大幅な体重減少とMASHの改善をもたらす可能性があります。線維化を伴うMASH患者の観察コホートにおいて、手術は主要な肝疾患有害事象の減少と関連していましたが、HCCの発症例は稀であり、癌の予防効果を複合アウトカムの他の構成要素から切り離して評価することはできません36。
MASH標的療法およびインクレチンベース療法
MASHは、特にF2–F3の線維化を伴う場合に、臨床的に介入可能なMASLDの炎症段階となります。第3相ランダム化試験により、甲状腺ホルモン受容体-β作動薬であるresmetiromと、グルカゴン様ペプチド-1受容体作動薬であるsemaglutideが、F2–F3線維化を伴う非肝硬変MASHにおいて、事前に規定された組織学的エンドポイントを改善することが示されました37,38。これらの結果は、適応となる患者に対する疾患修飾療法の妥当性を支持するものですが、いずれの試験においてもHCCの予防効果は実証されませんでした。
第2相ランダム化比較試験において、チルゼパチドはMASHの改善および線維化に関連する副次評価項目を改善させました39。MASLDおよび2型糖尿病患者の大規模なレトロスペクティブコホートでは、ナトリウム・グルコース共輸送体2(SGLT2)阻害薬の使用がHCCの発症率低下と関連していましたが、依然として残存交絡の可能性があります40。したがって、組織学的有効性、代謝的利益、および観察的なHCCとの関連性は、それぞれ異なるレベルのエビデンスとして報告されるべきです。
実験的な化学予防標的
脂質過酸化の抑制、MAIT細胞または樹状細胞機能の維持、AKR1B1の阻害、あるいはmTORC1の調節は、メカニズム研究から導き出された候補アプローチである15,2,23,25。しかし、日常的なHCCの化学予防に適用可能なものはまだない。代謝経路や免疫経路への広範な干渉は、宿主の防御能や肝再生能を損なう可能性があり、予防試験には高リスク群の濃縮と長期的なフォローアップが必要となる。
現在、エビデンスに基づく適応または臨床試験以外で、MASLD関連HCCの予防のみを目的として薬物療法を処方すべきではありません。化学予防の研究では、標的集団、競合リスク、毒性許容度、および癌特異的なエンドポイントを定義する必要があります41。
リスクに基づいたサーベイランス
依然として、サーベイランスの標準的な閾値は肝硬変である。F3段階の疾患については、年齢、性別、糖尿病、肥満、家族歴、非侵襲的検査の一致度、および線維化ステージの過小評価の疑いなどを考慮した個別評価を行う。F0–F2のMASLDについては、メカニズム的なリスク因子が存在する場合であっても、現時点でのエビデンスではルーチンのサーベイランスは推奨されていない2,6。
前向き研究では、階層化モデルによって、年間のHCC発症率およびサーベイランスによる利益が許容閾値を超えるサブグループを特定できるかどうかを検証すべきである。また、キャリブレーション、費用対効果、偽陽性検査による不利益、ならびに地理的および人口統計学的グループ間のパフォーマンスについて報告すべきである。
結論
線維化は、MASLDに関連するHCCリスクの検証済みの基盤であり続けています。非肝硬変腫瘍の存在は、線維化があらゆる症例において必須の最終段階ではないことを示していますが、非選択的な非肝硬変MASLDにおける絶対的な発症率の低さは、一律のサーベイランス推奨におけるメカニズム的な妥当性を制限しています。
脂質毒性および酸化損傷、インスリンおよびIGFシグナル伝達、腸管由来の炎症、および免疫再構築が寄与していると考えられ、それぞれ証拠のレベルは異なります。ヒトにおける縦断的な証拠が最も強いのは線維化および臨床的な代謝修飾因子であり、多くの分子経路は組織研究、動物モデル、またはin vitro実験によって支持されています。将来的なリスクのバイオマーカーは、早期腫瘍検出のための検査とは明確に区別される必要があります。
現在の実務においては、線維化を中心とした階層的な評価と、エビデンスに基づいたMASH治療を行うべきであり、根拠のないHCC予防の主張は避けるべきである。優先事項は、多変数リスクモデルの前向き検証、標準化されたマルチオミクスアッセイ、および明確に濃縮された集団におけるがん特異的なエンドポイントを用いた予防試験である。
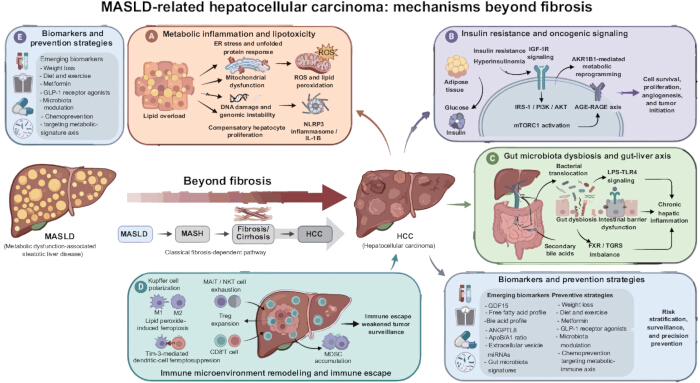
図1: 線維化を超えたMASLD関連HCCのエビデンスに基づいたフレームワーク。中央の経路は、代謝機能障害関連脂肪性肝疾患(MASLD)から、代謝機能障害関連脂肪性肝炎(MASH)、線維化/肝硬変、そして肝細胞癌(HCC)への進行を示しているが、肝硬変を伴わずにHCCが発生する可能性があることも認識されている。(A)代謝性炎症およびリポ毒性には、小胞体(ER)ストレス、活性酸素種(ROS)、DNA損傷、およびNLRP3インフラマソームシグナリングが含まれる。(B)インスリン抵抗性と腫瘍形成シグナルには、インスリン様成長因子-1受容体(IGF-1R)、インスリン受容体基質-1(IRS-1)、ホスホイノシチド3-キナーゼ(PI3K)、プロテインキナーゼB(AKT)、メカニスティック標的ラパマイシン複合体1(mTORC1)、アルドケト還元酵素ファミリー1メンバーB1(AKR1B1)、糖化最終産物-糖化最終産物受容体(AGE-RAGE)、および代謝リプログラミングが含まれる。(C)腸内細菌叢の乱れ(ディスバイオーシス)および腸肝軸には、リポ多糖(LPS)-Toll様受容体4(TLR4)、ファルネソイドX受容体(FXR)、およびTakeda Gタンパク質共役受容体5(TGR5)シグナリングが含まれる。(D)免疫再構築には、クッパー細胞の状態、粘膜関連不変T(MAIT)細胞およびナチュラルキラーT(NKT)細胞、制御性T(Treg)細胞、CD8+ T細胞、樹状細胞のフェロトーシス、および骨髄由来抑制細胞(MDSCs)が含まれる。(E)臨床応用では、将来的なリスク指標、早期検出テスト、および疾患修飾介入が区別される。現在の代謝治療において直接的なHCC予防効果は証明されていない。略語:AGE, advanced glycation end products; AKR1B1, aldo-keto reductase family 1 member B1; AKT, protein kinase B; AFP, alpha-fetoprotein; CD8+, cluster of differentiation 8-positive; ELF, enhanced liver fibrosis; ER, endoplasmic reticulum; FIB-4, Fibrosis-4 index; FXR, farnesoid X receptor; GALAD, gender, age, AFP-L3, AFP, and des-gamma-carboxy prothrombin; HCC, hepatocellular carcinoma; IGF-1R, insulin-like growth factor 1 receptor; IRS-1, insulin receptor substrate 1; LPS, lipopolysaccharide; MAIT, mucosal-associated invariant T; MASLD, metabolic dysfunction-associated steatotic liver disease; MASH, metabolic dysfunction-associated steatohepatitis; MDSCs, myeloid-derived suppressor cells; MRE, magnetic resonance elastography; mTORC1, mechanistic target of rapamycin complex 1; NKT, natural killer T; NLRP3, NOD-like receptor family pyrin domain-containing 3; PI3K, phosphoinositide 3-kinase; PRS, polygenic risk score; RAGE, receptor for advanced glycation end products; ROS, reactive oxygen species; TGR5, Takeda G protein-coupled receptor 5; TLR4, Toll-like receptor 4; Treg, regulatory T cell; VCTE, vibration-controlled transient elastography. こちらをクリックして、この図の拡大版を表示してください。
開示事項
著者らは利益相反がないことを宣言します。改訂にあたり、著者らは図1の作成を支援するためにFigurelabs (https://chat.figurelabs.ai/) を使用しました。著者らは科学的主張および参考文献を独立して検証し、最終的な内容について全責任を負います。
謝辞
本研究に対する資金援助は受けていません。
参考文献
- Rinella ME, et al. A multisociety Delphi consensus statement on new fatty liver disease nomenclature. Hepatology. 2023;78(6):1966-1986.
- European Association for the Study of the Liver (EASL), European Association for the Study of Diabetes (EASD), European Association for the Study of Obesity (EASO). EASL-EASD-EASO Clinical Practice Guidelines on the management of metabolic dysfunction-associated steatotic liver disease. J Hepatol. 2024;81(3):492-542.
- Huang DQ, El-Serag HB, Loomba R. Global epidemiology of NAFLD-related hepatocellular carcinoma: trends, predictions, risk factors and prevention. Nat Rev Gastroenterol Hepatol. 2021;18(4):223-238.
- Simon TG, et al. Cancer risk in patients with biopsy-confirmed nonalcoholic fatty liver disease: a population-based cohort study. Hepatology. 2021;74(5):2410-2423.
- Kanwal F, et al. Risk of hepatocellular cancer in patients with non-alcoholic fatty liver disease. Gastroenterology. 2018;155(6):1828-1837.e2.
- Singal AG, et al. AASLD Practice Guidance on prevention, diagnosis, and treatment of hepatocellular carcinoma. Hepatology. 2023;78(6):1922-1965.
- Li D, Zhang X. From mechanisms to management: early detection and improved treatment of MASLD and its related hepatocellular carcinoma. Hepatol Commun. 2025;9(12):e0846.
- Lekakis V, Papatheodoridis GV. Natural history of metabolic dysfunction-associated steatotic liver disease. Eur J Intern Med. 2024;122:3-10.
- Orci LA, et al. Incidence of hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: a systematic review, meta-analysis, and meta-regression. Clin Gastroenterol Hepatol. 2022;20(2):283-292.e10.
- Behari J, et al. Incidence of hepatocellular carcinoma in nonalcoholic fatty liver disease without cirrhosis or advanced liver fibrosis. Hepatol Commun. 2023;7(7):e00183.
- Cholankeril G, et al. Longitudinal changes in fibrosis markers and the risk of hepatocellular carcinoma in non-alcoholic fatty liver disease. J Hepatol. 2023;78(3):493-500.
- Ebrahimi F, et al. Familial coaggregation of MASLD with hepatocellular carcinoma and adverse liver outcomes: nationwide multigenerational cohort study. J Hepatol. 2023;79(6):1374-1384.
- Loomba R, et al. AGA Clinical Practice Update on screening and surveillance for hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: expert review. Gastroenterology. 2020;158(6):1822-1830.
- Saha S, et al. Proteomic analysis reveals USP7 as a novel regulator of palmitic acid-induced hepatocellular carcinoma cell death. Cell Death Dis. 2022;13(6):563.
- Deschler S, et al. Polyunsaturated fatty acid-induced metabolic exhaustion and ferroptosis impair the antitumour function of MAIT cells in MASLD. J Hepatol. 2025;83(6):1364-1378.
- Benedé-Ubieto R, Cubero FJ, Nevzorova YA. Breaking the barriers: the role of gut homeostasis in metabolic dysfunction-associated steatotic liver disease. Gut Microbes. 2024;16(1):2331460.
- Che Z, et al. Regulatory role and biomarker potential of gut microbiota metabolites in the progression of metabolic dysfunction-associated steatotic liver disease to hepatocellular carcinoma. Clin Transl Gastroenterol. 2025;16(12):e00914.
- Caturano A, et al. Metabolic dysfunction-associated steatotic liver disease, insulin resistance and hepatocellular carcinoma: a deadly triad. Eur J Clin Invest. 2026;56(1):e70132.
- Bisht S, Sharma U, Gupta S. Role of insulin-like growth factor/receptor signaling in hepatocellular carcinoma. Hepatol Forum. 2026;7(1):59-68.
- Pei J, Wang B, Wang D. Current studies on molecular mechanisms of insulin resistance. J Diabetes Res. 2022;2022:1863429.
- Jørgensen SH, et al. Multi-layered proteomics identifies insulin-induced upregulation of the EphA2 receptor via the ERK pathway which is dependent on low IGF1R level. Sci Rep. 2024;14(1):28856.
- Xie C, et al. Lysosome-localized IRTKS condensates promote mTORC1 activity leading to MASLD and HCC. Cell Rep. 2026;45(2):116893.
- Syamprasad NP, et al. AKR1B1 drives hyperglycemia-induced metabolic reprogramming in MASLD-associated hepatocellular carcinoma. JHEP Rep. 2024;6(2):100974.
- Huang G, Li D. The macrophage opera: from metabolic prolog to oncogenic crescendo in metabolic dysfunction-associated steatotic liver disease. Front Med (Lausanne). 2026;13:1751290.
- Li N, et al. Tim-3 facilitates dendritic cell ferroptosis and impairs antitumor immunity in steatohepatitis-related hepatocellular carcinoma. J Hepatol. 2026;85(2):331-344.
- Wang H, Tsung A, Mishra L, Huang H. Regulatory T cell: a double-edged sword from metabolic-dysfunction-associated steatohepatitis to hepatocellular carcinoma. EBioMedicine. 2024;101:105031.
- Jin J, et al. Immunotherapy resistance in MASLD-related hepatocellular carcinoma: special immune microenvironment and gut microbiota. Int J Biol Sci. 2025;21(13):5666-5690.
- Fan R, et al. aMAP risk score predicts hepatocellular carcinoma development in patients with chronic hepatitis. J Hepatol. 2020;73(6):1368-1378.
- Kim GA, et al. A risk prediction model for hepatocellular carcinoma in non-alcoholic fatty liver disease without cirrhosis. Liver Int. 2024;44(3):738-748.
- Bianco C, et al. Non-invasive stratification of hepatocellular carcinoma risk in non-alcoholic fatty liver using polygenic risk scores. J Hepatol. 2021;74(4):775-782.
- Fujiwara N, et al. A blood-based prognostic liver secretome signature and long-term hepatocellular carcinoma risk in advanced liver fibrosis. Med. 2021;2(7):836-850.e10.
- Myojin Y, Hikita H. Growth differentiation factor 15: from stress response to clinical utility in chronic liver diseases. J Gastroenterol. 2026;61(2):117-130.
- Abdelhameed F, et al. Circulating angiopoietin-like protein 8 and steatotic liver disease related to metabolic dysfunction: an updated systematic review and meta-analysis. Front Endocrinol (Lausanne). 2025;16:1574842.
- Park KJ. Associations between apolipoprotein B/A1 ratio, lipoprotein(a), and the risk of metabolic-associated fatty liver diseases in a Korean population. Lab Med. 2023;54(6):633-637.
- Best J, et al. GALAD score detects early hepatocellular carcinoma in an international cohort of patients with nonalcoholic steatohepatitis. Clin Gastroenterol Hepatol. 2020;18(3):728-735.e4.
- Aminian A, et al. Association of bariatric surgery with major adverse liver and cardiovascular outcomes in patients with biopsy-proven nonalcoholic steatohepatitis. JAMA. 2021;326(20):2031-2042.
- Harrison SA, et al. A phase 3, randomized, controlled trial of resmetirom in NASH with liver fibrosis. N Engl J Med. 2024;390(6):497-509.
- Sanyal AJ, et al. Phase 3 trial of semaglutide in metabolic dysfunction-associated steatohepatitis. N Engl J Med. 2025;392(21):2089-2099.
- Loomba R, et al. Tirzepatide for metabolic dysfunction-associated steatohepatitis with liver fibrosis. N Engl J Med. 2024;391(4):299-310.
- Soong RS, et al. SGLT2 inhibitors and the risk of hepatocellular carcinoma in patients with MASLD and type 2 diabetes. Diabetes Metab. 2025;51(6):101698.
- Schwenk S, Kaplan DE. Chemoprevention of hepatocellular carcinoma. Hepatol Commun. 2025;9(11):e0836.