本レビューでは、糖尿病に関連する腸管ニューロパチーについて、代謝ストレス、レドックス不均衡、免疫およびグリアのリモデリング、栄養因子の不足、そして神経筋肉協調の乱れを胃腸機能不全へと結びつける、セグメント特異的かつ多細胞性の傷害として検討します。
この記事について
サマリー
要約
糖尿病にはしばしば胃腸症状が伴いますが、これらの症状は外因性自律神経ニューロパチーだけでは十分に説明できず、単一の腸管病変と同一視すべきではありません。ヒトの生検および運動能研究は、実験モデルによって補完されており、腸管神経系(ENS)とその神経筋ニッチが、部位および細胞特異的な方法で損傷を受けることを示しています。ヒトにおけるエビデンスでは、カハール介在細胞(ICC)およびマクロファージにおける胃の変化、ならびに酸化ストレスに関連した結腸の腸管ニューロン脱落が支持されており、神経叢レベルでの解析および修復メカニズムは主に動物モデルまたはin vitro研究から導出されています。繰り返し関与が指摘されている経路には、レドックス不均衡、免疫リモデリング、グリア細胞ライン由来神経栄養因子(GDNF)-ホスホイノシチド3-キナーゼ(PI3K)/Aktシグナリングの障害、腸管グリアストレス、および微生物叢-代謝物シグナリングが含まれます。筋層間神経叢の損傷は運動異常に最も直接的に関連し、一方で粘膜下神経叢の損傷は分泌、バリア機能、および局所的な神経免疫制御を変化させる可能性があります。現在の治療は依然として対症療法にとどまっています。ヘムオキシゲナーゼ-1、インターロイキン-10、神経栄養学的救済、ニコチンアミドリボシド、5-ヒドロキシトリプトファン4受容体作動薬、微生物叢由来の酪酸、および細胞外小胞は、確立された疾患修飾療法ではなく、研究段階の治療法です。細胞レベルの損傷を症状や治療反応に結びつけるためには、部位特異的なバイオマーカーおよびヒト翻訳モデルが必要です。
概要
糖尿病における胃腸症状は一般的で持続性があり、ルーチンの臨床検査では十分に評価できないことが多い。これらの症状は、糖尿病性自律神経ニューロパチーまたは糖尿病性胃腸症として頻繁に記述されるが、これらの用語は臨床的には便宜的であるものの、生物学的には不完全である。近年のレビューでは、腸神経ニューロパチーを糖尿病性胃腸疾患のスペクトラムの中に位置づけており、腸神経回路への損傷を迷走神経および交感神経の障害と併せて考慮すべきであると論じている。1,2,3,4,5.
胃腸症状は、対照群と比較して糖尿病成人において、特に血糖コントロールが不良な場合に多く見られますが、症状の有病率は、確定診断された胃不全麻痺や組織学的な腸神経 neuropathy と同一ではありません6。地域コホートにおいて、厳格に定義された胃不全麻痺の10年累積リスクは、対照群の0.2%に対し、1型糖尿病では5.2%、2型糖尿病では1.0%でした7。この疫学的な差異により、一般的な上部または下部胃腸症状を、単一の神経病変の証拠として解釈することを避けることができます。
胃不全麻痺はこの問題を端的に示しています。胃不全麻痺は、上部消化管症状、胃排泄能の遅延、および機械的閉塞の不在によって定義されます8。しかし、症状、排泄速度、および組織像が必ずしも一致するとは限りません。1型および2型糖尿病の患者では、症状の重症度や長期的な転帰が異なる場合があります9。ワイヤレス motility カプセルを用いた研究では、運動機能異常が胃にとどまらず、小腸および結腸の輸送能や収縮能にまで及ぶ可能性があることが示されています10,11。また、下痢の原因は多因子的であり、一部の患者では神経原性の分泌または運動能を反映し、他の患者では薬剤の影響、感染症、胆汁酸吸収不良、小腸内細菌増殖症(SIBO)、膵不全、またはそれらの混合原因を反映しています12。
本レビューでは、糖尿病性胃腸疾患の完全なカタログとしてではなく、細胞および回路レベルの現象としての糖尿病関連腸管ニューロパチーに焦点を当てます。代謝性傷害は、腸管ニューロン、腸管グリア、免疫細胞、ICC、および平滑筋を、部位特異的な方法で変化させることができます。したがって、糖尿病関連腸管ニューロパチーは、単なる自律神経ニューロパチーの後期症状ではなく、多細胞性の神経筋肉疾患として考えるべきです。図 1 に、このエビデンスに基づいたフレームワークをまとめ、確立されたヒトでの観察結果と、主に実験モデルによって支持されているメカニズムおよび修復戦略を区別して示しています。
レビューと展望
臨床表現型:胃排泄遅延にとどまらない病態
糖尿病性胃不全麻痺は、糖尿病性胃腸疾患に関する議論の出発点となることが多い。悪心、嘔吐、早期満腹感、食後の膨満感、腹部膨満、疼痛、および不安定な血糖変動は、一般に胃機能不全に起因するとされる。米国消化器病学会のガイドラインでは、胃不全麻痺を、機械的な閉塞がない状態で、症状に加えて客観的な胃排泄遅延が認められるものと定義している8。ENS(腸管神経系)に着目したレビューにおいて、この診断は説明的なものであり、機序を解明するものではない。胃排泄遅延試験では胃の運動出力の異常が示されるが、その欠陥が主に腸管ニューロン、ICC(カハールの介在細胞)、マクロファージ、平滑筋、外因性神経、幽門機能、血糖変動、あるいはこれらの要因の組み合わせのどこにあるかは特定できない。
腸の表現型も同様に多様です。糖尿病における便秘は、しばしば大腸通過時間の遅延に関連していますが、カプセルを用いた運動性研究では、収縮能と通過時間が腸管の領域によって異なることが示されており、単一のパターンを想定すべきではありません11。糖尿病性下痢もまた、メカニズムが混在しています。この診断名には、神経障害性分泌や運動能、治療の影響、およびその他の糖尿病関連疾患が含まれる可能性があります12。したがって、分節的な視点が必要です。腸管神経系(ENS)は腸管に沿って連続していますが、腸管ニューロンは胃、小腸、結腸、直腸という異なる局所環境に存在しています。
症状を腸管神経脱失の直接的な指標として用いるべきではありません。重度の吐き気を呈する患者であっても、胃排泄は遅延している場合、正常な場合、あるいは急速な場合があります。便秘の患者には、輸送能の低下、収縮力の減弱、排泄障害、薬剤の影響、あるいは複数の原因が同時に存在している可能性があります。糖尿病に伴う腸神経障害は、あらゆる症状を説明する診断名としてではなく、糖尿病性胃腸疾患というより広範なスペクトラムの中の一つの病理として捉えるのが最適です。
領域および神経叢特異的な不均一性
ENS(腸管神経系)は、主に筋層間神経叢と粘膜下神経叢で構成されています。筋層間神経叢は環状筋層と縦走筋層の間に位置し、主に推進的な運動パターンと括約筋の運動パターンを調整しています。一方、粘膜下神経叢は、粘膜の分泌、吸収、局所血流、およびバリア・神経免疫シグナル伝達をより直接的に調節しています。糖尿病は両方の神経叢に影響を及ぼす可能性がありますが、その根拠にはばらつきがあります。ヒトを対象とした研究では主に胃の筋層や結腸の全層組織がサンプリングされていますが、神経叢を解像度高く比較した研究の多くは実験モデルに基づいています13,14,15。
神経細胞の脆弱性は、単一の化学的クラスに限定されるものではありません。ヒトの糖尿病結腸では、peripherin、神経性一酸化窒素合成酵素 (nNOS)、ニューロペプチドY (NPY)、およびコリンアセチルトランスフェラーゼ (ChAT) 陽性神経細胞の消失が、酸化ストレスならびに収縮および弛緩の障害と共存していましたが、血管活性腸ペプチドの染色は比較的維持されていました13。糖尿病ラットやマウスなどのげっ歯類では、酸化ストレスおよびニトロ化ストレスが、十二指腸ー空腸ー回腸軸に沿ったHuC/D、nNOS、およびカルレチニン陽性の筋層間神経叢細胞群の変化に関連しており14、粘膜下層の血管活性腸ペプチド陽性神経細胞およびカルシトニン遺伝子関連ペプチド線維においてもリモデリングが起こり得ます15。NO作動性神経細胞が繰り返し関与していますが、その感受性は領域、疾患期間、モデル、およびマーカーによって異なります。現在のエビデンスでは、単一の「最も影響を受ける」神経細胞集団を特定することは支持されていません。
これらの相違には機能的な意味があります。胃の筋層間膜ICC-マクロファージの損傷は、幽門前庭部の協調動作や適応性緩和を損なう可能性があります。小腸の筋層間の損傷は蠕動運動を変化させ、一方で粘膜下層の損傷は分泌やバリア機能を修飾する可能性があります。また、結腸の筋層間ニューロンの消失は、収縮および弛緩を損ない、便秘や異常な輸送に寄与する可能性があります。実験データでは、nNOS陽性の結腸筋層間ニューロンとカルシトニン遺伝子関連ペプチド陽性の回腸筋層間ニューロンにおいて、セグメント特異的なインターロイキン-1βの誘導が示されており16、糖尿病に伴う腸神経症が均一な全腸的なプロセスではなく、領域的な病変の集まりであるという考えを裏付けています。神経叢および腸管セグメント間での直接的なヒトでの比較は、依然として大きな課題となっています。
ヒト組織の証拠:混合細胞病変
ヒト組織研究により、糖尿病性胃不全麻痺は単なる機能的な診断名から、細胞レベルの疾患へと認識が変わってきました。糖尿病性および特発性胃不全麻痺患者の胃全層生検では、ICCの減少、腸管神経の異常、および免疫細胞の変化が認められました。17その後、Gastroparesis Clinical Research Consortiumによる臨床組織学的解析により、細胞レベルの所見と症状および胃排泄能との関連性が示されましたが、それらの関連性は、疾患の重症度を示す単一の組織学的マーカーを支持するほど十分な特異性は認められませんでした。18.
マクロファージはおそらく傍観者ではありません。糖尿病性胃不全麻痺における胃体部のCD206陽性細胞の減少は、ICCの消失と関連していました19。同様に、CD206陽性マクロファージの消失が、糖尿病性および特発性胃不全麻痺患者の胃前庭部で後に報告されています20。これらの知見は、マクロファージの表現型をICCの完全性および胃排泄能に結びつける動物データと一致しており、免疫調節が神経細胞の生存に影響を及ぼし得る神経筋ニッチの存在を示唆しています。
平滑筋およびストロマ成分も関与している可能性があります。糖尿病患者の外科的切除検体において、研究者は平滑筋、腸管神経、ICC、および血小板由来成長因子受容体α陽性の線維芽細胞様細胞の変動を報告しています21。これらの観察結果は、すべての患者が同一の病変を共有していることを意味するものではありません。むしろ、糖尿病性胃が相互に作用する複数の細胞型を介して損傷し得ることを示しています。腸管ニューロンはこの多細胞ネットワークの一部であり、近接するICC、グリア、マクロファージ、および筋肉によって形成されています。
代謝性損傷と酸化還元ストレス
高血糖は、単一の経路を通じてENSに損傷を与えるわけではありません。酸化ストレスは、さまざまなモデルおよびヒト組織に共通する特徴です。糖尿病マウスにおけるheme oxygenase-1 (HO-1) の消失は、酸化ストレス、ICCの減少、および胃排泄遅延に関連しており、一方でHO-1の誘導はICCを保護し、胃排泄遅延を改善させました22。HO-1活性の産物である一酸化炭素は、非肥満糖尿病マウスにおいて保護効果を示しています23。Interleukin-10 (IL-10) は細胞保護的なマクロファージプログラムとHO-1発現を促進し、糖尿病マウスにおいて、この経路は胃排泄、電気的活性、およびICCネットワークを回復させました24。その後のマウスデータにより、マクロファージ集団の変化が胃排泄遅延を促進し得るという概念がさらに支持されました25。
ヒトの結腸データは、酸化還元ストレスの物語が胃にとどまらないことを示しています。糖尿病患者から採取した結腸サンプルでは、腸管神経の脱落、アポトーシス、および酸化ストレスマーカーの上昇に伴う運動機能障害が認められました13。この研究は、酸化ストレスが神経脱落の唯一の原因であることを証明したものではありません。しかし、糖尿病患者において、神経損傷、酸化ストレス、および結腸の運動機能欠損が同時に起こり得ることを示しました。
酸化還元ストレスによる損傷は、ENSの機能不全が持続する理由を説明する手がかりとなる可能性があります。神経伝達、ICCネットワーク、マクロファージの表現型、および筋肉の収縮性のバランスが崩れると、一過性の代謝的負荷が長期的な機能的影響を及ぼす可能性があります。これにより疾患が不可逆的になるわけではありませんが、神経筋ニッチが再構築された後は、血糖コントロールのみでは不十分である可能性が示唆されます。
神経栄養因子の欠乏とニューロンの可塑性
グリア細胞ライン由来神経栄養因子(GDNF)は、代謝ストレス下にある腸管神経において保護効果を有します。初代腸管神経培養において、GDNFはホスホイノシチド3-キナーゼ(PI3K)/Akt経路の活性化を通じて、高血糖による神経細胞の喪失を抑制しました26。糖尿病ラットにおいても、腸管神経の喪失、GDNF発現の低下、およびPI3K/Akt経路の活性低下が認められます27。これらの実験的研究は、高血糖が生存シグナルを減少させ、神経細胞の脆弱性を高めるという検証可能なメカニズムを支持していますが、人間におけるGDNFベースの治療法の有効性を立証するものではありません。
腸管神経の保護および修復に関するエビデンスは、依然として主に前臨床段階にあります。ST36への高頻度電気鍼治療は、GDNF-PI3K/Aktシグナル伝達を介して、糖尿病ラットにおける消失した腸管ニューロンの再生を誘導しました28。ニコチンアミドリボサイドは、筋層神経叢を保護することで、ストレプトゾトシン誘発糖尿病ラットにおける腸管ニューロパチーを軽減しました29。また、5-ヒドロキシトリプタミン4(5-HT4)受容体作動薬は、受容体相互作用性プロテインキナーゼ3(RIPK3)介在性の細胞死を抑制することで、マウスの糖尿病性腸管ニューロパチーを緩和しました30。骨髄由来間葉系幹細胞マイクロベシクルは、糖尿病マウスにおいて腸管神経前駆細胞の生存率、ENS構造、および運動性を改善しました。同研究では、患者における輸送遅延とENS構造の変化が記録されましたが、ヒトへのマイクロベシクル治療の試験は行われていません31。
これらの研究により、糖尿病性腸神経障害に対する日常的な臨床治療が確立されたわけではありません。しかしながら、成人における腸管神経系(ENS)は、一度損傷を受けると純粋に退行性に進むという見解に疑問を投げかけています。腸管ニューロンとその前駆細胞は、栄養的、代謝的、炎症性、および小胞介在性の信号に反応する可能性があります。次の段階は、修復信号がENSに到達しているか、またそれが症状や運動能を変化させているかを示すことができるヒトバイオマーカーを開発することです。
グリア細胞、微生物叢、および領域特異的脆弱性
腸管ニューロンが単独で機能不全に陥ることはありません。腸管グリアは、上皮バリア機能、神経伝達、免疫シグナル伝達、およびニューロンの支持を調節しています。糖尿病に伴うENS微小環境の変化には、栄養サポートの変容、硝基性ニューロンの脆弱性、領域依存的なニューロン脱落、および局所的な細胞ニッチの変化が含まれます32。微小環境の視点から捉えることで、同じ全身性代謝疾患であっても、腸管の部位によって異なる反応を示す理由を説明することができます。
1型糖尿病モデルを用いた最近の研究では、腸の長さやセグメント固有の構造が、高血糖による腸管神経への影響に関与していることが示唆されています33。これは、同一患者において胃排泄、小腸通過時間、結腸通過時間、および肛門直腸機能の異常が、さまざまな組み合わせで現れる理由を説明する一助となります。したがって、単一の生検部位、運動能検査、または動物の腸管セグメントを、胃腸管全体の代表として扱うべきではありません。
グリア細胞および免疫系の変化は、ニューロンやICCの異常に比べて、依然として明確に定義されていません。マクロファージの分化を強調する研究もあれば、グリア細胞数、栄養因子、および酸化ストレスを調査する研究もあります。これらは相反する説明ではなく、同一の神経筋ニッチを異なる視点から捉えたものです。現在のエビデンスは、糖尿病が腸管ニューロンを維持・調整する環境を変化させ、その環境が腸管に沿って異なることを示しています。
腸内細菌叢は、糖尿病に関連する腸管神経障害の確定した原因というよりも、妥当な修飾因子であると考えられています。非糖尿病の抗生物質投与マウスにおいて、微生物の枯渇は回腸および近位結腸の両方の筋層間神経叢および粘膜下神経叢におけるニューロンの喪失を引き起こしましたが、細菌叢の再構築または短鎖脂肪酸によって、ニューロン数と腸機能の一部が回復しました34。より直接的な知見として、2026年のヒトとマウスを用いた統合研究では、胃腸自律神経障害の重症度に関連してディスバイオーシス(菌叢崩壊)が認められました。罹患患者からの糞便微生物移植は、db/dbマウスにおいて消化管運動機能不全、およびChAT陽性およびnNOS陽性筋層間ニューロンのアポトーシスを悪化させた一方、Faecalibacterium prausnitzii由来の酪酸は実験系において神経保護的に作用しました35。これらの知見は細菌叢-ENS軸の存在を支持していますが、ヒトにおける因果関係や治療効果はまだ証明されておらず、食事、薬剤、糖尿病の表現型、および輸送時間自体が重要な共変量となります。
治療への影響
現在の治療は、依然として対症療法から始まります。食事の調整、血糖調節、制吐剤、消化管運動促進剤、便秘管理、下痢の評価、および栄養サポートが不可欠なままです8,36,37,38。幽門へのアプローチ治療、デバイス治療、および薬物療法は、一部の胃不全麻痺患者に有効な場合がありますが、エビデンスの質と反応性は多様です8,39。これらの手法はケアを改善させますが、ENS(腸管神経系)の損傷を直接的に評価または修正するものではありません。
ENSに基づく計画では、日常的な評価に3つの質問が追加されます。第一に、患者の主要な障害の原因となっている腸管セグメントはどこか。第二に、支配的なメカニズムは、運動不全、感覚機能不全、分泌、免疫活性化、薬剤の影響、あるいはそれらの組み合わせのいずれかか。第三に、提案された介入策は単に症状を緩和するだけか、あるいは影響を受けた神経筋肉系の回復もサポートするものか。これらの問いは、「糖尿病性胃腸症」という広範な名称よりも複雑ですが、生物学的な問題により近いものです。
いくつかの実験的な治療アプローチが登場しています。ヘムオキシゲナーゼ-1 (HO-1) およびインターロイキン-10 (IL-10) パスウェイは、糖尿病マウスにおけるレドックス制御およびマクロファージの再プログラミングをサポートします22,23,24,25。GDNF-PI3K/Aktに関するデータは、細胞およびげっ歯類モデルにおける神経栄養的な救済を支持しています26,27,28。ニコチンアミドリボサイド、5-HT4受容体シグナリング、細胞外小胞、および微生物由来の酪酸は、代謝サポート、細胞死の調節、前駆細胞の保護、および神経免疫変調を示唆しています29,30,31,35。しかし、ヒトの糖尿病関連腸管神経障害に対する確立された疾患修飾治療法はまだありません。今後の研究では、症状および局所的な運動能のアウトカムを、神経、グリア、ICC、免疫、および微生物代謝物の損傷バイオマーカーと組み合わせて評価すべきです。
未解決の課題
この分野には、いくつかの限界があります。ヒト組織の入手は困難であり、その多くは胃組織です。運動能試験では領域的な機能不全を特定できますが、細胞レベルの病変を明らかにすることはできません。症状は臨床ケアにおいて不可欠ですが、腸管神経系(ENS)の構造を示す指標としては不十分です。動物モデルは糖尿病性腸疾患の特定の特徴を再現しますが、糖尿病の型、疾患期間、微生物叢、食事、および性別において異なります。これらの相違が、あるモデルでは強力に見えるメカニズムが、別のモデルでは一貫性に欠ける理由であると考えられます。
主要なトランスレーショナルニーズは、バイオマーカーの開発です。酸化ストレスや炎症の血液マーカーだけでは、十分な特異性を得られない可能性が高いため、イメージング、粘膜または全層組織のリードアウト、循環細胞外小胞のシグネチャー、通過時間フェノタイピング、および神経生理学的検査のすべてが必要となる場合があります。目標は完璧な診断指標を作ることではなく、治療に関連する生物学的特性に基づいて患者を分類するための実用的な方法を確立することです。具体的には、優位な胃神経筋損傷、全腸性運動機能低下、結腸神経病性機能不全、あるいは神経損傷が主因ではない混合性疾患への分類が挙げられます。
結論
糖尿病に伴う腸神経病は、糖尿病性胃腸疾患の一部を理解するための集中的なアプローチを提供します。ヒト組織研究、分節性運動能データ、および実験モデルにより、高血糖が酸化ストレス、マクロファージのシフト、ICC(カハル介在細胞)の破綻、神経栄養シグナルの減退、グリア細胞および微生物叢メタボライトの変化、そして腸管神経細胞の喪失に結びついていることが示されています。得られているエビデンスは、均一な汎腸管神経病ではなく、筋層間神経叢および(それほど詳細には特性が明らかにされていないが)粘膜下神経叢の回路に影響を及ぼす一連の局所的な病変を支持しています。糖尿病におけるすべての胃腸症状がENS(腸管神経系)の損傷によって引き起こされるわけではなく、症状のみで病変を定義することはできません。それにもかかわらず、ENSを中心とした枠組みは、精密な局所的フェノタイピングと神経筋損傷の直接的な測定を促進します。現在のこの分野には、臨床的に利用可能なバイオマーカー、腸管領域および神経叢にわたるペアサンプリング、より優れたヒトモデル、そして腸管神経回路の保護または回復が患者にとって有意義なアウトカムを改善するかどうかを判定する試験が必要です。
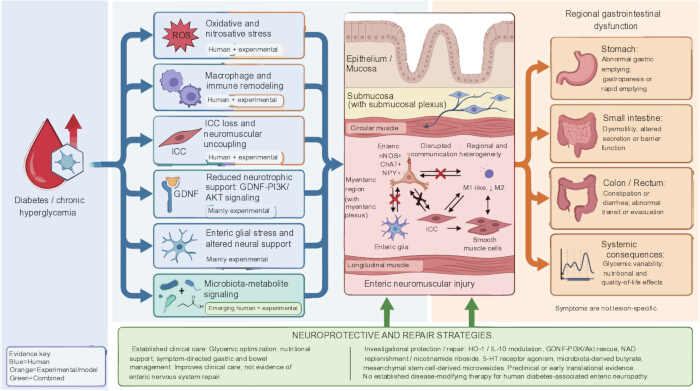
図1糖尿病関連腸神経病のセグメントおよびエビデンスを考慮したフレームワーク 慢性的高血糖と糖尿病に伴う代謝ストレスは、酸化ストレスおよびニトロサチブストレス、免疫系およびマクロファージの再構築、ICC(カハールの介在細胞)の消失、GDNF-PI3K/Aktシグナルの減退、腸管グリア細胞のストレス、および微生物叢-代謝物シグナルと収束する。ヒトにおける証拠は、酸化ストレスに関連した胃のICC/マクロファージの異常および結腸のニューロン消失において最も強く、経路特異的な機序および修復に関する証拠の多くは実験モデルから得られている。図では、粘膜下神経叢は粘膜下層に、筋層間神経叢は環状筋層と縦走筋層の間に配置されており、ICCはニューロンおよび平滑筋に隣接して神経筋肉ネットワークを形成している。局所的な損傷は、胃排泄能異常、小腸の運動機能不全または分泌・バリア機能不全、結腸通過障害、下痢、便秘、および血糖変動に寄与している可能性がある。確立された治療法は依然として対症療法である一方、HO-1/IL-10変調、GDNF-PI3K/Aktの救出、NAD補充、5-HT4受容体活性化、微生物叢由来の酪酸、および細胞外小胞を用いたアプローチは、依然として研究段階にある。 この図の拡大版を表示するには、ここをクリックしてください。
開示事項
著者らに開示すべき利益相反はありません。図1は、AI支援科学イラストレーションプラットフォームであるFigureLabs (https://chat.figurelabs.ai) の支援を受けて作成されました。著者らは最終的な図を確認し、承認しました。
著者貢献:
Zhu Yは本レビューを考案し、文献検索を行い、原稿を起草し、図を作成した。Jiao Yは概念設計に寄与し、重要な知的内容について原稿を批判的に修正し、研究を監督した。Liu Qは研究を考案し、プロジェクト全体を監督し、原稿を批判的に修正し、最終版を承認した。すべての著者が最終原稿を査読、修正し、承認し、本研究のあらゆる側面について責任を負うことに同意した。
参考文献
- Abdalla, M. M. I. Enteric neuropathy in diabetes: Implications for gastrointestinal function. World J. Gastroenterol. 30 (22), 2852-2865 (2024).
- Bharucha, A. E., Kudva, Y. C. & Prichard, D. O. Diabetic gastroparesis. Endocr. Rev. 40 (5), 1318-1352 (2019).
- Chandrasekharan, B. & Srinivasan, S. Diabetes and the enteric nervous system. Neurogastroenterol. Motil. 19 (12), 951-960 (2007).
- Yarandi, S. S. & Srinivasan, S. Diabetic gastrointestinal motility disorders and the role of enteric nervous system: Current status and future directions. Neurogastroenterol. Motil. 26 (5), 611-624 (2014).
- Azpiroz, F. & Malagelada, C. Diabetic neuropathy in the gut: Pathogenesis and diagnosis. Diabetologia. 59 (3), 404-408 (2016).
- Bytzer, P. et al. Prevalence of gastrointestinal symptoms associated with diabetes mellitus: A population-based survey of 15,000 adults. Arch. Intern. Med. 161 (16), 1989-1996 (2001).
- Choung, R. S. et al. Risk of gastroparesis in subjects with type 1 and 2 diabetes in the general population. Am. J. Gastroenterol. 107 (1), 82-88 (2012).
- Camilleri, M. et al. ACG clinical guideline: Gastroparesis. Am. J. Gastroenterol. 117 (8), 1197-1220 (2022).
- Koch, K. L. et al. Baseline features and differences in 48-week clinical outcomes in patients with gastroparesis and type 1 versus type 2 diabetes. Neurogastroenterol. Motil. 28 (7), 1001-1015 (2016).
- Sangnes, D. A. et al. Wireless motility capsule compared with scintigraphy in the assessment of diabetic gastroparesis. Neurogastroenterol. Motil. 32 (4), e13771 (2020).
- Sangnes, D. A. et al. Gastrointestinal transit and contractility in diabetic constipation: A wireless motility capsule study on diabetes patients and healthy controls. United Eur. Gastroenterol. J. 9 (10), 1168-1177 (2021).
- Selby, A., Reichenbach, Z. W., Piech, G. & Friedenberg, F. K. Pathophysiology, differential diagnosis, and treatment of diabetic diarrhea. Dig. Dis. Sci. 64 (12), 3385-3393 (2019).
- Chandrasekharan, B. et al. Colonic motor dysfunction in human diabetes is associated with enteric neuronal loss and increased oxidative stress. Neurogastroenterol. Motil. 23 (2), 131-138, e26 (2011).
- Ferreira, P. E. B., Beraldi, E. J., Borges, S. C., Natali, M. R. M. & Buttow, N. C. Resveratrol promotes neuroprotection and attenuates oxidative and nitrosative stress in the small intestine in diabetic rats. Biomed. Pharmacother. 105, 724-733 (2018).
- Tashima, C. M., Hermes-Uliana, C., Perles, J. V. C. M., de Miranda Neto, M. H. & Zanoni, J. N. Vitamins C and E (ascorbate/alpha-tocopherol) provide synergistic neuroprotection in the jejunum in experimental diabetes. Pathophysiology. 22 (4), 241-248 (2015).
- Al Doghmi, A. et al. Gut region-specific interleukin-1 beta induction in different myenteric neuronal subpopulations of type 1 diabetic rats. Int. J. Mol. Sci. 24 (6), 5804 (2023).
- Grover, M. et al. Cellular changes in diabetic and idiopathic gastroparesis. Gastroenterology. 140 (5), 1575-1585.e8 (2011).
- Grover, M. et al. Clinical-histological associations in gastroparesis: Results from the Gastroparesis Clinical Research Consortium. Neurogastroenterol. Motil. 24 (6), 531-539, e249 (2012).
- Bernard, C. E. et al. Association of low numbers of CD206-positive cells with loss of ICC in the gastric body of patients with diabetic gastroparesis. Neurogastroenterol. Motil. 26 (9), 1275-1284 (2014).
- Grover, M. et al. Diabetic and idiopathic gastroparesis is associated with loss of CD206-positive macrophages in the gastric antrum. Neurogastroenterol. Motil. 29 (6), e13018 (2017).
- Park, K. S. et al. Characterization of smooth muscle, enteric nerve, interstitial cells of Cajal, and fibroblast-like cells in the gastric musculature of patients with diabetes mellitus. World J. Gastroenterol. 22 (46), 10131-10139 (2016).
- Choi, K. M. et al. Heme oxygenase-1 protects interstitial cells of Cajal from oxidative stress and reverses diabetic gastroparesis. Gastroenterology. 135 (6), 2055-2064.e2 (2008).
- Kashyap, P. C. et al. Carbon monoxide reverses diabetic gastroparesis in NOD mice. Am. J. Physiol. Gastrointest. Liver Physiol. 298 (6), G1013-G1019 (2010).
- Choi, K. M. et al. Interleukin-10 restores gastric emptying, electrical activity, and interstitial cells of Cajal networks in diabetic mice. Cell Mol. Gastroenterol. Hepatol. 2 (4), 454-467 (2016).
- Cipriani, G. et al. Change in populations of macrophages promotes development of delayed gastric emptying in mice. Gastroenterology. 154 (8), 2122-2136.e12 (2018).
- Anitha, M. et al. GDNF rescues hyperglycemia-induced diabetic enteric neuropathy through activation of the PI3K/Akt pathway. J. Clin. Invest. 116 (2), 344-356 (2006).
- Du, F., Wang, L., Qian, W. & Liu, S. Loss of enteric neurons accompanied by decreased expression of GDNF and PI3K/Akt pathway in diabetic rats. Neurogastroenterol. Motil. 21 (11), 1229-e114 (2009).
- Du, F. & Liu, S. Electroacupuncture with high frequency at acupoint ST36 induces regeneration of lost enteric neurons in diabetic rats via the GDNF and PI3K/Akt signaling pathway. Am. J. Physiol. Regul. Integr. Comp. Physiol. 309 (2), R109-R118 (2015).
- Costa, C. J., Cohen, M. W., Goldberg, D. C., Mellado, W. & Willis, D. E. Nicotinamide riboside improves enteric neuropathy in streptozotocin-induced diabetic rats through myenteric plexus neuroprotection. Dig. Dis. Sci. 68 (7), 2963-2974 (2023).
- Cheng, Y. et al. 5-Hydroxytryptamine 4 receptor agonist attenuates diabetic enteric neuropathy through inhibition of the receptor-interacting protein kinase 3 pathway. Am. J. Pathol. 194 (5), 785-795 (2024).
- Shi, H. et al. BM-derived mesenchymal stem cell microvesicles protect enteric neural precursor cells and alleviate diabetes-associated enteric neuropathy. J. Clin. Invest. 136 (6), e192437 (2026).
- Bagyánszki, M. & Bódi, N. Diabetes-related alterations in the enteric nervous system and its microenvironment. World J. Diabetes. 3 (5), 80-93 (2012).
- Bagyánszki, M. & Bódi, N. Key elements determining the intestinal region-specific environment of enteric neurons in type 1 diabetes. World J. Gastroenterol. 29 (18), 2704-2716 (2023).
- Vicentini, F. A. et al. Intestinal microbiota shapes gut physiology and regulates enteric neurons and glia. Microbiome. 9 (1), 210 (2021).
- Guo, L. et al. Neuroprotective role of Faecalibacterium prausnitzii-derived butyrate in diabetic gastrointestinal autonomic neuropathy. J. Genet. Genomics. In press (2026). doi: 10.1016/j.jgg.2026.06.005.
- Meldgaard, T. et al. Diabetic enteropathy: From molecule to mechanism-based treatment. J. Diabetes Res. 2018, 3827301 (2018).
- Meldgaard, T. et al. Pathophysiology and management of diabetic gastroenteropathy. Ther. Adv. Gastroenterol. 12, 1756284819852047 (2019).
- Törnblom, H. Treatment of gastrointestinal autonomic neuropathy. Diabetologia. 59 (3), 409-413 (2016).
- Grover, M., Farrugia, G. & Stanghellini, V. Gastroparesis: A turning point in understanding and treatment. Gut. 68 (12), 2238-2250 (2019).