여기에서는 단백질 시스템에 적응할 수 있는 반응성 카르보닐 종으로 변형된 아미노산 잔기의 최적화 및 매개변수화를 위한 프로토콜에 대해 설명합니다. 프로토콜 단계에는 구조 설계 및 최적화, 전하 할당, 파라미터 구성 및 단백질 시스템 준비가 포함됩니다.
방법 논문
분자 역학 시뮬레이션을 사용하여 구조적 효과를 평가하기 위해 in silico에서 반응성 카르보닐로 변형된 아미노산 합성
이 논문에서
요약
초록
지질 과산화에서 파생된 반응성 알데히드에 의한 단백질 카르보닐화는 단백질의 교차 결합, 올리고머화 및 응집을 유발하여 세포 내 손상, 세포 기능 손상, 궁극적으로 세포 사멸을 유발합니다. 그것은 노화 및 여러 노화 관련 만성 질환에서 설명되었습니다. 그러나 단백질 표적의 기능 손실과 관련된 구조적 변화의 기초는 여전히 잘 이해되지 않고 있습니다. 따라서, 지방산 산화에서 유래된 반응성 카르보닐 종으로 카르보닐화된 아미노산에 대한 새로운 파라미터의 인실리코(in silico ) 구축에 대한 경로가 설명됩니다. 4-hydroxy-2-nonenal (HNE), 4-hydroxy-2-hexenal (HHE) 및 4-Oxo-2-nonenal (ONE)에 대한 푸란 고리 형태를 가진 Cys, His 및 Lys에 대한 Michael 부가물이 구축되었으며 malondialdehyde (MDA)가 각 잔기에 직접 부착되었습니다. 이 프로토콜은 구성, 형상 최적화, 전하 할당, 누락된 결합, 각도, 이면각 각도 매개변수 및 각 수정된 잔류물 구조에 대한 검증에 대한 세부 정보를 설명합니다. 결과적으로, 이러한 지질 유도체를 사용한 카르보닐화에 의해 유도된 구조적 효과는 티오레독신 효소, 소 혈청 알부민 및 RMSD(제곱 평균 제곱근 편차), RMSF(Root Mean Square Quoctuation), DSSP(Structural Secondary Prediction) 및 SASA(Solvent-Accessible Surface Area Analysis)를 사용하는 막 Zu-5-ankyrin 도메인과 같은 다양한 단백질 시스템에 대한 분자 역학 시뮬레이션으로 측정되었습니다. 다른 사람들 사이에서.
서론
산화적 변형을 통해 단백질의 분자 거동을 이해하려는 끊임없는 노력에서 계산 화학은 광범위한 과학 연구 분야에서 기본 기둥이 되었습니다. 이것은 분자의 원자 거동을 설명하기 위해 수학 방정식을 사용하여 전자 시스템의 물리적 현상을 해석할 수 있는 이론적 모델의 사용에 의존합니다. 이러한 환경에서 단백질의 컴퓨터 시뮬레이션은 분자 시스템의 원자 거동을 분석하기 위한 중요한 도구로 두드러집니다. 구조적 거동, 에너지 계산 및 구조적 상태1의 평가를 기반으로 이러한 방법은 생체 분자 시스템의 거동을 예측하기 위한 전략적 동맹이 됩니다.
이러한 시뮬레이션은 구조적 변화를 연구하고 단백질 시스템에서 생물학적 기능의 손실 또는 이득을 평가하는 데 특화되어 있습니다. 그러나 계산적 접근법은 염기서열에서 공유 후 번역 변형에 의해 형성된 변형된 잔기를 포함하는 단백질 시스템에 적용할 때 상당한 한계를 보여주었습니다. 이는 사용 가능한 많은 방법에는 단백질 2,3,4,5,6의 분자 역학 시뮬레이션을 위한 가장 일반적인 프로그램 패키지와 호환되는 힘장에 적응할 수 있는 매개변수를 가진 리소스가 부족하기 때문입니다. 따라서, 계산 소프트웨어 호환 가능한 힘-필드 적응 매개변수의 표준화는 토폴로지 및 원자 좌표의 정확한 결합을 용이하게 하기 위해 필수적이다(7).
이러한 문제에 대응하기 위해 지질 과산화에서 파생된 알데히드를 사용하여 새로운 변형 아미노산 잔기에 적용할 수 있는 프로토콜이 ab initio 방법을 사용하여 개발되었습니다. 이러한 의미에서 새로운 잔류물의 구조적 형상을 최적화하면 AMBER와 같은 일반 힘 필드에서 실행할 수 있는 새로운 결합, 각도 및 이면체 매개변수에 적응형 전하를 할당할 수 있습니다. 이러한 파라미터의 후속 검증을 통해 분자 역학 시뮬레이션에 적용할 수 있는 방법의 일관성과 견고성을 결정할 수 있습니다.
이 방법의 주목할만한 강점 중 하나는 카르보닐화에서 인산화, 아세틸화 및 메틸화에 이르기까지 다양한 번역 후 변형에 적응할 수 있는 능력에 있습니다. 이러한 다양성은 단백질 시스템에만 국한되지 않고 고분자 구조로 확장되어 원자 토폴로지 및 좌표와의 결합을 가능하게 합니다. 이와는 대조적으로, 이전 연구에서는 번역 후 변형(post-translational modifications)의 표준 매개변수화(parameterization)는 특정 유형의 변형에만 적합하며, 새로운 구조를 생성할 수 있는 능력이 부족한 게시된 저장소(repositories)에서만 얻을 수 있는 것으로 나타났다8.
현재 단백질 구조 예측 및 설계의 과제는 번역 후 변형(post-translational modification)으로 구조를 모델링할 때 더욱 분명해지고 있습니다. 특정 아미노산 부위의 변화를 설명하는 파라미터의 부족은 표준 파라미터화에 맞게 조정할 수 있는 계산 방법을 개발하고 적용해야 할 긴급한 필요성을 강조합니다. 이 프로토콜의 목적은 지방산 산화에서 유래된 반응성 카르보닐 종으로 공유 결합 변형된 아미노산에 대한 새로운 파라미터 의 인실리코(in silico ) 구축을 위한 경로를 제공하는 것입니다. 이러한 변형된 아미노산은 GAFF(General Amber Force Field)에 의해 인식되므로 이러한 종류의 카르보닐화가 표적 단백질에 미치는 구조적 및 기능적 효과를 인실리코(in silico )로 평가하는 데 사용할 수 있습니다.
프로토콜
1. 새로운 변형 아미노산의 설계 및 최적화
참고: 이 단계에는 변형된 잔류물의 구조를 그리고 에너지를 최적화하는 작업이 포함됩니다.
- 수정된 구조를 설계하고 구조를 최적화합니다.
- 계산 화학 소프트웨어 패키지를 사용하여 지질 과산화에서 파생된 반응성 알데히드, 즉 HNE, HHE, MDA 및 ONE에 결합된 아미노산 분자를 끌어냅니다. 일단 변형되면 아미노산의 카르복실기 말단에서 메틸아민기의 모양을 그립니다. 아미노 말단에서 아세틸기를 그려 그림 1과 같이 변형된 아미노산의 펩타이드 결합을 모방합니다.
- 구조 정리를 위해 Clean 아이콘을 클릭합니다. 구조 최적화를 위해 Calculate > Gaussian calculation setup... 또는 Ctrl+G를 클릭한 다음 General을 클릭하고 Write connectivity를 선택 취소합니다. 그림 2와 같이 Job Type > Optimization(최적화)을 클릭합니다. 추가 키워드에 다음 줄을 입력합니다.
SCF = 엄격한 테스트 팝 = MK IOP (6 / 33 = 2) IOP (6 / 42 = 6) 선택
참고: 여기서 GaussView는 자동으로 Hartree Fock(HF)을 기능으로 설정하고 기저를 3-21로 설정합니다. HF는 일반적으로 다양한 응용 분야에서 기능으로 사용되지만 특정 시스템 및 연구자의 목표에 따라 M062X와 같은 다른 기능도 사용되었습니다. 중성 전하 분자이기 때문에 전하와 다중성은 각각 0과 1이어야 함을 기억하십시오. - 기저 세트를 변경하려면 기저 세트에 대해 방법 > 6-31G 를 클릭합니다.
- 동일한 컴퓨터에서 최적화를 실행하려면 제출을 클릭합니다. Gaussian 터미널에서 최적화하려면 다음 명령을 작성하십시오.
g16 name_of_the_file.com & - 파일 > 저장을 클릭합니다. 파일을 Linux의 경우 .com로 저장하거나. gjf를 사용합니다. 최적화가 완료되면 출력 파일(Windows의 경우 .out, Linux의 경우 .log)을 열고 모든 것이 제대로 진행되었는지 확인합니다. 문서 끝에 오류 메시지가 없어야 합니다.
참고: 출력 파일의 끝에 오류 메시지가 없으면 최적화가 올바르게 수행되었음을 의미합니다.
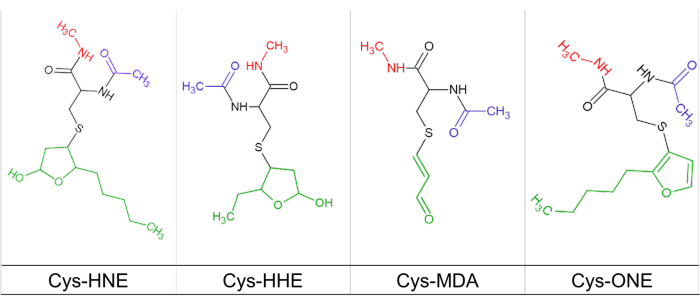
그림 1: 반응성 카르보닐로 변형된 시스테인. HNE, HHE, MDA 및 ONE(녹색 선)으로 변형되고 아세틸아미드(파란색 선) 및 메틸아미드(빨간색 선) 치환기와 연결된 시스테인(검은색 선)의 화학 구조 표현. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
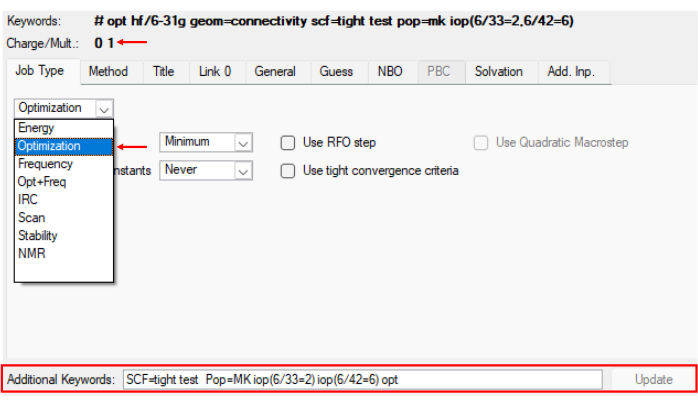
그림 2: 합성된 변형된 잔류물을 최적화하기 위한 메뉴. 프로토콜의 1.1단계를 보여주는 참조 이미지로, Gaussian 프로그램에서 수정된 구조의 최적화 단계를 보여줍니다. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
2. 변형된 아미노산 잔기의 파라미터화
- AmberTools 16 패키지 또는 사용 가능한 버전의 대기실 프로그램을 사용하여 prepin 파일을 만듭니다. prepin 파일이 어떻게 보여야 하는지에 대한 이미지는 그림 3 을 참조하십시오.
대기실 -i init-gau.log -fi 통풍 -o u00.prepin -fo prepi -c resp -s 2 -rn U00 -at gaff2 -nc 0
참고: 이후 이탤릭체로 표시된 텍스트는 파일 이름에 해당하며 연구자의 기준에 따라 달라집니다. 이 경우 init-gau.log는 최적화 후 얻은 파일에 해당합니다. - 매개 변수 파일을 빌드하려면 다음 명령을 입력합니다.
parmchk -i u00.prepin -f prepi -o u00.frcmod
이 시점에서 다음을 확인합니다. frcmod 파일이 생성되었습니다. .frcmod 파일의 모양에 대한 예는 그림 3을 참조하십시오. - 라이브러리 파일 빌드
- xleap 명령을 사용하여 유니버스 편집기인 XLEaP를 엽니다. 그림 4와 같은 창이 열립니다. 그런 다음 아래 단계에 따라 관련 데이터가 포함된 라이브러리 파일을 생성합니다. 다음 명령을 입력합니다.
출처: leaprc.gaff2
로드앰버파라ms u00.frcmod
로드앰버프렙 u00.prepin
목록
참고: list 명령을 사용하여 U00 파일이 생성되었는지 확인합니다. - 수정된 구조의 끝을 편집하고 다음 명령을 입력하여 결과 전하를 조정합니다.
U00 편집
그래픽 인터페이스가 표시됩니다( 그림 4 참조). - 지우기 옵션을 선택합니다. 1.1단계에서 추가된 아세틸 및 메틸아민 말단의 원자를 클릭하여 삭제합니다(변형된 잔류물의 카르복실 및 아미노 말단이 어떻게 생겼는지에 대한 참조는 그림 4 참조).
- 전하 중화
- 이 시점에서 분자의 전하는 2.3.3 단계에서 원자가 제거되어 더 이상 중성이 아닙니다. 전하는 카르복실 말단과 아미노 말단 모두에서 나옵니다. 아미노 말단과 카르복실 말단의 전하를 모두 중화하려면 아래 단계를 따르십시오.
- 총 요금 값(그림 5 참조)을 얻으려면 다음을 입력합니다.
충전 U00
얻은 전하를 2로 나눕니다. 총 요금 값에 대한 절대값을 사용합니다. - 그래픽 인터페이스에서 Whole Molecule을 선택합니다. 이름 표시를 클릭합니다>. Edit( 편집) > Edit selected atoms(선택한 원자 편집)를 클릭합니다. 이 시점에서 테이블이 있는 창이 나타나야 합니다.
- N 및 C 말단 원자의 이름을 확인합니다. 표에서 총 요금을 나누기 위해 얻은 값을 추가합니다(절대값, 그림 5 참조). 그런 다음 Table > Save and quit을 클릭하여 저장하고 종료합니다.
- 충전량이 0인지 확인합니다( 그림 5 참조).
충전 U00 - 프로그램을 종료하고 라이브러리 파일 형식을 저장하려면:
설명 U00
저장 U00 u00.lib
사임하다 - 라이브러리 파일(.lib)이 올바르게 만들어졌는지 확인합니다( 그림 6 참조).
- xleap 명령을 사용하여 유니버스 편집기인 XLEaP를 엽니다. 그림 4와 같은 창이 열립니다. 그런 다음 아래 단계에 따라 관련 데이터가 포함된 라이브러리 파일을 생성합니다. 다음 명령을 입력합니다.
- 아래 설명된 대로 새 매개 변수를 사용하여 수정된 잔차의 pdb 파일을 빌드합니다.
트립
출처: leaprc.gaff2
로드앰버파라ms u00.frcmod
로드오프 u00.lib
엑스 = U00
lib.pdb에서 savepdb U00
사임하다 - 단백질의 준비
- 수정할 단백질의 PDB 파일을 다운로드합니다. 티오레독신을 모델 단백질 시스템(PDB ID: 2IFQ)으로 선정하였다. 적절한 단백질 시각화 도구를 사용하여 물 분자, 이량체(필요한 경우), 리간드 등을 지웁니다.
참고: 이 단계는 UCSF Chimera 또는 Discovery와 같은 뷰어에서 수행할 수 있습니다 - -lib.pdb 파일(2.4단계에서 얻은 파일)을 추가하고 수정할 아미노산 잔류물에 오버레이합니다( 그림 7 참조). from-lib.pdb의 아미노 및 카르보닐 말단 끝이 수정할 아미노산과 일치하는지 확인합니다.
- 단백질을 삭제하면 from-lib.pdb 파일만 수정할 잔여물이 차지하는 3차원 공간에 남아 있어야 합니다. N- 및 C- 말단 원자에서 H를 제거합니다.
- from-lib.pdb를 새 좌표를 사용하여 u00-moved.pdb로 저장합니다.
- 수정된 잔차의 좌표가 저장되면 텍스트 편집기를 사용하여 u00-moved.pdb 및 이전에 정리한 단백질 PDB 파일을 엽니다. 여기에서는 Notepad ++ v8.4.8 텍스트 편집기를 사용합니다.
- 그림 8과 같이 u00-moved.pdb에서 좌표를 복사하여 단백질 pdb 파일에 붙여 넣고 수정할 잔여물을 바꿉니다. 이는 변형된 잔기와 단백질 시스템 사이의 결합을 적응시키기 위한 것입니다.
- 단백질 PDB 형식과 호환되도록 유형을 조정하여 HEATATM 을 ATOM 으로 변경하고 번호 매기기 1을 수정할 잔기에 해당하는 것으로 변경합니다. 새 파일을 복합 파일로 저장합니다 .PDB입니다.
- 수정할 단백질의 PDB 파일을 다운로드합니다. 티오레독신을 모델 단백질 시스템(PDB ID: 2IFQ)으로 선정하였다. 적절한 단백질 시각화 도구를 사용하여 물 분자, 이량체(필요한 경우), 리간드 등을 지웁니다.
- 변형된 단백질-잔류물 결합 연결부 생성
- 단백질 시각화 프로그램에서 from-lib.pdb 파일을 엽니다. 전체 구조를 선택합니다. Structure > Labels > Add...(추가...) > OK를 클릭합니다.
- N- 말단 및 C-말단 원자에 할당된 명명법을 확인합니다. 다른 창에서 텍스트 편집기의 u00.lib 파일을 엽니다.
- 나타나는 목록에서 할당된 명명법을 고려하여 N- 및 C-터미널의 위치를 확인합니다.
- u00.lib 파일에서 !entry 줄을 찾습니다. U00.unit.connect 배열 int. 그 줄 아래에 두 개의 숫자가 나타납니다. 첫 번째 숫자를 N 단자 위치로 변경하고 두 번째 숫자를 C 단자 위치로 변경하고 저장합니다.
- 다음 줄을 입력하여 매개 변수 목록을 만듭니다.
트립
출처: leaprc.gaff2
출처: leaprc.protein.ff14SB
로드오프 u00.lib
로드앰버파라ms u00.frcmod
x = 로드PDB complex.pdb
X 확인
참고: 이 시점에서 tleap은 매개변수화할 결합, 각도 및 이면각 목록을 제공합니다. - 유형학 식별
- 단백질 시각화 프로그램에서 complex.pdb 파일을 엽니다. 수정된 잔여물과 양쪽에 있는 인접 잔여물을 선택합니다.
참고: 단백질의 3차 구조에서는 변형된 잔기 부위에 갭이 발생하는 것이 일반적입니다. - 선택한 잔류물에 대한 볼 및 스틱 구조를 표시합니다. 2.6.1단계 선택한 텍스트 편집기에서 라이브러리 파일(.lib) 열기에 표시된 대로 수정된 잔여물에 대한 명명법만 표시합니다.
- 관찰된 명명법에 따라 라이브러리 파일(.lib)에서 2.7단계에서 생성된 매개변수화할 결합, 각도 및 이면체 각도 목록에 사용된 토폴로지에 해당하는 할당된 토폴로지(명명법 옆의 따옴표 안에 있음)를 식별합니다.
참고: tleap에서 제공하는 bonds, angles, dihedral angles 목록에서 대문자는 변형된 잔기에 인접한 아미노산의 원자를 나타냅니다.
- 단백질 시각화 프로그램에서 complex.pdb 파일을 엽니다. 수정된 잔여물과 양쪽에 있는 인접 잔여물을 선택합니다.
- parmcal을 사용한 결합, 각도 및 이면각의 매개변수화(Amber 프로그램)
참고: 이 단계에서는 Amber 패키지의 parmcal 프로그램을 사용해야 합니다. 또한 텍스트 편집기에서 frcmod 파일(u00.frcmod)과 라이브러리 파일을 열어 두는 것이 필수적입니다. 단백질 시각화 도구를 사용하여 각도와 결합 거리를 시각화해야 합니다. protein visualizer에서 변형된 아미노산 잔기에 결합된 아미노산 잔기는 결합 거리, 각도 및 이면체를 생성하기 위해 선택됩니다(목록 단계 2.7 참조). 이러한 데이터는 parmcal의 상수를 계산하고 매개변수 생성을 위해 frcmod 파일에 추가하기 위해 구현됩니다.- Visualizer에서 결합 거리 및 각도 생성
- Visualizer에서 결합 또는 각도에 관련된 원자를 선택합니다. Structure( 구조) > Monitor(> 거리) 또는 Angle(각도)을 클릭합니다.
- 추가할 각 새 매개 변수에 대해 다음 절차를 수행합니다. parmcal에 입력할 데이터는 굵게 표시됩니다. 다음은 변형된 아미노산의 N-말단과 다른 아미노산의 인접 C 사이에 결합 파라미터를 생성하는 방법의 예입니다.
파름칼
다음을 선택하십시오.
0. 매개 변수 SE (GAFF) 설정
1. 본드 길이 매개변수 계산: AB
2. 접착 각도 매개변수 계산: A-B-C
3. 종료
0
사용할 매개변수 세트를 선택하십시오: 1-gaff(기본값) 또는 2-gaff2
2
Force 필드 매개변수 세트가 gaff2로 설정되었습니다.
다음을 선택하십시오.
0. 매개 변수 SE (GAFF) 설정
1. 본드 길이 매개변수 계산: AB
2. 접착 각도 매개변수 계산: A-B-C
3. 종료
1
A-B에 원자 A의 요소 이름을 입력하십시오.
C
AB에 atom B의 요소 이름을 입력하십시오.
NS
본드 길이를 양수가 아닌 숫자로 입력하십시오.
경험적 규칙에 따라 계산하는 것을 의미합니다.
1.455
본드 C-ns 270.256 1.455
참고: 이중 밑줄이 복사되어 frcmod 파일에 추가됩니다. 이 예에서는 BOND 섹션의 마지막 줄 아래에 추가됩니다. 이면각은 Alviz-Amador et al.9에 의해보고 된 값에 따라 추가됩니다. - 모든 본드, 각도 및 이면체 매개변수를 생성하여 frcmod 파일에 추가한 후 frcmod 파일을 저장하여 새 매개변수가 포함되도록 합니다.
- Visualizer에서 결합 거리 및 각도 생성
- 토폴로지 및 좌표 파일 생성의 경우 다음 명령을 입력합니다.
트립
출처: leaprc.gaff2
출처: leaprc.protein.ff14SB
로드오프 u00.lib
로드앰버파라ms u00.frcmod
x = 로드pdb complejo.pdb
출처: leaprc.water.tip3p
차지 X- 다음을 입력하여 전하를 중화하는 데 필요한 Na 또는 Cl 이온의 수를 추가합니다.
덧셈 x Na+ 5
솔바테Oct X TIP3PBOX 10.0
SaveAmberparm x Prot.Topo Prot.coords
참고: Na 대신 Cl 이온을 추가하려면 Na+를 Cl-로 교체하십시오. 5는 추가될 이온의 수에 해당하며 전하를 중화하기 위해 조정됩니다.
- 다음을 입력하여 전하를 중화하는 데 필요한 Na 또는 Cl 이온의 수를 추가합니다.
- 몰 농도 계산 유형:
꼬리 -f prot.coords- 생성된 마지막 줄을 복사하여 후속 명령 내에서 굵게 표시된 내용으로 대체합니다. 0.15는 목표 몰 농도에 해당합니다.
usr/bin/perl molarity.perl 0.15 101.3356150 101.3356150 101.3356150 109.4712190 109.4712190 109.4712190 Kconts
이것은 2.10단계에서 설명한 대로 추가할 Cl- 및 Na+ 이온의 양을 생성합니다. 이 시점에서 새로운 파라미터를 가진 변형된 아미노산 잔기의 토폴로지 및 좌표 파일이 생성됩니다.
- 생성된 마지막 줄을 복사하여 후속 명령 내에서 굵게 표시된 내용으로 대체합니다. 0.15는 목표 몰 농도에 해당합니다.
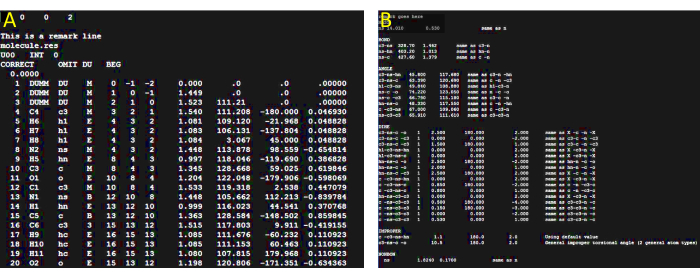
그림 3: 매개 변수 파일 준비. (A) 2.1단계에서 생성된 prepin 파일의 예상 모양을 보여주는 참조 이미지. 파일의 시각화는 GNU nano text editor v2.3.1을 사용하여 수행되었습니다. (B) 2.1단계에서 생성된 frcmod 파일의 예상 모양을 보여주는 참조 이미지. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
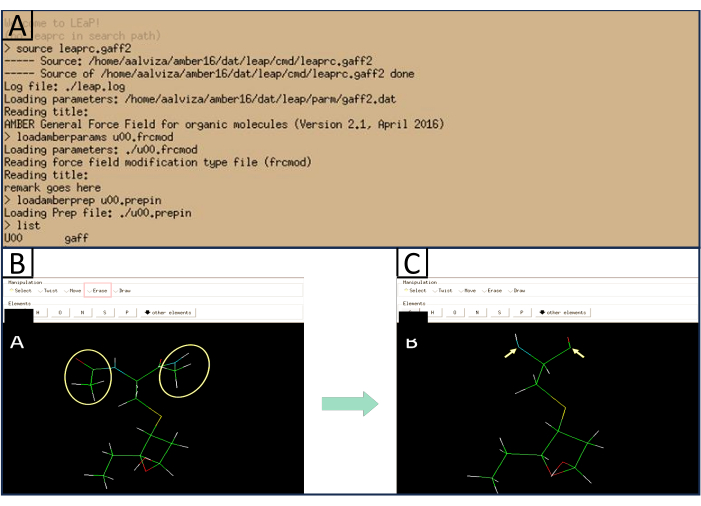
그림 4: XLEaP 창의 참조 이미지. (A) 언급된 명령을 입력할 때 예상되는 응답을 표시합니다. (B) 제거해야 하는 원자(노란색)와 이를 위해 선택해야 하는 옵션(빨간색)을 표시합니다. (C) 아세틸 및 메틸아민기가 삭제된 후 변형된 잔류물의 아미노 및 카르보닐 말단 말단이 어떻게 보여야 하는지에 대한 참조 이미지를 보여줍니다. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
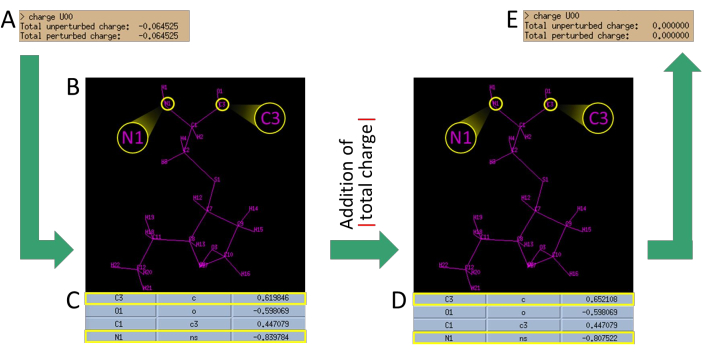
그림 5: 전하 중화 절차. (A) 아세틸 및 메틸 아민 그룹을 제거한 후 총 전하 계산. (B) 잔류물의 원자에 대해 할당된 명명법의 결정. 아미노 말단의 N과 카르복실 말단의 C에 대해 할당된 명명법에 주의하십시오. (C) 표에서 이 두 원자(N1 및 C3)에 대해 할당된 전하의 식별. 원자의 전하 값(2로 나눈 값)을 취하고 얻은 전하의 절대값을 더합니다. (D) N1 및 C3의 전하 값을 얻은 값으로 대체합니다. (E) 결과 요금이 이제 0이라는 확인. (제공된 모든 데이터는 참조용일 뿐이며 수정된 잔류물에 따라 다를 수 있습니다.) 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
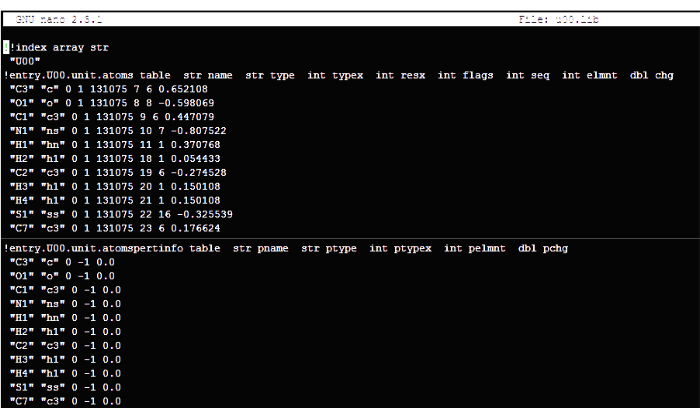
그림 6: 라이브러리 파일(.lib)의 원하는 구조에 대한 참조 이미지. 제공된 이미지에는 전체 파일의 압축된 표현만 표시된다는 점에 유의해야 합니다. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
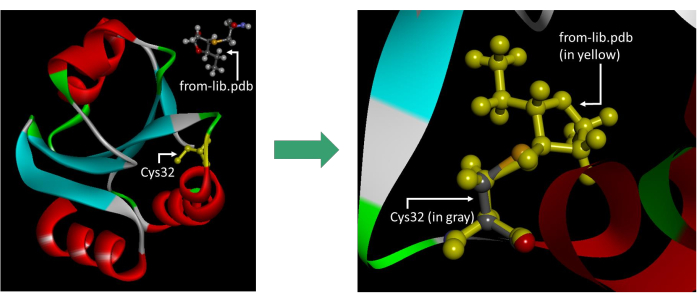
그림 7: from-lib.pdb 파일의 올바른 위치를 보여 주는 참조 이미지 표시된 이미지에는 N 및 C 말단의 수소가 포함되어 있으므로 파일을 저장하기 전에 제외해야 합니다. 이미지는 Visualizer 소프트웨어에서 촬영되었습니다. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
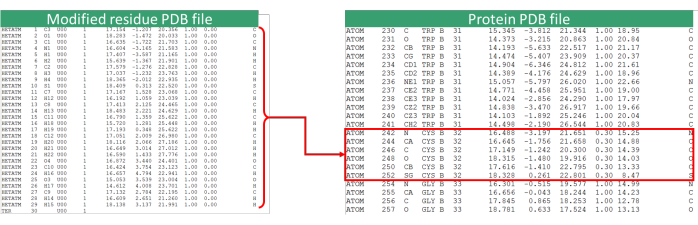
그림 8: PDB 파일 업데이트. 잔류물 좌표(이 경우 Cys32)를 수정된 잔류물로 교체하는 절차의 참조 이미지입니다. 수정된 잔차 PDB 파일은 u00-moved.pdb 파일을 참조합니다. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
결과
프로토콜의 구현을 설명하고 결과를 평가하기 위해 다음 분석을 고려합니다. 변형된 아미노산 잔기에 새로운 파라미터를 할당하여 생성된 데이터 세트는 부분 RESP 로딩에 대해 지원되는 전자 구조의 최적화를 기반으로 구성되었습니다. 그림 9 는 파라미터 할당으로 최적화된 아미노산 잔기 중 하나의 구조적 구조를 보여줍니다.
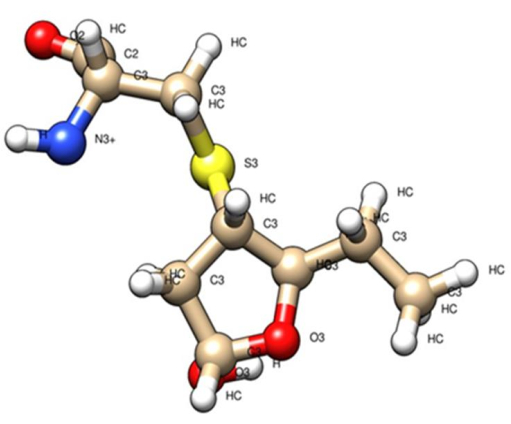
그림 9: 실리코에서 합성된 Cys-HHE 잔류물. 할당된 토폴로지 및 좌표 매개변수가 있는 HHE 변형 시스테인 아미노산의 표현. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
M062X/6-31G를 사용한 이론적 DFT 수준에서 얻은 구조를 AMBER의 분자 역학 시뮬레이션을 통해 고전 역학 구조와 비교했습니다. 시뮬레이션에서 얻은 각 매개변수는 양자 역학의 이론적 데이터와 좋은 상관 관계를 보여주었습니다. 평균 결합 거리 오차는 약 0.001 - 0.002 Å의 값을 나타 냈으며 각도는 ~ 8.2 °였습니다. 결합과 각도의 유형, 거리 및 상수는 표 1 에 나열되어 있습니다.이 데이터는 Alviz-Amador et al.9의 데이터 기사에 보고된 것과 유사했습니다. 매개변수 파일은 http://research.bmh.manchester.ac.uk/bryce/amber/ 에서 사용할 수 있습니다.
| 시에스-HHE | ||||||
| 방법 | 본드지 | 각 | ||||
| (Å, ± Stdev) | (°, ± 표준 편차) | |||||
| 양자역학 | 시즌 1 –C4 | 재질 보기 C6-C8 | 재질 보기 C8-C9 | S1-C4-C5 | O2-C6-C8 | 재질 보기 C6-C8-C9 |
| (M062X/631g(D) | 1.82 | 1.52 | 1.53 | 115.9 | 109.25 | 112.21 |
| MM (황색) AA 단독 | 1.85± | 1.55± | 1.54± | 111.66± | 109.77± | 113.16± |
| 0.002 | 0.002 | 0.002 | 0.152 | 0.14 | 0.148 | |
표 1: 본드 거리 및 각도 매개변수 비교. 양자(QM)와 고전적 방법으로 얻은 결합 거리와 각도의 값은 큰 차이가 없는 것으로 나타났습니다.
변형된 아미노산 잔류물에 대한 각 파라미터가 생성되고 검증된 후에는 각 잔류물의 안정성에 미치는 영향을 평가하기 위해 1μs의 궤적을 가진 분자 역학 시뮬레이션을 통해 동적 거동을 검사했습니다(그림 10). 변형된 아미노산 각각에 대해 얻어진 RMSD 값은 원래 아미노산과 큰 차이를 보이지 않았으며, 전체 궤적에 걸쳐 구조적 안정성을 유지했습니다.
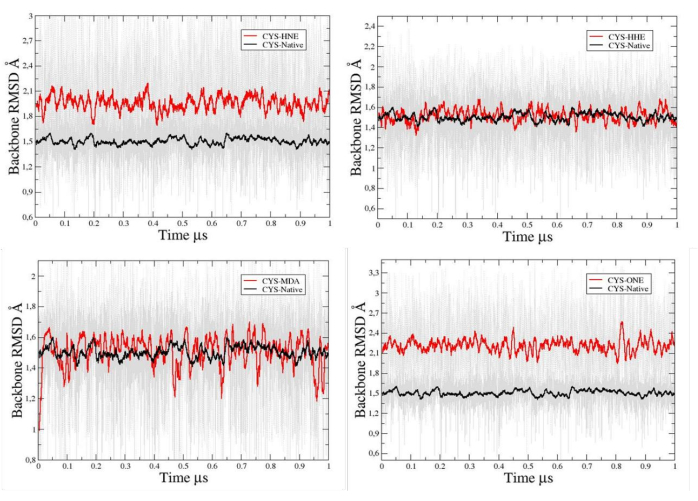
그림 10: 실리코(silico)에서 합성된 잔기의 RMSD 그래프. HHE, HNE, MDA 및 ONE을 가진 비변형 및 변형된 시스테인 잔기의 대표 RMSD. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
변형된 아미노산 잔기의 매개변수화로 인한 파일은 카르보닐화의 실험적 증거가 있는 단백질에서 천연 구조 아미노산을 대체하는 데 활용되었습니다. 이 치환은 이러한 수정의 결과로 단백질에서 발생할 수 있는 구조적 및 기능적 영향을 평가하기 위해 수행되었습니다. 그것은 Ankyrin 및 Thioredoxin 10,11과 같은 단백질 시스템에 대한 반응성 카르보닐 종에 의한 카르보닐화의 인실리코 연구에 의해 보고되었습니다.
토론
AMBER 파라미터화 프로토콜 개발의 중요한 단계 중 하나는 AMBER 대기실에서 RESP 전하를 할당하는 방법 및 최소화와 관련된 에너지 변동성으로 인해 지질 과산화 유도체로 변형된 새로운 아미노산 잔기의 양자 최적화였습니다. 이를 위해 Hartree-Fock(HF/6-31G) 및 반경험적 밀도 함수 이론(DFT; 부하 할당에 대한 응답을 평가하기 위해 B3LYP/6-31G 및 M062X/6-31G)가 설정되었습니다. 결과적으로, HF 기능은 더 나은 성능/계산 비용 비율을 제시했으며, 이를 프로토콜의 이전 단계로 고려했습니다. 이는 Zhou et al.12의 연구에서도 입증되었습니다.
프로토콜을 적용하는 동안 여러 가지 오류 원인이 있을 수 있습니다. 변형의 추가 구조에 의해 생성될 수 있는 입체 장애는 종종 분자 시스템의 최소화 단계를 통해 해결되는 오류로 이어집니다. 반면에, 이면각의 매개변수는 일반적으로 매개변수화 프로세스의 끝에서 조정되므로 때때로 가능한 오류로 표시되는 경향이 있으며, 이 특별한 경우에는 Alviz-Amador9 가 보고한 대로 상동성으로 매개변수를 조정하고 오류를 제거하기 위해 새 형식으로 추가하는 것이 좋습니다.
이 방법의 한계 중 하나는 매개변수화의 단계별 개발에 필요한 노력입니다. 새로운 전자 구조에서 새로운 파라미터를 생성한 다음 이러한 파라미터를 단백질 시스템에 적용하려면 우수한 실행을 위해 많은 헌신이 필요합니다. 따라서 프로토콜을 구현할 때 좋은 전략은 단계별 지침을 따르고 가이드를 주의 깊게 읽는 것입니다.
분자 역학 시뮬레이션의 환경에서 AMBER 프로토콜의 중요성이 분명해지고 있습니다. 적응력이 뛰어나고 다재다능하기 때문에 다양한 연구 분야를 탐구하는 연구자들에게 유용한 도구입니다. 단백질 시스템에서의 적용을 넘어 고분자 구조로의 확장은 새로운 가능성의 문을 열어줍니다. 이러한 적응성은 표준 파라미터화 방법의 기존 격차를 해결할 뿐만 아니라 새로운 구조를 생성할 수 있는 경로를 제공하여 분자 역학 연구의 지평을 넓힙니다. 반대로, 다른 연구들은 번역 후 변형(post-translational modifications)의 종래의 매개변수화(parameterization)가 특정 변형 유형(modification type)에 국한되고, 공개적으로 사용 가능한 저장소(repositories)8에서 독점적으로 파생되어 새로운 구조를 생성할 수 있는 능력이 결여되어 있음을 보여준다.
반응성 카르보닐 종의 존재로 인한 변형은 암, 대사 장애 및 다양한 메커니즘을 따르는 퇴행성 질환을 포함한 다양한 병리학과 자주 연관됩니다13,14 . 이 프로토콜이 제공하는 지원은 구조적 안정성, 원자 유연성, 2차 구조 손실, 용매 접근성, 단백질-단백질 상호 작용 에너지와 같은 다양한 중요한 특성을 평가하는 데 유용합니다. 결과적으로, 이러한 특성의 측정은 카르보닐화 단백질이 생물학적 시스템에서 비가역적 변화를 유도하여 구조적 불안정성, 원자 유연성 증가 또는 감소, 2차 구조10,11의 손실을 초래할 수 있는 상황에서 도움이 될 수 있습니다.
결론적으로, AMBER 파라미터화 프로토콜은 중요한 단계, 적응성 및 다양성을 갖추고 있어 분자 역학 시뮬레이션 영역에서 선구적인 방법입니다. 그 한계를 인정하면서도 기존 방법의 단점을 해결할 수 있는 능력에 의해 그 중요성이 강조되어 연구자에게 생물학 및 화학 시스템의 스펙트럼에 걸쳐 분자 구조와 행동의 복잡성을 탐구할 수 있는 강력한 도구를 제공합니다.
공개 사항
저자는 밝힐 것이 없습니다.
감사의 글
이 연구는 연구 그룹 2021 및 Acta 017-2022를 지원하기 위해 Ministerio de Ciencia, Tecnología e Innovación(Minciencias) 및 카르타헤나 대학교(콜롬비아)의 연구 보조금 코드 1107-844-67943의 지원을 받았습니다.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| AmberTools16 또는 Upper | Amber Project | Amber는 생체 분자 시뮬레이션 프로그램 제품군입니다 | |
| Gaussian 09 또는 Upper | Gaussian Inc | 구조 그리기 및 최적화 | |
| Linux | GNU/Linux | 플랫폼 AmberTools용 | |
| GPU GTX 1080 또는 Upper | Nvidia | PMEMD와 호환 |
참고문헌
- Cornell, W. D., et al. A second generation force field for the simulation of proteins, nucleic acids, and organic molecules. J Am Chem Soc. 117 (19), 5179-5197 (1995).
- Wang, J., Wolf, R. M., Caldwell, J. W., Kollman, P. A., Case, D. A. Development and testing of a general amber force field. J Comput Chem. 25 (9), 1157-1174 (2004).
- Brooks, B. R., et al. CHARMM: A program for macromolecular energy, minimization, and dynamics calculations. J Comput Chem. 4 (2), 187-217 (1983).
- Mayo, S. L., Olafson, B. D., Goddard, W. A. DREIDING: a generic force field for molecular simulations. J Phys Chem. 94 (26), 8897-8909 (1990).
- Daura, X., Mark, A. E., van Gunsteren, W. F. Parametrization of aliphatic CHn united atoms of GROMOS96 force field. J Comput Chem. 19 (5), 535-547 (1998).
- Robertson, M. J., Tirado-Rives, J., Jorgensen, W. L. Improved peptide and protein torsional energetics with the OPLS-AA force field. J Chem Theory Comput. 11 (7), 3499-3509 (2015).
- Guvench, O., MacKerell, A. D. Comparison of protein force fields for molecular dynamics simulations. Methods Mol Biol. 443, 63-88 (2008).
- Petrov, D., Margreitter, C., Grandits, M., Oostenbrink, C., Zagrovic, B. A systematic framework for molecular dynamics simulations of protein post-translational modifications. PLoS Comput Biol. 9 (7), e1003154(2013).
- Alviz-Amador, A., et al. Development and benchmark to obtain AMBER parameters dataset for non-standard amino acids modified with 4-hydroxy-2-nonenal. Data Brief. 21, 2581-2589 (2018).
- Pineda-Alemán, R., et al. Cysteine carbonylation with reactive carbonyl species from lipid peroxidation induce local structural changes on thioredoxin active site. J Mol Graph Model. 124, 108533(2023).
- Alviz-Amador, A., et al. Effect of 4-HNE modification on ZU5-ANK domain and the formation of their complex with β-Spectrin: A molecular dynamics simulation study. J Chem Info Model. 60 (2), 805-820 (2020).
- Zhou, A., Schauperl, M., Nerenberg, P. S. Benchmarking electronic structure methods for accurate fixed-charge electrostatic models. J Chem Info Model. 60 (1), 249-258 (2020).
- Gęgotek, A., Skrzydlewska, E. Biological effect of protein modifications by lipid peroxidation products. Che Phys Lipids. 221, 46-52 (2019).
- Moldogazieva, N. T., Zavadskiy, S. P., Astakhov, D. V., Terentiev, A. A. Lipid peroxidation: Reactive carbonyl species, protein/DNA adducts, and signaling switches in oxidative stress and cancer. Biochem Biophys Res Comm. 687, 149167(2023).
재인쇄 및 허가
