여기에서는 후속 다중 파라미터 라이브 셀 현미경을 수행하기 위한 다양한 다세포 스페로이드 형성 방법을 설명합니다. 형광 평생 이미징 현미경(FLIM), 세포 자가형광, 염색 염료 및 나노 입자를 사용하여 살아있는 3차원(3D) 암 및 줄기 세포 유래 스페로이드에서 세포 대사, 저산소증 및 세포 사멸을 분석하는 접근 방식을 시연합니다.
이 콘텐츠를 보려면 JoVE 구독이 필요합니다. 로그인하거나 오늘 무료 평가판을 시작하세요.
방법 논문
다세포 스페로이드의 생산 및 다중 파라미터 Live Cell Fluorescence Lifetime Imaging Microscopy (FLIM)
* These authors contributed equally
이 논문에서
요약
초록
다세포 종양 스페로이드는 종양 미세환경을 재현하고, 약물 요법을 테스트 및 최적화하고, 3D 컨텍스트에서 바이오 및 나노 센서를 사용하기 위해 널리 사용되는 3D 조직 미세응집 모델입니다. 생산 용이성, 예측 가능한 크기, 성장, 관찰된 영양소 및 대사 산물 구배는 3D 틈새와 같은 세포 미세환경을 요약하는 데 중요합니다. 그러나 스페로이드 이질성과 생산 방법의 가변성은 전반적인 세포 대사, 생존력 및 약물 반응에 영향을 미칠 수 있습니다. 이로 인해 크기, 가변성, 생체 제조 요구 사항, 줄기 세포 및 암세포 생물학에서 체외 3D 조직 모델로 사용하는 요구 사항을 고려할 때 가장 적합한 방법론을 선택하기가 어렵습니다. 특히, 스페로이드 생산은 광학 대사 이미징, 형광 수명 이미징 현미경(FLIM), 나노 센서를 사용한 스페로이드 저산소증 모니터링 또는 생존력과 같은 정량적 라이브 현미경과의 호환성에 영향을 미칠 수 있습니다. 여기에는 여러 가지 기존의 스페로이드 형성 프로토콜이 제시되어 실시간 광시야, 공초점 및 이광자 현미경과의 호환성을 강조합니다. 다양한 유형의 암 및 줄기세포 스페로이드를 사용하는 다중 자가형광 FLIM을 사용한 후속 이미징에서 분석 파이프라인에 대한 후속 이미징도 제시됩니다.
서론
다세포 스페로이드는 세포의 자체 응집에 의해 얻어지고 구형을 나타내는 3D 조직 모델 그룹을 나타냅니다. 체외에서 세포-세포 및 세포-매트릭스 상호 작용을 모방하고 다수의 암 및 줄기 세포 유래 구조 내에서 3D 컨텍스트를 재현하는 데 널리 사용됩니다. 세포 부착을 줄이고 응집을 촉진하기 위해 몇 가지 기술이 사용됩니다. 여기에는 표면 장력1에 의존하는 행잉 드롭 방법이 포함됩니다. 초저 부착 플레이트, 마이크로 몰드 및 마이크로 웰과 같은 세포 부착 방지 방법 2,3; 음향 파동 기반 접근법4; 흐름 유도 응집 방법(스피너 플라스크, 생물 반응기 및 미세유체 장치)5; 자기 입자 보조 형성6 및 응집 촉진 합성 및 ECM 기반 매트릭스 및 스캐폴드의 사용 7,8,9.
암 연구, 개발 및 신약 요법의 검증에서 스페로이드는 영양분, 폐기물 및 O2 의 공간 확산 제한 구배를 요약 할 수있는 능력으로 인해 매력적인 모델이며, 종종 고형 종양10,11에 전형적인 괴사 코어의 형성으로 이어집니다. 이처럼 보다 신뢰할 수 있고 정교한 체외 모델은 동물 연구(대체, 환원 및 정제)의 3R 원칙에 따라 동물 모델의 광범위한 사용(미국 식품의약국(FDA) 현대화법 2.0,12)에 대한 필요성에 도전합니다. 암 외에도 스페로이드는 줄기 세포 연구에 응용되고 있습니다. 예를 들어, 만능줄기세포는 배아체(EB)를 형성할 수 있는 능력을 가지고 있으며, 이는 유도만능줄기세포(iPSC)를 신경 전구세포(neural precursor cells)13 또는 난소 과립세포(ovarian granulosa cells)13,14와 같이 환자로부터 직접 얻기 어려운 특수 세포 유형으로 분화하는 데 사용할 수 있습니다. 또한, EB의 형성은 종종 더 복잡한 오가노이드 모델, 예를 들어 신경15, 망막16, 심장17, 간18, 위19 및 장 오가노이드20의 개발에서 첫 번째 단계입니다. 크기, 재현성, 처리량 및 다운스트림 응용 분야를 포함한 요소는 실험에 적합한 스페로이드 형성 방법을 선택할 때 고려해야 합니다.
3D 문화의 복잡성이 증가하면 2D 문화에 비해 변동성이 커질 수 있습니다. 영양 조성(21), 매체 증발(22), 점도(23), pH 조절(24), 스페로이드 형성 방법 및 배양 시간 (25,26)과 같은 요인은 다양한 형태, 크기, 생존도 및 다른 화학 저항 성(27,28)을 얻을 수 있습니다 . 최근 연구에 따르면 스페로이드 산소 구배가 항상 정적인 것은 아니며 형성 방법, 스페로이드 크기 및 세포외 점도에 의해 영향을 받아 스페로이드 이질성에 영향을 미친다는 것이 입증되었습니다29. 스페로이드에 대한 재현성 및 데이터 접근성을 개선하기 위해 MISpheroID 지식 기반이 개발되었으며26, 세포주, 배양 배지, 형성 방법 및 스페로이드 크기를 재현성 있는 결과를 위한 최소 정보로 식별합니다. 따라서 웰 크기(최대 스페로이드 크기 추정치 제공), 사용된 소모품, 준비 시간 및 스페로이드를 현미경 접시로 운반하지 않고 모니터링할 수 있는 가능성을 포함하여 여러 고처리량(SphericalPlate 5D, 실험실에서 제작한 마이크로몰드 및 마이크로티슈 몰드)과 저부착 방법(즉, Biofloat 및 Lipidure-coated 96-well plate, 스캐폴드가 없는 플레이트 및 스캐폴드 기반)에 대한 자세한 비교가 이루어졌습니다(그림 1 및 표 1). 후자는 장기 연구를 가능하게 하는 반면, 고처리량 방법으로 생산된 스페로이드는 종종 종말점 실험으로 이어집니다. 5DspheriPlate의 그리드를 제외한 모든 방법은 원치 않는 자가형광을 가져오지 않으므로 현미경 검사에서 직접 사용할 수 있습니다.
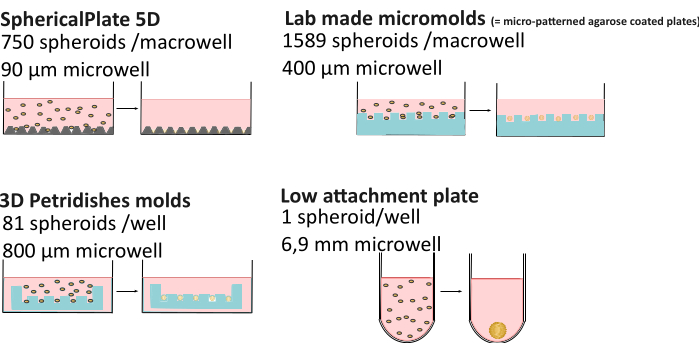
그림 1: 스페로이드 형성 방법 설명. 플레이트에 특허받은 마이크로웰을 통합한 SphericalPlate 5D와 같은 고처리량 방법, 실험실에서 생산한 마이크로몰드 및 마이크로티슈 몰드는 스탬프를 사용하여 아가로스(파란색)로 여러 마이크로웰을 만듭니다. Lipidure(Amsbio) 및 Biofloat(Sarstedt)와 같은 저부착 플레이트는 세포 표면 접착을 억제하고 세포 자기 응집을 촉진하는 비접착 코팅을 사용합니다. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
| 5D 스페리플레이트 | 자체 생산 마이크로몰드 | 미세조직 | 낮은 부착 방법 | |
| 스페로이드/웰의 수 | 750 | 1589 | 81 | 1 |
| 지름 웰 | 90 마이크로미터 | 400 마이크로미터 | 800 마이크로미터 | 1의 mm |
| 배양량 | 1mL | 5mL | 1mL | 200 마이크로리터 |
| 다른 소모품 | / | 3% 아가로스 7mL | 500μL의 2% 아가로스 | / * |
| 준비 시간 | 10분 | 2시간 + 3일 미디어 적응 | 0.5시간 + 15분 미디어 적응 | 10–30분 + 1시간 건조 |
| 모니터링 | 예 | 아니요** | 예 | 예 |
| 자가형광등 | 예 | 아니요 | 아니요 | 아니요 |
| 재사용할 수 있는 | 아니요 | 예 | 예 | 아니요** |
| 비용 | €€ | € | €€€€ | €€€€: 코팅 및 재료 |
| €€: 상업용 96웰 플레이트 | ||||
| *일부 세포주는 소형 스페로이드를 형성하기 위해 ECM(즉, 2%–5% Matrigel)을 추가해야 합니다. | ||||
| **코팅은 고갈될 때까지 재사용할 수 있습니다. 그러나 각 플레이트는 소량의 매체를 소비하고 시간이 지남에 따라 먼지가 쌓일 수 있습니다. 필터 멸균은 정기적으로 필요합니다. | ||||
표 1: 다중 스페로이드 형성 방법 비교29. "모니터링": 현미경 접시로 옮길 필요 없이 스페로이드를 모니터링할 수 있는 기능. 0-50유로, 50-150유로, 150-500>유로, 500유로
형광 현미경 검사를 사용하면 세포 사멸, 생존력, 증식, 대사, 점도 및 기계적 특성을 포함한 스페로이드 내의 주요 생물학적 측면을 직접 모니터링할 수 있습니다30. 형광 수명 이미징 현미경(FLIM)은 (미세) 환경(31,32,33,34) 내에서 형광 프로브 상호 작용을 연구하기 위한 추가적인 정량적 차원을 제공하여 서로 다른 방출 수명(35,36)에 따라 중첩 방출 스펙트럼을 해결할 수 있습니다 그리고 intrinsic cellular autofluorescence에 기반한 세포 대사를 조사합니다. 따라서 니코틴아미드 아데닌 디뉴클레오티드 포스페이트(NAD(P)H), 플라빈 모노뉴클레오티드(FMN), 플라빈 아데닌 디뉴클레오티드(FAD), 프로토포르피린 IX 등과 같은 광범위한 세포 자가형광 화합물은 1광자 및 2광자 FLIM으로 측정할 수 있으며 포도당 이화작용, 산화적 인산화(OxPhos)의 고유한 '센서' 역할을 하며 세포 산화 환원 상태에 대한 일반적인 개요를 제공합니다. NAD(P)H는 유리 세포질 또는 단백질 결합 미토콘드리아 형태37,38에 존재합니다. 유사하게, FAD의 산화 된 상태는 자유 형태의 수명이 더 긴 형광성입니다. NAD(P)H 및 FAD 현미경은 일반적으로 시료 광손상을 방지하는 것을 목표로 하는 2광자 여기 FLIM을 사용합니다39. 스페로이드 또는 오가노이드 대사, 산소화, 증식 및 세포 생존율에 대한 보다 완전한 그림을 제공하기 위해 '광학 대사 이미징' FLIM을 염료 기반 프로브, 유전적으로 인코딩된 바이오센서, 인광 수명 이미징 현미경(PLIM) 및 비율계량 강도 기반 측정과 결합할 수 있습니다 29,30,31. 또한 FLIM은 Förster 공명 에너지 전달(FRET) 방법과 결합하여 수용체와 밀접하게 접촉할 때 공여체 형광단의 수명 변동을 측정하여 표적 도메인 33,40,41과 약물의 결합을 조사할 수 있습니다.
획득된 FLIM 이미지는 일반적으로 픽셀 단위로 수명을 계산하기 위해 분석됩니다. 현재 형광 수명을 얻기 위해 사용되는 최소 3가지 일반적인 전략이 있습니다: 반정량적 'fast FLIM'42('tau sense'43,44라고도 함), 1, 2 또는 3 지수 피팅을 사용하는 감쇠 곡선 피팅, 페이저 변환 및 페이저 플롯 분석을 통한 '피팅이 없는' 접근 방식입니다. 공급업체에 따라 제공된 소프트웨어(LAS X, Symphotime, SPCImage 등) 또는 오픈 소스 소프트웨어(예: FLIMfit45, FLIMJ46 또는 기타(47))를 사용하여 측정된 FLIM 데이터를 처리할 수 있습니다. 일반적으로 공급업체에서 제공하는 소프트웨어는 예비 데이터 분석에 유용하며, 오픈 소스 솔루션은 페이저 플롯 및 3D 시각화 등을 사용하여 보다 정확한 연구를 제공할 수 있습니다.
스페로이드를 연구하는 방법으로서 FLIM의 유용성과 매력에도 불구하고 사용할 수 있는 실험 프로토콜은 거의 없으며 FLIM과 관련된 성공적인 라이브 다중 파라메트릭 현미경 실험을 위해 가장 적합한 형성 방법을 선택하는 데 일반적으로 지식이 부족합니다. 여기에서는 일반적으로 사용되는 스페로이드 형성 프로토콜의 형태, 생존력 및 산소화를 기반으로 최근에 검증되고 특성화된 원적외선 및 근적외선(NIR) 산소 감지 나노센서(MMIR1)를 기반으로 자세히 비교합니다. 양이온성 나노입자는 두 개의 리포터 염료, 즉 기준 O2-민감하지 않은 aza-BODIPY(여기 650nm, 방출 675nm)와 NIR O2-민감성 메탈로포르피린, PtTPTBPF(여기 620nm, 방출 760nm)로 함침됩니다. MMIR1을 사용하면 세포 독성을 유발하지 않고 기존 형광 현미경(비율계량 분석 사용) 또는 인광 수명 현미경(PLIM)에서 산소 구배를 실시간으로 분석할 수 있으며 안정적인 신호, 장기 모니터링 및 다중화가 가능합니다25,29. 염료 또는 나노센서로 염색해야 하는 필요성, 스페로이드 처리량 또는 세포 유형에 따라 가장 적합한 형성 프로토콜을 선택할 수 있습니다. 스페로이드 생존력 및 산소화에 대한 연구는 암 및 줄기세포 유래 스페로이드 연구와 관련이 있기 때문에 제시된 프로토콜에는 이러한 모델에서 NAD(P)H-FLIM 및 FAD-FLIM의 예와 예상되는 일반적인 결과도 포함됩니다. 제시된 이미징 및 분석 파이프라인은 가장 인기 있는 시간 상관 단일 광자 계수 기반 FLIM 현미경 플랫폼을 대상으로 합니다.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
프로토콜
1. 다세포 스페로이드의 생성
- 세포 배양
참고: 세포 배양은 ATCC(American Type Culture Collection), Lonza, Sigma-Aldrich 또는 기타 공급업체에서 수집할 수 있습니다. ATCC는 선호하는 성장 배지, 하위 배양 절차, 생물 안전성 수준, 성장률 및 STR 프로필을 포함하여 필요한 모든 취급 정보를 제공합니다. 여기에서 인간 대장암 세포주 HCT116의 500개 세포/스페로이드가 10% FBS 및 1mM 피루브산 나트륨이 보충된 McCoy의 5A 매체(VWR, 392-0420)에 사용됩니다. 매일 모니터링되는 장기 실험의 경우 10mM HEPES, pH 7.2를 배지에 추가할 수 있습니다.- 70%-90% 밀도에 도달하도록 세포 배양을 성장시킵니다.
- 예열된(37°C) 멸균 PBS(75cm2 플라스크당 25cm2 또는 10mL의 경우 5mL)로 세포를 헹굽니다.
- 0.05% 트립신 - 1mM EDTA 용액(25cm²의 경우 0.5mL 또는 75cm2 플라스크당 1mL)을 추가하고 5% CO2, 95% 습도에서 37°C에서 5-10분 동안 배양하여 세포 분리에 도달합니다.
참고: 투과광(명시야) 현미경 아래에서 세포 분리를 제어하십시오. 해리 효소 용액에 세포가 과도하게 노출되면 세포의 생존력에 영향을 미칠 수 있습니다. - 10% FBS(해리 용액 1mL당 최소 5mL의 배지)를 함유한 과도한 세포 배양 배지를 추가하여 트립신을 중화합니다.
참고: 낮은 FBS 또는 FBS가 없는 배양 배지에서 배양된 세포의 경우, 트립신 처리된 세포 배양에 0.5mL의 100% FBS를 첨가한 후 원심분리를 통해 세포를 원래 배양 배지로 전달하여 트립신 중화를 수행할 수 있습니다. - 피펫팅으로 세포 응집체를 분리하여 매체에서 단일 세포 현탁액을 얻습니다.
참고: 상단에 1000 μL 피펫 팁이 있는 혈청학적 피펫을 사용한 피펫팅은 대량의 부유 세포 배양에서 단일 세포 현탁액 생성을 크게 향상시킵니다. - 계수 챔버(Neubauer ruled hemocytometer 또는 대체품)를 사용하여 세포 현탁액 1mL당 세포 수를 계산합니다.
- 밀리리터당 원하는 셀 수를 얻기 위해 셀 현탁액을 희석합니다.
- O2의 비율 계량 분석을 위해 최종 농도 10μg/mL로 농축된O2 프로브(나노 입자) 용액을 세포 현탁액에 추가합니다.
알림: 균일한 세포 현탁액(프로브 포함)을 보장하려면 스페로이드가 형성되기 전에 여러 번 재현탁하십시오. O2 프로브가 필요하지 않은 경우 이 단계를 건너뛰고 스페로이드 형성을 진행합니다. iPSC를 처리할 때 수정된 프로토콜을 적용해야 합니다. 간단히 말해서, iPSC는 Geltrex 코팅 플레이트의 콜로니에서 성장하며 공급업체에서 제공하는 프로토콜48에 설명된 대로 ReLeSR을 사용하여 통과합니다. 스페로이드가 형성되는 날, 콜로니는 크고 조밀해야 하며 뚜렷한 테두리를 가진 다층 중심을 보여야 합니다. 미리 예열된 멸균 PBS로 세포를 헹굽니다. 순한 세포 해리 시약(GCDR) 1mL를 넣고 37°C에서 8-10분 동안 배양합니다. 1000 μL 팁을 사용하여 웰에서 세포를 부드럽게 분리하고 단일 세포 현탁액을 얻습니다. 단일 세포 현탁액을 멸균 50mL 코니컬 튜브에 옮기고 4mL의 사전 예열된 DMEM-F12 배지를 추가하여 GCDR을 중화합니다. DMEM-F12 1mL로 웰을 세척하고 나머지 세포 현탁액으로 옮깁니다. 300 x g에서 5분 동안 원심분리기 추가 실험을 위해 1mL의 적절한 배지에 재현탁합니다. 이 원고에 기술된 실험에는 mTeSR + 10μM Rock Inhibitor를 사용하였다. 세포 현탁액을 계산하고 희석하여 밀리리터당 원하는 세포 수를 얻습니다.
- 스페로이드 형성 방법
- 3D 페트리 접시 마이크로 몰드
참고: 이 고처리량 방법은 직경이 800μm이고 깊이가 800μm인 9 x 9 마이크로몰드 어레이에서 많은 수의 스페로이드(81개 스페로이드)를 동시에 생성하는 데 사용됩니다.- dH2O에서 3D 페트리 접시를 주조하기 위한 마이크로 몰드를 헹구고 오토클레이브 가능한 용기에 넣습니다.
- 전기영동 등급 아가로스 분말 2g을 측정하고 건조한 200mL 오토클레이브 안전 유리병에 넣습니다.
알림: 병과 아가로스 분말이 액체나 수분 없이 건조한지 확인하십시오. - 건조 사이클에서 30분 동안 아가로스 분말로 3D 페트리 접시와 병을 주조하기 위한 오토클레이브 마이크로 몰드.
- 초순수 100mL에 NaCl 0.9g을 첨가하여 0.9w/v% 식염수를 만들고 고압멸균으로 멸균합니다.
알림: NaCl은 제조업체에서 권장합니다. 그것은 agarose 안정성을 증가시킵니다. - 멸균된 아가로스 분말에 멸균 식염수를 첨가하여 아가로스 용액을 준비합니다. 압력 상승을 방지하기 위해 느슨하게 끼워진 뚜껑의 나사를 조입니다. 병을 휘저어 아가로스 분말을 섞습니다.
- 아가로스 가루를 전자레인지를 사용하여 끓여서 녹입니다. 전자레인지를 자주(~10초마다) 중지하십시오. 병을 휘젓고 아가로스가 녹을 때까지 반복합니다.
주의: 아가로스 용액은 뜨거우므로 주의해서 다루어야 합니다. 용융 절차 직후 흔들면 용액이 용기 밖으로 터질 수 있습니다. 사고를 방지하려면 용량의 50% 이하로 채워진 충분히 큰 용기를 사용하고 적절한 개인 보호구(장갑, 오븐 장갑, 보안경 및 실험실 가운)를 사용하십시오. - 용해된 아가로스 용액을 60-70°C로 냉각시킵니다. 무균 기술과 조건을 사용하여 피펫은 마이크로 몰드(12 시리즈의 경우 500 μL 또는 24 시리즈의 경우 330 μL)에 용융 아가로즈를 주입했습니다.
알림: 아가로스를 혼합하거나 피펫팅하는 동안 기포가 형성되지 않도록 하십시오. 아가로스가 응고되기 전에 피펫팅이나 부드럽게 긁어내어 마이크로 몰드의 작은 부분에 갇혀 있는 작은 기포를 제거합니다. - 아가로스를 약 2-3분 동안 굳힙니다. 그런 다음 마이크로 몰드를 조심스럽게 구부려 3D 페트리 접시를 제거하고 12웰 조직 배양 플레이트로 옮깁니다.
알림: 마이크로 몰드를 과도하게 구부리면 아가로스 몰드 내에 균열이 형성될 수 있습니다. - 3D 페트리 접시를 평형화하려면 2.5mL/웰 세포 배양 배지를 추가합니다. 15분 이상 배양합니다. 배양 배지를 제거하고 새 배지로 교체합니다. 3D 페트리 접시를 배양 배지와 평형을 맞추기 위해 한 번 더 반복합니다.
참고: 프로토콜은 셀 시드까지 여기에서 중단될 수 있습니다. 장기 보관(4°C에서 최대 2주)의 경우 매체 대신 PBS 용액을 사용하십시오. - 배양 배지(또는 PBS)를 둘러싼 3D 페트리 접시를 제거하고 조직 배양 플레이트를 기울여 3D 페트리 접시 내부의 매체를 완전하고 정확하게 제거합니다.
- 40,500개의 세포를 포함하는 190μL의 세포 현탁액을 세포 파종 챔버에 조심스럽게 파종합니다(1.1단계 참조).
참고: 아가로스 스탬프의 마이크로 웰 수는 스탬프당 생산되는 스페로이드의 수를 결정합니다. 이 경우 이 아가로스 몰드에는 81개의 마이크로웰(81 x 500 세포/스페로이드)이 포함되어 있습니다. 매크로웰에 첨가된 현탁액의 세포 농도 변화는 스페로이드당 세포 수를 변경할 수 있게 하여 스페로이드의 크기를 제어할 수 있습니다. - 세포가 3D Petri dsh의 특징에 정착하는 데 ~10분을 허용합니다. 그런 다음 3D 페트리 접시 외부에 2mL의 매체를 추가합니다.
- 조직 배양 플레이트를 세포 배양 인큐베이터에 놓고 필요에 따라 3D 페트리 접시를 둘러싼 배지를 교환합니다.
- 낮은 부착 플레이트
참고: 이 방법은 웰당 단일 스페로이드를 생성하는 데 사용됩니다. 코팅된 플레이트(Lipidure 또는 Biofloat)는 상업적으로 이용 가능합니다(1.2.2.1-1.2.2.4 단계 건너뛰기). 또는 코팅을 별도로 구입하여 처리되지 않은 멀티웰 플레이트를 코팅하는 데 사용할 수 있습니다. 이러한 웰에서 더 빠른 증발로 인해 96웰 플레이트의 가장자리에 있는 웰을 멸균수 또는 PBS로 채우는 것이 권장되며, 이에 따라 스페로이드를 위한 웰 수를 60개로 제한하는 것이 좋습니다. 더 적은 수의 스페로이드가 필요한 경우 주변의 빈 우물을 물이나 PBS로 채우십시오. 액체 취급을 위해 먼지가 없는 팁을 사용하여 작은 입자가 스페로이드 형성을 방해하므로 웰로 들어오지 않도록 하십시오.- 유리병 용기에 담긴 에탄올 50mL에 고분자 분말 0.25g을 용해시켜 0.5w/v% 코팅 용액을 준비합니다. 코팅을 필터 살균합니다.
알림: 필터 멸균 및 모든 다음 단계는 층류 아래의 멸균 조건에서 수행해야 합니다. - 코팅 용액 200μL를 96 U-바닥 배양 플레이트의 각 웰에 추가합니다.
- 1분 동안 배양하고 과도한 코팅을 제거합니다.
알림: 코팅 용액은 여러 번 사용할 수 있습니다. 유리 용기에 담아 실온(RT)에서 보관하십시오. 플라스틱 용기는 플라스틱이 부분적으로 용해되어 용액의 일부가 될 수 있으므로 권장하지 않습니다. 먼지가 있는 경우 0.22μm 폴리에테르설폰(PES) 또는 나일론 주사기 필터로 필터를 멸균합니다. - 96웰 플레이트를 약 1시간 동안 자연 건조시킵니다.
참고: 세포에 세포외 기질이 필요한 경우 1.2.3단계로 진행하십시오. 코팅된 플레이트는 알루미늄으로 포장할 경우 최대 1개월 동안 RT에 보관할 수 있습니다. 더 적은 양의 세포/웰을 파종할 때 플레이트를 5g에서 300분 동안 원심분리하면 세포를 아래로 당기는 데 도움이 될 수 있습니다.
- 유리병 용기에 담긴 에탄올 50mL에 고분자 분말 0.25g을 용해시켜 0.5w/v% 코팅 용액을 준비합니다. 코팅을 필터 살균합니다.
- 세포외 기질 보조 형성 프로토콜
참고: 일부 세포주는 자체적으로 충분한 세포외 기질(ECM)을 생성하지 않으며 조밀한 스페로이드 49,50,51을 형성하기 위해 Matrigel, Cultrex 또는 Geltrex와 같은 ECM을 추가해야 합니다. 유방암 MDA-MB-231, 인간 진피 유두, 전립선 암 세포 및 기타와 같은 세포 유형에 대해, ECM의 추가를 필요로 하는 다음의 변형(52)과 함께 단계 1.2.2를 사용할 수 있다. 가급적이면 먼지가 스페로이드 형성을 방해하지 않도록 액체 취급에 먼지가 없는 팁을 사용하는 것이 좋습니다. 1단계와 4-7단계는 생물 안전 작업대(클래스 II)에서 수행해야 합니다.- 표면 처리를 위해 1.2.2.1-1.2.2.4 (낮은 부착 플레이트)를 진행하십시오.
- 96웰 플레이트를 냉장고에서 4°C로 미리 식힙니다.
- 96웰 플레이트에 적합한 어댑터로 원심분리기를 준비하고 4°C로 사전 냉각합니다.
- 사전 냉각된(4°C) 세포 배양 배지에 5% 기저막 매트릭스(BMM) 용액을 준비합니다.
참고: BMM은 RT에서 빠르게 교차 연결됩니다. 취급할 때는 스톡과 용액을 얼음 위에 보관하십시오. - 셀 현탁액을 준비합니다(1.1단계 참조).
- 50μL의 BMM 용액을 각 웰에 추가합니다.
- BMM 용액(25,000 cells/well) 위에 있는 각 웰에 50μL의 셀 현탁액을 부드럽게 추가합니다.
알림: 이 부피를 웰에 폭발시키지 마십시오, 그렇지 않으면 세포가 웰 측면으로 퍼져 바닥에 모이지 않습니다. 웰당 더 적은 수의 셀은 그에 따라 셀 밀도를 조정하여 얻을 수 있습니다. 모든 세포가 모든 파종 밀도에서 스페로이드를 형성하는 것은 아닙니다. 최적화는 셀 유형과 원하는 차원별로 수행되어야 합니다. 제공된 부피로 BMM의 최종 농도는 2.5%입니다. 다른 농도가 필요한 경우 원액을 더 낮은/더 높은 농도로 준비해야 합니다. - 96웰 플레이트를 300 x g 및 4 °C에서 5분 동안 원심분리합니다.
알림: 이 단계가 없으면 세포가 웰 바닥에서 제대로 응집되지 않아 여러 개의 작은 응집체가 형성됩니다. 이 단계에서 가교를 피하기 위해 원심분리기를 냉각해야 합니다. - 플레이트를 세포 배양 인큐베이터에 놓습니다. 골재는 파종 후 4일째에 성숙한 것으로 간주됩니다.
참고: 스페로이드 형성에 대한 추가 프로토콜은 보충 파일 1을 참조하십시오.
- 3D 페트리 접시 마이크로 몰드
2. 스페로이드의 살아있는 현미경 검사
- 실시간 이미징 분석을 위한 스페로이드 준비
참고: 실험 설계(예: 장기 모니터링 또는 종말점 분석, 현미경 설정 또는 측정된 형광의 스펙트럼 특성)에 따라 또는 스페로이드 생산 방법과 현미경 검사의 비호환성(예: 시료 두께, 물질의 자가형광, 이미징 중 스페로이드 부유) 스페로이드가 생산된 플레이트의 스페로이드 직접 모니터링 불가능할 수 있습니다. 이 프로토콜은 이미징을 위한 스페로이드의 준비를 설명하며, 이는 대부분의 도립 광시야 및 컨포칼 현미경에 적합합니다.- 이미징 매체 준비 및 예열(37°C): HEPES-Na, pH 7.2(10mM), 피루브산나트륨(1mM), L-글루타민(2mM) 및 포도당(5mM)이 보충된 DMEM, 페놀 레드 없음.
참고: 이미징24 중에 CO2 제어가 제공되는 경우 중탄산나트륨 단독 또는 HEPES-Na와 함께 사용할 수 있습니다. 일부 세포 배양 유형은 HEPES의 존재를 견딜 수 없습니다. 실험 설계에 따라 피루브산, 글루타민 및 포도당 함량을 수정할 수 있습니다. - 코팅된(강력한 스페로이드 접착을 위해) 또는 코팅되지 않은(낮은 스페로이드 접착을 위해) 커버 유리 표면(두께 #1.5)이 있는 멸균 현미경 접시(상업적으로 이용 가능하거나 실험실에서 제작)를 준비합니다.
참고: 코팅의 필요성과 유형은 세포 유형, 스페로이드의 접착 특성, 3D에서 2D 배양 계면으로의 세포 이동 속도에 따라 다릅니다. 코팅은 3D 조직의 손실을 촉진하고 스페로이드의 미세 그래디언트의 모양을 변화시키고 결과적으로 세포 거동을 변화시킬 수 있기 때문에 이를 고려하는 것이 중요합니다. 일부 실험(예: 약물 자극에 대한 반응을 이미징 분석)의 경우 표면에 대한 강력한 스페로이드 부착이 필요하며 젤라틴, BMM, 콜라겐, 콜라겐/폴리-D-라이신 또는 폴리-D-라이신으로 코팅하는 것이 선호됩니다. - 미세 패턴 아가로스 또는 96웰 플레이트의 마이크로웰에서 O2 프로브 염색된 스페로이드를 부드럽게 씻어내고 여전히 떠 있는 스페로이드를 2mL 바이알에 옮깁니다.
참고: 고처리량 분석법에서 모든 스페로이드를 수집하려면 추가 부피의 배양 배지로 몰드를 1-3회 헹구고 모든 스페로이드 현탁액을 하나의 바이알에 결합합니다. 낮은 부착 플레이트에 있는 스페로이드의 경우, 개별 웰에서 바이알로 스페로이드를 하나씩 수집하거나 소량의 스페로이드가 실험에 충분한 경우 현미경 접시로 직접 수집합니다. 큰 스페로이드를 이송할 때는 피펫팅 중 손상이 없도록 피펫 팁의 끝을 절단하십시오. - 스페로이드가 바이알 바닥에 가라앉아 눈에 띄는 펠릿을 형성할 수 있도록 바이알을 최대 5분 동안 수직 위치에 두십시오.
- 튜브에서 배지를 제거하고 스페로이드를 방해하지 않고 충분한 양의 신선한 배양액에 부드럽게 재현탁시킵니다.
참고: 스페로이드 처리의 편의를 위해, 스페로이드를 이미징 매체로 옮기는 것도 이 단계에서 작은 배치로 수행할 수 있습니다. 2.1.7 및 2.1.8단계를 참조하십시오. 다른 실험 그룹의 스페로이드는 배지 조성 및 배지 사전 컨디셔닝 시간이 신진대사에 영향을 미칠 수 있으므로 동일하게 취급해야 합니다. - 스페로이드가 떠 있는 동안에는 현미경 접시의 웰당 동일한 부피의 스페로이드 현탁액을 옮깁니다.
- 스페로이드를 CO2 인큐베이터에서 37°C에서 1-2시간 동안 배양하여 현미경 접시/웰 표면에 부착되도록 합니다. 이미징의 경우 2.1.9단계를 진행합니다. 추가 프로브로 스페로이드를 염색하려면 2.1.8단계를 진행하십시오.
참고: 3D 스페로이드에서 2D 표면 인터페이스로의 세포 이동 속도는 시간의 함수입니다. 3D 조직의 손실을 방지하려면 세포 유형, 표면 코팅 유형 및 실험 설계와 관련하여 배양 시간을 최적화해야 합니다. 예를 들어, HCT116은 스페로이드 크기에 따라 콜라겐 IV/폴리-D-라이신 코팅 표면에 적절하게 스페로이드가 부착되는 데 최소 2시간이 필요한 반면, hDPSC 부착 및 2D 인터페이스로의 이동은 매우 빠르기 때문에 1-2시간 내에 3D 조직이 손실됩니다. 과도한 스프레지로 인한 '2D 스페로이드' 이미징을 피하기 위해 코팅되지 않은 유리 표면을 사용하고 배양 시간을 줄입니다. - 권장 또는 경험적으로 최적화된 농도의 형광 프로브를 알려진 용량의 스페로이드 현탁액에 추가합니다. 이미징 전에 37 °C CO2 인큐베이터에서 1시간 동안 배양합니다.
참고: 살아있는/죽은 분석의 경우 표준 최종 농도 1μg/mL의 프로피듐 요오드화물과 Calcein Green-AM을 사용하십시오. iPSC 배아체에 대한 요오드화 프로피듐 염색의 독성 영향을 피하기 위해 최종 요오드화 프로피듐 농도는 0.5μg/mL였습니다. 큰 회전 타원체 크기로 인해 프로브의 확산이 효율적이지 않은 경우 프로브 로딩 시간이 길어질 수 있습니다. 로딩 시간은 항상 스페로이드를 표면에 부착하는 데 필요한 총 배양 시간의 일부로 간주되어야 합니다. 스페로이드 부착에 더 오랜 시간이 필요한 경우 이 기간이 끝날 때 염색 절차를 조정해야 합니다. 인큐베이션 시간이 길어지면 3D 조직이 손실될 수 있습니다. - 세포 배양 배지 또는 형광 프로브가 포함된 배지를 제거하고 필요한 양의 이미징 배지로 교환합니다. 스페로이드 이미징 과정에 매체 형광 배경이 없는지 확인하려면 매체 교환(세척) 단계를 최대 5회까지 반복합니다.
참고: 배지 교환 중 스페로이드 제거를 방지하려면 현미경 접시의 가장자리에서 200μL 피펫으로 매체를 조심스럽게 흡입하고 현미경 접시에서 벽이나 옆으로 매체를 추가하는 것이 좋습니다. - 이미징 프로토콜의 2.2.1단계를 즉시 진행합니다.
참고: 준비에서 이미징 및 실제 이미징 획득 사이의 휴식이 너무 길면 세포 대사(예: 배지 조성 변경을 통해), 생존력(종말점 분석에 사용되는 일부 형광 프로브는 독성 효과가 있어 긴 잠복 기간 후에 세포 사멸을 자극할 수 있음)에 영향을 미칠 수 있을 뿐만 아니라 3D 조직의 손실로 이어질 수 있습니다. 여러 그룹의 스페로이드 또는 실험 조건을 비교해야 하는 경우, 분석된 그룹 간에 처리, 사전 컨디셔닝 및 이미징 절차의 타이밍을 가능한 한 동일하게 유지하기 위해 그에 따라 실험 설계를 개발해야 합니다.
- 이미징 매체 준비 및 예열(37°C): HEPES-Na, pH 7.2(10mM), 피루브산나트륨(1mM), L-글루타민(2mM) 및 포도당(5mM)이 보충된 DMEM, 페놀 레드 없음.
- 이미지 취득
참고: 이 프로토콜은 Stellaris 8 Falcon(Leica) 컨포칼 현미경 및 Leica Application Suite X(LAS X) 소프트웨어 버전 4.7을 사용하여 라이브 스페로이드의 다중 파라메트릭 이미징을 설명합니다. 그러나 대체 현미경 플랫폼에서 이러한 분석을 수행하기 위해 약간의 수정만 필요합니다.- 이미징하기 30-60분 전에 온도 온도 조절 장치를 켭니다. 필요한 환기 속도와 온도(35-37°C)를 설정합니다.
알림: 온도 제어 외에도 이미징 중에 가스 농도(예: CO2 또는 O2)를 제어해야 하는 경우 이미징 전에 필요한 조건에 도달하기 위해 해당 장치도 미리 시작해야 합니다. - 현미경과 연결된 장치(예: WLL 레이저, 컴퓨터, 침수 대물렌즈용 워터 펌프 및 기타 작동 전자 블록)를 켭니다. 정확한 현미경 설정과 함께 제공된 현미경 제어 소프트웨어(예: LAS X Machine Mode 또는 Machine Mode with Environmental Control)를 시작하고 stage 보정을 초기화합니다.
- 소프트웨어에서 필요한 대물렌즈를 선택하고 필요한 경우 이멀젼 유체를 적용합니다.
참고: 라이브 현미경 검사의 경우, 작동 거리가 충분한('긴') 물 또는 글리세롤 이멀젼 대물렌즈를 사용하는 것이 좋습니다(예: HC Fluotar L 25x/0.95 W VIS IR(2.4mm 작동 거리), HC PL Apo 40x/1.25 GLYC(0.35mm 작동 거리) 또는 공기 대물렌즈의 경우 최소 NA = 0.4 이상). 배율 및 작동 거리의 선택은 이미징된 샘플의 특성과 크기 및 측정된 형광 신호(밝기, 양자 수율, 염색 효율, 예를 들어 염료 및 나노 입자에 대한 논의 참조)에 따라 달라집니다(53). 큰 물체(스페로이드 또는 오가노이드, > 500μm 크기), '바이오 반응기' 또는 미세유체 칩은 긴 작동 거리의 대물렌즈와 더 낮은 배율을 필요로 하는 반면, 개별 세포 또는 세포 소기관의 분석에는 종종 '모자이크' 이미징을 통해 달성되는 고배율이 필요합니다. - 스테이지에 스페로이드가 있는 현미경 접시를 설정합니다. 초점을 조정하고 개체/관심 영역(ROI)을 찾습니다.
참고: 작거나, 형광색이 약하거나, 대비가 좋지 않거나, 희귀한 물체를 발견해야 하고 초점을 찾기 어려운 경우, 현미경 접시의 벽에 미리 초점을 맞추고 우물의 모서리 중 하나에서 시작하여 구불구불한 모양으로 관심 물체의 표면을 '스크리닝'하는 것이 좋습니다. - 프로젝트 열기(Open Project) 창을 선택하고 해당 아이콘인 새 프로젝트 생성(Create a New Project)을 클릭합니다. 연구 프로젝트 파일에 표준 이름(예: "YY-MM-DD+ description"으로 시작)을 지정합니다. 이미징하는 동안 생성된 모든 이미지는 생성된 프로젝트 .lif 파일에 자동으로 저장됩니다.
- 획득 창을 엽니다. 측정된 형광의 알려진 스펙트럼 특성(여기/흡광도 및 방출 스펙트럼)을 기반으로 백색광 레이저(WLL) 여기 파장과 필요한 하이브리드 또는 공명 주사 검출기(HyD S, HyD X 또는 HyD R 유형) 범위를 설정합니다. 스캔의 라인(Line) 또는 프레임(Frame) 유형을 선택합니다.
참고: 대부분의 상업적으로 이용 가능한 형광 염료의 경우 스펙트럼 특성은 LAS X Dye Assistant 패키지에서 찾을 수 있습니다(또는 추가). 프로브 스펙트럼 특성과 호환되고 FLIM의 경우 광자 계수(즉, HyD X 또는 HyD R)와 호환되는 적절한 스펙트럼 감도 범위를 가진 검출기를 선택하십시오. 멀티파라메트릭 이미징의 경우 WLL을 여러 여기 위치에 설정합니다(예: FAD/Flavins와 비율계량 MMIR1 O2 프로브의 두 형광 채널(참조 및 감도)의 동시 이미징의 경우, 여기/방출 설정은 하나 또는 두 개의 순차 스캔 시퀀스에서 460nm/510-590nm HyD X1 및 614nm/631-690 HyD X3 및 724-800nm HyD R일 수 있음). 방출을 수집하기 위해 적절한 검출기를 할당하는 것이 중요한데, 검출기는 서로 다른 스펙트럼 감도(54)를 가질 수 있기 때문이다. - (FLIM의 경우 선택 사항) Acquisition 창에서 FLIM 모드를 선택하여 광자 계수(붕괴 수집)와 결합된 이미징을 수행합니다. 즉시 추가 'LAS X 소프트웨어의 FLIM 모듈'이 열려 FLIM 데이터를 탐색하고 분석할 수 있습니다.
- (FLIM의 경우 선택 사항) 예상되는 형광단 평균 수명을 기준으로 WLL 펄스 반복률을 선택합니다.
알림: 레이저 펄스의 주파수는 전체 형광 감소를 수집하기 위해 조정해야 합니다. 이것은 현미경에 설치된 Pulse Picker 기능을 사용하여 수행할 수 있습니다. 형광 붕괴와 레이저 펄스의 중첩은 예상 형광 수명의 단축으로 이어질 것입니다. 예상 평균 형광 수명보다 4-5배 긴 펄스 간격을 갖는 것이 좋습니다(예: 최대 5ns의 수명에 대해 25ns/40MHz). 많은 펄스 레이저는 80MHz의 고정된 반복률을 가지고 있습니다(최대 2-3ns 범위에만 이상적). 이는 실험에 적합한 형광단을 선택하는 데 중요합니다. - FAST LIVE 모드를 사용하여 미리보기 이미징을 시작하고 관심 영역에서 이미징 물체의 미세한 초점을 조정합니다.
주의 : 레이저 안전 규칙을 엄격히 준수하십시오. 항상 레이저 안전 규칙을 고려하고 이미징이 중지될 때까지 기다렸다가 투과 라이트를 켜고 접안렌즈나 샘플을 살펴보십시오.
참고: FAST LIVE 모드에서는 600Hz(양방향 X 스캔 모드를 사용하는 경우 최대 프레임 속도 4.43/s에 해당), 256 x 256 픽셀 해상도가 이미지에 자동으로 적용되어 형광을 광표백으로부터 안전하게 보호합니다. 핀홀을 열고(예: 3-4AU) 형광 신호가 너무 약하여 물체에 초점을 맞출 수 없는 경우 레이저 강도를 높입니다. 불완전한 부패 수집을 피하십시오. - (FLIM의 경우 선택 사항) FLIM 모듈 창(라이브 모드)에서 이미징 중에 나타나는 픽셀 강도 히스토그램을 보고 적절한 레이저 강도/핀홀 크기 및 해상도를 조정하여 카운트 속도 ~1 광자/레이저 펄스 한계(빨간색 선)를 달성합니다. 쌓임 효과의 위험을 배제하기 위해 1보다 훨씬 높게 가지 마십시오. 필요한 경우 감쇠 창에서 전체 감쇠 수집이 이루어지도록 WLL 펄스 반복률을 조정합니다(불완전한 감쇠 수집을 방지하려면 2.2.8단계 참조).
참고: 광자의 수(강도)가 피팅 분석 또는 페이저 플롯 클라우드를 위한 신뢰할 수 있는 감쇠를 재구성하기에 충분하지 않은 경우 여러 스캔 반복(프레임 또는 선, 스캔 시간 설정)을 적용하거나 레이저 강도를 높이거나 해상도(스캔된 ROI 크기)를 희생합니다. 레이저 반복률을 줄이려면 신뢰할 수 있는 붕괴 재구성을 위해 더 많은 광자를 수집해야 하며 이미징 매개변수의 추가 수정이 필요할 수 있습니다. 강렬한 빛과 장시간 연속적인 조명이 세포 생존율과 신진대사에 미치는 잠재적 영향을 인식한다55. 생존력과 신진대사에 대한 부정적인 영향은 여기광의 강도, 지속 시간 및 파장뿐만 아니라 이미징 방식(예: 단광자 공초점 이미징 대 다광자 이미징)에 따라 개별 사례마다 다를 수 있습니다. 그에 따라 이미징 매개변수를 조정하고, 필요한 경우 파일럿 실험56에서 Calcein Green-AM 또는 propidium iodide 강도에 의한 세포 생존율/사멸을 제어합니다. 가능한 경우, 실시간 현미경 검사 중에 적절한 형광 신호에 도달하기 위해 형광 프로브 염색 프로토콜의 추가 최적화를 고려해야 합니다. - (3D z 스택의 경우 선택 사항) Fast Live에서 좌표, 스캔 방향을 설정하고 Z-stack 창(XYZ 스캔 모드)의 시작 및 종료에 속성을 지정합니다. Z-스텝 크기 또는 스텝 수를 선택합니다.
참고: 소프트웨어는 사용된 해상도 및 스캔 매개변수를 기반으로 '최적의' 단계 수를 자동으로 계산하지만, 실시간 3D 재구성은 일반적으로 빠른 획득을 위해 더 적은 수의 단계가 필요할 수 있습니다(예: 1-2 μm 단계 크기, 50-100 μm 스택 크기, 양방향 스캐닝, 총 스캔 시간 중 2-3분이 필요함). 세포 내 세포 소기관, 세포 및 3D 세포 모델도 측정 중에 움직일 수 있습니다. 또한 광 투과 깊이와 산란 한계로 인해 일반적으로 컨포칼 FLIM에서 50-100μm의 스캐닝 깊이만 달성할 수 있습니다. - 필요한 모든 설정이 적용되면 이미징을 시작합니다.
- 이미지에 적절한 이름을 지정합니다.
- 투과광 모드에서 다음 이미징 대상을 검색하고 이전에 최적화된 이미징 설정(단계 2.2.8-2.2.12)으로 이미징 절차를 반복합니다.
참고: 강도 기반 비교 또는 강도 비율 분석(예: MMIR O2 프로브 기반 산소화 분석)의 경우 분석된 모든 물체에 대해 항상 동일한 이미징 설정(배율 및 대물 렌즈 유형, 레이저 강도, 출력 및 펄스 주파수, 여기 파장, 검출기 범위, 핀홀, 스캔 속도, 픽셀 체류 시간 및 해상도)을 유지하십시오. 그러나 형광 수명은 형광 강도에 의존하지 않고 신뢰할 수 있는 계산을 위해 적절한 수의 광자를 수집해야 하기 때문에 FLIM 이미징 매개변수는 실험 과정을 통해 재조정하여 수집된 광자 수를 서로 다른 처리 또는 실험 조건 간에 비교할 수 있도록 할 수 있습니다. 따라서 강도 기반 및 형광 수명 기반 분석이 모두 필요한 다중 파라메트릭 분석의 경우 비교된 실험 그룹의 모든 물체에 대해 최적화된 범용 이미징 설정을 적용해야 합니다. "FLIM-only" 비교의 경우, LAS X 소프트웨어가 개별 이미지 측정(42)에 대한 IRF의 계산을 제공하기 때문에 약간 다른 이미징 설정으로 획득된 이미지를 비교할 수 있다. 그러나 LAS X 외부(예: FLIMfit45)에서 FLIM 피팅 분석을 수행하는 경우, 이미징 소프트웨어에서 내보낼 수 없으므로 기기 응답 함수(IRF)는 각각의 다른 이미징 조건에 대해 측정해야 합니다. 따라서 실험 설계 및 작업 부하의 단순화를 위해 데이터 세트의 모든 이미지에 대해 동일한 이미징 설정을 적용하는 것이 좋습니다. 그런 다음, 측정된 스펙트럼 채널(57,58,59)의 방출 특성을 갖는 담금질 또는 고속 형광 수명 형광단(ps 범위 내)을 사용하여 금 나노입자 발광(60) 또는 다광자 FLIM(61)에 대한 2차 고조파 생성 신호에 의해 해당 IRF 측정을 수행할 수 있습니다. LAS X 소프트웨어에서 관심 있는 파일을 마우스 오른쪽 버튼으로 클릭하고 이미지 설정 적용을 선택하여 이전에 최적화된 이미징 매개변수를 새 프로젝트에 로드할 수 있습니다. - 이미징 세션이 완료되면 이미징 프로젝트를 저장합니다. 이미징 세션을 마무리하려면 이미징 시설에서 구현된 표준 절차에 따라 현미경 검사 단계에서 샘플을 제거하고 침지 액체(사용되는 경우)에서 대물렌즈를 세척합니다. 프로젝트와 소프트웨어를 닫습니다. 현미경, 레이저 및 연결된 모든 장치를 끕니다.
- 이미징 데이터 분석을 진행합니다(2.3단계).
- 이미징하기 30-60분 전에 온도 온도 조절 장치를 켭니다. 필요한 환기 속도와 온도(35-37°C)를 설정합니다.
- LAS X FLIM 모듈 및 FIJI를 사용한 NAD(P)H/FAD-FLIM 페이저 이미지 처리
참고: 이 프로토콜은 NAD(P)H 및 FAD/Flavins 자가형광 FLIM의 예에 대한 주파수 도메인 데이터에 대한 이미징된 스페로이드의 형광 수명 분석을 설명합니다. NAD(P)H 자가형광 측정은 대사 분석의 표준이 되었으며, 여기서 짧고 긴 NAD(P)H 자가형광 수명 성분은 각각 해당작용 또는 산화적 인산화(OxPhos)와 관련이 있습니다. 이는 자유 NAD(P)H 또는 단백질 결합 NAD(P)H의 측정된 표준물질을 향한 대사 궤적을 따라 페이저 플롯의 이동으로 분석할 수 있습니다31,62. 대사 변화의 궤적을 분석하고 실험 그룹 간의 플롯에서 페이저 구름의 위치(2.3.6단계 아래 참고 참조)를 비교하기 위해 페이저 구름의 기하학적 중심(중심) 계산을 기반으로 한 단순화된 페이저 좌표 분석이 구현되었습니다29. 설명된 프로토콜은 FIJI에서 중심 좌표를 계산하고 좌표(예: 스페로이드 NAD(P)H 자가형광 페이저 구름의 중심에서 "자유 NAD(P)H" 이론적 점까지의 거리)를 사용하여 페이저 플롯에서 두 점 사이의 거리를 측정하는 방법을 보여줍니다. 마찬가지로, FAD 및 기타 자가형광 신호를 분석할 수 있습니다. 데이터 세트 1 .lif (LAS X 소프트웨어 필요) 또는 .ptu 이 절차를 학습하기 위한 파일 형식이 제공됩니다(보충 파일 2, 보충 파일 3, 보충 파일 4, 보충 파일 5, 보충 파일 6, 보충 파일 7, 보충 파일 8, 보충 파일 9, 그리고 보충 파일 10).- LAS X에서 FLIM 모듈을 열고 프로젝트 열기를 선택한 다음 자가형광 NAD(P)H/FAD 분석을 위한 스페로이드 이미지 파일(.lif)을 로드합니다.
참고: FLIM 모듈의 잠재적인 버그 및 중간 데이터 손실로 인해 NAD(P)H/FAD 분석을 위해 원본 스페로이드 이미지 파일(.lif)의 복사본을 사용하여 원시 파일을 변경하지 않고 유지하십시오. - 단일 이미지를 선택하고 FLIM 분석 인터페이스로 이동합니다. 페이저를 클릭하여 페이저 플롯에 액세스하고 페이저 해석 모드를 활성화합니다. 필터(중앙값 또는 웨이블릿)를 적용하고 임계값 을 설정하여 노이즈를 최소화하고 모든 페이저 해석에 대한 데이터 가시성을 개선합니다. 고조파를 선택합니다. NAD(P)H 데이터를 기반으로 한 대사 변화를 분석하려면 2.3.3-2.3.5단계를 진행합니다. 페이저 플롯의 일반적인 비교는 2.3.6 단계부터 진행하십시오.
참고: 분석 설정(필터 유형, 고조파, 임계값, 비닝 및 페이저 ROI)을 비교된 데이터 세트의 모든 이미지에 동일하게 적용합니다. - (NAD(P)H 분석의 경우 선택 사항) 데이터셋 관련 이미지를 선택하고 Draw Ratio Cursor for Two Components 옵션을 사용하여 표준 페이저 플롯 공간의 보편적인 원에서 0.45ns의 위치를 정확하게 찾습니다. 이 위치는 일반적으로 단일지수 붕괴(62)에 가까운 유리-NAD(P)H의 순수 균질한 용액의 평균 형광 수명에 할당됩니다.
참고: Free-NADH 및 free-NAD(P)H는 0.3 ns 및 0.7 ns63의 두 가지 짧은 수명 구성 요소와 함께 수용액에서 유사한 스펙트럼 특성과 유사한 형광 수명 값을 갖습니다. 따라서 phasor 기반 분석의 단순성과 수명 구성 요소 간의 작은 차이로 인해 형광 붕괴가 단일 지수로 허용되며, 이는 보편적 원에 페이저 클라우드를 할당할 수 있습니다. free-NAD(P)H 형태의 기준 평균 수명도 측정하고 유사한 분석을 위해 페이저 공간에 표시할 수 있습니다. 기준 수명은 문헌62에 기초하여 선택되었다; 다른 소스에서는 용액 내 유리 NAD(P)H의 약간 다른 값을 찾을 수 있습니다(0.4 ns64). - (NAD(P)H 분석의 경우 선택 사항) 플롯을 마우스 오른쪽 버튼으로 클릭하고 데이터 내보내기를 선택하여 할당된 free-NAD(P)H 수명(2.3.3단계 참조)으로 페이저 플롯을 내보냅니다. 페이저 플롯을 .tiff 형식 파일로 지정된 저장 폴더에 내보냅니다.
참고: LAS X FLIM 모듈에서 내보낸 페이저 플롯 이미지의 원래 픽셀 크기는 항상 1024 x 600 픽셀입니다. 데이터 내보내기 및 사전 분석에 다른 소프트웨어를 사용하는 경우 모든 페이저 플롯 이미지를 동일한 크기와 해상도로 내보내야 합니다. - 스페로이드 관련 페이저 클라우드를 내보내려면 LAS X FLIM 모듈의 Draw Cursor 도구를 사용하여 이미지에서 스페로이드 ROI를 선택합니다. 2.3.4단계에 설명된 대로 생성된 페이저 플롯을 내보냅니다.
참고 : 페이저 공간의 해당 g 및 s (x 및 y와 유사) 좌표는 수명에 따라 선택한 ROI의 모든 픽셀에 할당되며 주파수 도메인 데이터 세트64,65로 변환됩니다. tf (위상 수명) 및t m (변조 수명)의 유사한 값을 가진 픽셀 클러스터는 플롯에서 구름 패턴 (페이저 구름)을 형성하며, 여기서 색상 코딩 (짙은 파란색에서 빨간색까지의 범위)은 수명 값의 풍부함을 반영합니다. 우주적 원 또는 내부에 있는 구름의 위치에 따라 단일 또는 다중 지수 붕괴를 구별할 수 있습니다. 일부 측정 매체는 강한 (자동) 형광을 나타내어 페이저 플롯에 해당 구름이 나타나며, 이는 평균 강도 임계값으로 간단히 제거할 수 없습니다. 이 패턴은 중심 좌표 계산에 영향을 미치며 내보낸 페이저 플롯에서 제외해야 합니다. 스페로이드 ROI를 사용하면 추가 페이저 분석에서 관련 없는 픽셀을 제외할 수 있습니다. - 데이터 세트의 모든 스페로이드 ROI에 대해 페이저 플롯 내보내기 절차를 반복합니다(2.3.4단계 및 2.3.6단계 참조). 또한 내보낸 .tiff 이미지 세트를 확인하여 추가 비교 분석을 위한 전체 데이터 세트를 보장하고 내보낸 모든 이미지의 픽셀 크기가 동일한지 확인합니다(2.3.4단계의 참고 참조).
참고: 프로토콜의 이 단계에서 이미지 세트에는 free-NAD(P)H 위치(문헌 또는 경험적으로 얻은 데이터 기반)와 모든 스페로이드 ROI(또는 특정 분석에 필요한 경우 대체 ROI 패턴) 페이저 플롯이 있는 phasor가 포함되어야 합니다. 이 단계에서 추가 분석은 피지에서 수행되고 나중에 스프레드시트에서 수행됩니다. 분석 도구 창을 사용하여 FIJI에서 배율 설정 옵션을 선택하고 모든 페이저 플롯 이미지가 동일한 단위 유형(예: 픽셀 단위만)으로 보정되었는지 확인합니다. 그렇지 않은 경우 Set Scale 창에서 선택한 단위의 길이를 설정합니다(예: 픽셀 기반 배율의 경우 Distance in Pixels 필드에 1을 입력하고 길이 단위를 Pixel로 설정). 추가 비교를 위해 동일한 단위 유형을 사용하여 내보낸 모든 데이터를 측정합니다. - (NAD(P)H 분석의 경우 선택 사항) 해당 내보낸 페이저 플롯 이미지에서 free-NAD(P)H 평균 형광 수명의 픽셀 포인트 위치를 결정합니다(2.3.3단계 참조): FIJI로 페이저 이미지를 열고 이미지를 확대하여 범용 반원과 두 구성 요소에 대한 비율 커서 라인 사이의 교차점을 픽셀 해상도로 명확하게 시각화합니다. 직사각형 ROI 도구를 사용하여 교차점을 선택합니다.
알림: 다음 단계(2.3.9단계)에서 좌표를 정확하게 결정할 수 있도록 직사각형 선택이 교차점 주변의 작은 영역인지 확인하십시오. - (NAD(P)H 분석의 경우 선택 사항) 분석 도구를 열고 [Set Measurements ] 창을 선택한 다음 측정 파라미터로 Centroid 를 선택합니다. 분석 도구 창에서 측정 ( Measure )을 클릭하여 자유 NAD(P)H 참조점의 중심 좌표를 확인합니다. 이러한 좌표를 스프레드시트로 내보냅니다.
참고: Free-NAD(P)H 좌표는 이 점에서 데이터 세트의 스페로이드 페이저 구름 위치까지의 거리를 비교하기 위한 기준점으로 사용됩니다(NAD(P)H FLIM 자가형광 분석에서 해당과정과 OxPhos 사이의 대사 변화를 특성화하는 방법) - FIJI를 사용하여 스페로이드 페이저 구름의 이미지를 엽니다. [이미지 ] 창 도구를 열고 [조정]을 선택한 다음 도구 모음에서 [색상 임계값 ]을 선택합니다. 원하는 임계값 설정 방법 (예: Otsu)을 선택하고 색조 값(Hue Value ) 및 밝기 값(Brightness Value )을 설정하여 픽셀 좌표가 가장 풍부한 페이저 구름 파트를 선택하기 위한 매개변수의 범위를 좁힙니다. Select(선택 )를 클릭하여 클러스터 영역을 정의합니다.
참고: 분석해야 하는 모든 페이저 플롯 이미지에 대해 동일한 임계값 매개변수를 유지하십시오. 제시된 NAD(P)H-FLIM 데이터의 경우, 색조 값 9 및 밝기 값 160을 설정한 임계값 설정 방법 Otsu를 선택하고 모든 페이저 이미지에 적용했습니다. 또는 선택한 영역을 ROI Manager에 복사하여(Edit > Selection > Add to Manager(관리자에 추가) 경로를 따라) 추가 분석을 위한 페이저 ROI 라이브러리를 생성할 수 있습니다. - 선택 영역을 유지하면서 2.3.9단계에서 설명한 절차에 따라 선택한 영역의 중심 좌표를 계산합니다. 이러한 좌표를 스프레드시트 파일로 내보냅니다.
- 2.3.9단계와 2.3.10단계를 반복하여 모든 ROI 페이저 영상의 중심 좌표를 결정하여 스프레드시트에 데이터 세트를 생성합니다.
참고: ROI Manager ROI 라이브러리를 사용하면 ROI 분석을 단순화하고 구성하는 데 도움이 됩니다(2.3.10단계 참조). - (NAD(P)H 분석의 경우 선택 사항) 다른 비교 그룹에서 내보낸 참조 자유 NAD(P)H 및 스페로이드 ROI 좌표가 있는 스프레드시트를 엽니다. 결정된 좌표와 다음 방정식을 사용하여 자유 NAD(P)H 위치를 참조하기 위해 각 개별 스페로이드 페이저 중심 사이의 거리를 계산합니다.
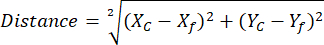
여기서 Xc 및 Yc 는 중심 좌표이고 Xf 및 Yf 는 참조 좌표입니다.
참고: 기준 수명으로의 이동을 결정하기 위해 중심 매개변수를 적용하는 것은 데이터 세트의 모든 중심이 기준점을 향해 동일한 선형 궤적에 있는 경우에만 적합합니다. 이를 확인하려면 데이터 세트의 모든 중심점을 동일한 좌표 공간에 참조점과 함께 표시해야 하며 선형 추세 정렬을 수행해야 합니다. 모든 점을 통해 그려진 선형 추세선의R2 계수가 1에 가까우면(예:R2 가 0.8-0.99) 거리 분석이 적절한 것으로 간주됩니다. - 비교를 위해 모든 데이터를 적절하게 구성하고 해당 소프트웨어(예: Origin, MatLab)를 사용하여 통계 분석을 수행합니다. 데이터 세트 특성(분포 정규성, 통계 단위 수 등)에 따라 적절한 통계 검정을 선택합니다.
참고: NAD(P)H 분석의 경우 거리 값을 비교하여 실험 조건에 따른 대사 변화를 특성화합니다. 실험 그룹 간의 페이저 플롯을 비교하려면 ROI 페이저 구름 중심 좌표를 비교합니다.
- LAS X에서 FLIM 모듈을 열고 프로젝트 열기를 선택한 다음 자가형광 NAD(P)H/FAD 분석을 위한 스페로이드 이미지 파일(.lif)을 로드합니다.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
결과
적절한 스페로이드 형성 방법 선택
선택한 스페로이드 형성 방법은 스페로이드의 크기, 모양, 세포 밀도, 생존력 및 약물 민감성에 큰 영향을 미칠 수 있습니다(그림 2). 이전에는 여러 고처리량(SphericalPlate 5D, 실험실에서 만든 마이크로몰드 및 MicroTissue 몰드)과 '중간 처리량' 저부착(Biofloat 및 Lipidure-coated 96-well 플레이트) 방법의 효과를 스페로이드 생존력 및 산소화에 비교했습니다29.
여기에서 다양한 형성 방법으로 인해 초기 농도가 500개 세포/스페로이드로 동일하더라도 크기가 다른 스페로이드가 생성됩니다. low attachment 96 well plate에서 형성된 HCT116 스페로이드는 형성 후 5일 후 고처리량 방법에 비해 훨씬 더 컸습니다(
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
토론
다세포 스페로이드는 종양 및 줄기세포 틈새 미세환경, 약물 발견 및 생체 제조를 위한 '조직 구성 요소' 개발 연구에서 선택되는 방법이 되고 있습니다. 스페로이드의 이질적인 내부 구조, 영양소의 기울기 및 산소화는 상대적으로 간단하고 접근하기 쉬운 환경에서 생체 내 조직 및 종양의 이를 모방할 수 있습니다. 더 많은 방법론적 투명성26,28 및 표준화71가 필요함에 따라, 이러한 프로토콜은 연구자들이 실시간 정량 형광 수명 이미징 현미경 실험에 가장 적합한 스페로이드 형성 방법을 선택하는 데 도움이 될 것으로 기대됩니다. 제시된 방법은 세포 염색 나노입자 센서와 고유 세포 자가형광을 활용하며, 이는 염색 세포 사멸과 쉽게 결합할 수 있습니다.
가장 중요한 단계는 스페로이드 형성 프로토콜에 있습니다. 따라서, 고처리량 ...
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
공개 사항
공개할 것이 없습니다.
감사의 글
이 연구는 겐트 대학의 특별 연구 기금(BOF/STA/202009/003; BOF/IOP/2022/058), 연구 재단 플랑드르(FWO, I001922N) 및 유럽 연합, fliMAGIN3D-DN Horizon Europe-MSCA-DN No. 101073507.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 0.05% Trypsin-EDTA | Gibco | 25300-054 | Sigma |
| 10 mL 혈청학 피펫 | VWR | 612-3700 | Sarstedt, Corning, VWR 및 기타 회사에서도 유사한 제품을 사용할 수 있습니다 |
| 12 웰 세포 배양 플레이트, 멸균 | Greiner bio-one | 665-180 | Sarstedt, Corning 및 기타 회사에서도 유사한 제품을 사용할 수 있습니다. |
| 12웰 챔버 슬라이드, 탈착식 | Ibidi | 81201 | Grace Bio-Labs, ThermoFisher Scientific 등에서도 사용 가능 |
| 15mL 원심분리기 튜브 | Nerbe plus | 02-502-3001 | Sarstedt, Corning, VWR 및 기타 회사에서도 유사한 제품을 구입할 수 있습니다 |
| . 3D 페트리 접시 마이크로몰드 | 마이크로티슈 | Z764000-6EA | |
| 6웰 세포 배양 플레이트, 멸균 | Greiner bio-one | 657160 | Sarstedt, Corning, VWR 및 기타 회사에서도 유사한 제품을 구입할 수 있습니다 |
| 70% 에탄올 | ChemLab | CL02.0537.5000 | |
| Biofloat | Sarstedt | 83.3925.400 | 스페로이드 형성을 위한 상용 코팅 96웰 플레이트 |
| Calcein Green-AM | Tebubio | AS-89201 | 희석에 적용 1:1000 |
| CellSens Dimension 소프트웨어 | Olympus | 버전 3 | |
| 인간 태반의 콜라겐, 유형 IV | Sigma | C5533 | 0.07 mg/mL 콜라겐 및 0.03 mg/mL Poly-D-lysine 코팅 현미경 접시 제조용 |
| Confocal FLIM 현미경 | Leica Microsystems | N/A | Stellaris 8 Falcon 도립 현미경, 백색광 레이저, HyD X 검출기, 기후/T 제어 챔버(OkoLab), 25x/0.95W 대물 |
| D(+)-포도당 | Merck | 8342 | 이미징 배지 준비를 위한 1M 원액, 1:100 준비(최종 농도 10mM) |
| Dulbecco의 변형된 독수리 배지(DMEM), 페놀 레드, 포도당, 피루베이트 및 글루타민이 없는 | Sigma-Aldrich | D5030-10X1L | 이미징 배지 |
| Fetal Bovine Serum ( FBS) | Gibco | 10270-098 | Sigma에서도 구할 수 있습니다. 사용하기 전에 열을 비활성화해야 합니다. |
| HEPES (1M) | Gibco | 15630-080 | 이미징 배지 준비를위한 희석 1/100 (최종 농도 10 mM) |
| 인간 결장 암 세포 HCT116 | ATCC | ||
| ImageJ | NIH | 버전 1.54f | |
| Leica Application Suite X (LAS X) | Leica Microsystems | 버전 4.6.1.27508 | |
| L- 글루타민 | Gibco | 25030 | 시그마에서도 사용할 수 있습니다. 1:100 희석액으로 도포합니다. |
| Lipidure-CM5206 | Amsbio | AMS.52000034GB1G | |
| McCoy's 5A, 1mM 피루브산나트륨 및 10mM HEPES | VWR | 추가 | HCT116 세포용 표준 성장 배지 |
| 마이크로 패턴 3D 프린팅 PDMS 스탬프 | N/A | /A | 마이크로시스템 기술 센터 제공, 겐트 대학교 |
| NaCl | Chemlab | Jan Vanfleteren 교수CL00.1429.100 | |
| Neubauer cout chamber | Fisher Scientific | 15980396 | |
| O2 프로브: MMIR1 | N/A | N/A | 전체 특성화, 검증 및 일부 응용 프로그램은 다음에서 찾을 수 있습니다: https://www.biorxiv.org/content/10.1101/2023.12.11.571110 v1 |
| PBS Fisher | scientific | Gibco18912014 | PBS 정제를 500mL의 증류수에 용해시킵니다. |
| 펜 연쇄상구균 :P에니실린 (10,000 U/mL) / 스트렙토마이신 (10,000 μ g/mL) 100x 용액 | Gibco | 15140-122 | Sigma에서도 사용할 수 있습니다. 1:100 희석액으로 도포합니다. |
| Poly-D-lysine | Sigma | P6407-5mg | 0.07 mg/mL 콜라겐 및 0.03 mg/mL Poly-D-lysine 코팅 현미경 접시 |
| Propidium | Iodide Sigma-Aldrich | 25535-16-4 | 세포 사멸 염색 준비를 위해 1 µ를 사용하십시오. 1시간 배양에서 g/mL |
| PVDF 주사기 필터 0.22 & 마이크로; m | Novolab | A35149 | Sarstedt, Corning, VWR 및 기타 회사에서도 유사한 제품을 구입할 수 |
| .피루브산 나트륨 (100 mM) | Gibco | 11360-070 | 이미징 배지 준비를 위한 희석 1/100 (최종 농도 1mM) |
| SphericalPlate 5D 24-well | Kugelmeiers | SP5D-24W | |
| sterile petridish | Greiner bio-one | 633181 | Sarstedt, Corning, VWR 및 기타 회사에서도 유사한 제품을 구입할 수 있습니다 |
| . 조직 배양 플라스크 (25 cm² ) | VWR | 734-2311 | 유사한 제품들도 Sarstedt, Corning, VWR 및 기타 회사들로부터 구할 수 |
| . 조직 배양 플라스크 (75 cm²) | VWR | 734-2313 | Sarstedt, Corning, VWR 및 기타 회사에서도 유사한 제품을 구입할 수 있습니다 |
| U-bottom 96-well plate | VWR | 10062-900 | Sarstedt, Corning, Greiner Bio-one 및 기타 회사에서도 유사한 제품을 사용할 수 |
| Ultrapure Agarose | Invitrogen (Life Technologies) | 16500-500 | 아가로스 저융점(A-9414, Sigma), 일상적인 사용용 아가로스(A-9539, Sigma), |
| 광시야 형광 도립 현미경 | Olympus | N/A | 도립 형광 현미경 IX81, 전동 Z축 제어 기능, CoolLED pE4000(16채널, 365-770nm), ORCA-Flash4.0LT(Hamamatsu) cMOS 카메라, 유리 온난화 플레이트, Okolab, CellSens Dimension v.3 소프트웨어 및 공기 대물렌즈 4x/0.13 UPlanFLN 및 40x/0.6 LUCPlanFLN. (옵션, 고해상도 이미징용) 60x/1.0 LUMPLFLN 물 |
참고문헌
- Foty, R. A simple hanging drop cell culture protocol for generation of 3d spheroids. J Vis Exp. (51), e2720(2011).
- Moskovits, N., et al. Establishing 3-dimensional spheroids from patient-derived tumor samples and evaluating their sensitivity to drugs. J Vis Exp. (190), e64564(2022).
- Griner, L. M., et al. Generation of high-throughput three-dimensional tumor spheroids for drug screening. J Vis Exp. (139), e57476(2018).
- Qian, Y., Wei, X., Chen, K., Xu, M. Three-dimensional acoustic assembly device for mass manufacturing of cell spheroids. J Vis Exp. (200), e66078(2023).
- He, H., et al. Dynamic formation of cellular aggregates of chondrocytes and mesenchymal stem cells in spinner flask. Cell Prolif. 52 (4), e12587(2019).
- Perez, J. E., Nagle, I., Wilhelm, C. Magnetic molding of tumor spheroids: Emerging model for cancer screening. Biofabrication. 13 (1), 015018(2020).
- Kingsley, D. M., et al. Laser-based 3d bioprinting for spatial and size control of tumor spheroids and embryoid bodies. Acta Biomater. 95, 357-370 (2019).
- Guillaume, O., et al. Hybrid spheroid microscaffolds as modular tissue units to build macro-tissue assemblies for tissue engineering. Acta Biomater. 165, 72-85 (2023).
- Danilevicius, P., et al. laser-made 3D microscaffolds for tissue spheroid encagement. Biointerphases. 10 (2), 021011(2015).
- Jamieson, L. E., Harrison, D. J., Campbell, C. Chemical analysis of multicellular tumour spheroids. Analyst. 140 (12), 3910-3920 (2015).
- Dmitriev, R., Borisov, S., Jenkins, J., Papkovsky, D. Multiparametric imaging of tumor spheroids with ultra-bright and tunable nanoparticle O2 probes. SPIE BiOS. 9328, (2015).
- Zushin, P. -J. H., Mukherjee, S., Wu, J. C. FDA Modernization Act 2.0: transitioning beyond animal models with human cells, organoids, and AI/ML-based approaches. J Clin Invest. 133 (21), e175824(2023).
- Kim, D. -S., et al. Robust enhancement of neural differentiation from human es and ips cells regardless of their innate difference in differentiation propensity. Stem Cell Rev Rep. 6 (2), 270-281 (2010).
- Hart, D., Gutiérrez, D. R., Biason-Lauber, A. Generation of a human ovarian granulosa cell model from induced pluripotent stem cells. bioRxiv. , 2022(2022).
- Chiaradia, I., et al. Tissue morphology influences the temporal program of human brain organoid development. Cell Stem Cell. 30 (10), 1351-1367 (2023).
- Wagstaff, E. L., Ten Asbroek, A. L., Ten Brink, J. B., Jansonius, N. M., Bergen, A. A. An alternative approach to produce versatile retinal organoids with accelerated ganglion cell development. Sci Rep. 11 (1), 1101(2021).
- Thavandiran, N., et al. Design and formulation of functional pluripotent stem cell-derived cardiac microtissues. Proc Natl Acad Sci U S A. 110 (49), E4698-E4707 (2013).
- Harrison, S. P., et al. Scalable production of tissue-like vascularized liver organoids from human pscs. Exp Mol Med. 55 (9), 2005-2024 (2023).
- Noguchi, T. -A. K., Kurisaki, A. Formation of stomach tissue by organoid culture using mouse embryonic stem cells. Methods Mol Biol. 2017, 217-228 (2017).
- Takahashi, J., et al. Suspension culture in a rotating bioreactor for efficient generation of human intestinal organoids. Cell Reports Methods. 2 (11), 100337(2022).
- Lagziel, S., Gottlieb, E., Shlomi, T. Mind your media. Nat Metab. 2 (12), 1369-1372 (2020).
- Das, V., Fürst, T., Gurská, S., Džubák, P., Hajdúch, M. Reproducibility of uniform spheroid formation in 384-well plates: The effect of medium evaporation. J Biomol Screen. 21 (9), 923-930 (2016).
- Bera, K., et al. Extracellular fluid viscosity enhances cell migration and cancer dissemination. Nature. 611 (7935), 365-373 (2022).
- Michl, J., Park, K. C., Swietach, P. Evidence-based guidelines for controlling ph in mammalian live-cell culture systems. Commun Biol. 2, 144(2019).
- Okkelman, I. A., Vercruysse, C., Kondrashina, A. V., Borisov, S. M., Dmitriev, R. I. Affordable oxygen microscopy-assisted biofabrication of multicellular spheroids. J Vis Exp. (182), e63403(2022).
- Peirsman, A., et al. Mispheroid: A knowledgebase and transparency tool for minimum information in spheroid identity. Nat Methods. 18 (11), 1294-1303 (2021).
- Raghavan, S., et al. Comparative analysis of tumor spheroid generation techniques for differential in vitro drug toxicity. Oncotarget. 7 (13), 16948(2016).
- Froehlich, K., et al. Generation of multicellular breast cancer tumor spheroids: Comparison of different protocols. J Mammary Gland Biol Neoplasia. 21 (3-4), 89-98 (2016).
- Debruyne, A. C., et al. Live microscopy of multicellular spheroids with the multimodal near-infrared nanoparticles reveals differences in oxygenation gradients. ACS Nano. 18 (19), 12168-12186 (2024).
- Debruyne, A. C., Okkelman, I. A., Dmitriev, R. I. Balance between the cell viability and death in 3D. Semin Cell Dev Biol. 144, 55-66 (2023).
- Barroso, M., Monaghan, M. G., Niesner, R., Dmitriev, R. I. Probing organoid metabolism using fluorescence lifetime imaging microscopy (flim): The next frontier of drug discovery and disease understanding. Adv Drug Deliv Rev. 201, 115081(2023).
- Becker, W. Fluorescence lifetime imaging-techniques and applications. J Microsc. 247 (2), 119-136 (2012).
- Dmitriev, R. I., Intes, X., Barroso, M. M. Luminescence lifetime imaging of three-dimensional biological objects. J Cell Sci. 134 (9), 1-17 (2021).
- Sarder, P., Maji, D., Achilefu, S. Molecular probes for fluorescence lifetime imaging. Bioconjug Chem. 26 (6), 963-974 (2015).
- Alfonso-Garcia, A., et al. Mesoscopic fluorescence lifetime imaging: Fundamental principles, clinical applications and future directions. J Biophotonics. 14 (6), e202000472(2021).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: Fundamentals and advances in instrumentation, analysis, and applications. J Biomed Opt. 25 (7), 1-43 (2020).
- Yellen, G. Fueling thought: Management of glycolysis and oxidative phosphorylation in neuronal metabolism. J Cell Biol. 217 (7), 2235-2246 (2018).
- Heikal, A. A. Intracellular coenzymes as natural biomarkers for metabolic activities and mitochondrial anomalies. Biomark Med. 4 (2), 241-263 (2010).
- Kolenc, O. I., Quinn, K. P. Evaluating cell metabolism through autofluorescence imaging of nad (p) h and fad. Antioxid Redox Signal. 30 (6), 875-889 (2019).
- Verma, A., et al. Fluorescence lifetime imaging for quantification of targeted drug delivery in varying tumor microenvironments. bioRxiv. , 2024(2024).
- Smith, J. T., et al. In vivo quantitative fret small animal imaging: Intensity versus lifetime-based fret. Biophys Rep. 3 (2), 100110(2023).
- Alvarez, L. A., et al. Application Note: SP8 Falcon: A novel concept in fluorescence lifetime imaging enabling video-rate confocal flim. Nat Methods. , (2019).
- Roberti, M. J., et al. TauSense: A fluorescence lifetime-based tool set for everyday imaging. Nat. Methods. , https://www.nature.com/articles/d42473-020-00364-w.pdf (2020).
- Auer, J. M. T., Murphy, L. C., Xiao, D., Li, D. U., Wheeler, A. P. Non-fitting flim-fret facilitates analysis of protein interactions in live zebrafish embryos. J Microsc. 291 (1), 43-56 (2023).
- Warren, S. C., et al. Rapid global fitting of large fluorescence lifetime imaging microscopy datasets. PLoS One. 8 (8), e70687(2013).
- Gao, D., et al. Flimj: An open-source imagej toolkit for fluorescence lifetime image data analysis. PloS One. 15 (12), e0238327(2020).
- Tullis, I. D. C., Ameer-Beg, S. M., Barber, P. R., Rankov, V., Vojnovic, B. Mapping femtosecond pulse front distortion and group velocity dispersion in multiphoton microscopy. Proc. SPIE 6089, Multiphoton Microscopy in the Biomedical Sciences VI. , 60890(2006).
- Zhou, Y., et al. One-step derivation of functional mesenchymal stem cells from human pluripotent stem cells. Bio Protoc. 8 (22), e3080(2018).
- Benton, G., Arnaoutova, I., George, J., Kleinman, H. K., Koblinski, J. Matrigel: From discovery and ECM mimicry to assays and models for cancer research. Adv Drug Deliv Rev. 79-80, 3-18 (2014).
- Badea, M. A., et al. Influence of matrigel on single-and multiple-spheroid cultures in breast cancer research. SLAS Discov. 24 (5), 563-578 (2019).
- Lang, S., Sharrard, R., Stark, M., Villette, J., Maitland, N. Prostate epithelial cell lines form spheroids with evidence of glandular differentiation in three-dimensional matrigel cultures. Br J Cancer. 85 (4), 590-599 (2001).
- Barra, J., et al. DMT1-dependent endosome-mitochondria interactions regulate mitochondrial iron translocation and metastatic outgrowth. Oncogene. 43 (9), 650-667 (2024).
- Dmitriev, R. I., Papkovsky, D. B. Intracellular probes for imaging oxygen concentration: How good are they. Methods Appl Fluoresc. 3 (3), 034001(2015).
- Schweikhard, V., et al. Application Note: The power HyD family of detectors for confocal microscopy. Nat Methods. , https://www.nature.com/articles/d42473-020-00398-0 (2020).
- Alam, S. R., Wallrabe, H., Christopher, K. G., Siller, K. H., Periasamy, A. Characterization of mitochondrial dysfunction due to laser damage by 2-photon flim microscopy. Sci Rep. 12 (1), 11938(2022).
- Bush, P. G., Wokosin, D. L., Hall, A. C. Two-versus one photon excitation laser scanning microscopy: Critical importance of excitation wavelength. Front Biosci. 12, 2646-2657 (2007).
- Liu, M., et al. Instrument response standard in time-resolved fluorescence spectroscopy at visible wavelength: Quenched fluorescein sodium. Appl Spectrosc. 68 (5), 577-583 (2014).
- Szabelski, M., et al. Collisional quenching of erythrosine b as a potential reference dye for impulse response function evaluation. Appl Spectrosc. 63 (3), 363-368 (2009).
- Chib, R., et al. Standard reference for instrument response function in fluorescence lifetime measurements in visible and near infrared. Meas Sci Technol. 27 (2), 027001(2015).
- Talbot, C. B., et al. Application of ultrafast gold luminescence to measuring the instrument response function for multispectral multiphoton fluorescence lifetime imaging. Opt Express. 19 (15), 13848-13861 (2011).
- Becker, W. Recording the instrument response function of a multiphoton flim system. Becker & Hickl. , Available from: https://www.becker-hickl.com/literature/application-notes/recording-the-instrument-response-function-of-a-multiphoton-flim-system/ (2007).
- Leben, R., Köhler, M., Radbruch, H., Hauser, A. E., Niesner, R. A. Systematic enzyme mapping of cellular metabolism by phasor-analyzed label-free nad (p) h fluorescence lifetime imaging. Int J Mol Sci. 20 (22), 5565(2019).
- Blacker, T. S., Duchen, M. R. Investigating mitochondrial redox state using nadh and nadph autofluorescence. Free Radic Biol Med. 100, 53-65 (2016).
- Gottlieb, D., Asadipour, B., Kostina, P., Ung, T. P. L., Stringari, C. FLUTE: A python gui for interactive phasor analysis of flim data. Biol Imaging. 3, e21(2023).
- Malacrida, L., Ranjit, S., Jameson, D. M., Gratton, E. The phasor plot: A universal circle to advance fluorescence lifetime analysis and interpretation. Annu Rev Biophys. 50, 575-593 (2021).
- Okkelman, I., Vandenberghe, W., Dmitriev, R. Role of preconditioning with oxygen and glucose deprivation in promoting differentiation of dental pulp stem cells in 3D culture. Mol Biol Cell. 34 (2), 1212(2022).
- Park, J. H., et al. The effect of bmp-mimetic peptide tethering bioinks on the differentiation of dental pulp stem cells (DPSCs) in 3D bioprinted dental constructs. Biofabrication. 12 (3), 035029(2020).
- Pașca, S. P. The rise of three-dimensional human brain cultures. Nature. 553 (7689), 437-445 (2018).
- Dmitriev, R. I., Zhdanov, A. V., Nolan, Y. M., Papkovsky, D. B. Imaging of neurosphere oxygenation with phosphorescent probes. Biomaterials. 34 (37), 9307-9317 (2013).
- Bryanskaya, E. O., et al. High levels of FAD autofluorescence indicate pathology preceding cell death. Biochim Biophys Acta Gen Subj. 1868 (1), 130520(2024).
- Han, S. J., Kwon, S., Kim, K. S. Challenges of applying multicellular tumor spheroids in preclinical phase. Cancer Cell Int. 21 (1), 152(2021).
- Okkelman, I. A., Neto, N., Papkovsky, D. B., Monaghan, M. G., Dmitriev, R. I. A deeper understanding of intestinal organoid metabolism revealed by combining fluorescence lifetime imaging microscopy (flim) and extracellular flux analyses. Redox Biol. 30, 101420(2020).
- Gstraunthaler, G., Seppi, T., Pfaller, W. Impact of culture conditions, culture media volumes, and glucose content on metabolic properties of renal epithelial cell cultures: Are renal cells in tissue culture hypoxic. Cell Physiol Biochem. 9 (3), 150-172 (1999).
- Glickman, R. D. Phototoxicity to the retina: Mechanisms of damage. Int J Toxicol. 21 (6), 473-490 (2002).
- Golub, A. S., Pittman, R. N. Monitoring Parameters of Oxygen Transport to Cells in the Microcirculation. Quenched-Phosphorescence Detection of Molecular Oxygen: Applications in Life Sciences. , The Royal Society of Chemistry. (2018).
- Nishigaki, T., Wood, C. D., Shiba, K., Baba, S. A., Darszon, A. Stroboscopic illumination using light-emitting diodes reduces phototoxicity in fluorescence cell imaging. Biotechniques. 41 (2), 191-197 (2006).
- Penjweini, R., Loew, H. G., Hamblin, M. R., Kratky, K. W. Long-term monitoring of live cell proliferation in presence of pvp-hypericin: A new strategy using ms pulses of led and the fluorescent dye cfse. J Microsc. 245 (1), 100-108 (2012).
- Carrasco Kind, M., et al. flimview: A software framework to handle, visualize and analyze flim data. F1000Research. 9, 574(2020).
- Schrimpf, W., Barth, A., Hendrix, J., Lamb, D. C. Pam: A framework for integrated analysis of imaging, single-molecule, and ensemble fluorescence data. Biophys J. 114 (7), 1518-1528 (2018).
- Chen, S. -J., Sinsuebphon, N., Barroso, M., Intes, X., Michalet, X. Optical Molecular Probes, Imaging and Drug Delivery. , Optica Publishing Group. (2021).
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
재인쇄 및 허가
